Este protocolo descreve a interrupção mediada por CRISPR-Cas9 do locus nodC em Mesorhizobium ciceri utilizando reparo direcionado por homologia e triagem baseada em GFP para gerar mutantes com defeito de simbiose para estudos de genômica funcional em rizóbios associados ao grão-de-bico.
Artigo de método
Edição do Genoma com CRISPR-Cas9 em Mesorhizobium ciceri por meio da Interferência de nodC para Estudos de Simbiose com Grão-de-bico
* These authors contributed equally
Neste artigo
Resumo
Resumo
Mesorhizobium ciceri, um simbionte fixador de nitrogênio do grão-de-bico (Cicer arietinum), continua sendo geneticamente desafiador de manipular utilizando abordagens convencionais de recombinação homóloga, que são trabalhosas e frequentemente deixam marcadores de seleção indesejáveis. Neste protocolo, descrevemos uma estratégia otimizada de edição genômica utilizando um sistema de Repetições Palindrômicas Curtas Agrupadas e Regularmente Espaçadas (CRISPR) associado à proteína 9 (Cas9) de amplo espectro de hospedeiros, adaptado para M. ciceri. Demonstramos a eficácia deste método ao direcionar nodC, que codifica a N-acetilglicosaminiltransferase necessária para a síntese da cadeia polimérica de quitina nos fatores Nod, as principais moléculas sinalizadoras envolvidas na comunicação molecular simbiótica. Este protocolo descreve detalhadamente o planejamento sistemático de RNAs guia singulares (sgRNAs) e a construção de um modelo de reparo direcionado por homologia (HDR). O modelo HDR foi projetado para facilitar a integração específica no local de um repórter de proteína verde fluorescente (GFP) flanqueando o nodC local de clivagem. Após a entrega do construto Cas9/sgRNA/HDR por meio de cruzamento biparental, mutantes putativos foram identificados utilizando uma abordagem de triagem baseada em fluorescência. A interrupção bem-sucedida do fragmento de 1,3 kb nodC loco dentro da nodulação (nódulo) foi inicialmente selecionado pela visualização da expressão de GFP em colônias mutantes utilizando microscopia de fluorescência. A interrupção foi posteriormente validada por digestão com enzimas de restrição, amplificação do cassete integrado a partir de DNA genômico e sequenciamento Sanger. A expressão de GFP foi ainda quantificada por reação em cadeia da polimerase quantitativa com transcrição reversa. Para validar o impacto funcional da mutação, foram realizados ensaios de infecção em grão-de-bico, demonstrando nódulação prejudicada em plantas inoculadas com ΔnodC M. ciceri em comparação com a linhagem selvagem. No geral, este protocolo fornece um arcabouço eficiente e reprodutível para interrupção gênica precisa e estudos de genômica funcional em Mesorhizobium.
Introdução
O sistema de nucleases da proteína 9 associada ao Clustered Regularly Interspaced Short Palindromic Repeats (CRISPR)-Cas9, originalmente identificado como um mecanismo imunológico adaptativo em procariontes, foi adaptado em uma ferramenta eficaz e confiável para edição do genoma1,2. O sistema utiliza um RNA guia sintético (sgRNA) para identificar sequências de DNA alvo por meio do emparelhamento de bases de Watson-Crick. O sgRNA é composto por 20 nucleotídeos complementares à região genômica adjacente ao motivo protospacer adjacente (PAM) NGG. A Cas9 gera uma quebra de dupla fita (DSB) em um local específico dentro da sequência alvo, geralmente 3 pares de bases (bp) a montante do sítio PAM1. As DSBs resultantes podem ser reparadas por junção de extremidades não homólogas ou por reparo direcionado por homologia (HDR), utilizando um molde doador3,4. Essa estratégia tem sido amplamente aplicada em abordagens de interrupção gênica, inserção gênica (knock-in) e inativação gênica (knock-out) em bactérias5,6,7,8. O objetivo principal deste protocolo é desenvolver um método eficiente de edição genômica para Mesorhizobium ciceri utilizando um sistema CRISPR-Cas9 de amplo espectro de hospedeiros.
M. ciceri é uma bactéria do solo Gram-negativa que atua como um endossimbionte essencial fixador de nitrogênio do grão-de-bico (Cicer arietinum)9. Uma estirpe, M. ciceri CC1192, apresenta alta eficiência de nodulação, e seu genoma já foi sequenciado10. Apesar de sua importância agrícola, a manipulação genética de espécies de Mesorhizobium permanece limitada. Sistemas baseados em CRISPR já foram implementados em outras rizóbias, incluindo interferência por CRISPR (CRISPRi) em Rhizobium etli11, edição do genoma em Sinorhizobium meliloti12 e edição de bases em S. meliloti13. No entanto, uma plataforma robusta de edição do genoma para M. ciceri ainda não foi descrita. Abordagens convencionais dependem de recombinação homóloga mediada por plasmídeo suicida, um método trabalhoso, que exige múltiplas rodadas de seleção e frequentemente deixa marcadores de resistência a antibióticos como cicatrizes genômicas14.
Para superar essas limitações, o sistema de vetor pCasPP, originalmente desenvolvido para Paenibacillus polymyxa, foi adaptado para uso em M. ciceri15. A estrutura pCasPP utiliza um Streptococcus pyogenes Cas9 com codões otimizados para actinomicetos de alto teor de GC e contém um lacZ cassete para triagem azul-branca da clonagem de sgRNA sob o constitutivo gapdh promotor8. O cruzamento biparental foi realizado entre o doador Escherichia coli linhagem e o receptor Mesorhizobium filtrar para entregar o vetor de edição16. Para aumentar a eficiência do screening, a variante da proteína verde fluorescente (GFP) bjGFP, originalmente otimizada em códons para Bradyrhizobium diazoefficiens, foi incorporado ao modelo doador de RPD16. Esta estratégia de triagem baseada em fluorescência foi aplicada para direcionar o essencial nodC loco, que é necessário para as fases iniciais da sinalização simbiótica entre a bactéria e o grão-de-bico17,18.
Este protocolo fornece uma alternativa precisa e eficiente aos métodos de mutagênese química aleatória ou por radiação ultravioleta (UV). Em experimentos de validação, mais de 80% das colônias recuperadas exibiram fluorescência de GFP, e colônias editadas representativas foram confirmadas posteriormente por reação em cadeia da polimerase (PCR) e sequenciamento de Sanger. Os mutantes resultantes ΔnodC M. ciceri constituem um recurso útil para o estudo de sinalização simbiótica e interações entre hospedeiro e microrganismos. De modo geral, esta abordagem oferece à comunidade de pesquisa em rizóbio um método eficiente e escalável para estudos de genômica funcional em Mesorhizobium.
Protocolo
Todos os protocolos experimentais envolvendo crescimento de plantas, inoculação microbiana e o manejo de bactérias geneticamente modificadas foram conduzidos de acordo com as diretrizes e regulamentações institucionais. O cultivo de plantas e as inoculações bacterianas foram realizados em condições controladas de câmara de crescimento. A linhagem de M. ciceri utilizada neste estudo é classificada como um microrganismo de Nível de Biossegurança 1 (NB-1). Como todos os experimentos foram realizados em condições laboratoriais confinadas, sem liberação no campo, a aprovação formal de biossegurança institucional não foi necessária, conforme as políticas institucionais de biossegurança. Todos os resíduos biológicos gerados durante o estudo foram autoclavados antes da eliminação.
1. Preparação de Células Competentes
Células de E. coli DH5α e E. coli S17-1λpir quimicamente competentes foram preparadas e validadas de acordo com o procedimento descrito no Arquivo Suplementar 1.
2. Projeto do RNA-guia
- Projeto das RNAs-guia
- Acesse a plataforma Benchling (https://benchling.com/). Faça login em uma conta existente do Benchling ou crie uma nova conta.
- Crie um novo projeto e abra a Ferramenta de Projeto de CRISPR.
- Carregue ou cole a sequência completa de DNA alvo para o projeto da RNA-guia. Selecione a opção de projeto "Guia Único" e defina o comprimento da guia como 20 pb.
- Selecione o genoma de referência entre as opções disponíveis. Para o projeto de RNA-guia direcionado a M. ciceri, selecione Bradyrhizobium diazoefficiens USDA 110 como genoma de referência. Utilize NGG como o motivo de sequência adjacente ao protoespaçador (PAM) necessário para a atividade da Cas9 de Streptococcus pyogenes (SpCas9).
- Utilize o algoritmo de Hsu et al.19 para calcular as frequências previstas de corte em locais fora do alvo. Mantenha um valor limite de ≥50 para minimizar a clivagem inespecífica ao longo do genoma de referência.
- Utilize o algoritmo de Doench-Root20 para calcular os escores previstos de eficiência no alvo. Defina um valor limite de seleção de ≥60 para identificar guias com eficiência favorável prevista de clivagem pela Cas9 no locus-alvo.
- Clique em “Concluir” para gerar a lista de RNAs-guia candidatas.
- Seleção das RNAs-guia
- Abra o painel de saída das RNAs-guia.
- Priorize as sgRNAs candidatas previstas para gerar uma quebra de dupla fita dentro de 100 pb do códon de início da tradução (ATG), aumentando a probabilidade de produzir uma proteína não funcional.
- Avalie os escores de corte fora do alvo e no alvo. Priorize um escore mais alto de corte fora do alvo em vez de um escore ligeiramente mais alto no alvo para reduzir o risco de clivagem inesperada em locais fora do alvo.
- Selecione uma ou duas RNAs-guia únicas candidatas (sgRNAs) que atendam a todos os critérios de seleção.
- Preparação dos oligonucleotídeos de gRNA
- Gere a sequência complementar reversa da RNA-guia selecionada.
- Adicione a sequência 5′-ACGC à extremidade 5′ da RNA-guia e adicione a sequência 5′-AAAC à extremidade 5′ da fita complementar reversa.
- Solicite a síntese de ambos os oligonucleotídeos com fosforilação em 5′ e purificação por PAGE em escala de síntese de 25 nmol.
- Emparelhamento dos oligonucleotídeos de gRNA
- Prepare o tampão HEPES 30 mM dissolvendo 7,15 g de ácido HEPES livre em aproximadamente 800 mL de água destilada. Ajuste o pH para 7,8 com hidróxido de sódio e complete o volume final para 1 L.
- Resuspenda cada oligonucleotídeo fosforilado em água livre de nucleases até uma concentração final de 100 µM. Combine 5 µL de cada oligonucleotídeo com 90 µL do tampão HEPES 30 mM em um tubo estéril de microcentrífuga.
- Vortexie brevemente e centrifugue para recolher o líquido. Emparelhe os oligonucleotídeos em um termociclador incubando a 95°C por 5 min e resfriando até 4°C com uma taxa de rampa de 0,1°C/s.
- Dilua os oligonucleotídeos emparelhados 10 vezes usando água livre de nucleases.
- Montagem da gRNA no vetor pCasPP
- Obtenha o vetor pCasPP descrito anteriormente por Rütering et al.15.
- A sequência do plasmídeo foi fornecida por Jochen Schmid, e o construto utilizado neste estudo foi obtido por meio do Dr. Syed Shams Yazdani (ICGEB).
- Monte uma reação Golden Gate contendo 100 ng do vetor pCasPP, 0,3 µL do inserto de oligonucleotídeo emparelhado, 2 µL do tampão 10× da ligase T4 de DNA, 1 µL da ligase T4 de DNA, 1 µL da enzima de restrição BbsI e água livre de nucleases até um volume final de 20 µL.
- Prepare uma reação controle negativo substituindo o inserto por água livre de nucleases.
- Misture as reações suavemente e centrifugue brevemente.
- Condições de ciclagem para montagem Golden Gate
- Coloque os tubos de reação em um termociclador. Realize nove ciclos compostos por 37°C por 10 min seguidos por 16°C por 10 min.
- Incube as reações a 50°C por 5 min e depois a 65°C por 20 min. Mantenha as reações a 4°C até o uso.
- Transformação das reações de montagem
- Deixe descongelar em gelo 50 µL de células competentes de Escherichia coli DH5α por 10–15 min.
- Adicione 3 µL de cada reação de montagem Golden Gate às células competentes. Processe a reação controle negativo em paralelo. Incube as misturas em gelo por 30 min.
- Submeta as células a choque térmico a 42°C por 45 s e retorne imediatamente os tubos ao gelo por 2 min. Adicione 950 µL de caldo Super Optimal com repressão catabólica (SOC).
- Prepare o meio SOC contendo 0,5% de extrato de levedura, 2% de triptona, 10 mM de NaCl, 2,5 mM de KCl, 10 mM de MgCl₂, 10 mM de MgSO₄ e 20 mM de glicose. Estérilize o meio por filtração com filtro de seringa de 0,4 µm em condições assépticas.
- Incube os cultivos a 37°C e 180 rpm por 1 h.
- Seleção de transformantes positivos
- Prepare placas de ágar LB suplementadas com 50 µg/mL de neomicina, 0,2 mM de isopropil β-D-1-tiogalactopiranosídeo (IPTG) e 32 mg/L de 5-bromo-4-cloro-3-indolil β-D-galactopiranosídeo (X-gal). Plaque 100 µL do cultivo de recuperação nas placas seletivas. Incube as placas a 37°C por 12–16 h.
- Selecione colônias brancas e descarte colônias azuis. Verifique se a placa controle negativo contém menos de cinco colônias.
- Triagem e expansão de clones positivos
- Transfira três a quatro colônias brancas independentes para placas frescas de ágar LB seletivo.
- Incube as placas a 37°C por 12–16 h. Inocule colônias individuais em 10 mL de meio LB suplementado com 50 µg/mL de neomicina.
- Processe cada construto de RNA-guia independentemente ao longo do fluxo de trabalho subsequente.
- Validação dos construtos pCasPP-gRNA
- Recupere os cultivos bacterianos por centrifugação. Isole o DNA plasmidial utilizando um kit de purificação de plasmídeos com coluna de sílica.
- Digira o DNA plasmidial isolado com XbaI e EcoRI no tampão de reação apropriado por 1 h a 37°C.
- Resolva os produtos da digestão em um gel de agarose 1% preparado em tampão 1× Tris-acetato-EDTA (TAE) contendo brometo de etídio na concentração final de 0,5 µg/mL.
- Execute a eletroforese a 90–110 V até que a frente do corante migre por aproximadamente 70–80% do comprimento do gel. Visualize os fragmentos de DNA usando um transiluminador de UV.
- Confirme os clones positivos detectando um fragmento de 1.280 pb e identifique os controles de vetor vazio detectando um fragmento de 1.630 pb. O vetor pCasPP vazio possui aproximadamente 9.663 pb e contém um gene lacZ; a inserção do oligonucleotídeo de gRNA de 24 pb remove o fragmento lacZ, produzindo um construto pCasPP menor contendo a gRNA. Os sítios de restrição XbaI e EcoRI que flanqueiam a região lacZ são utilizados para confirmação diagnóstica da clonagem da gRNA.
- Preparação de estoques glicosados
- Cultive um clone positivo confirmado em meio LB seletivo.
- Prepare um estoque glicosado misturando 700 µL de cultura na fase logarítmica com 300 µL de glicerol estéril a 50%. Transfira a mistura para criotubos estéreis. Armazene os estoques glicosados a −80°C.
OBSERVAÇÃO: Evite ciclos repetidos de congelamento e descongelamento. Prepare múltiplos alíquotas para manter a estabilidade do plasmídeo e a viabilidade bacteriana. A reação completa de montagem Golden Gate pode ser armazenada a 4°C durante a noite ou a −20°C por 1–2 semanas antes da transformação.
3. Montagem do Modelo de Reparo Direcionado por Homologia
- Preparação do inserto da proteína verde fluorescente (GFP)
- Obtenha o plasmídeo pRJPaph-bjGFP contendo o cassete repórter fluorescente16 (Tabela 1)10,15,16,21,22,23O plasmídeo foi fornecido pelo Prof. Hans-Martin Fischer (ETH Zurich, Suíça) e está disponível através da Addgene (Plasmídeo #67032).
- Excisar a cassete gfp de pRJPaph-bjGFP por digestão de restrição com SacI e KpnI conforme descrito em Arquivo Suplementar 2 (Etapa 3.1). A sequência gfp em pRJPaph-bjGFP é um gene sintético bjGFP com códons otimizados para Bradyrhizobium diazoefficiens.
- Purifique o fragmento esperado de gfp de 1081 pb.
- Construção do pUC18-gfp
- Obtenha o vetor pUC18 (plasmídeo Addgene #50004)21.
- Linearize o pUC18 utilizando SacI e KpnI conforme descrito em Arquivo Suplementar 2 (Etapa 3.2).
- Ligue o fragmento gfp purificado ao vetor linearizado pUC18 conforme descrito em Arquivo Suplementar 2 (Etapa 3.2).
- Transformar competente E. coli DH5α células utilizando o procedimento de transformação descrito na Etapa 2.7, substituindo a mistura de ligação gerada na Etapa 3.2.3 pela reação de montagem Golden Gate.
- Selecione os transformantes positivos e verifique a inserção de gfp por reação em cadeia da polimerase (PCR) em colônia conforme descrito em Arquivo Suplementar 2 (Etapa 3.2).
- Amplificação dos Braços de Homologia
- Projete primers para amplificar os braços de homologia upstream (UHA) e downstream (DHA) de aproximadamente 400–500 pb a partir do DNA genômico de M. ciceri (Tabela 2).
- Incorpore os sítios de restrição SacI/EcoRI nos iniciadores UHA e os sítios de restrição XbaI/KpnI nos iniciadores DHA. Utilize os iniciadores F_nodC_Up_EcoRI e R_nodC_Up_SacI para amplificação do UHA e os iniciadores F_nodCdown_KpnI e R_nodCdown_XbaI para amplificação do DHA (Tabela 2).
- Isolar M. ciceri DNA genômico de acordo com Weerakkody et al.25.
- Amplifique e purifique os fragmentos UHA e DHA conforme descrito em Arquivo Suplementar 2 (Etapa 3.3).
- Construção do pUC18-UHA-gfp
- Clone o fragmento UHA no vetor pUC18-gfp utilizando EcoRI e SacI, conforme descrito em Arquivo Suplementar 2 (Etapa 3.4).
- Confirme a montagem correta do plasmídeo por digestão de restrição com XbaI e KpnI. A montagem bem-sucedida deve gerar fragmentos de aproximadamente 500 e 3725 pb.
- Prossiga com um clone verificado.
- Construção do pUC18-UHA-gfp-DHA
- Clone o fragmento DHA no vetor pUC18-UHA-gfp utilizando KpnI e XbaI, conforme descrito em Arquivo Suplementar 2 (Etapa 3.5).
- Confirme a montagem correta por digestão com SacI e EcoRI. A montagem bem-sucedida deve gerar fragmentos de aproximadamente 400 e 4271 pb.
- Verifique 5–6 clones candidatos por sequenciamento Sanger utilizando os iniciadores F_nodC_Up_EcoRI, BjGFP_BP_F1 e R_nodCdown_XbaI (Tabela 2), que juntos cobrem a maior parte da sequência do cassete de Reparo Direcionado por Homologia (HDR).
- Amplificação e Purificação do Modelo Final de RDT
- Amplifique a cassete HDR completa usando os iniciadores F_FL_nodCgfp_XbaI e R_nodCdown_XbaI (Tabela 2).
- Purifique o fragmento de HDR esperado de 2012 pb e digira o produto de PCR purificado com XbaI conforme descrito em Arquivo Suplementar 2 (Etapa 3.6).
- Preparação dos Vetores pCasPP-gRNA
- Recupere os plasmídeos pCasPP-gRNA1 e pCasPP-gRNA2 gerados na Etapa 2.
- Linearize os plasmídeos com XbaI e desfosforile o esqueleto do vetor conforme descrito em Arquivo Suplementar 2 (Etapa 3.7).
- Clonagem do Modelo de RHD em Vetores pCasPP-gRNA
- Ligue o cassete HDR em pCasPP-gRNA1 ou pCasPP-gRNA2 linearizado com XbaI conforme descrito em Arquivo Suplementar 2 (Etapa 3.8).
- Transformar células competentes E. coli DH5α células e selecione transformantes em ágar LB contendo 50 µg/mL neomicina
- Triagem de Clones Contendo HDR
- Selecionar os transformantes pela fluorescência de GFP utilizando um estereomicroscópio de fluorescência equipado com um conjunto padrão de filtros para GFP (excitação 470–488 nm; emissão 507–510 nm).
- Classifique as colônias como GFP-positivas com base na presença de fluorescência verde distinta e uniforme que exceda claramente a autofluorescência fraca observada em colônias do controle negativo não editadas.
- Expanda os clones positivos para GFP e isole o DNA plasmidial.
- Validação da Montagem do Vetor de RSH
- Confirme a inserção de HDR por digestão com a enzima de restrição XbaI.
- Verifique a montagem bem-sucedida pela liberação do fragmento HDR esperado de 2012 pb, juntamente com um vetor esquelético pCasPP-gRNA de aproximadamente 9.300 pb.
OBSERVAÇÃO: Após a inativação térmica das enzimas de restrição e da fosfatase, as misturas de reação podem ser armazenadas em 4°C durante a noite ou a −20°C por até 1 mês. Armazene os plasmídeos confirmados a −20°C para preservação de longo prazo.
| Estirpe ou plasmídeo | Descrição | Referência | ||||
| Mesorhizobium ciceri CC1192 | Estirpe receptora utilizada para edição genômica com CRISPR-Cas9 e ensaios de nodulação em grão-de-bico | Haskett et al.10 | ||||
| pCasPP | Vetor de edição genômica CRISPR-Cas9 utilizado para clonagem do RNA guia e entrega do modelo de reparo por junção de extremidades homólogas (HDR) | Rütering et al.15 | ||||
| pRJPaph-bjGFP | Plasmídeo repórter GFP utilizado como fonte do cassete GFP (Addgene plasmid #67032) | Ledermann et al.16 | ||||
| pUC18 | Vetor de clonagem geral utilizado para montagem do modelo HDR (Addgene plasmid #50004) | Norrander et al.21 | ||||
| Escherichia coli S17-1λpir | Estirpe doadora utilizada para conjugação biparental | Simon et al.22 | ||||
| Escherichia coli DH5α | Hospedeiro de clonagem utilizado para propagação de plasmídeos | Hanahan et al.23 | ||||
Tabela 1: Estirpes bacterianas e plasmídeos utilizados neste estudo. Esta tabela lista as estirpes bacterianas e os plasmídeos utilizados para propagação de plasmídeos, edição genômica mediada por CRISPR-Cas9, montagem de modelo de reparo direcionado por homologia (HDR), cruzamento biparental e marcação fluorescente de Mesorhizobium ciceri CC1192.
| Categoria | Nome | Sequência (5′  3′) ou descrição |
| Estirpe bacteriana | Escherichia coli DH5α | Estirpe hospedeira para clonagem |
| Estirpe bacteriana | Escherichia coli S17-1λpir | Estirpe doadora para cruzamento biparental |
| Vetor de clonagem | pUC18 | Vetor principal para clonagem |
| Vetor CRISPR | pCasPP | Vetor CRISPR-Cas9 de amplo espectro de hospedeiros |
| Plasmídeo repórter | pRJPaph-bjGFP | Plasmídeo repórter de GFP |
| Primer | F_guide1_BbsI | pACGCTGTTTACAGAGGCATGCAAG |
| Primer | R_guide1_BbsI | pAAACCTTGCATGCCTCTGTAAACA |
| Primer | F_guide2_BbsI | pACGCGCTTGTTCGGATCCGACCGT |
| Primer | R_guide2_BbsI | pAAACACGGTCGGATCCGAACAAGC |
| Primer | F_nodC_Up_EcoRI | AAAGAATTCCTCATTGCAAGCCAGCAGT |
| Primer | R_nodC_Up_SacI | AAAGAGCTCCGGAAAGCTTGTTTCGGATCC |
| Primer | F_nodCdown_KpnI | AAAGGTACCTCGAGAGCACCGCATAAGAC |
| Primer | R_nodCdown_XbaI | AATTCTAGATGGTTCGGTACTTTCGTGCA |
| Primer | F_FL_nodCgfp_XbaI | AAATTCTAGACTCATTGCAAGCCAGCCAGT |
| Primer | BjGFP_BP_F1 | GAAGTTCATCTGCACCACCG |
| Primer | BjGFP_BP_R1 | GTCCTTGAACGAGATGGTGC |
| Primer | BjGFP_BP_F2 | CCAACTTCAAGATCCGCCAC |
| Primer | GFP_R | CCAACTTCAAGATCCGCCAC |
| Primer | BjGFP_BP_R2 | CTTGTACAGCTCGTCCATGC |
| Primer | 16S_F1 | ATCCTGGCTCAGAACGAACG |
| Primer | 16S_R1 | ATTCCCACGCGTTACTCACC |
| Primer | 16S_F2 | AGTCCGAGAGGGTGAGTGG |
| Primer | 16S_R2 | GTCAGTACCGAGCCAGTGAG |
| Primer | F1_nodC | CGATTTCCAGAACCGTCGTC |
| Primer | nodC_R | CGATTTCCAGAACCGTCGTC |
| Primer | R1_nodC | TCCCCTGCTACAATGAGGAC |
| Primer | F2_nodC | AGTGACTCCGCAATTCCAGA |
| Primer | R2_nodC | TGTCGGTAAAAGTGTTTCCC |
| Primer | F1_nodB | TGGTTCGGTACTTTCGTGCA |
| Primer | R1_nodB | AGTCGCGTGGATCAATGGAC |
| Primer | F1_nodA | TGATCGTCGCTGAATTGGGC |
| Primer | R1_nodA | CAACTGATGGAGCACTGGGT |
| Primer | F1_nodD | TGGCCTTAAGAGACGTGTCG |
| Primer | R1_nodD | AAATGCCTGACCAGCCGTAA |
Tabela 2: Estirpes bacterianas, plasmídeos e iniciadores de oligonucleotídeos utilizados neste estudo. Esta tabela lista as estirpes bacterianas, plasmídeos e iniciadores de oligonucleotídeos utilizados na construção de RNA guia único (sgRNA), montagem do molde de reparo direcionado por homologia (HDR), reação em cadeia da polimerase (PCR) diagnóstica, sequenciamento Sanger e reação em cadeia da polimerase quantitativa por transcrição reversa (RT-qPCR). As sequências dos iniciadores são apresentadas na orientação 5′ 3′. Observação: BjGFP_BP_F2 e GFP_R referem-se à mesma sequência de oligonucleotídeo, mas estão listados sob nomes diferentes de iniciadores porque foram utilizados em ensaios experimentais distintos.
4. Cruzamento Biparental para Transferência de Plasmídeo para M. ciceri CC1192
- Transformação de Células Donoras de E. coli
- Transforme células de E. coli S17-1λpir com os vetores pCasPP-gRNA1-HDR ou pCasPP-gRNA2-HDR conforme o procedimento descrito no Arquivo Suplementar 3 (Etapa 4.1).
- Selecione transformantes em ágar LB contendo 50 µg/mL de neomicina.
- Analise os transformantes quanto à fluorescência de GFP utilizando excitação em aproximadamente 488 nm e detecção de emissão em aproximadamente 510–520 nm.
- Classifique as colônias como GFP-positivas se exibirem fluorescência verde uniforme e distinta, ausente em colônias controle de E. coli S17-1λpir não transformadas, quando examinadas sob as mesmas configurações do microscópio.
- Prepare estoques glicerinados a partir de clones doadores GFP-positivos confirmados.
- Preparação de Culturas Semente e Culturas Iniciais
- Prepare culturas iniciais de E. coli S17-1λpir doadora e M. ciceri receptora conforme descrito no Arquivo Suplementar 3 (Etapa 4.2).
- Cresça as culturas iniciais até uma OD₆₀₀ de 0.3–0.4, correspondente a uma densidade celular estimada de aproximadamente 1 × 10⁸ UFC/mL.
- Preparação de Subculturas para o Cruzamento Biparental
- Prepare subculturas doadoras e receptoras e as cultive até a fase exponencial de crescimento necessária conforme descrito no Arquivo Suplementar 3 (Etapa 4.3).
- Meça a densidade óptica a 600 nm (OD600) utilizando um espectrofotômetro UV–visível conforme o procedimento de medição de densidade óptica descrito no Arquivo Suplementar 1 (Etapa 1.2.3).
- Procedimento de Cruzamento Biparental
- Realize o cruzamento biparental em filtro de membrana conforme descrito no Arquivo Suplementar 3 (Etapa 4.4).
- Deposite quatro alíquotas da suspensão de cruzamento sobre um filtro de politetrafluoretileno (PVDF) estéril de 0,22 µm (diâmetro de 47 mm), garantindo espaçamento adequado entre os pontos para evitar mistura.
- Recuperação e Seleção de Transconjugantes
- Recupere os transconjugantes e realize a seleção com duplo antibiótico conforme descrito no Arquivo Suplementar 3 (Etapa 4.5).
- Subcultive os transconjugantes repetidamente em meio contendo apenas carbenicilina para eliminar plasmídeos residuais.
- Confirme a eliminação dos plasmídeos pela ausência de crescimento em meio contendo neomicina e por PCR diagnóstica que demonstre a ausência do esqueleto do plasmídeo pCasPP, mantendo o cassete HDR integrado no cromossomo.
NOTA: Subcultivos sucessivos são necessários para verificar a estabilidade da modificação integrada e eliminar plasmídeos episomais residuais.
- Triagem de Colônias GFP-Positivas
- Analise os transconjugantes purificados quanto à fluorescência de GFP e compare-os com controles de M. ciceri selvagem conforme descrito no Arquivo Suplementar 3 (Etapa 4.6).
- Selecione colônias fluorescentes como cepas putativas positivas para HDR.
- Classifique as colônias como GFP-positivas se exibirem fluorescência verde uniforme e distinta, ausente em colônias de M. ciceri selvagem, sob as mesmas configurações do microscópio e condições de exposição.
- Confirme as colônias GFP-positivas por PCR diagnóstica antes de prosseguir com a validação subsequente.
- Armazene as colônias confirmadas em ágar manitol levedura (YM) a 4°C para manutenção de curto prazo ou como estoques glicerinados contendo 20%–25% de glicerol a −80°C para preservação de longo prazo.
5. Validação de mutantes nodC
- Validação da Integração de GFP no Lócus nodC
- Inocular um único clone que expressa GFP M. ciceri colônia em 10 mL de caldo extrato de levedura e manitol (YMB) suplementado com 100 µg/mL carbenicilina24. Incubar a cultura em 28°C com agitação a 180 rpm por 20–24 h.
- Coletar as células bacterianas por centrifugação a 8.000 × g por 10 min a 25°C. Coletar o pellet celular e isolar o DNA genômico conforme Weerakkody et al.25.
- Realize uma PCR diagnóstica utilizando DNA genômico como molde (Tabela 2). Prepare um 10 µL reação de PCR contendo 5 µL 2× PCR Master Mix, 0.2 µM F1_nodB e nodC_R primers ou F1_nodB e gfp_R primers, e 50 ng de DNA genômico.
- Programe o termociclador para uma desnaturação inicial em 95°C por 5 min, seguido de 35 ciclos de 95°C por 1 min, 62°C por 30 s, e 72°C por 45 s, com uma extensão final em 72°C por 5 min.
- Resolva os produtos de PCR em um gel de agarose a 1% (p/v), conforme descrito anteriormente. Confirme a integração do GFP detectando um produto de aproximadamente 430 pb no tipo selvagem (WT) e um produto de aproximadamente 1500 pb no mutante com inserção disruptiva utilizando os primers F1_nodB/nodC_R, e um produto de aproximadamente 1000 pb no mutante (nenhum produto no WT) utilizando os primers F1_nodB/gfp_R.
- Inclua controles apropriados durante a validação da PCR. Utilize DNA plasmidial contendo a sequência-alvo como controle positivo e um controle sem molde (NTC) contendo água livre de nucleases como controle negativo.
- Quantificação da Expressão de GFP por Reação em Cadeia da Polimerase Quantitativa com Transcrição Reversa (RT-qPCR)
- Isolar RNA total de selvagem e mutante M. ciceri culturas utilizando o reagente TRIzol de acordo com as instruções do fabricante.
- Trate o RNA com DNase I de acordo com as instruções do fabricante para remover o DNA genômico contaminante. Verifique a remoção completa do DNA utilizando um controle sem transcriptase reversa (−RT) durante a qPCR.
- Sintetize o cDNA de primeira fita a partir de 1 µg RNA total utilizando um kit comercial de síntese de primeira fita de cDNA, conforme as instruções do fabricante. Prepare um 20 µL reação contendo RNA, iniciadores oligo(dT), dNTPs, tampão de reação, inibidor de RNase e transcriptase reversa
- Incubar a reação de síntese de cDNA a 42°C por 60 min seguido de inativação pelo calor em 70°C por 5 min. Armazene o cDNA a −20°C até o uso.
- Prepare reações de RT-qPCR em triplicata técnica. Monte 10 µL reações contendo 5 µL 2× SYBR Green Master Mix, 0.2 µM Primers BjGFP_BP_F1 e BjGFP_BP_R1 para amplificação de GFP, ou primers 16S_F1 e 16S_R1 para amplificação do gene de referência (Tabela 2), 2 µL modelo de cDNA (aproximadamente 20 ng) e água livre de nucleases.
- Realize RT-qPCR utilizando as seguintes condições de ciclagem: desnaturação inicial a 95°C por 2 min, seguido de 40 ciclos de 95°C por 15 s e 58°C por 45 s, seguido de análise da curva de dissociação a partir de 65°C para 95°C.
- Realize qRT-PCR utilizando um sistema de detecção em tempo real Bio-Rad CFX96. Analise os gráficos de amplificação, Ct valores e curvas de dissociação utilizando o software Bio-Rad CFX Manager.
- Calcule a expressão gênica relativa utilizando o 2−ΔΔCt método. Normalize a expressão para o gene de referência 16S rRNA e utilize o WT M. ciceri utilize a cepa como amostra calibradora. Analise três repetições biológicas, cada uma medida em triplicata técnica.
- Avaliação do Potencial de Nodulação
- Preparação do Inóculo Bacteriano
- Inocular colônias isoladas de cepas selvagens e mutantes em YMB seletivo contendo 100 µg/mL carbenicilina. Incubar as culturas em 28°C com agitação a 180 rpm durante 30–36 h.
- Dilua as culturas 1:100 em YMB seletivo fresco e monitore o crescimento medindo a DO600 utilizando um espectrofotômetro UV-Visível. Zero o aparelho com YMB não inoculado e continue a incubação até que as culturas atinjam uma OD600 de 0,3–0,4, correspondendo a aproximadamente 1 × 10⁸ UFC/mL
- Utilize 3 mL da suspensão bacteriana padronizada para a inoculação de cada planta.
- Ensaio de Infecção em Plantas de Grão-de-bico
- Obtenha sementes de C. arietinum cultivar BDG25618,24 do ICAR–Instituto Indiano de Pesquisa Agrícola (IARI), Nova Délhi, Índia.
- Lave as sementes completamente com água da torneira corrente, seguida por água purificada Milli-Q. Esterilize superficialmente as sementes em hipoclorito de sódio a 1% durante 5 min com agitação e enxágue cinco vezes com água purificada estéril.
- Trate as sementes com fungicida Bavistin 0,1% (pó molhável a 50% de carbendazim) por 2–3 h à temperatura ambiente. Lave as sementes tratadas duas vezes com água purificada estéril.
- Coloque as sementes sobre papel-filtro estéril umedecido em placas de Petri estéreis (110 mm × 40 mm), selar com Parafilm e incubar no escuro a 28°C ± 2°C por 3 dias.
- Transfira as plântulas germinadas individualmente para areia estéril. Esterilize a areia em 121°C e 15 psi por 20 min antes do uso.
- Prepare a solução nutritiva sem nitrogênio de McKnight dissolvendo 6,0 g de CaSO₄, 1,0 g de MgSO₄₄·7H₂O, 1,0 g de KH₂PO₄, 1,5 g de KCl, 14,3 mg de H₃BO₃, 0,4 mg de CuSO₄₄·5H₂O, 0,08 mg de MnSO₄₄·4H₂O, 0,45 mg H₂MoO₄e 1,1 mg de ZnSO₄·7H₂O em água destilada estéril até um volume final de 5 L.
- Cultive plântulas em vasos de 10 cm de diâmetro contendo areia estéril, mantendo quatro plantas por vaso. Irrigue cada vaso duas vezes por semana com 20 mL de solução de McKnight sem nitrogênio.
- Mantenha as plantas em condições controladas de 22°C ± 2°C (dia), 18°C ± 2°C (noite), umidade relativa de 55%–60%, fotoperíodo de 16 h de luz/8 h de escuro e intensidade luminosa de 200 µmol fótons m⁻2 s⁻1. Cultive as plântulas por 6 a 7 dias antes da inoculação.
- Aplique 3 mL de suspensão bacteriana diretamente em cada plântula. Mantenha controles tratados com placebo aplicando 3 mL de YMB estéril. Utilize 16 plantas como réplicas biológicas por grupo de tratamento.
- Colete raízes e brotos 20 dias após a inoculação. Conte os nódulos manualmente e registre a massa fresca imediatamente após a colheita.
- Tecidos secos em 65°C até que o peso constante seja alcançado. Defina peso constante como duas medições consecutivas obtidas após intervalos de secagem de 24 h que diferem entre si por <0,01 g, em seguida registre a biomassa seca.
- Expresse os resultados como média ± erro padrão (EP). Realize uma ANOVA de um fator seguida pelo teste de comparação múltipla de Tukey utilizando o GraphPad Prism versão 10.0, considerando P < 0,05 estatisticamente significativo.
OBSERVAÇÃO: Mantenha condições estéreis durante toda a esterilização das sementes, germinação, inoculação e crescimento das plantas.
ATENÇÃO: Manipule soluções de hipoclorito de sódio e fungicidas utilizando equipamento de proteção individual apropriado, incluindo luvas e proteção ocular.
- Preparação do Inóculo Bacteriano
Resultados
Neste protocolo, a edição do genoma com CRISPR-Cas9 foi adaptada para M. ciceri CC1192 por meio do direcionamento do locus nodC. Para promover a perda de função, sgRNAs foram projetados para direcionar a região proximal 5′ da sequência codificadora de nodC, introduzindo assim uma quebra de dupla fita (DSB) na região inicial codificadora, a fim de interromper a tradução da proteína codificada (Figura 1A).
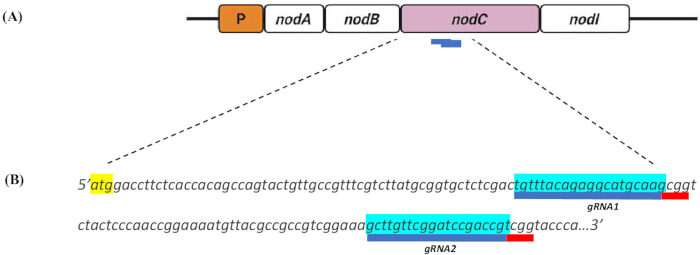
Figura 1. Projeto de RNAs guia únicos (sgRNAs) direcionados ao nodC locus em Mesorhizobium ciceri. (A) Representação esquemática do M. ciceri nodC loco mostrando as posições das duas sgRNAs de 20 pb projetadas para direcionamento mediado por CRISPR-Cas9. Os sítios-alvo das sgRNAs estão indicados em azul. (B) Sequências de nucleotídeos de sgRNA1 e sgRNA2 direcionadas ao nodC locus. O motivo do protospaçador adjacente (PAM; 5′-NGG-3′) é indicado em vermelho, e o nodC O códon de iniciação da tradução (ATG) está destacado em amarelo. Clique aqui para visualizar uma versão maior desta figura.
Duas sequências-alvo de 20 pb foram identificadas imediatamente a montante de um 5′-NGG-3′ sequência PAM (Figura 1B). Análise in silico desses sgRNAs candidatos utilizando o algoritmo de Hsu et al.19 obteve pontuações de especificidade de 100, indicando alta especificidade predita de direcionamento, sem complementaridade significativa fora do alvo detectada dentro do M. ciceri genoma. Diferenças menores foram observadas nos escores preditos de eficiência em alvo dos sgRNAs selecionados (Tabela 3), o que orientou a seleção de guias para avaliação experimental subsequente.
| Posição do alvo (pb) | Fita | Sequência de sgRNA (5′ 3′) | PAM | Pontuação de especificidade | Pontuação de eficiência | |
| 77 | + | TGTTTACAGAGGCATGCAAG | CGG | 100 | 43,58 | |
| 139 | + | GCTTGTTCGGATCCGACCGT | TGG | 99,7 | 47,63 | |
Tabela 3: RNA orientadores únicos (sgRNAs) candidatos projetados para edição mediada por CRISPR-Cas9 do gene nodC em Mesorhizobium ciceri. Os sgRNAs candidatos foram projetados utilizando a Ferramenta de Projeto de Guias CRISPR do Benchling com Bradyrhizobium diazoefficiens USDA 110 como genoma de referência. Os guias foram classificados com base nas pontuações preditas de especificidade e eficiência no alvo, e aqueles que direcionam sequências próximas ao códon de iniciação da tradução de nodC e que contêm o motivo protospaçador adjacente NGG (PAM) necessário para a Cas9 de Streptococcus pyogenes (SpCas9) foram selecionados.
Para facilitar a reparação dirigida por molde (HDR) e o triagem baseado em fluorescência de mutantes putativos, um cassete de HDR foi montado utilizando o vetor de clonagem pUC18 (Figura 2). O cassete repórter gfp foi excisado do plasmídeo pRJPaph-bjGFP por digestão de restrição com SacI e KpnI e ligado ao esqueleto linearizado do pUC18 (Figura 2A). Após a transformação em E. coli, clones positivos putativos foram identificados por triagem azul-branca. A integração do inserto gfp no esqueleto do pUC18 foi ainda validada por amplificação por PCR utilizando primers específicos para o gene, o que gerou o amplicon esperado de 500 pb em clones positivos (Figura 2A).
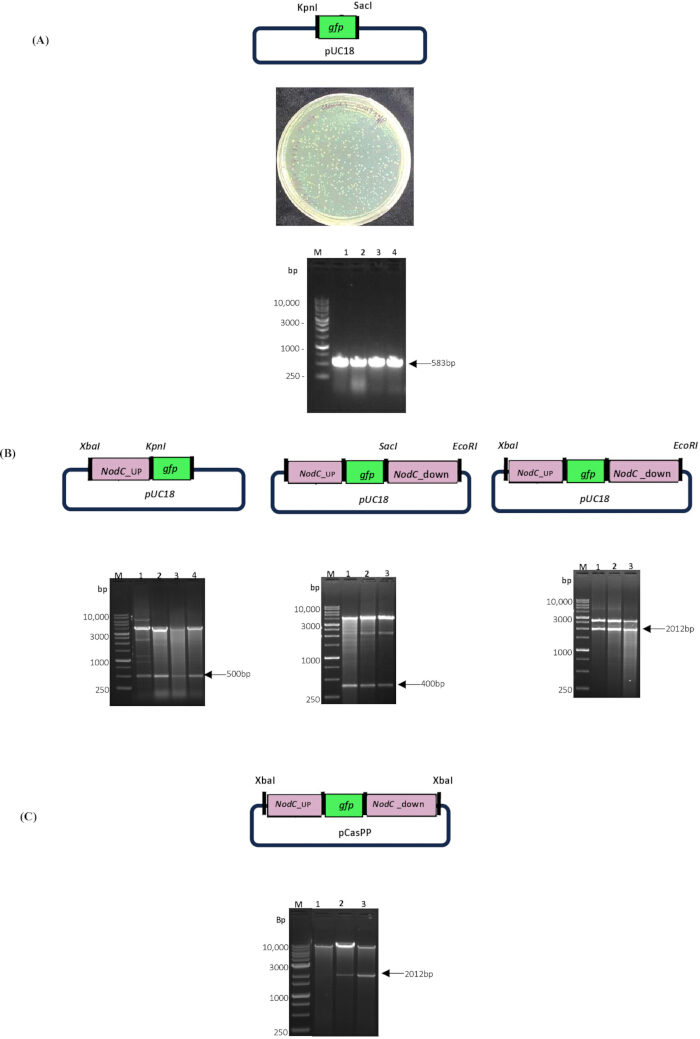
Figura 2. Construção do sistema de reparo direcionado por homologia CRISPR-Cas9 (HDR) para interrupção de nodC. (A) Construção e validação do plasmídeo intermediário pUC18-gfp. O painel superior mostra o mapa do plasmídeo pUC18-gfp gerado pela inserção do cassete da proteína verde fluorescente (gfp) no esqueleto do pUC18. O painel central mostra colônias representativas após triagem azul-branca. O painel inferior mostra a validação por reação em cadeia da polimerase (PCR) de colônias utilizando o par de iniciadores BjGFP_BP_F1 e BjGFP_BP_R2. (B) Montagem sequencial do molde HDR no esqueleto pUC18. Os mapas de plasmídeos e análises de digestão por enzimas de restrição confirmam a inserção do braço de homologia upstream (UHA), do braço de homologia downstream (DHA) e do cassete completo UHA-gfp-DHA do HDR. (C) Clonagem e validação do cassete HDR UHA-gfp-DHA no vetor CRISPR-Cas9 pCasPP. O painel superior mostra o mapa final do plasmídeo pCasPP-HDR, e o painel inferior mostra a digestão por enzima de restrição confirmando a inserção do cassete HDR. Clique aqui para visualizar uma versão maior desta figura.
O construto HDR foi posteriormente montado introduzindo braços de homologia nodC que delimitam o cassete gfp. Um UHA de 500 pb e um DHA de 400 pb, posicionados adjacentes ao sítio de corte previsto para a Cas9, foram clonados sequencialmente no construto pUC18-gfp por meio de digestão por enzimas de restrição e ligação (Figura 2B). A montagem do cassete UHA-gfp-DHA foi confirmada por análise de digestão por enzimas de restrição, que gerou o fragmento esperado de 2012 pb (Figura 2B). O cassete HDR completo foi então subclonado no vetor CRISPR de amplo espectro de hospedeiro pCasPP (Figura 2C). A análise de digestão por enzimas de restrição confirmou a integridade do construto final e a montagem bem-sucedida do vetor de entrega para edição genômica em M. ciceri (Figura 2C).
O acasalamento biparental foi realizado entre o doador E. coli S17-1λpir e a linhagem receptora M. ciceri para introduzir o construto pCasPP-gRNA-HDR em M. ciceri (Figura 3A). Figura 3B ilustra a organização do operon nod e a substituição prevista do locus nodC pelo cassete gfp por meio de recombinação homóloga utilizando o molde HDR. As colônias transconjugantes foram inicialmente identificadas por triagem da fluorescência GFP após o acasalamento biparental (Figura 3B e 3C). Mais de 80% das colônias recuperadas exibiram fluorescência GFP com gRNA2, e mais de 65% das colônias apresentaram fluorescência após a introdução de gRNA1 (Figura 3C). Como a triagem de fluorescência isoladamente não pode distinguir a expressão de GFP em plasmídeo da integração genômica bem-sucedida, foi realizada uma validação molecular complementar para confirmar a inserção específica do cassete repórter no locus.
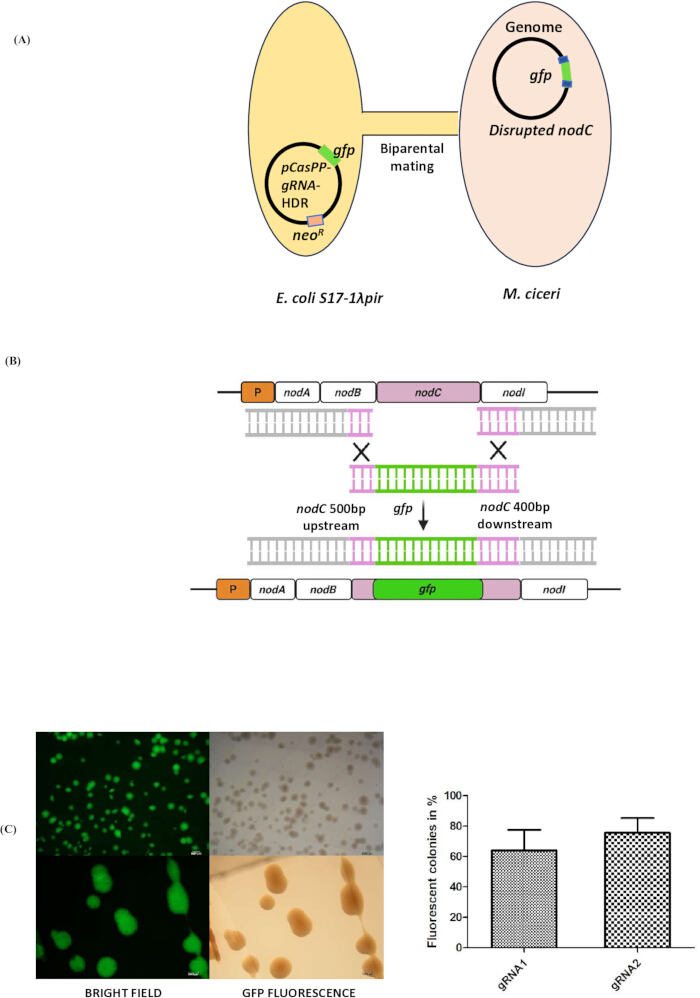
Figura 3. Interferência mediada por CRISPR-Cas9 no locus nodC em Mesorhizobium ciceri. (A) Ilustração esquemática do acasalamento biparental utilizado para transferir o vetor pCasPP-gRNA-HDR de células doadoras Escherichia coli S17-1λpir para células receptoras de M. ciceri. (B) Diagrama ilustrando a substituição do locus nodC pelo cassete gfp mediada por reparo direcionado por homologia (HDR), após o corte pelo sistema CRISPR-Cas9. O modelo de HDR contém braços de homologia de aproximadamente 500 pb a montante e 400 pb a jusante, delimitando o cassete gfp. (C) Triagem baseada em fluorescência de colônias de M. ciceri transconjugantes. São apresentadas imagens representativas de microscopia estereoscópica em campo claro e de fluorescência de colônias positivas para GFP, juntamente com a porcentagem de transconjugantes fluorescentes recuperados após o acasalamento biparental utilizando vetores contendo sgRNA1 ou sgRNA2. As barras de erro representam o desvio padrão. Clique aqui para visualizar uma versão ampliada desta figura.
Para validar a integração do cassete gfp no locus nodC, colônias representativas positivas para GFP foram submetidas à análise por PCR. A amplificação da região genômica que abrange nodB e nodC produziu um fragmento de 1511 pb nos clones editados, compatível com a integração do cassete repórter, enquanto a linhagem selvagem (WT) produziu um amplicon de 430 pb (Figura 4A). A amplificação por PCR utilizando primers específicos para gfp e flanqueadores de nodC gerou um fragmento distinto de 997 pb nos clones editados, enquanto nenhuma amplificação foi detectada no controle WT, o que apoia a inserção específica no locus. A orientação do cassete repórter foi confirmada por meio de sequenciamento de Sanger. Além disso, a expressão de GFP nas linhagens editadas foi avaliada por RT-qPCR, o que demonstrou aumento no acúmulo de transcritos de GFP em relação à linhagem WT (Figura 4B). Os valores de expressão foram calculados utilizando o método 2−ΔΔCt e normalizados ao gene de referência 16s, com a linhagem WT como controle. Os dados representam a média ± DP de três repetições biológicas (n = 3). A significância estatística foi determinada por ANOVA unidirecional seguida pelo teste de Dunnett em comparação com o controle WT.
A limitação atual do estudo é a ausência de um vetor controle, como um pCasPP-HDR com gRNA vazio, para estabelecer o coeficiente de recombinação de referência. Estudos futuros devem incluir tal controle.
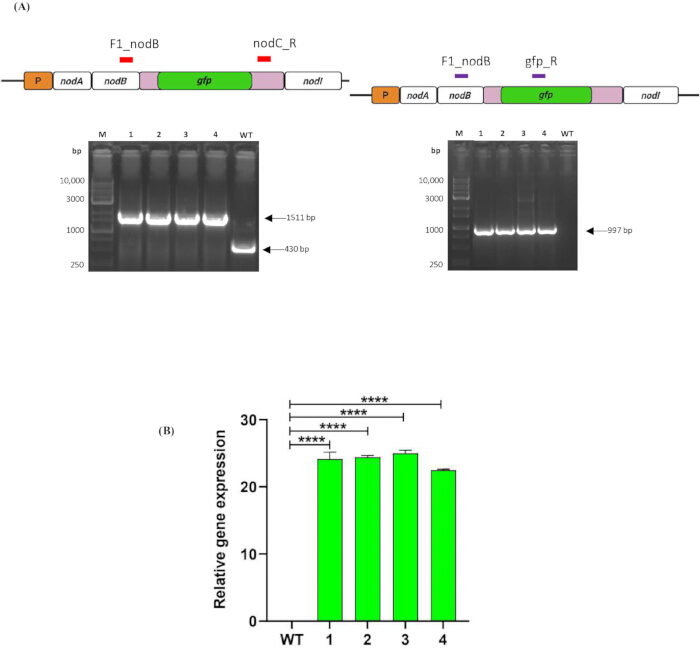
Figura 4. Validação molecular de mutantes ΔnodC Mesorhizobium ciceri. (A) Confirmação baseada em PCR da interrupção de nodC. O painel esquerdo mostra a amplificação utilizando o par de iniciadores F1_nodB e nodC_R. Pista M, marcador de DNA; pistas 1–4, mutantes ΔnodC M. ciceri; pista WT, M. ciceri selvagem. O painel direito mostra a amplificação utilizando o par de iniciadores F1_nodB e gfp_R. Pista M, marcador de DNA; pistas 1–4, mutantes ΔnodC M. ciceri; pista WT, M. ciceri selvagem. Os tamanhos esperados dos amplicons estão indicados. (B) Expressão relativa da proteína verde fluorescente (GFP) em mutantes ΔnodC M. ciceri determinada por reação em cadeia da polimerase quantitativa com transcrição reversa (RT-qPCR). A expressão gênica foi normalizada em relação ao gene de referência de RNA ribossômico 16S (16S rRNA) de M. ciceri e expressa em relação ao controle selvagem (WT) utilizando o método 2^−ΔΔCt. As barras de erro representam o desvio padrão. A significância estatística foi determinada em relação ao controle WT. Clique aqui para visualizar uma versão maior desta figura.
O impacto biológico de nodC a perturbação foi avaliada utilizando ensaios de infecção com grão-de-bico. Plantas inoculadas com o tipo selvagem M. ciceri formaram nódulos radiculares visíveis, enquanto plantas inoculadas com ΔnodC M. ciceri exibiram uma redução acentuada ou ausência de nodulação (Figura 5A). As plantas-controle não inoculadas permaneceram livres de nódulos, o que confirma a manutenção de condições experimentais estéreis (Figura 5A). A análise quantitativa de parâmetros de crescimento vegetal demonstrou ainda diferenças entre WT e ΔnodC M. ciceri-plantas inoculadas, incluindo comprimento da raiz, peso fresco da raiz, peso seco da raiz, comprimento da parte aérea, peso fresco da parte aérea, peso seco da parte aérea e número de nódulos (Figura 5B). As plantas inoculadas com o tipo selvagem apresentaram maior número de nódulos e parâmetros associados ao crescimento melhorados em comparação com ΔnodC M. ciceri-plantas inoculadas e plantas controle não inoculadas. Esses resultados são consistentes com a interrupção de nodC-associada à nodulação e sustentam a aplicabilidade deste fluxo de trabalho baseado em CRISPR-Cas9 para estudos de genômica funcional em M. ciceri. Dados quantitativos de fenótipo vegetal foram avaliados para comparar as diferenças entre os grupos tratados. Um total de 90 repetições biológicas foi incluído na análise (n = 30 plantas por grupo de tratamento). Os dados são apresentados como média ± SD. A significância estatística foi avaliada utilizando análise de variância unidirecional (ANOVA) seguida pelo teste de comparação múltipla post hoc de Tukey. As diferenças foram consideradas estatisticamente significativas em P < 0.05.
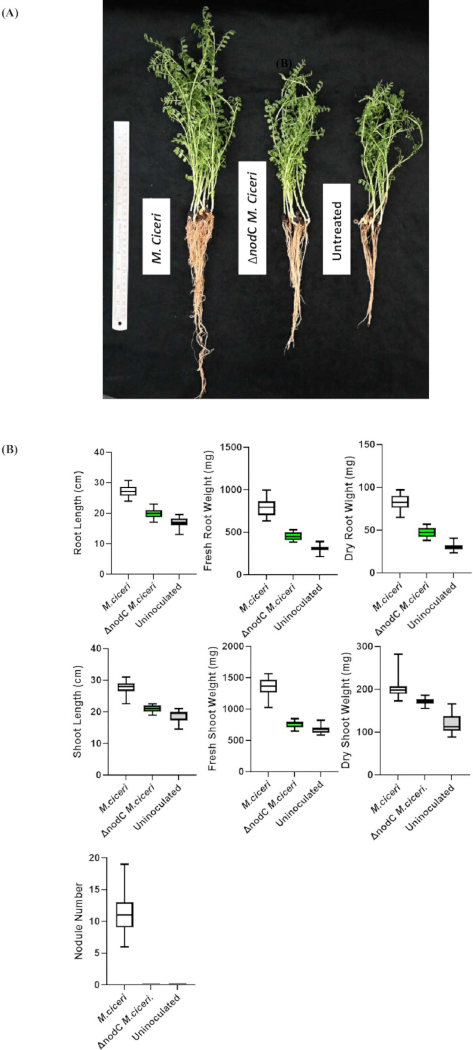
Figura 5. Validação funcional de mutantes ΔnodC Mesorhizobium ciceri utilizando um ensaio de infecção em grão-de-bico. (A) Plantas representativas de grão-de-bico (Cicer arietinum) 20 dias após inoculação com M. ciceri selvagem, ΔnodC M. ciceri ou controles não inoculados. (B) Análise quantitativa dos parâmetros de crescimento vegetal e nodulação, incluindo comprimento da raiz, peso fresco da raiz, peso seco da raiz, comprimento da parte aérea, peso fresco da parte aérea, peso seco da parte aérea e número de nódulos. Os dados são apresentados para plantas inoculadas com M. ciceri selvagem, ΔnodC M. ciceri ou controles não inoculados. As barras de erro representam o desvio padrão. A significância estatística foi determinada por análise de variância unidirecional (ANOVA) seguida pelo teste de comparação múltipla de Tukey. Clique aqui para visualizar uma versão maior desta figura.
Arquivo Suplementar 1. Protocolo detalhado para preparação e validação de células de Escherichia coli quimicamente competentes. Este arquivo suplementar fornece o procedimento completo para preparação e validação de células de Escherichia coli DH5α e E. coli S17-1λpir quimicamente competentes, incluindo preparação do cultivo bacteriano, indução da competência, colheita celular, lavagem com tampão CaCl₂–glicerol, fracionamento, criopreservação e validação por meio de teste de eficiência de transformação. Medidas críticas de controle de qualidade, recomendações de armazenamento e critérios de aceitação da competência também são incluídos. Clique aqui para baixar este arquivo.
Arquivo Suplementar 2. Protocolo detalhado para a construção de modelos de reparo direcionado por homologia (HDR) e montagem de vetores de edição genômica CRISPR-Cas9. Este arquivo suplementar fornece procedimentos detalhados para a excisão do cassete da proteína verde fluorescente (GFP), construção do plasmídeo intermediário pUC18-gfp, amplificação e clonagem dos braços de homologia a montante e a jusante, montagem do modelo completo de reparo direcionado por homologia (HDR), preparação de vetores de RNA guia (gRNA) pCasPP, inserção de modelos HDR em plasmídeos CRISPR-Cas9, triagem de clones baseada em fluorescência e validação de plasmídeos recombinantes por análise de restrição e sequenciamento de Sanger. Clique aqui para baixar este arquivo.
Arquivo Suplementar 3. Protocolo detalhado para acasalamento biparental e geração de transconjugantes de Mesorhizobium ciceri marcados com GFP. Este arquivo suplementar descreve o preparo das cepas doadoras e receptoras, o acasalamento biparental em filtro de membrana, a recuperação e seleção com antibióticos de transconjugantes, procedimentos de eliminação de plasmídeos, triagem baseada em fluorescência de colônias recombinantes, confirmação molecular de cepas com genoma editado e preservação a curto e longo prazo de transconjugantes de M. ciceri positivos para GFP. São fornecidas condições detalhadas de cultivo, parâmetros de acasalamento e procedimentos de seleção. Clique aqui para baixar este arquivo.
Discussão
O estabelecimento de um sistema de edição genômica CRISPR-Cas9 em M. ciceri resolve uma limitação técnica importante na manipulação genética desse simbionte fixador de nitrogênio, de relevância agrícola. Ao interromper o locus nodC por meio de um repórter gfp e RHD, este fluxo de trabalho fornece uma plataforma assistida por fluorescência para modificação genômica direcionada em M. ciceri.
Abordagens tradicionais de manipulação genética em rizóbios basearam-se principalmente na mutagênese aleatória mediada por Tn5 ou na troca alélica mediada por sacB19,26,27. Embora essas abordagens ainda sejam valiosas, são trabalhosas, frequentemente exigem múltiplas rodadas de contra-seleção e podem deixar marcadores de resistência a antibióticos no genoma, o que complica rodadas subsequentes de edição. Em contraste, a edição genômica mediada por CRISPR-Cas9 oferece uma alternativa mais direcionada e simplificada para engenharia genômica. Estudos recentes relataram edição de bases mediada por CRISPR e sistemas baseados em Cas12e em S. meliloti para reduzir a toxicidade associada ao Cas912,13, enquanto a repressão transcricional mediada por dCas9 foi explorada em R. etli11. Tanto quanto sabemos, este estudo representa uma das primeiras aplicações de interrupção cromossômica mediada por CRISPR-Cas9 em M. ciceri. O protocolo incorpora direcionamento guiado por sgRNA, entrega de plasmídeo biparental e recombinação mediada por HDR para edição específica de locus. A integração do repórter gfp dentro do cassete HDR também facilita a triagem rápida de colônias editadas putativas com base na fluorescência, reduzindo assim o número de colônias que exigem validação molecular posterior.
Vários fatores foram importantes para a implementação bem-sucedida do fluxo de trabalho. A seleção de sgRNAs com alta especificidade prevista minimizou os possíveis efeitos fora do alvo no genoma de M. ciceri, enquanto a manutenção da integridade dos braços de homologia favoreceu a eficiência da recombinação mediada por HDR. Além disso, a otimização das condições de crescimento do doador e do receptor durante o acasalamento biparental melhorou a recuperação dos transconjugantes. A triagem baseada em fluorescência permitiu a identificação rápida de mutantes putativos; no entanto, a validação molecular por meio de PCR e sequenciamento de Sanger ainda foi necessária para confirmar a integração específica no locus do cassete repórter. Estudos futuros poderiam utilizar um vetor controle pCasPP-HDR com gRNA vazio para quantificar o coeficiente básico de recombinação.
Além do avanço metodológico, esta plataforma pode apoiar estudos futuros que investiguem a sinalização simbiótica e a genômica funcional em rizóbios associados ao grão-de-bico28. O grão-de-bico (Cicer arietinum L.) representa uma cultura leguminosa globalmente importante e um grande contribuinte para sistemas agrícolas sustentáveis29,30. A linhagem ΔnodC M. ciceri gerada neste estudo fornece um background genético potencialmente útil para investigar a compatibilidade entre hospedeiro e microrganismo e as vias de sinalização associadas à nodulação. Estudos anteriores sugeriram que os RNAs pequenos (sRNAs) atuam como efetores regulatórios durante a simbiose inicial do nódulo radicular31. Consequentemente, a linhagem nodulação-deficiente ΔnodC M. ciceri descrita aqui pode facilitar estudos futuros focados nos mecanismos moleculares subjacentes à comunicação na rizosfera e à simbiose fixadora de nitrogênio.
Divulgações
Os autores declaram não haver interesses financeiros concorrentes ou conflitos de interesse.
Agradecimentos
Este trabalho é financiado pelo Departamento de Biotecnologia (DBT) - Grant MK Bhan HRD-16016/15/2023-AFS-DBT para a Dra. Nandita Pasari. Este trabalho também é apoiado por um financiamento básico concedido à Dra. Senjuti Sinharoy pelo Instituto Nacional de Pesquisa do Genoma de Plantas, Nova Délhi, Índia.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Agarose | Genetix | PG-40005 | Eletroforese em gel |
| Folha de alumínio | Rolia’s | GF83048115 | Uso geral em laboratório |
| Ágar bacteriológico | HiMedia | GRM026 | Preparação de meios |
| Plataforma Benchling de Design de Guias CRISPR | Benchling | N/A | Design de RNA guia |
| Ácido bórico | HiMedia | PCT0102 | Preparação da solução de McKnight’s |
| Frasco cônico de vidro borossilicato | Sigma | CLS5100500 | Preparação de culturas |
| Tubos de vidro borossilicato | Sigma | DKW73500-1075 | Preparação de culturas |
| Cloreto de cálcio di-hidratado | HiMedia | MB034 | Preparação de células competentes |
| Sulfato de cálcio di-hidratado | HiMedia | GRM328 | Preparação da solução de McKnight’s |
| Carbenicilina dissódica | Duchefa Biochemie | DUC-C0109.005-18 | Usado a 100 µg/mL |
| Kit de síntese de cDNA | Thermo Fisher Scientific | AB1543A | Síntese de cDNA |
| Papel plástico aderente | OA | 10954049 | Uso geral em laboratório |
| Kit de clonagem/T4 DNA ligase | Thermo Fisher Scientific | K1422 | Reações de ligação |
| Vermelho Congo | HiMedia | 573-58-0 | Trabalho com culturas microbianas |
| Sulfato de cobre(II) penta-hidratado | HiMedia | PCT0104 | Preparação da solução de McKnight’s |
| Tubo de cultura | Borosil | 9800U08 | Cultivo de cultura bacteriana primária; 15 cm × 2,5 cm |
| Medidor digital de pH | Eutech Instruments | EC PH TUTOR DS | Ajuste de pH |
| Fosfato de potássio dibásico | HiMedia | TC596M | Preparação de YMB |
| Escada de DNA | BIO-HELIX | DM015-R500 | Eletroforese em gel |
| Kit de remoção de DNase | Invitrogen | AM1907 | Remoção de DNA do RNA isolado |
| Mistura de dNTPs | Thermo Scientific | R0181 | Amplificação por PCR |
| Etanol | Sigma-Aldrich | 1.00983.0511 | Usado a 75% |
| Brometo de etídio | Sigma-Aldrich | E1510 | Coloração de gel de DNA |
| Fosfatase alcalina termossensível FastAP | Thermo Fisher Scientific | EF0651 | Desfosforilação do vetor durante a clonagem |
| Tampão FastDigest | Thermo Fisher Scientific | B64 | Digestões de restrição |
| Cloreto férrico anidro | HiMedia | TC583 | Preparação da solução de McKnight’s |
| Stereo microscópio de fluorescência | Nikon | SMZ25 | Triagem de GFP |
| Fungicida, Bavistin | Crystal Crop Protection | Bavistin Carbendazim 50% WP | Tratamento de sementes |
| Kit de extração de gel | QIAGEN | 28704 | Purificação de DNA |
| Glicerol | Thermo Fisher Scientific | Q24505 | Células competentes/estoques de glicerol |
| Incubadora de crescimento com agitador orbital | MRC | LOM-150 | Cultura bacteriana |
| Luvas descartáveis | Kimtech | 97612 | Equipamento de proteção individual |
| HEPES | HiMedia | MB016 | Anelamento de oligonucleotídeos |
| IPTG | G Biosciences | RC1113D | Triagem azul-branca |
| Cabinet de fluxo laminar | Biolink | BL-H1300 | Manuseio asséptico |
| Ágar LB | HiMedia | M1151 | Placas de cultura bacteriana |
| Caldo LB | HiMedia | G1245 | Cultura bacteriana |
| Sulfato de magnésio | HiMedia | GRM1281-500G | Preparação de YMB |
| Sulfato de magnésio hepta-hidratado | HiMedia | PCT0008 | Preparação da solução de McKnight’s |
| Sulfato de manganês(II) tetra-hidratado | Sigma-Aldrich | M3634 | Preparação da solução de McKnight’s |
| Mannitol | HiMedia | MB198 | Preparação de YMB |
| Solução de McKnight’s | Preparado em laboratório | N/A | Solução nutritiva para plantas |
| Pontas micro, 0,2–10 µL | Tarsons | 521000 | Manuseio de líquidos |
| Pontas micro, 2–200 µL | Tarsons | 521010 | Manuseio de líquidos |
| Pontas micro, 200–1000 µL | Tarsons | 521020X | Manuseio de líquidos |
| Tubo microcentrífugo, 0,5 mL | Tarsons | 500000 | Manuseio de amostras |
| Tubo microcentrífugo, 1,5 mL | Tarsons | 500010 | Manuseio de amostras |
| Tubo microcentrífugo, 2,0 mL | Tarsons | 500020 | Manuseio de amostras |
| Ácido molíbdico | Sigma-Aldrich | 232084 | Preparação da solução de McKnight’s |
| Espectrofotômetro NanoDrop | Thermo Fisher Scientific | 13-400-519 | Quantificação de DNA/RNA |
| Neomicina | Duchefa Biochemie | M0135 | Usado a 50 µg/mL |
| Água livre de nucleases | HiMedia | ML064-100ML | Uso em biologia molecular |
| Mistura mestra de PCR | Thermo Fisher Scientific | K0171 | Mistura mestra 2× |
| Fitas de tubos de PCR, 0,2 mL | Tarsons | 610040 | Montagem de PCR |
| Placas de Petri, 90 mm | PSC | 2041 | Placas de ágar |
| Pipeta, 0,1–2,5 µL | Eppendorf | N10178M | Manuseio de líquidos |
| Pipeta, 0,5–10 µL | Eppendorf | H40069L | Manuseio de líquidos |
| Pipeta, 2–20 µL | Eppendorf | H30046M | Manuseio de líquidos |
| Pipeta, 10–100 µL | Eppendorf | I00395M | Manuseio de líquidos |
| Pipeta, 20–200 µL | Eppendorf | M38186M | Manuseio de líquidos |
| Pipeta, 100–1000 µL | Eppendorf | N20610M | Manuseio de líquidos |
| Kit de extração de DNA plasmidial | QIAGEN | 12143 | Isolamento de plasmídeo |
| Cloreto de potássio | HiMedia | TC010 | Preparação da solução de McKnight’s |
| Fosfato monobásico de potássio anidro | HiMedia | TC011M | Preparação da solução de McKnight’s |
| Filtro de membrana PVDF, 0,22 µm, 47 mm | MilliporeSigma | GVWP04700 | Acasalamento biparental |
| Equipamento de PCR em tempo real quantitativo | Bio-Rad | CFX96 | RT-qPCR |
| Centrífuga refrigerada de bancada | Eppendorf | 04-987-373 | Coleta de células |
| Enzima de restrição, BbsI | Thermo Fisher Scientific | ER1011 | Clonagem de gRNA |
| Enzima de restrição, EcoRI | Thermo Fisher Scientific | FD0274 | Clonagem |
| Enzima de restrição, KpnI | Thermo Fisher Scientific | FD0524 | Clonagem |
| Enzima de restrição, SacI | Thermo Fisher Scientific | FD1133 | Clonagem |
| Enzima de restrição, XbaI | Thermo Fisher Scientific | FD0684 | Clonagem |
| DNase livre de RNase | QIAGEN | 79254 | Limpeza de RNA |
| Areia | Ram Surat | Sand | Substrato para crescimento de plantas |
| Sequenciador | Applied Biosystems | ABI3730xl DNA Analyzer | Sequenciamento Sanger |
| Meio SOC | Preparado em laboratório | N/A | Recuperação de transformação |
| Cloreto de sódio | HiMedia | TC046 | Preparação de meios |
| Hidróxido de sódio | HiMedia | PCT1325 | Ajuste de pH do HEPES |
| Lâmina cirúrgica estéril | Medicare Surgical | 16020 | Excisão de gel/manuseio de tecidos |
| Seringa estéril | HMD Dispovan | 10ml syringe without needle | Filtração estéril |
| Filtro de seringa estéril, 0,22 µm | Merck Millex Durapore | 12766842 | Esterilização por filtração |
| Mistura mestra SYBR Green | New England Biolabs | M3003E | RT-qPCR |
| Tetraciclina | Duchefa Biochemie | T01050 | Usado a 5 µg/mL |
| Ciclador térmico | Applied Biosystems | A24811 | Amplificação por PCR |
| Papel toalha | Rolia’s | 07AAECR4885K1ZT | Uso geral em laboratório |
| Reagente TRIzol | Invitrogen | 15596026 | Isolamento de RNA |
| Transiluminador UV | Analytik Jena | TW-43 | Visualização de gel |
| Espectrofotômetro UV-Vis | Eppendorf | D30 | Medição de OD600 |
| Cubetas de vidro | Eppendorf | 30079345 | Medição de OD600 |
| Misturador vortex | Neuation | iSWIX-VT | Mistura de amostras |
| X-gal | G Biosciences | RC1233 | Triagem azul-branca |
| Extrato de levedura | HiMedia | RM668-500G | Preparação de meios |
| Sulfato de zinco hepta-hidratado | Sigma-Aldrich | Z0251 | Preparação da solução de McKnight’s |
Referências
- Doudna JA, Charpentier E. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014;346(6213):1258096.
- Jiang W, Bikard D, Cox D, Zhang F, Marraffini LA. RNA-guided editing of bacterial genomes using CRISPR-Cas systems. Nature biotechnology. 2013;31(3):233-9.
- Bertrand C, Thibessard A, Bruand C, Lecointe F, Leblond P. Bacterial NHEJ: a never ending story. Molecular microbiology. 2019;111(5):1139-51.
- Loureiro A, da Silva GJ. Crispr-cas: Converting a bacterial defence mechanism into a state-of-the-art genetic manipulation tool. Antibiotics. 2019;8(1):18.
- Altenbuchner J. Editing of the Bacillus subtilis genome by the CRISPR-Cas9 system. Applied and environmental microbiology. 2016;82(17):5421-7.
- Wang Y, et al. Bacterial genome editing with CRISPR-Cas9: deletion, integration, single nucleotide modification, and desirable “clean” mutant selection in Clostridium beijerinckii as an example. ACS synthetic biology. 2016;5(7):721-32.
- Oh J-H, van Pijkeren J-P. CRISPR–Cas9-assisted recombineering in Lactobacillus reuteri. Nucleic acids research. 2014;42(17):e131-e.
- Cobb RE, Wang Y, Zhao H. High-efficiency multiplex genome editing of Streptomyces species using an engineered CRISPR/Cas system. ACS synthetic biology. 2015;4(6):723-8.
- Wanjofu EI, et al. Nodulation and growth promotion of chickpea by Mesorhizobium isolates from diverse sources. Microorganisms. 2022;10(12):2467.
- Haskett T, et al. Complete genome sequence of Mesorhizobium ciceri strain CC1192, an efficient nitrogen-fixing microsymbiont of Cicer arietinum. Genome Announcements. 2016;4(3):10.1128/genomea. 00516-16.
- Bellahsen O, Díaz-Méndez R, Romero D. Genomic engineering in Rhizobium etli: implementation and evaluation of systems based on dCas9. Frontiers in Microbiology. 2025;16:1604430.
- Liu G, et al. An efficient CRISPR/Cas12e system for genome editing in Sinorhizobium meliloti. ACS Synthetic Biology. 2023;12(3):898-903.
- Wang L, Xiao Y, Wei X, Pan J, Duanmu D. Highly efficient CRISPR-mediated base editing in Sinorhizobium meliloti. Frontiers in Microbiology. 2021;12:686008.
- Schäfer A, et al. Small mobilizable multi-purpose cloning vectors derived from the Escherichia coli plasmids pK18 and pK19: selection of defined deletions in the chromosome of Corynebacterium glutamicum. Gene. 1994;145(1):69-73.
- Rütering M, et al. Tailor-made exopolysaccharides—CRISPR-Cas9 mediated genome editing in Paenibacillus polymyxa. Synthetic Biology. 2017;2(1):ysx007.
- Ledermann R, Bartsch I, Remus-Emsermann MN, Vorholt JA, Fischer H-M. Stable fluorescent and enzymatic tagging of Bradyrhizobium diazoefficiens to analyze host-plant infection and colonization. Molecular Plant-Microbe Interactions. 2015;28(9):959-67.
- Göttfert M. Regulation and function of rhizobial nodulation genes. FEMS microbiology reviews. 1993;10(1-2):39-63.
- Kant C, Pradhan S, Bhatia S. Dissecting the root nodule transcriptome of chickpea (Cicer arietinum L.). PLoS One. 2016;11(6):e0157908.
- Hsu PD, et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature biotechnology. 2013;31(9):827-32.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature biotechnology. 2016;34(2):184-91.
- Norrander J, Kempe T, Messing J. Construction of improved M13 vectors using oligodeoxynucleotide-directed mutagenesis. Gene. 1983;26(1):101-6.
- Simon R, Priefer U, Pühler A. A broad host range mobilization system for in vivo genetic engineering: transposon mutagenesis in gram negative bacteria. Bio/technology. 1983;1(9):784-91.
- Hanahan D, Jessee J, Bloom FR. [4] Plasmid transformation of Escherichia coli and other bacteria. Methods in enzymology. 1991;204:63-113.
- Alexandre A, et al. Natural populations of chickpea rhizobia evaluated by antibiotic resistance profiles and molecular methods. Microbial Ecology. 2006:128-36.
- Weerakkody LR, et al. A rapid, inexpensive and effective method for the efficient isolation of genomic DNA from Gram-negative bacteria. Molecular Genetics and Genomics. 2024;299(1):26.
- Selbitschka W, Niemann S, Pühler A. Construction of gene replacement vectors for Gram− bacteria using a genetically modified sacRB gene as a positve selection marker. Applied microbiology and biotechnology. 1993;38(5):615-8.
- Yadav A, Singh RP, Singh AL, Singh M. Identification of genes involved in phosphate solubilization and drought stress tolerance in chickpea symbiont Mesorhizobium ciceri Ca181. Archives of microbiology. 2021;203(3):1167-74.
- Dicenzo GC, et al. Multidisciplinary approaches for studying rhizobium–legume symbioses. Canadian Journal of Microbiology. 2019;65(1):1-33.
- Calia C, et al. A bibliometric analysis of chickpea agronomic practices in the world during 45 years of scientific research. Legume Science. 2024;6(1):e219.
- Sandhu J, Tripathi S, Chaturvedi S. Chickpea nutritional status and value chain for sustainable development. Sustainable food value chain development: Perspectives from developing and emerging economies: Springer; 2023. p. 175-83.
- Ren B, Wang X, Duan J, Ma J. Rhizobial tRNA-derived small RNAs are signal molecules regulating plant nodulation. Science. 2019;365(6456):919-22.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve