Este protocolo descreve a microscopia de força atômica foto-térmica no modo de batimento com detecção heteródina para caracterização química em escala nanométrica de materiais e dispositivos semicondutores, incluindo a aquisição de espectros no infravermelho e mapeamento químico de superfícies padronizadas e contaminantes relacionados ao processo.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Implementação de Microscopia de Força Atômica Fototérmica em Modo de Batimento com Detecção Heteródina e Espectroscopia de Infravermelho para Materiais e Dispositivos Semicondutores
Neste artigo
Resumo
Resumo
A microscopia de força atômica (AFM) é amplamente utilizada para caracterizar as propriedades elétricas, magnéticas, mecânicas, térmicas, eletroquímicas e eletromecânicas de materiais e dispositivos em escala nanométrica; no entanto, ela não fornece identificação química direta. Em contraste, a espectroscopia no infravermelho (IV) sonda ligações químicas por meio de suas assinaturas vibracionais, mas tradicionalmente é limitada a resolução espacial em escala micrométrica pela difração óptica. A espectroscopia fototérmica AFM–IV (AFM–IV) combina AFM e espectroscopia IV para permitir a caracterização química em escala nanométrica, medindo a expansão fototérmica localizada após a absorção de IV. Este artigo apresenta um protocolo para a detecção heteródina no modo de batida fototérmica AFM–IV e sua aplicação a materiais e dispositivos semicondutores. O protocolo descreve o preparo do instrumento, seleção e sintonia da ponta, imageamento da topografia por AFM, alinhamento e otimização do laser IV, aquisição de espectros IV localizados e mapeamento químico de modos vibracionais selecionados. Ênfase especial é dada à implementação prática do AFM–IV no modo de batida para caracterização de semicondutores e fatores que influenciam a qualidade dos dados, incluindo seleção da ponta, sintonia de ressonância e alinhamento do feixe IV. Exemplos representativos demonstram o uso do AFM–IV para distinguir a composição de materiais em estruturas padronizadas, avaliar materiais depositados sobre substratos semicondutores e identificar contaminação residual por resistência fotossensível após processamento. O protocolo permite a aquisição de informações topográficas e químicas co-localizadas com resolução espacial em escala nanométrica e ilustra como o AFM–IV pode ser aplicado a desafios de caracterização encontrados na pesquisa e fabricação de semicondutores. Para auxiliar novos usuários, é fornecida uma breve visão geral do desenvolvimento do AFM–IV e uma comparação das fontes IV e modos de imageamento mais comumente utilizados.
Introdução
Métodos avançados de caracterização desempenham um papel fundamental na pesquisa, desenvolvimento e fabricação de semicondutores. A microscopia de força atômica (AFM), que pode ser realizada em condições ambientes, em um ambiente de sala limpa, em uma caixa de atmosfera inerte ou sob vácuo, é amplamente utilizada na indústria de semicondutores. Os modos disponíveis de AFM combinam mapeamento topográfico em escala nanométrica de materiais e dispositivos semicondutores com medições co-localizadas elétricas, magnéticas, mecânicas, piezoelétricas (ou seja, eletromecânicas) e térmicas, incluindo potencial de superfície, resistência elétrica, perfilagem de dopantes e medições específicas de corrente–tensão (I–V) em locais definidos1,2,3,4,5. No entanto, apesar de sua capacidade de fornecer uma riqueza de informações sobre propriedades, a AFM não fornece diretamente informações sobre composição química. Em contraste, a espectroscopia de absorção no infravermelho (IV) investiga as ligações químicas ou modos de fônon presentes em uma amostra, mas tradicionalmente é limitada a resolução espacial em escala micrométrica devido ao limite de difração de Abbe e ao comprimento de onda da luz IV médio (~2,5–25 µm ou 400–4.000 cm−1)6,7,8. O desenvolvimento da técnica de AFM–IV fototérmica6,7,8,9,10,11,12,13, que combina AFM com microscopia e espectroscopia IV de campo próximo para identificação química em escala nanométrica, supera essa limitação7,8,14,15,16. A AFM–IV alcança isso focalizando uma fonte IV médio (IVM) em uma ponta de sonda AFM em escala nanométrica (~20 nm), geralmente revestida com metal, permitindo a aquisição co-localizada de dados de topografia por AFM e espectroscopia IV (Figura 1)6,7,8,11,15,16,17,18,19,20,21.
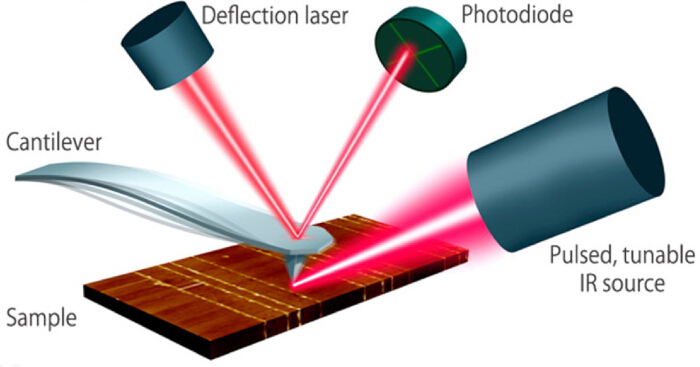
Figura 1. Ilustração esquemática da microscopia de força atômica fototérmica acoplada à espectroscopia no infravermelho (AFM–IR). Um feixe pulsado de infravermelho (IR) focalizado excita a expansão fototérmica localizada da superfície da amostra. A oscilação resultante do cantiléver é detectada por meio do laser de deflexão do AFM e um fotodiodo sensível à posição, permitindo a aquisição simultânea de topografia da amostra e informações químicas em escala nanométrica. Adaptado com permissão da Figura 1A em Dazzi e Prater7. Direitos autorais 2017 American Chemical Society. Clique aqui para visualizar uma versão maior desta figura.
As primeiras implementações da AFM–IR utilizaram uma fonte de IR de larga banda, às vezes em combinação com uma sonda termicamente sensível especializada em vez de uma alavanca AFM padrão22,23. Posteriormente, os pesquisadores adotaram fontes de IR pulsadas24, que fornecem potências de pico mais altas e, no caso de taxas de repetição ajustáveis, permitem o realce por ressonância (RE) da resposta da alavanca à excitação fototérmica da amostra11,15,25,26, resultando em sensibilidades de detecção próximas ao nível de monocamada21. O primeiro sistema AFM–IR a demonstrar resolução IR em escala nanométrica empregou um laser de elétrons livres e iluminação de onda evanescente por baixo, através de um substrato transparente ao IR9. Pouco tempo depois, foi introduzida a iluminação por cima27, utilizando um oscilador paramétrico óptico (OPO) sintonizável em comprimento de onda24,28 ou uma fonte laser de bancada, como um laser de cascata quântica (QCL)11,21, foi introduzida10. Essa configuração constitui a base da maioria dos sistemas comerciais atuais de AFM–IR, pois a iluminação por cima simplifica o preparo da amostra, eliminando a necessidade de um substrato transparente ao IR, e permite a análise de amostras mais espessas7,8,15,16. Desenvolvimentos posteriores permitiram a aquisição de espectros de IR em locais específicos da superfície da amostra e o mapeamento químico de modos vibracionais específicos6,7,8,9,15,24,29,30,31,32. Como resultado, a AFM–IR tem sido aplicada em uma ampla variedade de áreas, incluindo biologia e entrega de fármacos6,25,33,34,35,36,37, caracterização de polímeros6,12,26,38,39, identificação de nanopartículas26,40,41,42,43 e pesquisa em semicondutores7,44,45,46,47,48,49, com esforços contínuos voltados para expandir a faixa de comprimento de onda acessível e, consequentemente, a variedade de modos vibracionais e sistemas de materiais que podem ser investigados8,28,50.
Técnicas relacionadas, como microscopia de campo próximo do tipo espalhamento no infravermelho (IR s-SNOM)14,51,52,53,54,55,56,57,58,59,60,61 e espalhamento Raman ampliado pela ponta (TERS)62,63,64,65,66, detectam luz espalhada elasticamente ou inelasticamente, respectivamente. Em contraste, a técnica AFM–IR utiliza a alavanca do sensor do AFM para transduzir e amplificar, por meio do fator de qualidade (fator Q) da ressonância da alavanca, a expansão fototérmica da superfície da amostra após excitação no infravermelho6,7,8,14,15,16,31,67. A oscilação resultante do sensor é detectada medindo-se o movimento do laser de deflexão do AFM, que é refletido na parte traseira da alavanca, no detector sensível à posição (Figura 1). Como esse caminho de detecção também é usado para medir alterações na topografia da amostra, a técnica AFM–IR exige um método para separar as respostas topográfica e de absorção no infravermelho. Essa separação foi inicialmente alcançada usando o AFM em modo de contato. Após a excitação da amostra por um pulso no infravermelho, a resposta do sensor à expansão fototérmica da amostra decai rapidamente em uma escala de nanosegundos a microssegundos, o que é muito mais rápido que o tempo efetivo de permanência do sensor na escala de milissegundos associado à aquisição de dados do AFM a taxas de alguns quilohertz6,8,15,16,50,67. O sinal óptico variável no tempo resultante, ou decaimento oscilatório, em cada ponto de dados (ou seja, pixel da imagem do AFM) pode ser filtrado por uma banda passante centrada na frequência de ressonância de contato da alavanca e transformado por meio da transformada de Fourier. A amplitude resultante é proporcional à resposta fototérmica localizada da amostra (Figura 2A, 2B)6,7,8,15,31,67,68. No entanto, variações na rigidez da amostra podem deslocar a frequência de ressonância de contato do sensor, o que pode acoplar o sinal de expansão fototérmica a variações no comportamento mecânico da superfície da amostra. Para melhorar a sensibilidade do AFM–IR em modo de contato, foi desenvolvido o AFM–IR com amplificação ressonante (RE AFM–IR). Nesse modo, a taxa de repetição do pulso do laser é ajustada para coincidir com uma frequência de ressonância de contato do sensor, provocando amplificação em fase da ressonância mecânica da alavanca e convertendo o decaimento oscilatório em uma oscilação contínua (Figura 2C, 2D)7,8,11,15,21. Essa abordagem melhora substancialmente a relação sinal-ruído (S:N) proporcionalmente ao fator Q da ressonância da alavanca8,15,16,21. A incorporação de um circuito de travamento de fase (PLL) permite que a ressonância da alavanca seja monitorada continuamente e que a taxa de repetição do pulso do laser seja ajustada à frequência de ressonância variável enquanto a resposta da amostra é mapeada em um número de onda no infravermelho selecionado. Isso ajuda a garantir que o sinal RE AFM–IR medido permaneça proporcional ao coeficiente de absorção no infravermelho do modo vibracional, independentemente de variações nas propriedades mecânicas, e portanto na frequência de ressonância de contato, ao longo da superfície da amostra8,15,16,37,69.
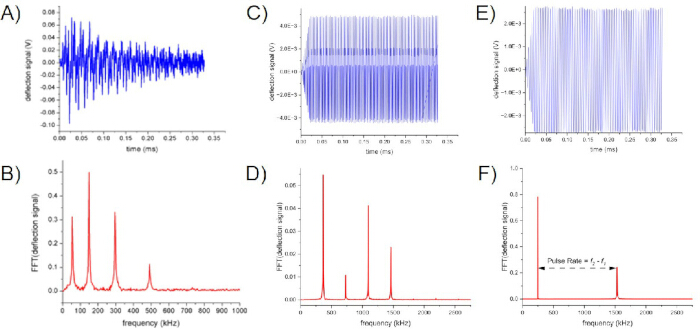
Figura 2. Respostas representativas no domínio do tempo e no domínio da frequência obtidas usando diferentes modos de operação de AFM–IR. (A) Resposta de decaimento do ressoador no domínio do tempo após a excitação fototérmica de uma amostra durante AFM–IR em modo de contato. (B) Transformada rápida de Fourier (FFT) do sinal de decaimento em (a), mostrando múltiplos modos de ressonância de contato. (C) Resposta no domínio do tempo adquirida durante AFM–IR em modo de contato com realce de ressonância, utilizando um ressoador macio (k = 0,3 N/m). (D) FFT do sinal com realce de ressonância mostrando amplificação na ressonância de contato selecionada (365 kHz), correspondente à taxa de repetição dos pulsos a laser. Picos em aproximadamente 730, 1095 e 1460 kHz correspondem a harmônicos de ordem superior. (E) Sinal de AFM–IR no domínio do tempo adquirido em modo de batimento utilizando um ressoador rígido (k = 40 N/m). (F) FFT da resposta de AFM–IR em modo de batimento. A aquisição da topografia foi realizada utilizando a ressonância de excitação em aproximadamente 250 kHz, enquanto a resposta fototérmica foi detectada em aproximadamente 1,55 MHz usando uma taxa de repetição de pulsos heterodina correspondente à frequência de diferença (f₂ − f₁) de aproximadamente 1,3 MHz. Painéis (A, B) adaptados com permissão da Figura 3 de Mathurin et al.16 Copyright 2022 AIP Publishing. Clique aqui para visualizar uma versão maior desta figura.
O próximo avanço significativo na tecnologia AFM–IR foi a implementação da detecção heterodina70, que permitiu a combinação do AFM em modo de batida com o AFM–IR para imageamento de amostras macias, adesivas ou fracamente aderidas8,15,16,25,26,37,71. No modo de batida, também denominado modo de contato intermitente, a sonda é oscilada na frequência de ressonância da alavanca ou próxima a ela, induzindo contato intermitente com a superfície da amostra, reduzindo assim as forças laterais e minimizando o potencial de danos à amostra e/ou à sonda. Em comparação com o funcionamento em modo de contato, o modo de batida é particularmente vantajoso para amostras mecanicamente macias, fracamente aderidas ou suscetíveis a modificações superficiais durante o imageamento8,15,16,25,26,37,71. No AFM–IR em modo de batida, a taxa de repetição dos pulsos a laser é ajustada para a diferença entre duas frequências de ressonância da alavanca, de modo que flaser = Δf = f2 − f1. Uma frequência de ressonância é utilizada para adquirir a topografia da amostra (ftap), enquanto a segunda frequência de ressonância monitora a resposta fototérmica (fdemod) decorrente da absorção no infravermelho (Figura 2E, 2F)8,15,16,71,72. De forma semelhante ao AFM–IR em modo de contato com ressonância amplificada, um PLL pode ser usado para manter a sincronização entre a taxa de repetição dos pulsos a laser e Δf durante a varredura, compensando pequenas variações nas frequências de ressonância da alavanca causadas por alterações no potencial de interação entre a ponta e a amostra ao longo da superfície8,16. A resposta da alavanca (amplitude de oscilação, Z) no AFM–IR em modo de batida com detecção heterodina depende de ftap, fdemod, Δf e do fator Q da ressonância de demodulação selecionada8,15,16,26,71:
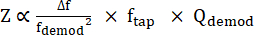
Assim, quando outros fatores são comparáveis (por exemplo, fatores Q semelhantes para f1 e f2), pode-se obter uma melhor relação sinal:ruído utilizando uma ponta mais rígida, operando no modo tapping na frequência de ressonância mais alta (ou seja, ftap = f2) e demodulando a resposta fototérmica na frequência de ressonância mais baixa (ou seja, fdemod = f1). Além de permitir a análise de amostras macias, adesivas ou fracamente aderidas, a AFM–IR no modo tapping oferece menor sensibilidade às variações nas propriedades mecânicas da amostra, resolução lateral aproximadamente duas vezes melhor (~10 nm versus ~20 nm) e sensibilidade superficial aproximadamente 10 a 20 vezes melhor em comparação com as implementações em modo de contato8,15,16,26,71.
Em colaboração com parceiros acadêmicos e da indústria, a microscopia de força atômica no modo de batida combinada com espectroscopia infravermelha (AFM–IR em modo de batida) tem sido utilizada para avaliar processos de deposição e remoção de materiais em substratos estruturados44,45, identificar sítios indesejados de nucleação44, detectar resíduos de fotoresina45 e otimizar as condições de processamento de pontos de contato em dispositivos semicondutores de grande banda proibida45. O protocolo apresentado aqui descreve a técnica de AFM–IR em modo de batida com detecção heteródina e demonstra sua aplicação na aquisição de espectros infravermelhos em escala nanométrica em locais selecionados, bem como no mapeamento da distribuição espacial de espécies químicas por meio de imagens baseadas em modos vibracionais em números de onda infravermelhos fixos. Embora a técnica AFM–IR também possa fornecer informações relacionadas à orientação molecular por meio de medidas dependentes da polarização8,16,73,74,75,76, essas aplicações estão além do escopo do presente protocolo e dos exemplos representativos fornecidos.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Este protocolo não envolve o uso de linhagens celulares animais ou humanas nem de indivíduos. Observe que, embora outros modos de implementação de AFM–IR sejam discutidos, este protocolo é específico para a microscopia de força atômica infravermelha fototérmica no modo toque com detecção heteródina.
1. Configuração do Experimento
OBSERVAÇÃO: Este protocolo de AFM-IR em modo de batimento destina-se a ser o mais geral possível; no entanto, a configuração e operação dependerão da marca e modelo do sistema utilizado, incluindo o hardware associado (por exemplo, fonte(s) de IR, plataforma de AFM e instrumentação relacionada) e software. Consulte Figura 3 para obter um diagrama em blocos esquemático geral de um sistema típico de AFM-IR. O sistema utilizado neste estudo está listado na Tabela de Materiais.
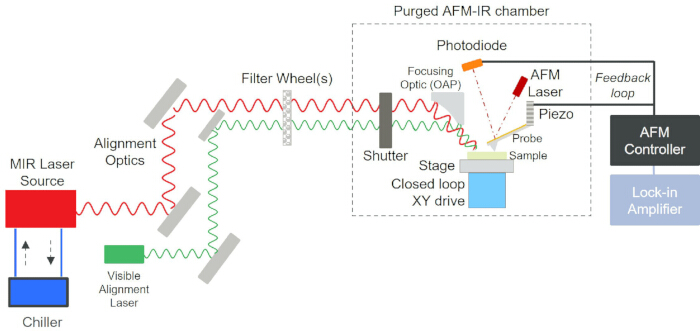
Figura 3. Diagrama esquemático geral de um sistema típico de AFM–IR. O diagrama ilustra a fonte de laser infravermelho, laser de alinhamento visível, óptica de alinhamento, obturador, óptica de foco, conjunto da sonda de AFM, detector de fotodiodo, amplificador com detecção por captação seletiva, controlador de AFM, estágio da amostra e invólucro de purga ambiental utilizado durante as medições de AFM–IR. Abreviações: AFM = microscópio de força atômica; MIR = infravermelho médio; OAP = refletor parabólico fora do eixo. Clique aqui para visualizar uma versão maior desta figura.
- Inicie o fluxo de gás de purgação pelo caminho do feixe de IR e pela carcaça do instrumento a aproximadamente 4 L/min. Use N₂ de pureza ultralevada (99,999%) como gás de purgação quando disponível, ou ar comprimido seco quando o N₂ não estiver disponível8.
NOTA: A purgação desloca H2O atmosférico e CO2 que absorvem na região espectral de IR. Manter uma taxa de fluxo baixa de gás de purgação durante a configuração do instrumento reduz o tempo de purgação necessário imediatamente antes da aquisição de dados (ver Etapa 1.25). - Consulte o manual do usuário do laser para confirmar a composição do refrigerante necessário para o chiller do laser.
NOTA: A fonte de oscilador paramétrico óptico de banda larga (OPO) utilizada neste estudo (APE Carmina) opera a 22 °C usando uma mistura 3:1 de água destilada e concentrado Innovatek Protect IP. O laser de cascata quântica MIRcat QCL opera a 21 °C usando 10% de álcool isopropílico em água destilada. Ambos os chillers têm capacidade de aproximadamente 450 mL, taxa de fluxo máxima de 4 L/min e estabilidade térmica nominal de ±0,1 °C. Durante medições AFM–IR, ambos os chillers operam com 20% da potência da bomba e geralmente alcançam estabilidade térmica de ±0,01 °C a ±0,03 °C ao longo de 15 min a 1 h. - Verifique se o refrigerante apropriado está circulando antes de ligar a fonte de IR.
NOTA: Os lasers geralmente exigem chillers para remover o calor excedente e manter uma temperatura de operação estável, garantindo potência de saída, comprimento de onda, qualidade de modo e direção do feixe estáveis. Os refrigerantes dos chillers ajudam a preservar a vida útil dos componentes ao prevenir corrosão e/ou crescimento de algas. - Ligue a fonte de alimentação do laser, o controlador do AFM, a(s) fonte(s) de IR e os instrumentos associados (por exemplo, chiller(es) do laser e amplificador(es) com detecção síncrona).
- Permita que todos os equipamentos aqueçam conforme as recomendações do fabricante (geralmente 15–60 min).
- Inicie o software de controle do AFM Analysis Studio v3.17.
- Abra o menu Configuração de Hardware no menu suspenso Configurações.
- Selecione a configuração do instrumento apropriada para o sistema AFM–IR no menu suspenso Configuração Ativa para carregar o arquivo de configuração do sistema correto.
- Clique no ícone Inicializar e confirme a comunicação entre a(s) fonte(s) de IR, o controlador do AFM e o(s) amplificador(es) com detecção síncrona, verificando a ausência de mensagens de erro na inicialização.
NOTA: Uma configuração incorreta pode exigir assistência do fornecedor do instrumento. - Selecione a configuração experimental apropriada para a medição planejada (por exemplo, Modo AFM–IR em Batida) no menu suspenso na janela de Varredura do AFM.
- Selecione o ícone Novo na barra de ferramentas do Analysis Studio para criar um novo projeto onde todos os dados serão salvos. Use a opção Salvar Como no menu Arquivo para especificar o nome desejado do projeto.
- Selecione uma sonda AFM–IR compatível com a amostra, geometria de iluminação e modo de imagem. Use uma sonda de AFM–IR em modo de batida de alta rigidez revestida com ouro TnIR-D-10 para a maioria das medições AFM–IR em modo de batida detectadas por heterodina no sistema AFM–IR Bruker nanoIR3.
NOTA: A sonda de AFM–IR em modo de batida de alta rigidez tem raio de ponta nominal de 20 nm, constante da mola de 42 N/m e frequência de ressonância de 320 kHz. Uma sonda de AFM–IR em modo de batida de baixa rigidez revestida com ouro TnIR-A-10 pode ser usada para amostras mais macias quando se deseja menor rigidez da alavanca. A sonda de AFM–IR em modo de batida de baixa rigidez tem raio de ponta nominal de 20 nm, constante da mola de 3 N/m e frequência de ressonância de 75 kHz. Veja a Discussão para mais detalhes sobre a escolha apropriada da sonda e considerações relevantes. - Monte a sonda selecionada na cabeça do AFM (Figura 4A, 4B).
NOTA: As sondas AFM–IR usadas para iluminação superior geralmente contêm um revestimento fino de Au ou Pt na alavanca e no substrato. O revestimento minimiza a absorção de IR pela sonda, produz uma resposta espectral mais plana e amplifica o campo elétrico local no ápice da sonda por meio do efeito de ponta, aumentando assim a localização e a amplificação independente do comprimento de onda do sinal fototérmico8,15,16,77,78,79,80,81. - Monte a amostra em um disco magnético de espécime compatível com o porta-amostras do sistema AFM–IR, fixando a amostra com fita de carbono dupla-face, pasta de prata, esmalte de unha, cola instantânea ou resina epóxi.
NOTA: Use um adesivo condutivo, como fita de carbono ou pasta de prata, se forem realizados modos de AFM elétricos ou caracterização posterior por microscopia eletrônica. - Selecione o ícone Carregar na janela Sonda do AFM para abrir a janela Assistente de Carregamento da Ponta.
- Verifique se a sonda e a região de interesse da amostra estão visíveis no campo de visão óptico (Figura 4C, 4D).
NOTA: Amostras com diâmetro de até aproximadamente 25 mm podem ser acomodadas no porta-amostras; no entanto, apenas a região central de 6 mm × 8 mm é acessível para medições AFM–IR. A região de interesse dependerá do que o usuário deseja investigar com o AFM–IR, mas use marcadores visuais em combinação com esquemas da amostra para distinguir e identificar um local. - Ajuste o foco óptico usando as setas para cima/para baixo na janela Focar na Sonda até que as bordas da alavanca próximas ao ápice da sonda sejam claramente definidas, depois clique em Avançar.
- Posicione a mira diretamente sobre a ponta da sonda na extremidade distal da alavanca na janela Centralizar Mira, o que centralizará a ponta da sonda no campo de visão óptico, depois clique em Avançar.
- Ajuste o foco óptico usando as setas para cima/para baixo na janela Focar na Amostra até que os detalhes da superfície da amostra sejam claramente definidos.
- Use as setas de controle do estágio de Navegação XY da Amostra e a visualização do microscópio óptico para mover a amostra até que a área de interesse esteja posicionada sob a ponta da sonda, depois clique em Avançar.
- Defina uma distância de afastamento (Standoff) de pelo menos 100 µm e selecione Aproximar Apenas.
NOTA: Após clicar em Aproximar Apenas, a ponta se aproximará até a distância de afastamento da superfície da amostra e a janela Assistente de Carregamento da Ponta será fechada automaticamente. - Use os botões de controle de alinhamento do laser do AFM para posicionar o laser na parte traseira da alavanca diretamente acima da ponta da sonda e maximize a tensão da soma do laser (Figura 4C).
- Centralize o laser lateralmente na alavanca.
- Posicione o laser próximo ao ápice da alavanca acima da ponta da sonda.
- Ajuste a posição do laser até que a tensão máxima da soma do laser seja alcançada.
NOTA: Verifique se a tensão da soma do laser excede 5 V ao usar uma sonda de AFM–IR em modo de batida de alta rigidez. Caso contrário, a sonda pode estar danificada ou mal montada.
- Ajuste os botões de controle de alinhamento do fotodetector para centralizar o feixe de laser refletido no fotodiodo sensível à posição.
- Ajuste o alinhamento até que o sinal de deflexão esteja dentro de ±0,1 V em relação ao zero.
- Verifique se a leitura de Deflexão exibe um indicador verde centralizado no campo de leitura (Figura 4E).
- Feche a carcaça do instrumento.
- Aumente a taxa de fluxo do gás de purgação para aproximadamente 7 L/min e continue a purgação até que a umidade da carcaça diminua abaixo de 8%.
- Reduza a taxa de fluxo do gás de purgação para aproximadamente 4 L/min para manter o nível reduzido de umidade durante as medições subsequentes.
NOTA: Reduzir a taxa de fluxo do gás de purgação minimiza a turbulência que pode introduzir ruído na imagem do AFM. Amostras que exibem absorção de IR mais forte geralmente são menos sensíveis à umidade residual. Em algumas circunstâncias, níveis de umidade tão altos quanto aproximadamente 10% podem ser aceitáveis, permitindo tempos de purgação mais curtos e menor consumo de gás, ao mesmo tempo que minimiza a turbulência.
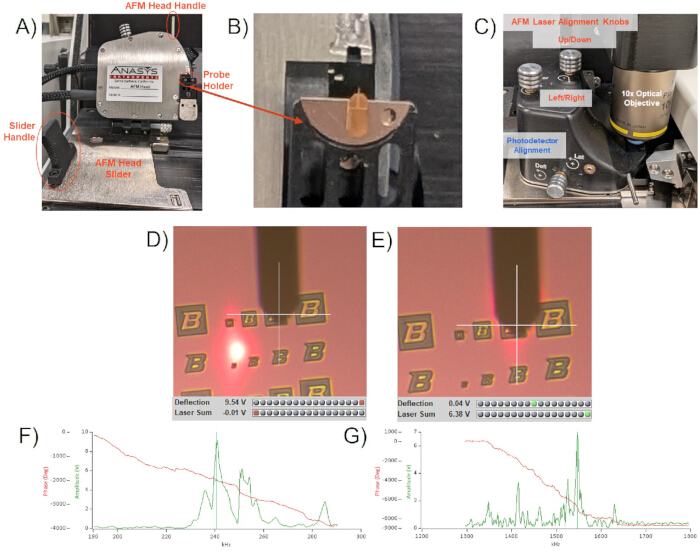
Figura 4. Configuração do instrumento, alinhamento da sonda e ajuste do cantiléver para um sistema AFM–IR nanoIR3-s operando com o Analysis Studio v3.17. (A) Montagem da cabeça do AFM mostrando o manípulo da cabeça do AFM, o manípulo deslizante e os componentes de posicionamento da cabeça. (B) Suporte da sonda contendo uma sonda AFM–IR TnIR-D-10 pré-montada. (C) Controles de alinhamento utilizados para posicionar o laser de desvio do AFM sobre o cantiléver e centralizar o feixe refletido no fotodiodo sensível à posição. (D) Imagem óptica da amostra e da sonda do AFM antes do alinhamento do laser, mostrando um sinal baixo de soma do laser. (E) Imagem óptica após o alinhamento do laser, mostrando um sinal de soma do laser superior a 5 V e desvio do cantiléver próximo a zero. (F) Curva representativa de ajuste da primeira frequência de ressonância (f₁) da sonda TnIR-D-10 em aproximadamente 240 kHz, utilizada para aquisição de topografia (Modo de Excitação). (G) Curva representativa de ajuste da ressonância em frequência mais alta (f₂) em aproximadamente 1550 kHz, utilizada para detecção fototérmica (Modo de Detecção). Clique aqui para visualizar uma versão maior desta figura.
2. Ajuste da Sonda
- Realize um par de ajustes do cantiléver para determinar as frequências de ressonância da sonda a serem usadas para o Modo de Excitação e o Modo de Detecção (Figura 4F, 4G).
NOTA: Seguir o procedimento abaixo garantirá que o ajuste do cantiléver produza picos de ressonância bem separados para as ressonâncias de topografia (Modo de Excitação) e de detecção de IR (Modo de Detecção).- Confirme se o modo AFM–IR em Tapping está selecionado no menu suspenso na janela de Varredura de AFM.
- Clique no ícone do diapasão para abrir a janela de Ajuste do Cantiléver.
- Realize o ajuste do cantiléver no Modo de Excitação.
- No painel de ajuste do Modo de Excitação, defina uma faixa de varredura de frequência de aproximadamente 100 kHz em torno da frequência de ressonância nominal da sonda (Figura 4F), depois clique na seta verde Iniciar.
NOTA: A frequência de ressonância nominal geralmente está indicada na caixa em que a sonda de AFM é fornecida. - Identifique o pico de ressonância a ser usado para a imagem de topografia em modo tapping. Selecione um pico gaussiano bem definido e isolado, sem ombro significativo. O pico de maior amplitude na faixa de varredura de frequência que atenda a esses critérios geralmente é o melhor.
- Reduza a faixa de varredura para aproximadamente 10 kHz e refine a frequência de ressonância selecionada até que a frequência do pico seja claramente resolvida.
NOTA: Selecione uma frequência para o Modo de Excitação ligeiramente abaixo do pico de ressonância, de modo a reduzir a amplitude de oscilação no espaço livre em aproximadamente 5% em relação à amplitude de pico (Figura 4F). Esse deslocamento ajuda a compensar as interações atrativas de van der Waals durante a aproximação e promove a operação dentro do regime de interação repulsiva durante a imagem em modo tapping. - Ajuste a Intensidade do Modo de Excitação até atingir uma amplitude de pico de aproximadamente 9 V.
NOTA: A Intensidade do Modo de Excitação geralmente está entre 0,2% e 5%.
- No painel de ajuste do Modo de Excitação, defina uma faixa de varredura de frequência de aproximadamente 100 kHz em torno da frequência de ressonância nominal da sonda (Figura 4F), depois clique na seta verde Iniciar.
- Realize o ajuste do cantiléver no Modo de Detecção.
- No painel de ajuste do Modo de Detecção, defina a frequência central em aproximadamente seis vezes a frequência do Modo de Excitação.
- Defina a faixa de varredura do Modo de Detecção em aproximadamente 500 kHz (Figura 4G), depois clique na seta verde Iniciar.
- Selecione o pico de ressonância mais proeminente, isolado e com formato gaussiano no espectro de frequência do Modo de Detecção, sem ombro significativo. O pico de maior amplitude na faixa de varredura de frequência que atenda a esses critérios geralmente é o melhor.
- Reduza a faixa de varredura para aproximadamente 10–20 kHz e refine a frequência selecionada do Modo de Detecção até que o pico de ressonância seja claramente resolvido.
- Ajuste a Intensidade do Modo de Detecção até atingir uma amplitude de pico de aproximadamente 9 V.
NOTA: A Intensidade do Modo de Detecção geralmente está entre 5% e 50%. - Defina a frequência do Modo de Detecção na amplitude máxima do pico de ressonância selecionado.
NOTA: A seleção das ressonâncias de Excitação e Detecção para o AFM–IR em modo tapping com detecção heterodina pode afetar significativamente a resposta de IR medida durante a imagem e a aquisição espectral. A escolha ideal depende tanto dos picos de ressonância do cantiléver da sonda de AFM quanto das capacidades ou limitações do hardware do instrumento, incluindo a frequência máxima do piezo oscilador e a largura de banda do controlador. Neste protocolo e na Figura 4F, 4G, f1 é usada para a aquisição de topografia (Modo de Excitação), e f2 é usada para detecção de IR (Modo de Detecção). Consulte a Discussão para considerações sobre a seleção das ressonâncias de Excitação e Detecção, incluindo casos em que pode ser preferível inverter a ordem das frequências dos Modos de Excitação e Detecção.
- Clique no ícone verde de marca de seleção Aceitar Ajuste do Cantiléver para salvar as configurações dos Modos de Excitação e Detecção.
3. Imagem por AFM (Topografia)
- Clique no ícone verde Engage na janela AFM Probe para engatar a ponta na superfície da amostra.
ATENÇÃO: Monitore a transmissão ao vivo no Microscope window durante todo o processo de engate. Retire imediatamente a ponta se o ponto do laser sair do cantilever da ponta, se o cantilever se curvar excessivamente (desvio do fotodetector ≥ ~5 V) ou se o cantilever quebrar durante o engate. - Verifique o engate bem-sucedido da ponta confirmando que o sinal Laser Sum permanece próximo ao seu valor no espaço livre e que as flutuações no monitor de Posição Z permanecem abaixo de ±0,2 µm (ou seja, o indicador luminoso da barra de status de Posição Z flutua em mais ou menos uma posição ou menos).
- Desative a imagem IR após o engate bem-sucedido da ponta desmarcando a caixa de seleção IR Imaging Enabled na janela NanoIR.
- Inicie a varredura AFM selecionando o ícone Scan na janela AFM Scan.
- Garanta que o Feedback esteja ligado (botão de rádio).
- Defina o Setpoint da amplitude do modo tapping em menos de 8 V.
NOTA: Operar com um setpoint de amplitude de aproximadamente 70%–90% da amplitude no espaço livre (aproximadamente 6–8 V para uma amplitude no espaço livre de 9 V no modo Drive, conforme no Passo 2.2.4) geralmente fornece um bom rastreamento topográfico. Setpoints mais baixos podem melhorar o rastreamento de características de alto aspecto, mas aumentam o risco de danificar a ponta e/ou a amostra. - Otimize os ganhos de feedback ajustando-os para obter a melhor sobreposição entre traço e retrato – aumente os ganhos até que o ruído de feedback se torne aparente na imagem de topografia e/ou no canal de erro, depois reduza os ganhos até que o ruído aumentado desapareça.
NOTA: Valores típicos de ganho são 3–5 para o ganho I (Integral) e 5–7 para o ganho P (Proporcional). - Selecione um tamanho de varredura (Largura e Altura) apropriado para a(s) característica(s) de interesse.
NOTA: Tamanhos de varredura de 5–20 µm foram utilizados neste trabalho. O tamanho máximo de varredura XY do sistema AFM–IR é de 50 µm. Escolha um tamanho de varredura que englobe completamente a(s) característica(s) de interesse, ao mesmo tempo que fornece resolução de pixel suficiente para resolver essas características dentro dos limites impostos pela convolução do raio da ponta. - Selecione uma taxa de varredura que forneça uma sobreposição aceitável entre traço e retrato, mantendo tempos de aquisição práticos.
NOTA: Quanto maior a separação entre as linhas de traço e retrato, menos precisamente a ponta está rastreando a topografia da amostra. Em geral, essa separação aumenta com taxas de varredura mais rápidas. No entanto, quanto mais lenta for a varredura da ponta, mais tempo levará para adquirir os dados. Taxas de varredura de aproximadamente 0,5–2 Hz geralmente oferecem um equilíbrio adequado entre velocidade de aquisição e ruído. Para tamanhos de varredura típicos de 5–20 µm, isso corresponde a velocidades da ponta de aproximadamente 10–20 µm/s. A velocidade da ponta é calculada multiplicando-se duas vezes o tamanho de varredura (para considerar o movimento de traço e retrato) pela taxa de varredura. Podem existir exceções a essas faixas; por exemplo, uma amostra muito rugosa (por exemplo, Rq > 30 nm) pode precisar ser varrida a uma velocidade da ponta de <10 µm/s, enquanto uma amostra atomicamente plana (por exemplo, Rq < 1 nm) pode ser rastreada bem a uma velocidade da ponta de >20 µm/s. - Selecione a resolução lateral (X e Y) em pixels.
NOTA: O tamanho máximo de imagem suportado pelo sistema AFM–IR é de 1024 × 1024 pixels. A resolução em pixels é o tamanho de varredura dividido pelo número de pixels por linha. Contudo, a resolução física é limitada pelo raio da ponta. Por exemplo, uma ponta AFM–IR de alto módulo de elasticidade no modo tapping tem um raio de ponta nominal de 20 nm; portanto, selecionar um espaçamento lateral entre pixels substancialmente menor que ~20 nm pode resultar em superamostragem e pior relação sinal-ruído, com pouca ou nenhuma melhoria na resolução física. - Aplique os deslocamentos (Offsets) piezo em X e Y conforme necessário para centralizar a região de interesse dentro da área de varredura.
- Continue a varredura enquanto ajusta iterativamente o setpoint de amplitude e os ganhos de feedback para otimizar a qualidade da imagem, verificando que há sobreposição entre traço e retrato e que o sinal de erro é minimizado (ou seja, os ganhos de feedback foram aumentados até imediatamente antes de um aumento no ruído se tornar aparente, conforme descrito no Passo 3.7), para o tamanho de varredura, taxa de varredura e resolução em pixels selecionados.
- Após os parâmetros de imagem terem sido otimizados, continue a varredura da área completa para capturar uma imagem da região de interesse para análise IR.
NOTA: Conforme mostrado nos Resultados Representativos, a área a ser varrida depende das necessidades específicas da amostra (por exemplo, análise espectral IR pontual seletiva de um contaminante, mapeamento IR da distribuição espacial de um grupo funcional químico específico, etc.). - Selecione o ícone Stop na janela AFM Scan para interromper a varredura após o mapa de topografia ter sido concluído e as posições de interesse terem sido confirmadas.
NOTA: Se desejado (por exemplo, se apenas espectros IR pontuais forem coletados posteriormente, em vez de mapas IR, mas for desejável a correlação entre espectros IR e características topográficas), salve a imagem de topografia AFM selecionando Capturar: Último Quadro na barra de ferramentas da janela Microscope.
4. Alinhamento e Otimização do Laser de IR
- Identifique uma característica provavelmente ativa no IV na imagem de topografia de AFM.
NOTA: A identificação de uma característica de interesse ativa no IV pode ser um processo iterativo, dependendo do grau de conhecimento a priori sobre a composição da amostra, bem como da correspondência (ou ausência dela) entre características topográficas e características identificáveis ativas no IV. Assim, pode ser útil fabricar uma amostra de alinhamento no IV, como o filme contínuo de tereftalato de polietileno (PET) sobre um substrato altamente reflexivo mostrado na Figura 5. - Mova a sonda até a característica selecionada usando a função de navegação por clique no feed de vídeo ao vivo da janela do Microscópio.
- Clique no ícone Alinhar na janela NanoIR para abrir a janela Assistente de Carregamento da Ponta. Isso habilitará o laser de alinhamento visível que é colinear com o caminho do laser de IV (Figura 5A, 5B).
- Ajuste o foco do IV usando as setas para cima e para baixo de Ajustar Foco do IV na janela Centralizar Laser para identificar a posição focal que produz o ponto de laser visível menor e mais circular (Figura 5B).
NOTA: Uma amostra altamente reflexiva facilitará a visualização do feixe de laser visível caso ele não esteja atingindo a alavanca. - Centralize o laser de alinhamento visível na parte traseira da alavanca, diretamente acima da ponta da sonda, usando as setas de Navegação do Laser de Alinhamento.
- Clique em Concluir para fechar a janela Assistente de Carregamento da Ponta.
NOTA: Os passos 4.3–4.6 fornecem apenas um alinhamento grosseiro. A otimização final do alinhamento e foco do feixe é realizada usando o feixe de IV em etapas subsequentes, para garantir uma resposta fototérmica mensurável da amostra (Figura 5C, 5D). - Selecione um número de onda de IV correspondente a um modo vibracional ativo no IV conhecido da característica de interesse.
NOTA: O conhecimento prévio da composição química esperada e das bandas de absorção no IV correspondentes pode simplificar a otimização. Por exemplo, grupos carbonila (C=O) comumente exibem forte absorção no IV próximo a 1720–1730 cm−1. - Verifique se todos os procedimentos necessários de segurança a laser estão em vigor antes de habilitar a fonte de IV.
CAUTELA: A radiação no IV é invisível e pode causar sérios danos oculares. Siga todos os requisitos aplicáveis de segurança a laser antes de habilitar a fonte de IV, incluindo sinalização, travas de segurança, obturadores, controles de invólucro e uso de óculos de proteção contra laser quando necessário. A fonte OPO de espectro amplo é um sistema a laser Classe 4 e a fonte QCL é um sistema a laser Classe 3B. Como instalado, o sistema AFM–IV é Classe 2 porque os tubos de feixe contêm os feixes de laser e as travas de segurança acionam os obturadores quando o invólucro do AFM–IV está aberto. Como os obturadores são projetados para falhar na posição fechada em caso de perda de energia, óculos de proteção contra laser no IV não são necessários durante operação rotineira, exceto se as travas forem desativadas ou os obturadores forem forçados a abrir durante manutenção ou realinhamento do feixe. Quando os óculos forem necessários, use óculos de proteção contra laser no IV que protejam em toda a faixa de laser no IV, como os óculos de proteção Schott-glass para laser no IV. - Selecione a Potência de IV incidente desejada no menu suspenso de níveis de atenuação disponíveis na janela NanoIR, com base nas combinações disponíveis da roda de filtros de densidade neutra.
NOTA: Potência excessiva de IV pode danificar termicamente materiais sensíveis. Para amostras baseadas em polímeros no sistema AFM–IV, mantenha a potência de IV abaixo de aproximadamente 20%. - Defina o Ciclo de Trabalho do laser na janela NanoIR.
NOTA: Para a fonte OPO de espectro amplo, use um ciclo de trabalho de 50%. Para o QCL, use um ciclo de trabalho abaixo de 10%, tipicamente entre 2% e 4%. Na operação do QCL, o ciclo de trabalho e a filtragem por densidade neutra determinam conjuntamente a potência de IV incidente, com a potência escalonando linearmente com o ciclo de trabalho. O software ajusta automaticamente a duração do pulso do QCL de 40 ns a 500 ns em incrementos de 20 ns para corresponder ao ciclo de trabalho e à taxa de repetição de pulsos selecionados. - Clique no ícone Otimizar na janela NanoIR para abrir a janela Otimização de IV.
- Ajuste a barra deslizante na parte superior da janela Otimização de IV para selecionar uma área maior que 200 µm × 200 µm e clique em Escanear para varrer o feixe de IV.
- Se necessário, ajuste o foco do IV para compensar diferenças entre o feixe de alinhamento visível e o feixe de IV. Para isso, clique em Ferramentas e selecione Captura de Foco. Selecione um Número de Capturas de Foco (por exemplo, 5), bem como os pontos inicial e final do foco, e clique em Captura de Foco para otimizar simultaneamente o alinhamento e o foco do feixe.
NOTA: Um feixe corretamente alinhado deve produzir um perfil de resposta aproximadamente gaussiano. A Figura 5C mostra um mapa de otimização de feixe obtido quando a amostra é inativa no IV no número de onda selecionado e/ou quando o alinhamento e foco do IV estão mal otimizados. A Figura 5D mostra um feixe otimizado representativo com um tamanho de ponto de aproximadamente 40–50 µm e uma resposta fototérmica de aproximadamente 3 mV acima do fundo. Um tamanho de ponto de feixe de < 100 µm com uma resposta fototérmica de > 0,5 mV acima do fundo é geralmente aceitável; no entanto, isso dependerá do tamanho exato do feixe de entrada, qualidade do modo, divergência e comprimento de onda, bem como do design do caminho do feixe (por exemplo, óptica de foco, filtros de densidade neutra, etc.). A magnitude da resposta fototérmica também depende fortemente da intensidade da absorção no IV da própria amostra, o que depende da magnitude da variação do momento de dipolo da ligação durante a vibração e do número dessas ligações presentes na área de resposta de campo próximo da sonda. - Repita a otimização do feixe em números de onda adicionais quando espectros ou mapas químicos forem adquiridos em uma ampla faixa espectral.
NOTA: O alinhamento e foco do feixe podem variar em função do comprimento de onda; portanto, otimize o alinhamento e foco do feixe em múltiplos números de onda quando espectros ou mapas químicos forem adquiridos em uma ampla faixa espectral8. - Clique em OK para fechar a janela Otimização de IV e salvar as configurações.
- Clique no ícone Ajuste de Pulso na janela NanoIR para abrir a janela Ajuste de Pulso do Laser.
- Defina uma Faixa de Ajuste de aproximadamente 100–200 kHz centrada na taxa de pulso de frequência de diferença nominal identificada durante o ajuste da sonda.
NOTA: A taxa nominal de repetição de pulsos é igual a |f₂ − f₁|, onde f₁ e f₂ são as frequências de ressonância de Excitação e Detecção selecionadas. - Varra a taxa de repetição de pulsos do laser na Faixa de Ajuste selecionada em torno da Taxa de Pulso clicando em Adquirir.
- Verifique se um pico de ressonância gaussiano proeminente e isolado, sem ombro significativo, é observado, semelhante aos Passos 2.2.2 e 2.3.3 no Ajuste da Sonda ao selecionar as ressonâncias dos modos de Excitação e Detecção.
NOTA: Aumente a faixa de varredura até 1.000 kHz se um pico de ressonância claro que atenda aos critérios acima não for observado. - Selecione o pico de ressonância identificado. O pico de maior amplitude na faixa selecionada de taxa de repetição de pulsos do laser (frequência) que atenda aos critérios de seleção geralmente é o melhor e deve produzir a resposta de absorção no IV mais forte amplificada por heterodina.
- Reduza a Faixa de Ajuste a ser varrida para ≤50 kHz.
- Aprimore a taxa de repetição de pulsos selecionada localizando o máximo do pico de ressonância.
- Habilite o PLL em Auto-Ajuste.
NOTA: O PLL mantém a taxa de repetição de pulsos do laser na frequência de diferença entre os modos próprios da alavanca selecionados, compensando a deriva da frequência de ressonância durante a medição15. - Defina a largura de banda do PLL para ≤ ±30 kHz em torno da ressonância selecionada, definindo as frequências mínima e máxima permitidas correspondentes.
- Defina o limiar do PLL ligeiramente acima do nível de ruído observado no ajuste de pulso (~1,1 vezes o ruído).
- Clique em OK para fechar a janela Ajuste de Pulso do Laser e salvar as configurações.
NOTA: Reconfirme o alinhamento do laser se a taxa de repetição de pulsos otimizada diferir substancialmente do valor obtido durante o ajuste inicial da sonda. - Selecione Ferramentas > Calibração de Fundo no IV no menu principal.
- Clique em Novo para adquirir um espectro de fundo, I₀(ṽ).
- Confirme que a Taxa de Pulso e o Ciclo de Trabalho são iguais aos valores estabelecidos durante a otimização no IV.
- Defina a Resolução espectral (cm−1/pt) igual ao valor planejado para a aquisição da amostra.
NOTA: A resolução espectral máxima alcançável depende da fonte de IV (<1 cm−1 para o QCL MIRcat e ~20 cm−1 FWHM para o APE Carmina operando em modo de banda estreita). Outras considerações na seleção da resolução espectral são as larguras esperadas das linhas vibracionais e o espaçamento das características espectrais (se conhecidos), tempo razoável de aquisição (que escala linearmente com a resolução) e relação S:N desejada (que diminui com o aumento da resolução espectral). Espectrômetros comerciais de FTIR para análise de amostras sólidas geralmente oferecem resoluções selecionáveis pelo usuário de 1, 2, 4, 8 ou 16 cm−1, sendo a resolução de 4 cm−1 uma configuração comumente utilizada. - Selecione Números de Onda inicial e final que abranjam toda a faixa espectral pretendida para as medições da amostra.
- Defina a Potência em 100%.
- Defina Fundos para Média em 5 aquisições.
- Clique em Adquirir para obter o espectro de fundo médio.
NOTA: Um espectro de fundo de qualidade deve espelhar a forma do espectro de saída de potência do laser de IV do fabricante em função do comprimento de onda. Consulte a ficha técnica/manual dos laser(es). Características adicionais de absorção podem ocorrer no espectro de fundo se a câmara do AFM–IV não for adequadamente purgada (por exemplo, a água é tipicamente observada como uma série de picos de absorção entre aproximadamente 1250 e 2000 cm−1, com máximos em ~1550 e ~1700 cm−1, além de uma absorção larga com FWHM de ~300 cm−1 centrada em 3750 cm−1, enquanto o CO2 é tipicamente visto como uma absorção larga em ~2325 cm−1). Consulte o NIST Chemistry WebBook (https://webbook.nist.gov/chemistry/) para espectros representativos no IV em fase vapor de H2O e CO282. - Clique em Salvar para salvar o espectro de fundo e fechar automaticamente a janela Coletar Fundo.
NOTA: Durante a Aquisição Espectral no IV, o software dividirá automaticamente a resposta fototérmica medida pelo arquivo de Calibração de Fundo no IV para corrigir a variação na potência de saída do laser em função do comprimento de onda/número de onda (ou seja, o espectro de saída do laser).
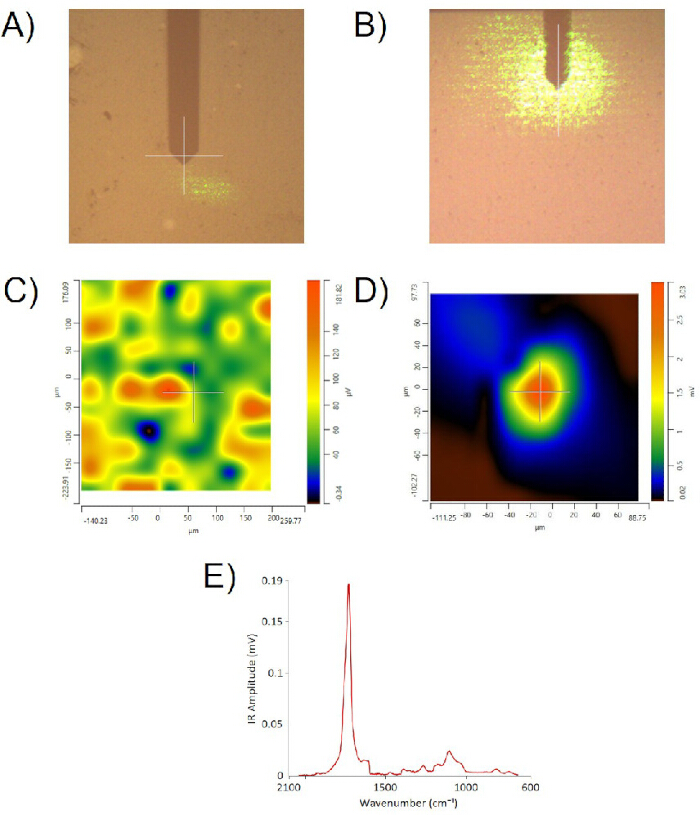
Figura 5. Alinhamento e otimização do laser de infravermelho: fluxo de trabalho. (A) Imagem óptica de uma ponteira de AFM com o laser de alinhamento visível desfocado e não centralizado na alavanca. (B) Laser de alinhamento visível centralizado na alavanca, diretamente acima da ponta da ponteira, após otimização do foco e posicionamento. (C) Exemplo de varredura raster de uma área de 200 µm × 200 µm com um OPO Carmina ajustado a 1730 cm⁻1 e filtrado para 11,39% de potência, adquirido em condições não otimizadas de alinhamento e foco do feixe. A amostra foi efetivamente inativa na faixa de infravermelho no número de onda selecionado e/ou o foco de infravermelho estava mal alinhado com a interface ponta–amostra; portanto, nenhuma resposta fototérmica localizada de alta intensidade foi detectada. (D) Varredura raster otimizada do feixe centralizado na mesma área de 200 µm × 200 µm ao redor da ponta da ponteira, mostrando um perfil de laser aproximadamente gaussiano e centralizado, com diâmetro de ponto de 40–50 µm e uma forte resposta fototérmica com intensidade máxima de aproximadamente 3 mV. (E) Espectro típico de AFM–IR no modo de batimento detectado heterodinamente, adquirido com resolução de 2 cm⁻1/ponto em uma amostra de alinhamento de politereftalato de etileno (PET), após otimização do alinhamento do feixe de infravermelho com a ponta da ponteira em 1730 cm⁻1. O eixo y corresponde à resposta fototérmica de AFM–IR medida em milivolts de sinal no fotodiodo de detecção por reflexão, na frequência do modo de detecção. Clique aqui para visualizar uma versão maior desta figura.
5. Aquisição do Espectro no Infravermelho
- Identifique a característica de interesse na imagem de topografia AFM previamente adquirida, então posicione a sonda AFM sobre a característica selecionada na Visualização de Imagem utilizando a função de navegação por clique do mouse na janela do Microscópio.
- Defina a faixa desejada de aquisição espectral (Início e Fim em cm−1) na janela NanoIR com base na cobertura do laser disponível e nos modos vibracionais esperados de interesse (se conhecidos).
NOTA: O APE Carmina utilizado aqui cobre 5–15 µm (~670–2000 cm−1), enquanto o MIRcat QCL possui 4 chips que cobrem 755–1005, 955–1425, 1425–1835 e 2635–3000 cm−1. Para a amostra de wafer de silício padronizado e os polímeros mostrados aqui, a faixa espectral aproximada de interesse é 1000–1800 cm−1. - Defina a Resolução dos Espectros (cm−1/ponto) na janela NanoIR para corresponder ao valor utilizado durante a Calibração de Fundo de IR.
- Selecione a Potência desejada do laser de IR no menu suspenso na janela NanoIR.
NOTA: Veja a Nota na Etapa 4.9 e a Discussão para detalhes sobre considerações relativas à potência incidente de IR. - Especifique o número de espectros a serem adquiridos na janela NanoIR.
NOTA: Embora o padrão seja um espectro, a aquisição de múltiplos espectros permite avaliar a variabilidade entre espectros e possibilita a média manual de espectros no pós-processamento para melhorar a relação sinal-ruído (S:N). - Se for desejável realizar média espectral para melhorar a relação S:N, marque a caixa Co-média de Espectros e especifique o número desejado de médias no menu suspenso da janela NanoIR.
NOTA: A relação S:N melhorará com a raiz quadrada do número de médias, enquanto o tempo necessário para a aquisição aumentará linearmente, havendo, portanto, um ponto de retornos decrescentes ao aumentar o número de médias. - Clique em Adquirir na janela NanoIR para iniciar a aquisição de um espectro de IR.
- Se desejado, exporte e salve o espectro adquirido selecionando Exportar no menu suspenso Arquivo no Analysis Studio.
NOTA: Os formatos de arquivo disponíveis para exportação de espectros incluem CSV, TSV e Imagem (TIFF, GIF, BMP, PNG ou JPEG). Além dos dados XY do espectro de IR (isto é, amplitude de IR em função do número de onda de IR), os arquivos CSV ou TSV incluirão a porcentagem de potência de IR selecionada pelo usuário, fator de forma do feixe e frequência do PLL, bem como os dados de Calibração de Fundo de IR utilizados para escalar a resposta fototérmica bruta e corrigir o espectro de potência de saída do laser (veja Etapa 4.35). As imagens não conterão metadados. - Repita a aquisição em locais adicionais conforme necessário.
NOTA: Veja Resultados e Discussão para exemplos de seleção de parâmetros e interpretação de espectros AFM–IR.
6. Mapeamento por IR (Modo Vibracional)
- Defina o número de onda no infravermelho na janela do NanoIR no máximo de amplitude do modo vibracional de interesse, com base no espectro de IV obtido na Etapa 5.
NOTA: Escolha um modo vibracional (pico espectral) que apresente alta amplitude e forneça o maior contraste entre materiais (ou seja, um pico presente apenas em um componente do material ou significativamente mais intenso nele), conforme mostrado nos Resultados Representativos (por exemplo, o alongamento do grupo carbonila do PMMA em 1730 cm−1 nas Figuras 6 e 9, o alongamento Si–O do SiO2 em 1120 cm−1 na Figura 7, ou o modo de alongamento aromático do resíduo de fotolito em 1600 cm−1 na Figura 8). Tabelas de correlação no IV, espectros publicados ou adquiridos localmente, ou bases de dados espectrais de acesso público, como o NIST Chemistry WebBook, podem ser consultadas para a atribuição de picos82. - Selecione a caixa de seleção Ativar Imagem no IV na janela do NanoIR.
- Inicie a varredura de AFM clicando no ícone Varredura na janela AFM Scan. Isso iniciará a aquisição simultânea da imagem de topografia de AFM e do respectivo mapa de amplitude no IV.
NOTA: Normalmente, os mesmos parâmetros de varredura de AFM podem ser usados para o mapeamento no IV, como os utilizados anteriormente para obter a imagem de topografia de AFM na Etapa 3. Veja os Resultados Representativos e a Discussão para exemplos de seleção de parâmetros e interpretação de mapas químicos AFM–IV. - Selecione Capturar: Fim do Quadro na barra de ferramentas da janela Microscópio para salvar a imagem de topografia de AFM e os dados de mapeamento no IV.
NOTA: Os dados salvos de topografia de AFM e de mapeamento no IV podem ser exportados como uma Imagem (TIFF, GIF, BMP, PNG ou JPEG) ou como um arquivo de dados de AFM no formato Gwyddion (*.gsf) para posterior processamento e análise fora de linha, se desejado, selecionando Exportar no menu suspenso Arquivo no Analysis Studio. Embora os metadados referentes aos parâmetros de aquisição de dados estejam disponíveis no arquivo de Projeto do Analysis Studio, os arquivos de imagem ou dados de AFM exportados não os incluirão. Em contraste com os dados de topografia de AFM, os mapas no IV são geralmente exibidos conforme adquiridos, sem processamento adicional realizado ou necessário (por exemplo, ajuste de plano ou nivelamento), semelhante a outros modos de MSP que não são de topografia, como CAFM/TUNA, KPFM ou MFM.
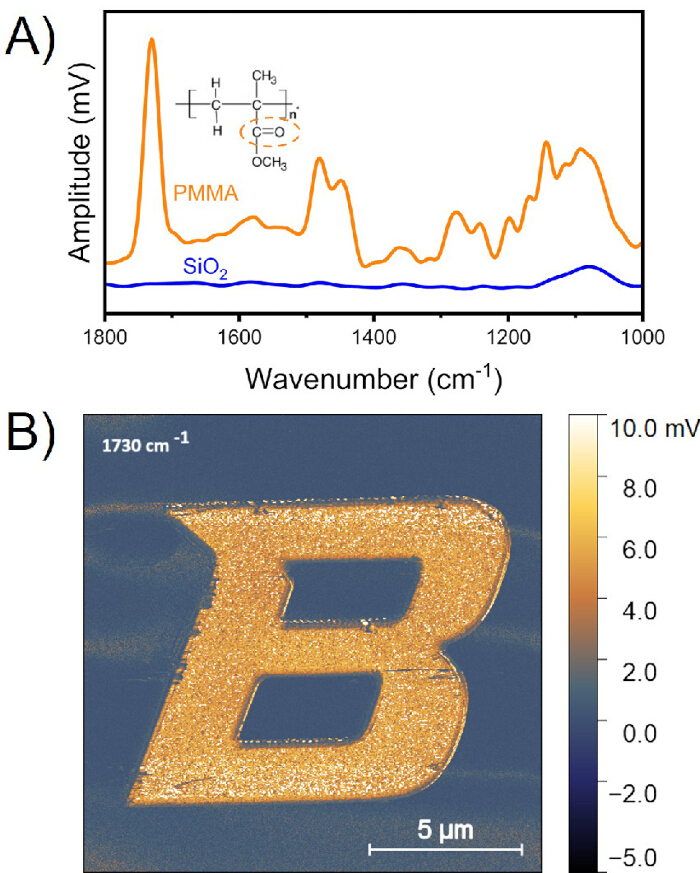
Figura 6. Espectroscopia AFM–IV e mapeamento químico de poli(metil metacrilato) (PMMA) padronizado. O PMMA foi padronizado sobre um substrato Si/SiO₂ termicamente oxidado utilizando um sistema de litografia por feixe de elétrons Teneo Nabity NPGS (EBL). As medições foram realizadas empregando AFM–IV em modo de contato com ressonância amplificada, utilizando uma sonda CnIR-B-10 e um laser QCL MIRcat ajustado a 14,75% da potência IV e sintonizado a uma taxa de repetição de pulsos a laser de aproximadamente 782 kHz, correspondente à ressonância de contato da sonda mantida em um ponto de deflexão de 2 V (aproximadamente 4 nN de carga). (A) Espectros de AFM–IV adquiridos nas regiões de PMMA (laranja) e SiO₂ (azul) da amostra. Os espectros representam a média de cinco aquisições sequenciais coletadas na mesma posição com resolução espectral de 2 cm-1/ponto. Os espectros foram suavizados no Origin v10.0.5.157 utilizando um filtro Savitzky–Golay de terceira ordem com janela móvel de 10 pontos, e o espectro do PMMA foi deslocado verticalmente para maior clareza. A inscrição mostra a estrutura molecular do PMMA, com o grupo funcional carbonila (C=O) destacado. (B) Mapa químico de AFM–IV adquirido em 1730 cm-1, correspondente à banda de absorção da carbonila do PMMA. O mapa cobre uma região de 15 µm × 15 µm adquirida com taxa de varredura de 0,5 Hz e resolução de pixel de 30 nm (500 × 500 pixels). Um circuito de travamento por fase (PLL) foi ativado durante toda a aquisição da imagem para acompanhar as variações na frequência de ressonância de contato. Clique aqui para visualizar uma versão maior desta figura.
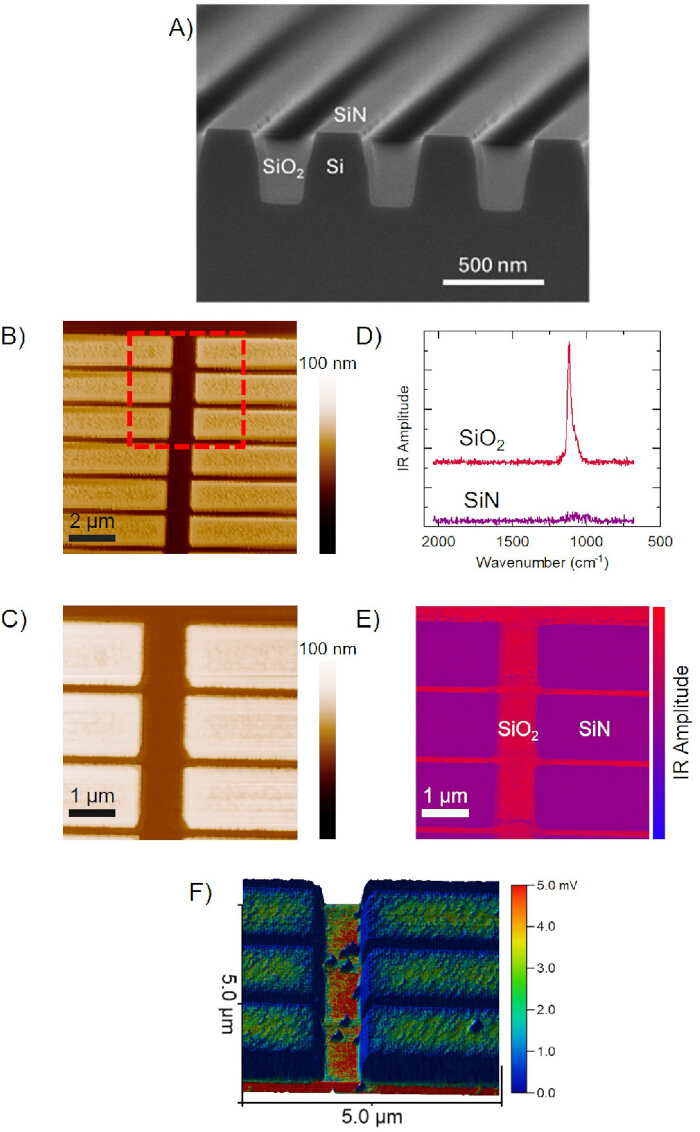
Figura 7. Caracterização por AFM–IV de deposição seletiva por área (ASD) de polipirrol (PPy) em estruturas de silício padronizadas. As medições foram realizadas utilizando AFM–IV no modo de batimento com detecção heterodina e uma sonda TnIR-D-10. Um OPO Carmina foi filtrado para 4,15% da potência IV e ajustado a uma taxa de repetição de pulsos a laser de aproximadamente 258 kHz, correspondente à diferença entre as frequências do Modo de Atuação e do Modo de Detecção para amplificação heterodina do sinal fototérmico de resposta IV, com a largura de banda do PLL definida em ±25 kHz. (A) Imagem de microscopia eletrônica de varredura (MEV) da seção transversal da pastilha padronizada, mostrando cristas de silício cobertas com SiN adjacentes a trincheiras de SiO₂. (B, C) Imagens de topografia AFM de 256 × 256 pixels de regiões padronizadas representativas, exibindo (B) uma área de 10 µm × 10 µm com resolução de pixel de aproximadamente 40 nm e (C) uma área de 5 µm × 5 µm com resolução de pixel de aproximadamente 20 nm. (D) Espectros brutos de AFM–IV adquiridos nas regiões de SiO₂ e SiN, com resolução espectral de 2 cm-1/ponto, mostrando o modo característico de alongamento Si–O em aproximadamente 1120 cm-1. (E) Mapa químico de AFM–IV adquirido em 1120 cm-1. A intensidade do sinal aumentada corresponde a uma absorção mais forte de Si–O. (F) Representação tridimensional da resposta de AFM–IV em 1120 cm-1 sobreposta à topografia da amostra após a deposição de PPy. Observa-se deposição localizada dentro das trincheiras de SiO₂. A resolução de pixel dos mapas IV de 5 µm × 5 µm mostrados em (E) e (F) é de aproximadamente 20 nm (256 × 256 pixels). Os mapas foram adquiridos com uma taxa de varredura de 0,5 Hz. Dados subjacentes e figura adaptados com permissão sob licença CC BY 4.0 da Figura 6 de Thelven et al.44. Clique aqui para visualizar uma versão maior desta figura.
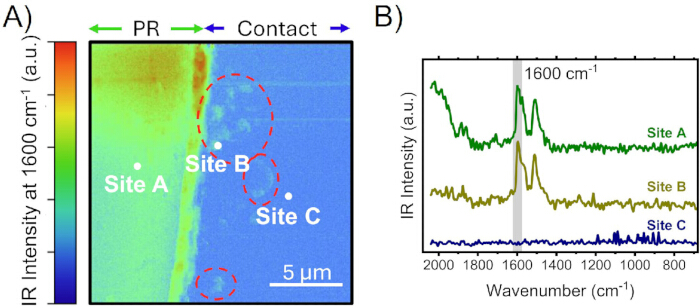
Figura 8. Análise por AFM–IV de um processo de remoção de fotoresina. As medições foram realizadas utilizando AFM–IV no modo de toque com detecção heterodina e uma sonda TnIR-D-10. Um OPO Carmina foi filtrado para 4,15% da potência IV e ajustado a uma taxa de repetição de pulsos a laser de aproximadamente 266 kHz, correspondente à diferença entre as frequências do Modo de Atuação e do Modo de Detecção para amplificação heterodina do sinal fototérmico de resposta IV, com a largura de banda do PLL definida em ±25 kHz. (A) Mapa químico por AFM–IV de uma área de 20 µm × 20 µm, adquirido com taxa de varredura de 0,3 Hz, resolução de pixel de 50 nm (400 × 400 pixels) e o laser IV ajustado em 1600 cm-1, correspondente às vibrações de anéis aromáticos características da fotoresina. Regiões com suspeita de contaminação residual estão destacadas com contornos tracejados. Estrias horizontais causadas por rastreamento inadequado da sonda em características abruptas foram removidas utilizando a função de correção de cicatrizes no Gwyddion v2.69. (B) Espectros AFM–IV adquiridos com resolução de 1 cm-1/ponto nos locais indicados em (A). O local A corresponde à fotoresina, o local B corresponde a uma região de contato contaminada e o local C corresponde a uma superfície de Ga₂O₃ nominalmente limpa. A região sombreada indica a faixa espectral utilizada para gerar o mapa químico com base na resposta fototérmica da amostra em 1600 cm-1. Os espectros foram suavizados utilizando um filtro pós-processamento por FFT no Gwyddion v2.69. Dados e figura subjacentes adaptados com permissão sob licença CC BY 4.0 da Figura 6 em Pieczulewski et al.45. Clique aqui para visualizar uma versão maior desta figura.
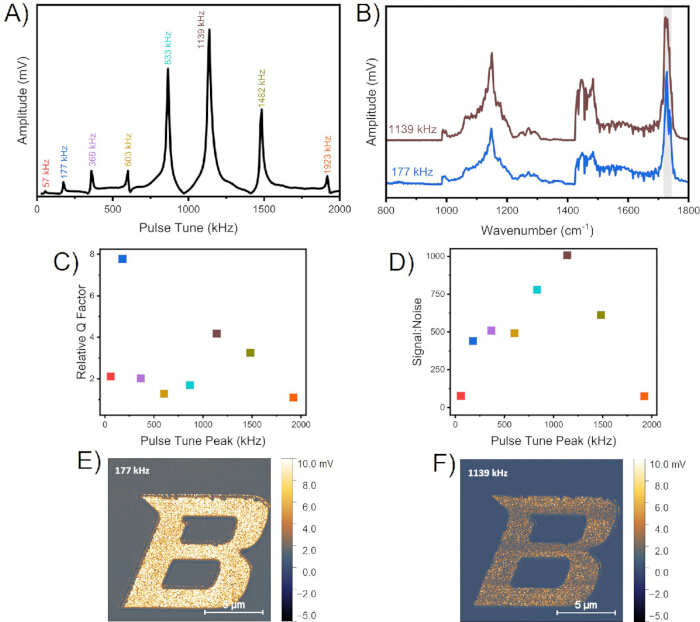
Figura 9. Influência da seleção da ressonância de contato no desempenho do AFM–IR em modo de contato com realce por ressonância. As medições foram realizadas em uma única amostra de PMMA sobre Si/SiO₂ padronizada por litografia com feixe de elétrons (EBL), utilizando AFM–IR em modo de contato com realce por ressonância e uma sonda CnIR-B-10 mantida em um ponto de ajuste de deflexão de 2 V (aproximadamente 4 nN de carga), com um QCL MIRcat filtrado para 17,85% da potência de IR. A taxa de repetição de pulsos do QCL foi variada para corresponder a diferentes frequências de ressonância de contato observadas, com a largura de banda do PLL ajustada em ±30 kHz. (A) Varredura da ressonância de contato adquirida do PMMA sobre um substrato de Si/SiO₂ com o laser ajustado na banda de absorção do grupo carbonila do PMMA em 1730 cm-1. (B) Espectros de AFM–IR adquiridos utilizando taxas de repetição de pulso do laser de 177 kHz e 1139 kHz. Os espectros representam a média de cinco aquisições sequenciais coletadas no mesmo local, normalizados em relação à altura do pico da carbonila em 1730 cm-1, e deslocados verticalmente para melhor clareza. (C) Fatores Q relativos calculados a partir dos picos de ressonância medidos. (D) Relações sinal-ruído relativas (S:R) calculadas como a razão entre a intensidade do pico da carbonila do PMMA e o ruído de fundo RMS. (E, F) Mapas químicos brutos de AFM–IR adquiridos com uma taxa de varredura de 0,8 Hz a partir de uma única varredura de 15 µm x 15 µm em 1730 cm-1, com resolução de pixel de 30 nm (500 × 500 pixels), utilizando taxas de repetição de pulso do laser de (e) 177 kHz e (f) 1139 kHz. Para facilitar a comparação, os mapas de dados brutos em (E) e (F) são exibidos utilizando a mesma escala de cores. Clique aqui para visualizar uma versão maior desta figura.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
No campo dos semicondutores, um termoplástico como o poli(metacrilato de metila) (PMMA) pode ser usado como isolante e misturado com polímeros semicondutores ativos para ajustar a mobilidade de carga do dispositivo77,78. O PMMA também possui utilidade como resist positivo para litografia por feixe de elétrons ou por ultravioleta79. Em qualquer uma dessas aplicações, a AFM–IR pode ser utilizada para confirmar a distribuição do polímero após...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
A seleção da sonda apropriada para a geometria do AFM–IR (ou seja, iluminação de cima para baixo versus de baixo para cima) e o modo de operação (por exemplo, modo tapping versus modo contato do AFM–IR) é uma consideração importante para obter dados ótimos e livres de artefatos. As características gerais da sonda a serem consideradas incluem a constante de mola nominal e a frequência de ressonância, que normalmente aumentam juntas. Frequências de ressonância mais altas, e portanto constantes de mola maiores (ou seja, can...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm nada a declarar.
Agradecimentos
O sistema AFM-IR Bruker Anasys nanoIR3-s utilizado neste trabalho foi adquirido com apoio da M. J. Murdock Charitable Trust (Prêmio nº 202014907). O sistema está localizado no Laboratório de Ciência de Superfícies da Boise State University (SSL), que faz parte da Instalação Central FaCT, RRID: SCR 024733, e recebe apoio dos National Institutes of Health (NIH) por meio do Programa de Prêmios para Desenvolvimento Institucional (IDeA) do National Institute of General Medical Sciences, por meio dos números de concessão P20GM148321 e P20GM103408, sendo que o primeiro também apoia parcialmente os coautores C.M.E. e P.H.D. N.O. recebe apoio do Centro de Materiais e Dispositivos Superiores em Eficiência Energética (SUPREME), um programa da Semiconductor Research Corporation (SRC) patrocinado pela Defense Advanced Research Projects Agency (DARPA). Este material é baseado em pesquisa patrocinada pelo Air Force Research Laboratory (AFRL) sob o número de acordo FA8650-20-2-5506, em apoio ao AFRL. É autorizado ao Governo dos Estados Unidos reproduzir e distribuir reimpressões para fins governamentais, não obstante qualquer notação de direitos autorais nela contida. As opiniões e conclusões aqui contidas são dos autores e não devem ser interpretadas como representando necessariamente as políticas ou endossos oficiais, expressos ou implícitos, do AFRL, NIH ou do Governo dos Estados Unidos.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Software de controle de AFM | Bruker | Analysis Studio v3.17 | Controle do instrumento, imagem de AFM, aquisição de AFM–IR e análise de dados. |
| Software de processamento e análise de imagens de AFM | Gwyddion | V2.69 | Processamento e análise de dados de AFM. |
| Proba(s) de AFM–IR, modo de contato | Bruker | PR-EX-CNIR-B-10 | Proba de AFM–IR no modo de contato com ressonância aumentada; constante elástica nominal (k) = 0,2 N/m, frequência de ressonância (f0) = 13 kHz, raio da ponta (r) = 20 nm, haste e ponta revestidas com ouro. |
| Proba(s) de AFM–IR, modo de batida | Bruker | PR-EX-TNIR-D-10 | Proba de AFM–IR no modo de batida; constante elástica nominal (k) = 40 N/m, frequência de ressonância (f0) = 300 kHz, raio da ponta (r) = 20 nm. Haste e ponta revestidas com ouro para medições de AFM–IR com iluminação superior. Proba alternativa no modo de batida: PR-EX-TNIR-A-10 (k = 3 N/m, f0 = 75 kHz, r = 20 nm, haste e ponta revestidas com ouro). |
| Disco metálico para amostras de AFM/STM | Ted Pella | 16208 | Disponível em vários tamanhos (diâmetros): Produto #16223 (6 mm de diâmetro), 16207 (10 mm), 16208 (12 mm), 16218 (15 mm) e 16219 (20 mm). |
| Microscópio de força atômica | Bruker (Anasys) | nanoIR3-s | Sistema de AFM–IR utilizado para imagem de topografia, espectroscopia e mapeamento químico. Inclui software Analysis Studio e amplificador de detecção por fase (lock-in) Zurich Instruments MFLI. |
| Fonte de oscilador óptico paramétrico (OPO) de banda larga | APE | Carmina tunable broadband MIR light source | Fonte de infravermelho médio de banda larga com ajuste de comprimento de onda de 2,15–15 μm (~670–4650 cm-1) e largura de banda de ~20 cm-1 ou ~170 cm-1 FWHM, dependendo de operar em modo de banda estreita (ps) ou larga (fs). Suporta operação de AFM–IR (pulsada) e IR s-SNOM (quase-CW). A saída é um modo TEM00 linearmente polarizado. Opera com refrigeração externa por água a aproximadamente 22 °C. |
| Refrigerante/anticorrosivo para chiller | Innovatek | Protect IP Concentrate | Refrigerante para chiller à base de etileno glicol e inibidor de corrosão, projetado para ser misturado com água destilada na proporção de 1:3. |
| Ar comprimido seco | Beacon Medaes | SPR30T | Gás de purga alternativo quando o N2 de pureza ultralevada (99,999%) não está disponível. Sistema interno de compressor e secador sem óleo fornece ar para todos os laboratórios do edifício. |
| Adesivo de cianoacrilato (supercola) | Gorilla | 7500101 | Adesivo não condutivo opcional para montagem de amostras em discos magnéticos. Supercola com pincel e bico para facilitar a aplicação no montagem de amostras em discos magnéticos. Qualquer supercola à base de cianoacrilato pode ser usada e substituída. |
| Água destilada | Albertsons | Pure Life | Utilizada na preparação de misturas de refrigerante para chiller a laser. Comprada em supermercado local, mas também disponível em fornecedores científicos/químicos. |
| Fita de carbono de dupla face | Fisher Scientific | 50-285-81 | Utilizada para montagem condutiva temporária ou facilmente removível de amostras em discos magnéticos. Ligeiramente menos condutiva/maior resistência superficial (50 Ω/in2) que pasta de prata. Também pode-se usar abas adesivas de fita de carbono de dupla face. Uma tabela comparativa útil pode ser encontrada em https://www.tedpella.com/adhesive_html/conductive-tapes-comparison.aspx. |
| Sistema de litografia por feixe de elétrons (EBL) | FEI | Teneo Nabity NPGS | Utilizado para padronizar polímero (PMMA) como amostra representativa de processo de fotoresina em semicondutores. |
| Adesivo epóxi | Loctite | EA E-60HP (237112) | Adesivo não condutivo (isolante) opcional para montagem de amostras em discos magnéticos. Misturador em seringa com cartucho duplo para facilitar a aplicação e garantir a proporção correta entre resina e agente de cura. Qualquer epóxi de duas partes pode ser usado e substituído, dependendo de considerações adicionais de caracterização da amostra (por exemplo, temperatura de trabalho, desgaseificação em vácuo, etc.). |
| Esmalte de unha | Sally Hansen | Teflon Tuff 10 Day Nail Color | Adesivo temporário opcional para montagem de amostras em discos magnéticos. Também foi usado o esmalte transparente LA Colors Base Coat/Top Coat. Qualquer esmalte de unha disponível em farmácia local pode ser usado. |
| Álcool isopropílico (IPA) | Fisher Scientific | A451-4 | Utilizado a 10% (v/v) em água destilada como refrigerante para chiller de QCL para prevenir crescimento de algas. |
| Óculos de proteção contra laser | Thorlabs | LG11(A) | Óculos de proteção Schott-glass IR LG11 ou LG11A. |
| Amplificador de detecção por fase (lock-in) | Zurich Instruments | MFLI | Desmodulação e detecção de sinal para medições de AFM–IR. |
| Fonte de gás nitrogênio | Norco | SPG TUHPNI | Gás de purga de pureza ultralevada (99,999%) utilizado para remover vapor de água e dióxido de carbono do caminho óptico. |
| Ferramenta de remoção de oxigênio (descum) | Glen | 1000P Plasma Cleaner | Utilizada em experimentos representativos de fabricação de dispositivos em processamento de pastilhas semicondutoras. |
| Fotoresina | Merck | AZ nLOF 2020 photoresist + AZ 726 developer | Fotoresina e revelador utilizados para amostra representativa de fabricação de dispositivos em pastilhas semicondutoras. |
| Amostra de fotoresina | Caseira (Cornell University) | N/A | Amostra representativa de fabricação de dispositivos em pastilhas semicondutoras foi preparada com AZ nLOF 2020/AZ 726 sobre uma película de Ga2O3 crescida por MOCVD em um substrato dopado com Fe (010) e utilizada para caracterização por AFM–IR. |
| PMMA | Kayaku Advanced Materials | 495 PMMA A6 | Utilizado para fabricar amostra representativa de polímero para padronização por EBL e subsequente caracterização por AFM–IR. |
| Amostra de PMMA | Caseira (Boise State University) | N/A | Amostra representativa de polímero preparada usando 495 PMMA A6, padronizada por EBL e utilizada para caracterização por AFM–IR. |
| Tereftalato de polietileno (PET) | Caseiro (Boise State University) | N/A | Amostra de alinhamento ativa na região do infravermelho utilizada para alinhamento e otimização do laser. Pode ser fabricada por spin ou casting de gota de PET, PMMA ou outro polímero contendo carbonila sobre lamínula de vidro, pastilha de silício ou outro substrato adequadamente plano e, idealmente, altamente reflexivo. |
| Amostra de polipirrol (PPy) | Caseira (North Carolina State University) | N/A | Amostra representativa de deposição seletiva em área (ASD) padronizada, utilizada para caracterização por AFM–IR. |
| Laser de cascata quântica (QCL) | Daylight Solutions | MIRcat Ultra-Broadly Tunable Mid-IR Laser | Fonte de infravermelho médio ajustável com quatro chips instalados cobrindo 2635–3000 cm-1, 1425–1835 cm-1, 955–1425 cm-1 e 755–1005 cm-1. Modo de saída TEM00 linearmente polarizado (>100:1 de razão de contraste) com largura de banda de <1 cm-1. Opera com refrigeração externa por água a aproximadamente 21 °C. |
| Suporte da amostra / mandril | Bruker | N/A | Montagem da amostra durante medições de AFM–IR. |
| Microscópio eletrônico de varredura (MEV) | FEI | Verios 460L | Utilizado para caracterização complementar, se aplicável. |
| Microscópio eletrônico de varredura (MEV) | Hitachi | SU8700 | Utilizado para caracterização complementar, se aplicável. |
| Disco de silício com camada contínua de dióxido de silício (SiO2) | Micron Technology | N/A | Substrato representativo de disco de silício com óxido utilizado para fabricar amostra de PMMA para medições de AFM–IR. Disco de Si não dopado com óxido térmico de 100 nm de espessura. |
| Disco de silício padronizado com nitreto de silício/dióxido de silício | Tokyo Electron Limited (TEL) | N/A | Amostra representativa de disco semicondutor padronizado utilizada para caracterização por AFM–IR. |
| Pasta de prata | Ted Pella | 16062 | Adesivo condutivo de secagem rápida para montagem de amostras em discos magnéticos. Alternativas à Tinta Condutiva de Prata Pelco (Produto #16062) incluem o Produto #16031 (Tinta Líquida de Prata Coloidal Condutiva Pelco). Uma tabela comparativa útil pode ser encontrada em https://www.tedpella.com/adhesive_html/Adhesive-Comparison.aspx. |
| Software de processamento e apresentação espectral | OriginLab | Origin 10.0.5.157 | Processamento e plotagem de espectros de infravermelho. |
| Pincetas | Sigma-Aldrich | Pincetas de titânio | Manuseio de provas e amostras. |
| Mesa óptica com isolamento de vibração | Newport | Integrity 2 VCS | Mesa óptica utilizada para minimizar vibrações mecânicas durante medições de AFM–IR. |
| Chiller de água | ThermoTek | T257P-20 | Chiller recirculante utilizado para resfriamento de fontes de laser de infravermelho. O refrigerante e as condições operacionais devem seguir as recomendações do fabricante. |
Referências
- Eaton P, West P. Atomic Force Microscopy. Oxford University Press; Oxford; 2010.
- Voigtländer B. Atomic Force Microscopy. 2nd ed. Springer; Cham; 2019.
- Sarid D. Scanning Force Microscopy: With Applications to Electric, Magnetic and Atomic Forces. Oxford University Press; Oxford; 1994.
- De Wolf P, Brazel E, Erickson A. Electrical characterization of semiconductor materials and devices using scanning probe microscopy. Mater Sci Semicond Process. 2001;4(1-3):71-76.
- Orji NG, Dixson RG. Metrology and diagnostic techniques for nanoelectronics. In: Metrology and Diagnostic Techniques for Nanoelectronics. Pan Stanford; 2017.
- Dazzi A, et al. AFM-IR: combining atomic force microscopy and infrared spectroscopy for nanoscale chemical characterization. Appl Spectrosc. 2012;66(12):1365-1384.
- Dazzi A, Prater CB. AFM-IR: Technology and applications in nanoscale infrared spectroscopy and chemical imaging. Chem Rev. 2017;117(7):5146-5173.
- Schwartz JJ, Jakob DS, Centrone A. A guide to nanoscale IR spectroscopy: resonance enhanced transduction in contact and tapping mode AFM-IR. Chem Soc Rev. 2022;51(13):5248-5267.
- Dazzi A, Prazeres R, Glotin F, Ortega JM. Local infrared microspectroscopy with subwavelength spatial resolution with an atomic force microscope tip used as a photothermal sensor. Opt Lett. 2005;30(18):2388-2390.
- Hill GA, et al. Submicrometer infrared surface imaging using a scanning-probe microscope and an optical parametric oscillator laser. Opt Lett. 2009;34(4):431-433.
- Lu F, Belkin MA. Infrared absorption nano-spectroscopy using sample photoexpansion induced by tunable quantum cascade lasers. Opt Express. 2011;19(21):19942-19947.
- Felts JR, et al. Nanometer-scale infrared spectroscopy of heterogeneous polymer nanostructures fabricated by tip-based nanofabrication. ACS Nano. 2012;6(9):8015-8021.
- Marcott C, et al. Nanoscale IR spectroscopy: AFM-IR—a new technique. Spectroscopy. 2012;27(2):60-65.
- Centrone A. Infrared imaging and spectroscopy beyond the diffraction limit. Annu Rev Anal Chem. 2015;8:101-126.
- Kurouski D, Dazzi A, Zenobi R, Centrone A. Infrared and Raman chemical imaging and spectroscopy at the nanoscale. Chem Soc Rev. 2020;49(11):3315-3347.
- Mathurin J, et al. Photothermal AFM-IR spectroscopy and imaging: Status, challenges, and trends. J Appl Phys. 2022;131(1).
- Bruker Corporation. Application Note #151: 2D Materials Characterization Using Nanoscale FTIR Spectroscopy and Near-field Imaging. Bruker Corporation; 2019.
- Phillips C, et al. Application Note #209: Photothermal AFM-IR for Semiconductor Materials and Devices. Bruker Corporation; 2025.
- Kjoller K, et al. High-sensitivity nanometer-scale infrared spectroscopy using a contact mode microcantilever with an internal resonator paddle. Nanotechnology. 2010;21(18):185705.
- Prater C, et al. Nanoscale infrared spectroscopy of materials by atomic force microscopy. Microsc Anal. 2010;138(5).
- Lu F, Jin MZ, Belkin MA. Tip-enhanced infrared nanospectroscopy via molecular expansion force detection. Nat Photonics. 2014;8(4):307-312.
- Hammiche A, et al. Photothermal FT-IR spectroscopy: A step towards FT-IR microscopy at a resolution better than the diffraction limit. Appl Spectrosc. 1999;53(7):810-815.
- Anderson MS. Infrared spectroscopy with an atomic force microscope. Appl Spectrosc. 2000;54(3):349-352.
- Bozec L, et al. Localized photothermal infrared spectroscopy using a proximal probe. J Appl Phys. 2001;90(10):5159-5165.
- Tuteja M, Kang M, Leal C, Centrone A. Nanoscale partitioning of paclitaxel in hybrid lipid-polymer membranes. Analyst. 2018;143(16):3808-3813.
- Mathurin J, et al. How to unravel the chemical structure and component localization of individual drug-loaded polymeric nanoparticles by using tapping AFM-IR. Analyst. 2018;143(24):5940-5949.
- Reading M, et al. Thermally assisted nanosampling and analysis using micro-IR spectroscopy and other analytical methods. Vibr Spectrosc. 2002;29(1-2):257-260.
- Katzenmeyer AM, Aksyuk V, Centrone A. Nanoscale infrared spectroscopy: improving the spectral range of the photothermal induced resonance technique. Anal Chem. 2013;85(4):1972-1979.
- Hammiche A, et al. Progress in near-field photothermal infra-red microspectroscopy. J Microsc. 2004;213(2):129-134.
- Dazzi A, Prazeres R, Glotin F, Ortega JM. Analysis of nano-chemical mapping performed by an AFM-based ("AFMIR") acousto-optic technique. Ultramicroscopy. 2007;107(12):1194-1200.
- Lahiri B, Holland G, Centrone A. Chemical imaging beyond the diffraction limit: experimental validation of the PTIR technique. Small. 2013;9(3):439-445.
- Dazzi A. Infrared nanospectroscopy. In: Biomedical Vibrational Spectroscopy. Wiley; 2008:291-313.
- Custovic I, et al. Infrared nanospectroscopic imaging of DNA molecules on mica surface. Sci Rep. 2022;12(1):18972.
- Van de Driessche AC, et al. AFM-IR for nanoscale chemical characterization in life sciences: Recent developments and future directions. ACS Meas Sci Au. 2023;3(5):301-314.
- Rizevsky S, et al. Characterization of substrates and surface-enhancement in atomic force microscopy infrared analysis of amyloid aggregates. J Phys Chem C. 2022;126(8):4157-4162.
- Ruggeri FS, et al. Single molecule secondary structure determination of proteins through infrared absorption nanospectroscopy. Nat Commun. 2020;11(1):2945.
- Wieland K, et al. Nanoscale chemical imaging of individual chemotherapeutic cytarabine-loaded liposomal nanocarriers. Nano Res. 2019;12(1):197-203.
- Morsch S, Lyon S, Edmondson S, Gibbon S. Reflectance in AFM-IR: Implications for interpretation and remote analysis of the buried interface. Anal Chem. 2020;92(12):8117-8124.
- Wang L, et al. Generalized heterodyne configurations for photoinduced force microscopy. Anal Chem. 2019;91(20):13251-13259.
- Bartlam C, et al. Nanoscale infrared identification and mapping of chemical functional groups on graphene. Carbon. 2018;139:317-324.
- Hamadeh A, et al. Toward conformational identification of molecules in 2D and 3D self-assemblies on surfaces. Commun Chem. 2023;6(1):246.
- Liu ZL, et al. Direct observation of oxygen configuration on individual graphene oxide sheets. Carbon. 2018;127:141-148.
- Rosenberger MR, et al. Measuring individual carbon nanotubes and single graphene sheets using atomic force microscope infrared spectroscopy. Nanotechnology. 2017;28(35):355707.
- Thelven JM, et al. "Three-Color" chemical selectivity between oxide, nitride, and silicon: Area-selective deposition of metal oxide and polymer on SiN and Si-H versus SiO2. Adv Mater Technol. 2025;10(23).
- Pieczulewski N, et al. Achieving 0.05 Ω-mm contact resistance in non-alloyed Ti/Au ohmics to β-Ga2O3 by removing surface carbon. APL Mater. 2025;13(6):061122.
- Lo MKF, et al. Nanoscale chemical-mechanical characterization of nanoelectronic low-dielectric/Cu interconnects. ECS J Solid State Sci Technol. 2016;5(4):P3018-P3024.
- Luo W, et al. Nonlinear nano-imaging of interlayer coupling in 2D graphene-semiconductor heterostructures. Small. 2024;20(24):e2307345.
- Smith KA, et al. Infrared nano-spectroscopy of ferroelastic domain walls in hybrid improper ferroelectric Ca3Ti2O7. Nat Commun. 2019;10(1):5235.
- Wilcken R, et al. Correlated nanoimaging of structure and dynamics of cation-polaron coupling in hybrid perovskites. Sci Adv. 2025;11(9):eads3706.
- Katzenmeyer AM, Holland G, Kjoller K, Centrone A. Absorption spectroscopy and imaging from the visible through mid-infrared with 20 nm resolution. Anal Chem. 2015;87(6):3154-3159.
- Zenhausern F, O'Boyle MP, Wickramasinghe HK. Apertureless near-field optical microscope. Appl Phys Lett. 1994;65(13):1623-1625.
- Piednoir A, Creuzet F, Licoppe C, Ortega JM. Locally resolved infrared spectroscopy. Ultramicroscopy. 1995;57(2):282-286.
- Cricenti A, et al. Free-electron-laser near-field nanospectroscopy. Appl Phys Lett. 1998;73(2):151-153.
- Hillenbrand R, Taubner T, Keilmann F. Phonon-enhanced light-matter interaction at the nanometre scale. Nature. 2002;418(6894):159-162.
- Brehm M, Taubner T, Hillenbrand R, Keilmann F. Infrared spectroscopic mapping of single nanoparticles and viruses at nanoscale resolution. Nano Lett. 2006;6(7):1307-1310.
- Huber AJ, et al. Simultaneous IR material recognition and conductivity mapping by nanoscale near-field microscopy. Adv Mater. 2007;19(17):2209-2212.
- Amarie S, Ganz T, Keilmann F. Mid-infrared near-field spectroscopy. Opt Express. 2009;17(24):21794-21801.
- Huth F, et al. Infrared-spectroscopic nanoimaging with a thermal source. Nat Mater. 2011;10(5):352-356.
- Govyadinov AA, et al. Quantitative measurement of local infrared absorption and dielectric function with tip-enhanced near-field microscopy. J Phys Chem Lett. 2013;4(9):1526-1531.
- Muller EA, Pollard B, Raschke MB. Infrared chemical nano-imaging: Accessing structure, coupling, and dynamics on molecular length scales. J Phys Chem Lett. 2015;6(7):1275-1284.
- Mastel S, et al. Nanoscale-resolved chemical identification of thin organic films using infrared near-field spectroscopy and standard Fourier transform infrared references. Appl Phys Lett. 2015;106(2).
- Anderson MS. Locally enhanced Raman spectroscopy with an atomic force microscope. Appl Phys Lett. 2000;76(21):3130-3132.
- Hayazawa N, Inouye Y, Sekkat Z, Kawata S. Metallized tip amplification of near-field Raman scattering. Opt Commun. 2000;183(1):333-336.
- Stöckle RM, Suh YD, Deckert V, Zenobi R. Nanoscale chemical analysis by tip-enhanced Raman spectroscopy. Chem Phys Lett. 2000;318(1):131-136.
- Pettinger B, Schambach P, Villagómez CJ, Scott N. Tip-enhanced Raman spectroscopy: Near-fields acting on a few molecules. Annu Rev Phys Chem. 2012;63:379-399.
- Sonntag MD, et al. Recent advances in tip-enhanced Raman spectroscopy. J Phys Chem Lett. 2014;5(18):3125-3130.
- Dazzi A, Glotin F, Carminati R. Theory of infrared nanospectroscopy by photothermal induced resonance. J Appl Phys. 2010;107(12).
- Cho H, et al. Improved atomic force microscope infrared spectroscopy for rapid nanometer-scale chemical identification. Nanotechnology. 2013;24(44):444007.
- Kenkel S, Mittal S, Bhargava R. Closed-loop atomic force microscopy-infrared spectroscopic imaging for nanoscale molecular characterization. Nat Commun. 2020;11(1):3225.
- Verbiest GJ, Rost MJ. Beating beats mixing in heterodyne detection schemes. Nat Commun. 2015;6(1):6444.
- Ma X, et al. Revealing the distribution of metal carboxylates in oil paint from the micro- to nanoscale. Angew Chem Int Ed. 2019;58(34):11652-11656.
- Mathurin J, Deniset-Besseau A, Dazzi A. Advanced infrared nanospectroscopy using photothermal induced resonance technique, AFMIR: New approach using tapping mode. Acta Phys Pol A. 2020;137(1):29-32.
- Ramer G, Aksyuk VA, Centrone A. Quantitative chemical analysis at the nanoscale using the photothermal induced resonance technique. Anal Chem. 2017;89(24):13524-13531.
- Gong L, et al. Polymorphic distribution in individual electrospun poly[(R)-3-hydroxybutyrate-co-(R)-3-hydroxyhexanoate] (PHBHx) nanofibers. Macromolecules. 2017;50(14):5510-5517.
- Hinrichs K, Shaykhutdinov T. Polarization-dependent atomic force microscopy-infrared spectroscopy (AFM-IR): Infrared nanopolarimetric analysis of structure and anisotropy of thin films and surfaces. Appl Spectrosc. 2018;72(6):817-832.
- Wang Z, et al. Molecular orientation in individual electrospun nanofibers studied by polarized AFM-IR. Macromolecules. 2019;52(24):9639-9645.
- Gersten J, Nitzan A. Electromagnetic theory of enhanced Raman scattering by molecules adsorbed on rough surfaces. J Chem Phys. 1980;73(7):3023-3037.
- Kelly KL, Coronado E, Zhao LL, Schatz GC. The optical properties of metal nanoparticles: The influence of size, shape, and dielectric environment. J Phys Chem B. 2003;107(3):668-677.
- Hao E, Schatz GC. Electromagnetic fields around silver nanoparticles and dimers. J Chem Phys. 2004;120(1):357-366.
- Willets KA, Van Duyne RP. Localized surface plasmon resonance spectroscopy and sensing. Annu Rev Phys Chem. 2007;58:267-297.
- Urbieta M, et al. Atomic-scale lightning rod effect in plasmonic picocavities: A classical view to a quantum effect. ACS Nano. 2018;12(1):585-595.
- Wallace WE. Infrared spectra. In: Lindstrom PJ, Mallard WG, eds. NIST Chemistry WebBook, NIST Standard Reference Database Number 69. National Institute of Standards and Technology. Available at: https://doi.org/10.18434/T4D303.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve