Um framework multietapa ancorado geneticamente, integrando aleatorização mendeliana, transcriptômica tumoral e análises de célula única, priorizou o MAP1LC3A como um gene relacionado à ferroptose associado à suscetibilidade ao glioblastoma e como candidato para validação experimental futura.
Artigo de investigação
Evidências Genéticas, Transcriptômicas e de Célula Única em Múltiplos Estágios Priorizam o MAP1LC3A entre os Genes Relacionados à Ferroptose no Glioblastoma
34 visualizações
⸱
11 de setembro de 2026
* These authors contributed equally
Neste artigo
Resumo
Resumo
O glioblastoma (GBM) permanece uma malignidade altamente agressiva, e a contribuição dos genes relacionados à ferroptose para a suscetibilidade à doença ainda não é completamente compreendida. Foi aplicado um quadro genético e multietapas para priorizar genes relacionados à ferroptose associados ao GBM. Dentre 483 genes curados do FerrDb V2, 315 possuíam cis-locos de características quantitativas de expressão candidatos (cis-eQTLs) no eQTLGen, 250 mantiveram pelo menos três instrumentos independentes após o agrupamento por desequilíbrio de ligação, e 226 geraram estimativas válidas de randomização mendeliana ponderadas pela variância inversa (IVW) utilizando um estudo de associação genômica ampla do GBM composto por 6.183 casos e 18.169 controles. Trinta e quatro genes atenderam aos critérios exploratórios de descoberta de P < 0,05 e uma taxa de descoberta falsa de Benjamini–Hochberg (BH-FDR) < 0,20, com estimativas concordantes em direção da randomização mendeliana bayesiana ponderada (BWMR). A randomização mendeliana na fase de replicação, utilizando cis-eQTLs de sangue total do GTEx V10, apoiou quatro genes: ATG7, RPTOR, MAP1LC3A e CHMP6. A avaliação em três coortes independentes de transcriptômica tumor–controle demonstrou que MAP1LC3A foi consistentemente subregulado no tecido tumoral e apresentou uma estimativa agrupada de efeitos aleatórios significativa (mudança no log₂, −1,273; intervalo de confiança de 95%, −1,625 a −0,920; taxa de descoberta falsa = 0,016), enquanto os outros três genes não apresentaram suporte estatístico comparável entre coortes. Posteriormente, foi realizada uma análise computacional de "knockout" virtual em uma subamostra balanceada de pacientes composta por 2.400 células malignas selecionadas dentre 4.916 células elegíveis provenientes de 20 tumores de GBM em adultos do tipo selvagem para IDH. Em cinco execuções com sementes independentes, foram identificados 3, 15, 4 e 7 genes downstream robustos para ATG7, RPTOR, MAP1LC3A e CHMP6, respectivamente. Os conjuntos de consenso resultantes compreenderam 17 genes únicos, com RND3 compartilhado entre os quatro alvos. A análise da Ontologia Genética indicou enriquecimento de processos de adesão celular e de superfície celular, enquanto nenhuma via KEGG ou Reactome permaneceu significativa após a correção para testes múltiplos. Em conjunto, esses achados priorizam MAP1LC3A para investigações experimentais futuras, ao mesmo tempo que distinguem associação genética, concordância de expressão tumoral e perturbação computacional de evidência definitiva de causalidade ou mecanismo.
Introdução
O glioblastoma (GBM) permanece uma malignidade paradigmática refratária ao tratamento. Apesar da classificação molecular cada vez mais refinada e do cuidado multidisciplinar, as melhorias duradouras nos desfechos dos pacientes têm sido limitadas1. Para pacientes clinicamente aptos, o tratamento atual consiste na ressecção máxima segura, seguida de radioterapia com temozolomida concomitante e adjuvante, um regime estabelecido em um ensaio randomizado fundamental e mantido nas diretrizes clínicas contemporâneas1,2. No entanto, a infiltração difusa e a extensa heterogeneidade celular e molecular limitam o controle duradouro da doença, e a maioria dos pacientes acaba experimentando progressão ou recorrência, para as quais não existe um tratamento padrão universalmente eficaz1,3. Essa lacuna persistente entre os avanços na caracterização da doença e os desfechos clínicos reforça a necessidade de identificar dependências moleculares biologicamente relevantes que possam orientar novas estratégias terapêuticas para o GBM.
A ferroptose é uma forma dependente de ferro de morte celular regulada, caracterizada pela peroxidação incontrolável de fosfolipídios e falha das defesas antioxidantes celulares, distinguindo-se mecanisticamente da apoptose e de outros programas canônicos de morte celular4,5. Esse processo é particularmente relevante para o GBM, no qual alterações genéticas e plasticidade metabólica remodelam a homeostase do ferro, o equilíbrio redox e o metabolismo lipídico. Perfis integrados genômicos e lipidômicos demonstraram que a deleção de CDKN2A redistribui ácidos graxos poli-insaturados oxidáveis, criando assim uma suscetibilidade à ferroptose dependente do genótipo em modelos de GBM6. Da mesma forma, análises pareadas de tumores primários e recorrentes identificaram alterações associadas à recidiva em GPX4, ACSL4 e outros reguladores da ferroptose7. A modulação experimental de vias de defesa contra ferroptose também demonstrou influenciar a resposta ao temozolomida em células de GBM e modelos de xenoenxertos8. Em conjunto, essas descobertas identificam a ferroptose como uma vulnerabilidade terapêutica biologicamente plausível no GBM. No entanto, elas refletem principalmente associações com o estado tumoral ou observações experimentais dependentes do contexto, e não estabelecem se variações constitutivas na expressão gênica relacionada à ferroptose contribuem para a suscetibilidade herdada ao GBM.
A maioria dos estudos humanos que investigam a ferroptose em glioma tem se baseado em análises de expressão diferencial, modelagem de sobrevida e subtipagem molecular utilizando conjuntos de dados do TCGA, CGGA e GEO9,10. Embora esses estudos tenham estabelecido a relevância prognóstica de programas transcricionais relacionados à ferroptose, seu delineamento observacional não permite determinar se a alteração na expressão gênica contribui para a suscetibilidade ao GBM ou, ao contrário, representa uma consequência do desenvolvimento tumoral. A randomização mendeliana em todo o transcriptoma posteriormente identificou genes regulados geneticamente e dependentes de tecido associados ao risco de glioma, enquanto estudos mais recentes baseados em locos de traço quantitativo de expressão (eQTL) e locos de traço quantitativo de proteína (pQTL) começaram a priorizar alvos terapêuticos potenciais para o GBM11,12. No entanto, investigações anteriores geralmente adotaram abordagens voltadas ao transcriptoma completo ou direcionadas a alvos farmacológicos, em vez de avaliar um conjunto pré-especificado e abrangente de genes relacionados à ferroptose. Além disso, poucos estudos integraram um grande estudo de associação genômica ampla (GWAS) de GBM com randomização mendeliana em estágio de replicação utilizando uma fonte independente de eQTL, seguido por avaliação em múltiplas coortes transcriptômicas de tumor versus controle. Essa distinção é importante porque a regulação genética da expressão gênica varia substancialmente entre tecidos, e associações de eQTL derivadas de sangue não podem ser assumidas como reflexo dos efeitos regulatórios em tumores cerebrais11,13. Portanto, é necessária uma estrutura integrativa que combine associação genética, randomização mendeliana em estágio de replicação, transcriptômica tumoral trans-coorte e predição funcional baseada em células únicas derivadas de pacientes, a fim de identificar genes relacionados à ferroptose apoiados por linhas convergentes de evidência de seu envolvimento no GBM.
Este estudo investigou se a expressão geneticamente regulada de genes relacionados à ferroptose está associada à suscetibilidade ao GBM. A aleatorização mendeliana nas fases de descoberta e replicação foi combinada com análises de expressão gênica em três coortes transcriptômicos independentes de tumor e controle. Os genes apoiados por ambas as fases da aleatorização mendeliana foram posteriormente avaliados em dados transcriptômicos de células únicas derivadas de pacientes, utilizando perturbação virtual para caracterizar as respostas transcricionais previstas em células malignas. Em vez de priorizar genes com base exclusivamente em assinaturas de expressão tumoral, esta abordagem em múltiplas etapas aproveitou primeiramente a variação genética herdada e, em seguida, avaliou padrões de expressão relevantes para a doença juntamente com perfis computacionais de perturbação resolvidos por célula. As evidências convergentes resultantes foram utilizadas para priorizar genes relacionados à ferroptose para futuras investigações experimentais no GBM.
Protocolo
Este estudo obteve isenção de revisão ética pelo Comitê de Ética Médica do Primeiro Hospital Popular de Zhaoqing (Número de Referência B2026-08-03). O estudo utilizou dados genéticos e transcriptômicos em nível de resumo, coletados retrospectivamente e desidentificados, incluindo dados de acesso controlado aprovados por Comitês de Acesso a Dados provenientes de EGAD00010001657 e conjuntos de dados obtidos do GEO, eQTLGen e GTEx, conforme as respectivas condições aplicáveis de acesso e uso. Nenhum novo participante foi recrutado, nenhuma amostra biológica foi coletada e nenhum dado em nível individual identificável foi acessado. A aprovação ética e o consentimento informado para os estudos originais foram obtidos pelos respectivos geradores dos dados, e os dados de acesso controlado foram utilizados conforme o Acordo de Acesso a Dados aplicável.
Desenho do estudo
Este estudo empregou uma estrutura multietapas para priorizar genes relacionados à ferroptose associados à suscetibilidade ao glioblastoma (GBM) e para avaliar seus efeitos transcricionais relevantes para a doença (Figura 1). Primeiramente, genes relacionados à ferroptose curados do FerrDb V2 foram avaliados utilizando aleatorização mendeliana de duas amostras (MR) com dados de locus de traço quantitativo de expressão em cis (cis-eQTL) e um grande estudo de associação genômica ampla (GWAS) para GBM. A MR ponderada pela variância inversa (IVW) serviu como método primário de triagem, a aleatorização mendeliana ponderada bayesiana (BWMR) forneceu uma avaliação complementar da robustez, e um conjunto de dados eQTL independente foi utilizado para a MR na fase de replicação. Em segundo lugar, os genes apoiados pelas análises genéticas foram avaliados em três coortes transcriptômicas independentes de tumor versus controle, seguidos por meta-análise entre coortes. Terceiro, dados transcriptômicos de células únicas derivadas de pacientes foram utilizados para realizar perturbação gênica virtual em células malignas e identificar respostas transcricionais downstream reprodutíveis. Essas respostas foram posteriormente caracterizadas por meio de análises de enriquecimento funcional e de redes compartilhadas. No geral, as análises genéticas foram projetadas para identificar genes associados à suscetibilidade ao GBM, enquanto as análises transcriptômicas e de célula única avaliaram a concordância biológica e geraram hipóteses para validação experimental subsequente.
Fontes de dados
Genes relacionados à ferroptose foram obtidos do FerrDb V2, resultando em 483 genes humanos únicos com codificação proteica após a harmonização dos símbolos gênicos e remoção de entradas duplicadas14. As estatísticas sumárias de locus de traço quantitativo de expressão cis (cis-eQTL) em sangue total do Consórcio eQTLGen foram utilizadas como conjunto de dados de exposição para a randomização mendeliana (MR) na fase de descoberta, enquanto os dados cis-eQTL de sangue total da versão V10 do GTEx serviram como conjunto de dados de exposição independente para a MR na fase de replicação11,15. As associações com o desfecho de glioblastoma (GBM) foram obtidas de estatísticas sumárias de estudo de associação genômica ampla (GWAS) com acesso controlado disponíveis no European Genome-phenome Archive, compreendendo 6.183 casos e 18.169 controles de ascendência europeia16. A expressão tecidual dos genes geneticamente priorizados foi avaliada em três coortes independentes do Gene Expression Omnibus (GEO): GSE196533, composta por 61 amostras de glioma grau 4 anotadas como GBM nas metainformações depositadas e nove amostras cerebrais não neoplásicas; GSE4290, composta por amostras de GBM e amostras cerebrais não tumorais derivadas de epilepsia; e GSE116520, contendo espécimes pareados do núcleo tumoral e peritumorais, juntamente com controles não neoplásicos17,18,19. Dados de Smart-seq2 derivados de pacientes de GSE131928 foram utilizados para análise de perturbação virtual em células malignas20. As características dos conjuntos de dados e seus respectivos papéis analíticos são resumidas na Tabela 1. Todas as análises foram realizadas utilizando conjuntos de dados previamente coletados e desidentificados, para os quais a aprovação ética e o consentimento informado haviam sido obtidos nos estudos originais.
Seleção do instrumento genético e harmonização dos dados
Os instrumentos candidatos foram restritos a locos de características quantitativas da expressão em cis (cis-eQTLs) associados à expressão gênica com significância em nível genômico (P < 5 × 10⁻8). As variantes foram agrupadas utilizando o painel de referência europeu do Projeto 1000 Genomas com um limiar de desequilíbrio de ligação (LD) de r2 < 0,001 dentro de uma janela de 10.000 kb. Genes que mantiveram menos de três instrumentos independentes após o agrupamento foram excluídos da análise primária de randomização mendeliana (MR). Dado o objetivo exploratório de triagem, um mínimo de três instrumentos foi pré-especificado para manter genes com suporte escasso, mas forte, de cis-eQTLs, ao mesmo tempo em que permitia a estimativa IVW com múltiplos instrumentos. Esse limiar foi acompanhado por agrupamento rigoroso de LD e filtragem por estatística F; as estimativas baseadas apenas em três ou quatro instrumentos foram interpretadas com cautela, e análises de sensibilidade foram realizadas somente quando metodologicamente aplicáveis. A força do instrumento foi avaliada para cada variante utilizando a estatística F (F = β2/SE2), onde β e SE representam, respectivamente, a estimativa do efeito do cis-eQTL e seu erro padrão. Variantes com F < 10 foram excluídas para minimizar o viés de instrumentos fracos21,22. Os conjuntos de dados de exposição e desfecho foram harmonizados alinhando os alelos de efeito e as direções dos efeitos. Variantes duplicadas, variantes indisponíveis no conjunto de dados GWAS de GBM e variantes com codificação alélica incompatível foram excluídas. Como as frequências alélicas de efeito não estavam disponíveis para o GWAS de GBM, variantes palindrômicas com orientação de fita ambígua foram removidas em vez de inferidas. Pela mesma razão, um teste formal de direcionalidade Steiger não foi realizado.
Análises de randomização mendeliana
A associação entre expressão gênica predita geneticamente e a suscetibilidade ao GBM foi avaliada utilizando a randomização mendeliana de duas amostras (MR). Na fase de descoberta, apenas genes com pelo menos três instrumentos independentes de locus de traço quantitativo da expressão em cis (cis-eQTL) foram incluídos, e o método ponderado pela variância inversa (IVW) foi utilizado como abordagem analítica principal. As estimativas de efeito foram relatadas como razões de chances (ORs) com intervalos de confiança de 95% (ICs) por aumento de uma unidade na expressão gênica predita geneticamente. Para considerar testes múltiplos entre os genes avaliados, os valores de P do IVW foram ajustados utilizando o procedimento de Benjamini–Hochberg23. Genes com P < 0,05 e uma taxa de descoberta falsa de Benjamini–Hochberg (BH-FDR) < 0,20 foram mantidos como candidatos exploratórios. Esse limiar de FDR relativamente permissivo foi escolhido para reduzir a exclusão prematura de genes potencialmente relevantes durante a fase de descoberta; portanto, o status de candidato foi interpretado em conjunto com análises subsequentes, e não como evidência confirmatória. A randomização mendeliana ponderada por métodos bayesianos (BWMR) foi posteriormente aplicada aos candidatos da fase de descoberta, utilizando os mesmos instrumentos harmonizados24. A concordância entre os resultados do IVW e do BWMR foi avaliada com base tanto na significância estatística quanto na direção do efeito. Quando permitido pelo número de instrumentos disponíveis, foram realizados o teste Q de Cochran, o teste do intercepto MR-Egger, o MR-PRESSO e análises leave-one-out para avaliar heterogeneidade, pleiotropia horizontal, variantes atípicas influentes e o impacto de polimorfismos de nucleotídeo único (SNPs) individuais22.
A RM na fase de replicação foi realizada utilizando dados de eQTL cis em sangue total do GTEx V10. O método da razão de Wald foi aplicado quando apenas um único instrumento estava disponível, enquanto o método IVW foi usado para genes com dois ou mais instrumentos. A replicação foi definida por P < 0,05, BH-FDR < 0,20 e uma direção do efeito consistente com a estimativa correspondente da fase de descoberta. Como várias estimativas de replicação do GTEx foram baseadas em apenas um ou dois instrumentos, elas foram interpretadas como evidência de apoio à replicação, e não como evidência independente de causalidade.
Avaliação transcriptômica entre coortes
Os quatro genes priorizados pelas análises de randomização mendeliana (MR) nas fases de descoberta e replicação foram avaliados em três coortes transcritômicos independentes. Para o GSE196533, os dados brutos de contagem de sequenciamento de RNA foram analisados usando o DESeq225. Os genes com contagens abaixo de 10 em todos os casos, exceto dois, foram excluídos, enquanto os quatro genes-alvo foram mantidos independentemente do filtro de expressão. A expressão diferencial foi avaliada entre 61 amostras de glioma grau 4 anotadas como GBM nas metadados depositados e nove amostras de cérebro não neoplásicas.
Para o GSE4290, quatro amostras sem diagnóstico histopatológico explícito foram excluídas, restando 77 amostras de GBM e 23 amostras de tecido cerebral não tumoral. As intensidades processadas das micromatrizes foram transformadas em log2, normalizadas por quantis e analisadas usando modelos lineares robustos de Bayes empírico implementados no pacote limma26. Quando múltiplas sondas correspondiam ao mesmo gene, a sonda com a maior expressão média em todas as amostras incluídas foi selecionada independentemente da significância na expressão diferencial.
O GSE116520 compreendia espécimes pareados do núcleo tumoral e peritumorais de 17 pacientes, juntamente com oito controles não neoplásicos. Os dados de expressão depositados, transformados pelo logaritmo e normalizados por quantis, foram analisados usando o pacote limma. As correlações intra-paciente entre amostras do núcleo tumoral e peritumorais foram consideradas por meio de bloqueio por nível de paciente e da função duplicateCorrelation. A comparação pré-especificada para a meta-análise entre coortes foi núcleo tumoral versus controle, enquanto as comparações peritumorais e a tendência ordenada controle–peritumoral–núcleo tumoral foram avaliadas separadamente.
As mudanças específicas do estudo no log2 e os erros padrão foram agrupados usando um modelo de efeitos aleatórios com máxima verossimilhança restrita e inferência de Hartung–Knapp, conforme implementado no metafor. A heterogeneidade entre estudos foi avaliada usando a estatística Q de Cochran e o I2. Os valores P agrupados para os quatro genes-alvo foram ajustados usando o procedimento de Benjamini–Hochberg. O suporte transcripcional forte foi definido por uma taxa de falsa descoberta (FDR) da meta-análise < 0,05, significância do FDR ao nível da coorte em pelo menos dois conjuntos de dados e direções de efeito concordantes em todas as três coortes.
Análise virtual de nocaute em célula única
Foram utilizados dados de Smart-seq2 derivados de pacientes de GSE131928 para avaliar os quatro genes replicados por MR em células malignas. Células malignas adultas foram identificadas de acordo com as anotações fornecidas no estudo original, e números iguais de células foram amostrados aleatoriamente de cada paciente elegível para minimizar o desequilíbrio na representação dos pacientes. O knockout virtual foi realizado usando o scTenifoldKnk e repetido em cinco execuções independentes. Genes com P ajustado por Benjamini–Hochberg < 0,05 em uma execução individual foram considerados significativos. Genes downstream reproduzidos em pelo menos três das cinco execuções foram definidos como o conjunto primário de consenso, enquanto um critério mais rigoroso de quatro em cinco foi utilizado para análise de sensibilidade. Esses resultados foram interpretados como previsões computacionais de perturbação transcricional, e não como evidência de regulação molecular direta.
Enriquecimento funcional e análise de rede compartilhada
A análise de enriquecimento funcional foi realizada utilizando genes downstream específicos do alvo identificados de forma reprodutível em pelo menos três de cinco execuções virtuais de interrupção gênica. O enriquecimento de vias do Gene Ontology (GO), Kyoto Encyclopedia of Genes and Genomes (KEGG) e Reactome foi avaliado usando testes hipergeométricos unilaterais, com o conjunto de fundo composto pelos 1.004 genes incluídos na inferência da rede. Os valores de P foram ajustados separadamente para cada base de dados de anotação utilizando o procedimento de Benjamini–Hochberg, e um valor de P ajustado < 0,05 foi considerado estatisticamente significativo.
Uma rede bipartida foi construída para representar as relações entre os quatro alvos de interrupção gênica e seus genes reguladores downstream de consenso. Genes associados a múltiplos alvos foram identificados com base em seu grau compartilhado, e a sobreposição entre conjuntos de genes específicos de cada alvo foi quantificada por meio de contagens de interseção e índices de Jaccard. As arestas da rede representam associações entre perturbações computacionais reprodutíveis e não devem ser interpretadas como evidência de interações moleculares diretas.
Análise estatística e reprodutibilidade
Salvo indicação em contrário, os testes estatísticos foram bicaudais e as comparações múltiplas foram controladas utilizando o procedimento de Benjamini–Hochberg. Os critérios de significância específicos para cada análise são descritos nas respectivas subseções. Todas as análises foram realizadas utilizando R ou Python. Os procedimentos aleatórios utilizaram sementes pré-especificadas, e o código analítico, as versões do software e as configurações detalhadas dos parâmetros foram arquivados para garantir a reprodutibilidade. Todos os conjuntos de dados foram previamente coletados e desidentificados; a aprovação ética e o consentimento informado foram obtidos nos estudos originais.
Resultados
Seleção de genes relacionados à ferroptose e instrumentos genéticos
Um total de 483 genes relacionados à ferroptose foi obtido do FerrDb V2 (Figura 1). Dentre estes, 315 genes foram associados ao conjunto de dados eQTLGen e tinham pelo menos um locus candidato de traço quantitativo de expressão cis (cis-eQTL). Após o agrupamento por desequilíbrio de ligação, 250 genes mantiveram pelo menos três instrumentos candidatos independentes. Após consulta entre desfecho e variante, harmonização de alelos e controle de qualidade, 226 genes geraram estimativas válidas ponderadas pela variância inversa (IVW) e foram incluídos na análise de aleatorização mendeliana (MR) da fase de descoberta (Arquivo Suplementar 1). Todos os 3.578 instrumentos mantidos na análise da fase de descoberta tinham estatísticas F >10 (mínimo, 29,72; mediana, 70,76), indicando ausência de evidência de viés por instrumentos fracos. Dentre os 34 genes candidatos da fase de descoberta, a estatística F mediana foi de 67,22, com um mínimo de 29,72.
Na fase de descoberta, a RM identifica genes relacionados à ferroptose associados à suscetibilidade ao GBM
Dentre os 226 genes que geraram estimativas válidas pelo método IVW, 34 atenderam aos critérios pré-especificados da fase de descoberta: P do IVW < 0,05 e taxa de falsa descoberta de Benjamini–Hochberg (BH-FDR) < 0,20, compreendendo 19 associações inversas e 15 associações positivas com a suscetibilidade ao GBM (Figura 2A). A evidência estatística mais forte foi observada para RPTOR (OR = 0,809, IC 95% 0,737–0,887; P = 7,02 × 10⁻6; BH-FDR = 0,0012) e PLA2G6 (OR = 1,568, IC 95% 1,281–1,920; P = 1,08 × 10⁻5; BH-FDR = 0,0012). As estimativas da randomização mendeliana ponderada bayesiana (BWMR) foram nominalmente significativas e concordantes em direção com as estimativas IVW para todos os 34 genes candidatos (Figura 2A). Os testes do intercepto MR-Egger não forneceram evidência de pleiotropia horizontal direcional. O teste Q de Cochran detectou heterogeneidade apenas para MAP1LC3A (P = 0,043), enquanto os testes globais MR-PRESSO não identificaram distorção por outliers significativa entre os 33 genes avaliáveis. O MR-PRESSO não pôde ser realizado para SLC7A11 porque apenas três instrumentos estavam disponíveis (Arquivo Suplementar 1). As análises leave-one-out específicas por gene, os gráficos de comparação entre métodos e os gráficos em funil para os quatro genes posteriormente replicados são apresentados na Figura Suplementar 1. Os 34 candidatos da fase de descoberta foram posteriormente avaliados utilizando um conjunto de dados independente de eQTL. Desses, 26 tinham instrumentos suficientes para a MR na fase de replicação, e quatro atenderam aos critérios pré-especificados de replicação.
A replicação independente por MR apoia quatro candidatos da fase de descoberta
Dos 34 candidatos na fase de descoberta, 26 tinham pelo menos um instrumento cis-eQTL elegível no sangue total do GTEx V10 e foram incluídos na análise de MR de replicação. Treze genes foram representados por um único instrumento e analisados utilizando a razão de Wald, enquanto os 13 genes restantes tinham dois ou mais instrumentos e foram analisados utilizando o IVW. Quatro genes atenderam aos critérios pré-especificados de replicação de P < 0,05, BH-FDR < 0,20 e uma direção do efeito concordante com a estimativa da fase de descoberta (Figura 2B; Arquivo Suplementar 1).
A expressão geneticamente predita mais elevada de ATG7 (OR = 0,523, IC 95% 0,330–0,831; P = 0,0061; BH-FDR = 0,0976), RPTOR (OR = 0,718, IC 95% 0,563–0,915; P = 0,0075; BH-FDR = 0,0976) e MAP1LC3A (OR = 0,830, IC 95% 0,717–0,959; P = 0,0117; BH-FDR = 0,1012) foi associada à redução da suscetibilidade ao GBM. Em contraste, a expressão geneticamente predita mais elevada de CHMP6 foi associada ao aumento da suscetibilidade (OR = 1,378, IC 95% 1,032–1,838; P = 0,0295; BH-FDR = 0,1916). Os sentidos dos efeitos para os quatro genes foram consistentes com os observados na análise de descoberta. Nenhuma heterogeneidade significativa foi detectada entre os genes para os quais foi possível calcular o Q de Cochran (Arquivo Suplementar 1). Como a maioria das estimativas de replicação foi baseada em apenas um ou dois instrumentos, testes formais de pleiotropia horizontal e distorção por valores atípicos foram aplicáveis apenas a um subconjunto limitado de genes (Arquivo Suplementar 1). Os gráficos diagnósticos correspondentes para MAP1LC3A, RPTOR e CHMP6 estão disponíveis no Figura Suplementar 2. ATG7 não foi elegível para análises diagnósticas com múltiplos instrumentos, pois sua estimativa de replicação foi derivada de uma razão Wald de instrumento único.
Avaliação transcriptômica entre coortes prioriza MAP1LC3A
Os quatro genes apoiados pelas análises de MR nas fases de descoberta e replicação foram avaliados em três coortes transcritômicas independentes que representam diferentes plataformas de expressão (Figura 3; Tabela 2; Figura Suplementar 3; Arquivo Suplementar 1). A expressão de MAP1LC3A foi consistentemente reduzida no tecido tumoral em todos os três coortes: GSE196533 (log₂FC = −1.553, FDR em todo o transcritoma = 3,21 × 10⁻8), GSE4290 (log₂FC = −1,243, FDR = 3,55 × 10⁻12) e GSE116520, núcleo tumoral versus controle não neoplásico (log₂FC = −1,204, FDR = 9,78 × 10⁻8). No GSE116520, a expressão de MAP1LC3A também foi menor no tecido peritumoral do que nos controles não neoplásicos (log₂FC = −1,056, FDR = 2,85 × 10⁻6), com uma tendência significativa de diminuição desde o controle até o tecido peritumoral e depois ao núcleo tumoral (coeficiente da tendência = −0,531, FDR = 8,59 × 10⁻6).
A meta-análise de efeitos aleatórios confirmou expressão significativamente menor de MAP1LC3A no tecido tumoral (log₂FC agrupado = −1,273, IC 95% −1,625 a −0,920; P de Hartung–Knapp = 0,0041; BH-FDR = 0,016), sem evidência de heterogeneidade entre estudos (I2 = 0%; Arquivo Suplementar 1). A expressão de RPTOR foi consistentemente menor em todas as três coortes e atingiu significância em todo o transcriptoma em GSE4290, embora sua estimativa agrupada não tenha sido estatisticamente significante (log₂FC = −0,258, IC 95% −0,655 a 0,139; BH-FDR = 0,196; I2 = 42,3%). A expressão de CHMP6 foi consistentemente maior no tecido tumoral e atingiu significância em GSE4290, enquanto a estimativa agrupada permaneceu não significante (log₂FC = 0,150, IC 95% −0,130 a 0,431; BH-FDR = 0,196; I2 = 52,0%). ATG7 apresentou pequenas diferenças inconsistentes em direção entre as coortes e nenhuma associação agrupada significativa (log₂FC = 0,036, IC 95% −0,073 a 0,146; BH-FDR = 0,291; I2 = 0%). Assim, dentre os quatro genes replicados por MR, MAP1LC3A apresentou as evidências mais fortes e consistentes de expressão diferencial associada ao tumor.
Knockout virtual de célula única revela perturbações transcricionais específicas ao alvo e reproduzíveis
Os quatro genes replicados por MR foram avaliados em 4.916 células malignas elegíveis de 20 tumores de GBM em adultos do tipo selvagem para IDH no conjunto de dados GSE131928. ATG7, RPTOR, MAP1LC3A e CHMP6 foram detectados em 42,78%, 45,89%, 46,89% e 31,90% das células malignas elegíveis, respectivamente, o que apoia sua inclusão na análise de eliminação virtual (Figura Suplementar 4; Arquivo Suplementar 1). Para minimizar o desequilíbrio na representação dos pacientes, 120 células foram amostradas aleatoriamente de cada tumor, resultando em um conjunto de dados balanceado por paciente composto por 2.400 células malignas. Cada gene-alvo foi avaliado em cinco execuções independentemente semeadas, resultando em 20 análises de eliminação virtual.
Utilizando o critério predefinido de BH-FDR < 0,05 em pelo menos três das cinco execuções, a eliminação virtual identificou três genes downstream robustos para ATG7, 15 para RPTOR, quatro para MAP1LC3A e sete para CHMP6 (Figura 4A; Figura Suplementar 5). O conjunto consenso de RPTOR compreendeu RND3, NKAIN4, CHI3L1, CDKN1A, BCAN, PDGFRA, OLIG1, LHFPL3, ENO2, HILPDA, LGALS3, ANXA1, CNTN1, NAMPT e SCRG1. O conjunto consenso de MAP1LC3A incluiu RND3, CD24, BCAN e S100B, enquanto os conjuntos consenso de ATG7 e CHMP6 continham três e sete genes, respectivamente. A aplicação do critério de significância mais rigoroso em pelo menos quatro das cinco execuções reduziu os conjuntos consenso a dois genes associados a ATG7, nove genes associados a RPTOR, um gene associado a MAP1LC3A e quatro genes associados a CHMP6. Em conjunto, essas análises identificaram perturbações transcricionais reprodutíveis e específicas do alvo dentro da rede regulatória inferida em células malignas.
As análises de enriquecimento funcional e de redes compartilhadas identificam respostas convergentes relacionadas à adesão
Os quatro conjuntos de consenso específicos para os alvos compreendiam 17 genes únicos a jusante. A análise de rede identificou RND3 como o único gene compartilhado pelos quatro "knockouts" virtuais, enquanto BCAN, CD24 e NKAIN4 foram compartilhados por três dos quatro "knockouts" virtuais. CHI3L1, LHFPL3 e PDGFRA foram compartilhados por dois alvos, enquanto os dez genes restantes eram específicos para cada alvo (Figura 4B,C). A maior sobreposição absoluta entre pares ocorreu entre RPTOR e CHMP6, que compartilharam seis genes a jusante. Com base na similaridade de Jaccard, a maior sobreposição proporcional foi observada entre ATG7 e CHMP6 (índice de Jaccard = 0,429), seguida por RPTOR–CHMP6 e MAP1LC3A–CHMP6 (ambos 0,375).
A análise de Ontologia Genética do conjunto consenso de 17 genes agrupados identificou dez termos significativamente enriquecidos após a correção de Benjamini–Hochberg (Figura 4D; Figura Suplementar 6). Os termos enriquecidos de processo biológico incluíram adesão celular (BH-FDR = 0,0028), regulação positiva da proliferação de população celular (BH-FDR = 0,0028), resposta inflamatória (BH-FDR = 0,0139), regulação positiva da cascata ERK1/ERK2 (BH-FDR = 0,0165) e adesão célula-célula (BH-FDR = 0,0196). Os termos significativos de componente celular incluíram superfície celular, região extracelular, membrana plasmática e matriz extracelular, enquanto ligação a carboidratos foi o único termo de função molecular significativamente enriquecido. A adesão celular permaneceu significativamente enriquecida quando a análise foi restrita aos genes compartilhados por pelo menos dois alvos e quando foi aplicado o critério consenso mais rigoroso de quatro de cinco execuções. Nenhum caminho KEGG ou Reactome permaneceu significativo após a correção BH.
O enriquecimento específico por alvo foi mais extenso para RPTOR, cujo conjunto consenso de 15 genes foi enriquecido em quatro termos de processo biológico e quatro termos de componente celular (Figura Suplementar 7). O conjunto consenso de MAP1LC3A foi enriquecido em adesão celular (BH-FDR = 8,74 × 10⁻4) e desenvolvimento do sistema nervoso central (BH-FDR = 0,0364), enquanto o conjunto consenso de CHMP6 foi enriquecido em adesão celular (BH-FDR = 0,0075). Nenhum termo da Ontologia Genética atingiu BH-FDR < 0,05 para o conjunto consenso de três genes de ATG7.
DISPONIBILIDADE DE DADOS:
Conjuntos de dados transcriptômicos públicos estão disponíveis no GEO sob os números de acesso GSE196533, GSE4290, GSE116520 e GSE131928. As estatísticas resumidas de resultados para GBM foram depositadas com acesso controlado no European Genome-phenome Archive (EGA), conjunto de dados EGAD00010001657 (https://ega-archive.org/datasets/EGAD00010001657). O acesso é administrado pelo Comitê de Acesso a Dados responsável e exige uma solicitação aprovada e um Acordo de Acesso a Dados. De acordo com o acordo aplicável, os autores não estão autorizados a redistribuir os arquivos nem depositá-los em um repositório público. Os dados resumidos de eQTL estão disponíveis por meio do Consórcio eQTLGen e do GTEx, conforme as respectivas condições de acesso e uso. Os scripts de análise que apoiam este estudo são fornecidos como Arquivo Suplementar de Código 1 e Arquivo Suplementar de Código 2.
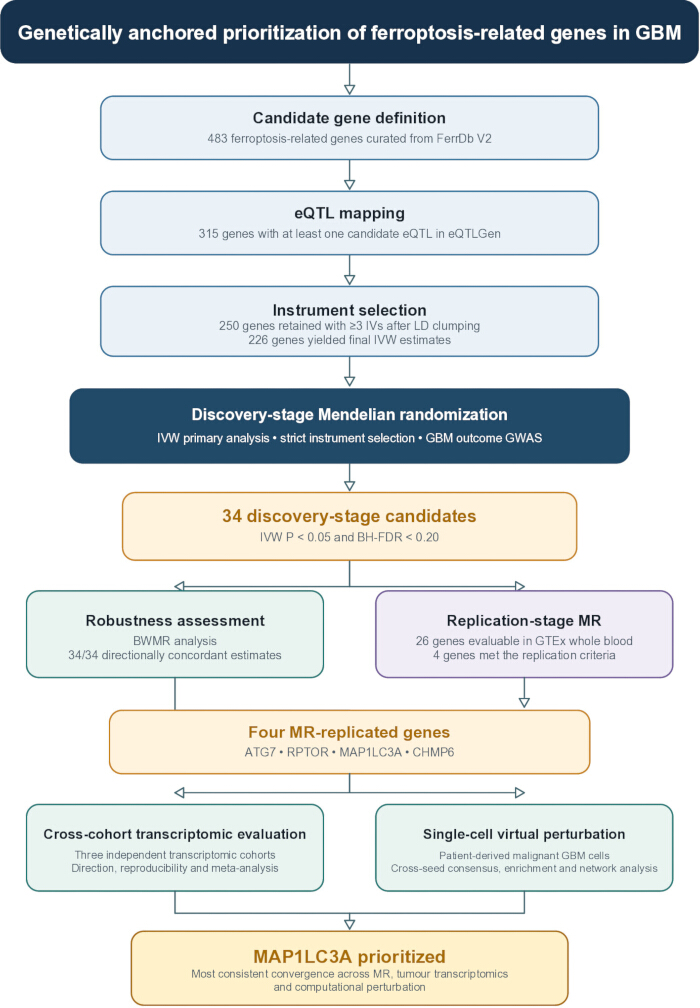
Figura 1: Desenho do estudo e estrutura de integração de evidências para a priorização genética ancorada na aleatorização mendeliana de genes relacionados à ferroptose no glioblastoma. Genes relacionados à ferroptose, curados do FerrDb V2, foram mapeados no eQTLGen, triados para instrumentos independentes de locus quantitativo de traço de expressão cis (cis-eQTL) e avaliados por aleatorização mendeliana (MR) na fase de descoberta. Dos 483 genes curados, 315 tinham pelo menos um cis-eQTL candidato, 250 mantiveram pelo menos três instrumentos independentes após agrupamento por desequilíbrio de ligação (LD) e 226 geraram estimativas válidas ponderadas pela variância inversa (IVW) após consulta entre desfecho e variantes e harmonização de alelos. Trinta e quatro genes atenderam aos critérios da fase de descoberta, após o que a aleatorização mendeliana ponderada bayesiana (BWMR) foi utilizada para avaliar a robustez. Vinte e seis genes foram subsequentemente avaliáveis na fase de replicação por MR, utilizando cis-eQTLs de sangue total do GTEx V10. Quatro genes (ATG7, RPTOR, MAP1LC3A e CHMP6) atenderam aos critérios de replicação e foram posteriormente avaliados em três coortes transcriptômicas independentes e por perturbação virtual em células malignas derivadas de pacientes. A integração dessas análises complementares priorizou MAP1LC3A para investigação adicional. BWMR = aleatorização mendeliana ponderada bayesiana; eQTL = locus quantitativo de traço de expressão; IVW = ponderado pela variância inversa; LD = desequilíbrio de ligação; MR = aleatorização mendeliana. Clique aqui para visualizar uma versão maior desta figura.
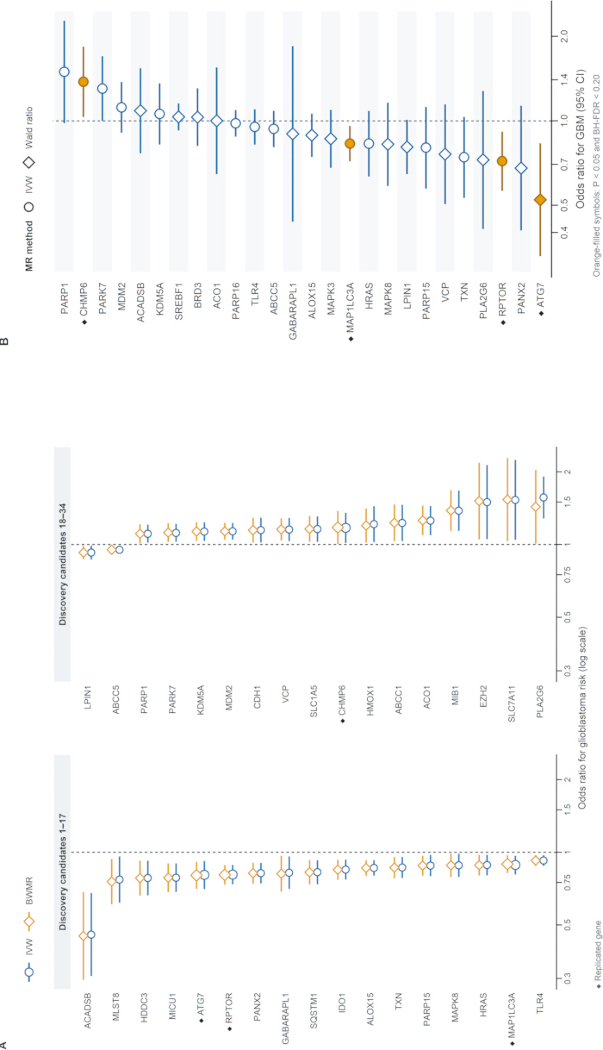
Figura 2: Robustez na fase de descoberta e replicação independente dos efeitos de genes relacionados à ferroptose preditos geneticamente sobre o risco de glioblastoma. (A) Gráficos floresta emparelhados comparando as estimativas ponderadas pela variância inversa (IVW) e as estimativas de aleatorização mendeliana ponderadas pelo método bayesiano (BWMR) para os 34 genes que atenderam aos critérios da fase de descoberta de IVW P < 0,05 e taxa de falsa descoberta de Benjamini–Hochberg (BH-FDR) < 0,20. Os quadrados antes dos nomes dos genes indicam genes posteriormente apoiados pela análise de replicação independente. O triângulo identifica o gene LPIN1, para o qual as estimativas IVW e BWMR apresentaram direções de efeito discordantes. (B) Gráfico floresta dos 26 genes avaliados no conjunto de dados da fase de replicação. As estimativas IVW são mostradas para genes com pelo menos dois instrumentos, enquanto as estimativas de razão Wald são mostradas para genes com um único instrumento. Símbolos preenchidos em laranja identificam ATG7, RPTOR, MAP1LC3A e CHMP6, que atenderam aos critérios de replicação (P < 0,05 e BH-FDR < 0,20). Os pontos e linhas horizontais representam as razões de chances (OR) e os intervalos de confiança de 95% (IC), respectivamente; a linha tracejada vertical indica OR = 1. As ORs são exibidas em escala logarítmica. GBM = glioblastoma. Clique aqui para visualizar uma versão maior desta figura.
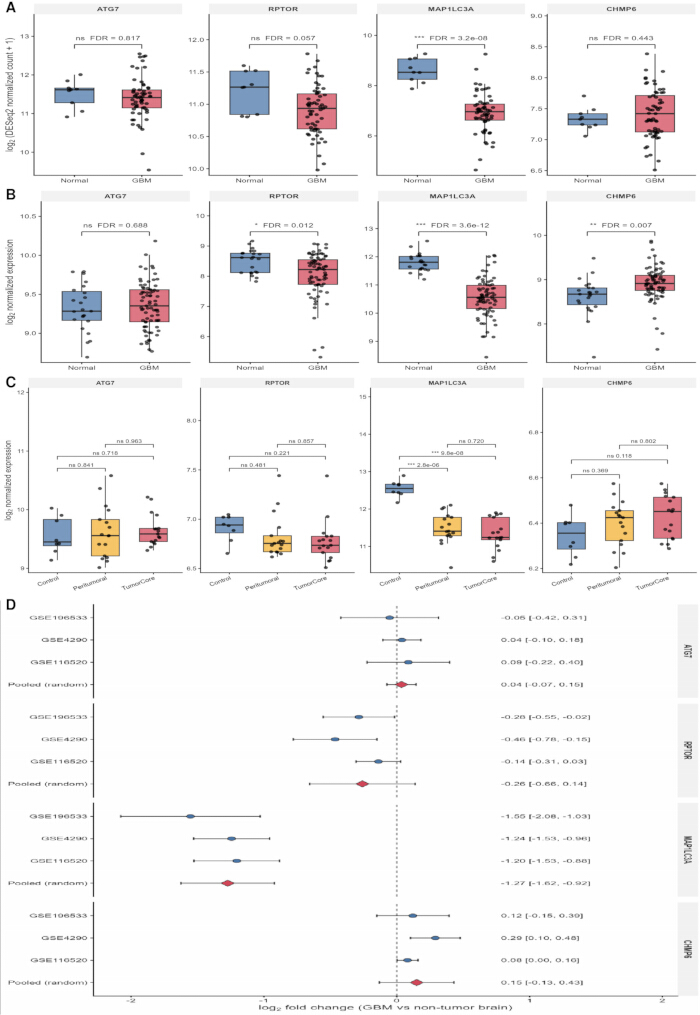
Figura 3: Avaliação transcriptômica cruzada entre coortes dos quatro genes replicados por MR. Expressão de ATG7, RPTOR, MAP1LC3A e CHMP6 em GSE196533 (61 espécimes de glioma grau 4 anotados como GBM nas metainformações depositadas e nove espécimes de cérebro não neoplásico); (A) GSE4290 (77 GBM e 23 espécimes de cérebro não tumoral); (B) e GSE116520 (17 espécimes do núcleo tumoral, 17 espécimes peritumorais pareados por paciente e oito espécimes de controle não neoplásico); (C) As caixas indicam a mediana e o intervalo interquartílico (IQR), os bigodes estendem-se até 1,5 × IQR e os pontos representam amostras individuais. (D) Mudanças específicas por estudo no log₂ e meta-análise com efeitos aleatórios comparando tecido tumoral ou do núcleo tumoral com tecido cerebral não neoplásico. Os pontos e linhas horizontais indicam estimativas específicas por estudo e intervalos de confiança de 95%, enquanto os losangos representam estimativas agrupadas de máxima verossimilhança restrita com inferência de Hartung–Knapp. Valores positivos indicam expressão mais elevada no tecido tumoral. FDR = taxa de falsas descobertas; GBM = glioblastoma; MR = randomização mendeliana. Clique aqui para visualizar uma versão maior desta figura.
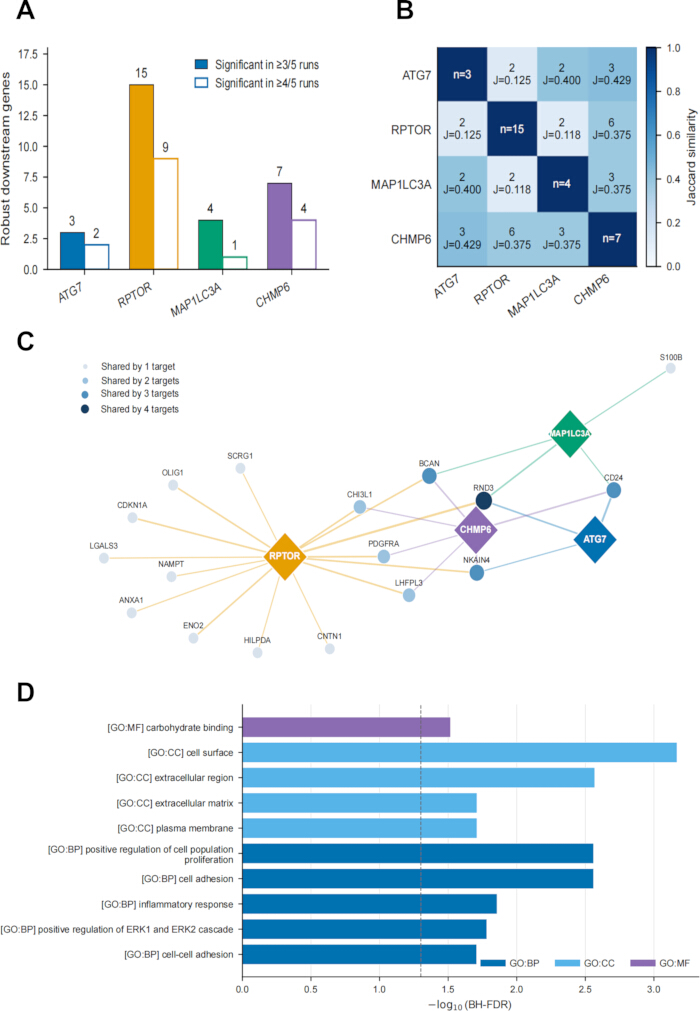
Figura 4: Consenso cruzado por sementes e convergência funcional de eliminações virtuais em células individuais de glioblastoma maligno. (A) Números de genes downstream robustos identificados para cada alvo utilizando o critério pré-especificado de significância em pelo menos três de cinco execuções e o critério mais rigoroso de sensibilidade em quatro de cinco execuções. (B) Sobreposição par a par dos genes downstream robustos; as células indicam contagens de sobreposição e coeficientes de similaridade de Jaccard. (C) Rede bipartida conectando os quatro alvos de eliminação virtual (losangos) aos genes downstream robustos (círculos). As cores das arestas indicam o alvo perturbado, enquanto o tamanho dos círculos e a intensidade da cor indicam o número de alvos que compartilham cada resposta downstream. As arestas representam associações entre perturbações computacionais reprodutíveis, e não interações moleculares diretas. (D) Enriquecimento significativo da Ontologia Genética (Gene Ontology) do conjunto consenso de 17 genes agrupados. O comprimento das barras representa −log10(BH-FDR), a linha tracejada indica o limiar de significância (BH-FDR = 0,05) e as cores indicam processo biológico (BP), componente celular (CC) e função molecular (MF). A análise de enriquecimento funcional utilizou como referência a rede regulatória balanceada por pacientes com 1.004 genes. Nenhum caminho KEGG ou Reactome permaneceu significativo após a correção de Benjamini–Hochberg. Abreviaturas: BH-FDR = taxa de falsa descoberta de Benjamini–Hochberg; BP = processo biológico; CC = componente celular; GO = Ontologia Genética; KEGG = Enciclopédia de Genes e Genomas de Quioto; MF = função molecular. Clique aqui para visualizar uma versão maior desta figura.
Tabela 1: Visão geral das fontes de dados e seus papéis analíticos no estudo. As contagens de amostras representam as observações incluídas nas análises presentes. BH-FDR = taxa de falsa descoberta de Benjamini–Hochberg; cis-eQTL = locus de traço quantitativo de expressão cis; EGA = European Genome-phenome Archive; GBM = glioblastoma; GTEx = Genotype-Tissue Expression; GWAS = estudo de associação genômica ampla; IV = variável instrumental; MR = randomização mendeliana; RNA-seq = sequenciamento de RNA. Clique aqui para baixar esta Tabela.
Tabela 2: Evidência transcriptômica entre coortes para os quatro genes replicados por MR. Os valores representam as mudanças no log₂ relativo para tecido de GBM ou do núcleo tumoral em comparação com tecido cerebral não neoplásico. As estimativas agrupadas foram obtidas utilizando modelos de efeitos aleatórios com máxima verossimilhança restrita e inferência de Hartung–Knapp. CI = intervalo de confiança; FDR = taxa de falsas descobertas. Clique aqui para baixar esta tabela.
Figura Suplementar 1: Análises de sensibilidade da randomização mendeliana na fase de descoberta para os quatro genes replicados. MAP1LC3A, ATG7, RPTOR e CHMP6 são apresentados cada um da seguinte forma: (A) análise leave-one-out; (B) gráfico de dispersão comparativo entre métodos; e (C) gráfico em funnel plot.Clique aqui para baixar este arquivo.
Figura Suplementar 2: Gráficos diagnósticos de randomização mendeliana por estágio de replicação para os três genes replicados com múltiplos instrumentos. MAP1LC3A, RPTOR e CHMP6 são apresentados da seguinte forma: (A) gráfico de dispersão comparativo entre métodos; e (B) gráfico em funnel. O gene ATG7 foi estimado usando uma razão Wald de único instrumento e, portanto, não foi elegível para gráficos diagnósticos de múltiplos instrumentos.Clique aqui para baixar este arquivo.
Figura Suplementar 3: Análise de componentes principais das três coortes transcriptômicas independentes. (A) Coorte de sequenciamento de RNA GSE196533. (B) Coorte Affymetrix GPL570 GSE4290. (C) Coorte Illumina GPL10558 GSE116520. A análise de componentes principais foi realizada utilizando os 500 genes ou sondas com maior variância dentro de cada coorte. Cada ponto representa uma amostra biológica; as cores indicam os grupos de tecidos; e os rótulos dos eixos indicam a variância explicada por cada componente principal.Clique aqui para baixar este arquivo.
Figura Suplementar 4: Detectabilidade dos quatro genes replicados por MR em células malignas de GBM adulto. (A) Taxas gerais de detecção de ATG7, RPTOR, MAP1LC3A e CHMP6 entre 4.916 células malignas de 20 tumores de GBM de tipo selvagem para IDH em adultos no conjunto GSE131928/SCP393. (B) Taxas de detecção por paciente para os mesmos genes. A cor indica a porcentagem de células malignas com TPM > 0.Clique aqui para baixar este arquivo.
Figura Suplementar 5: Reprodutibilidade entre sementes aleatórias dos sinais downstream do knockout virtual. (A) Número de genes downstream significativos segundo BH-FDR identificados em cinco execuções independentes para cada alvo. Os pontos representam as sementes aleatórias e as barras horizontais indicam as medianas. (B) Genes downstream significativos em pelo menos três das cinco execuções. O eixo x mostra o número de execuções significativas, as cores identificam o alvo perturbado e o tamanho dos pontos representa a estatística mediana Z do scTenifoldKnk. O próprio gene alvo foi excluído.Clique aqui para baixar este arquivo.
Figura Suplementar 6: Análises de sensibilidade de enriquecimento agrupado, compartilhado e com limite rigoroso. Enriquecimento funcional de (A) o consenso agrupado definido pela significância em pelo menos três de cinco execuções; (B) genes compartilhados por pelo menos dois alvos segundo o critério três-de-cinco; (C) o consenso estrito agrupado definido pela significância em pelo menos quatro de cinco execuções; e (D) genes compartilhados por pelo menos dois alvos segundo o critério quatro-de-cinco. O eixo x mostra −log₁₀(P nominal), o tamanho dos pontos reflete a contagem de sobreposição, e as cores indicam a base de dados de anotação. Pontos preenchidos atingiram BH-FDR < 0,05, enquanto pontos abertos denotam termos exploratórios com P nominal < 0,05. Utilizou-se como fundo a rede regulatória de 1.004 genes.Clique aqui para baixar este arquivo.
Figura Suplementar 7: Enriquecimento funcional específico por alvo de respostas robustas de "virtual-knockout". Enriquecimento de genes robustos a jusante após o "knockout" virtual de (AATG7 (B) RPTOR; (C) MAP1LC3A; e (D) CHMP6. O eixo x mostra −log₁₀(nominal P), o tamanho dos pontos reflete a contagem de sobreposição, e as cores indicam GO: BP, GO: CC, GO: MF, KEGG ou Reactome. Os pontos preenchidos atingiram BH-FDR < 0,05, enquanto pontos abertos denotam termos exploratórios com valor nominal P < 0,05. Os 1.004 genes que compõem a rede regulatória balanceada do paciente serviram como fundo para enriquecimento.Clique aqui para baixar este arquivo.
Arquivo Suplementar 1: Tabelas suplementares que apoiam a priorização em múltiplos estágios de genes relacionados à ferroptose associados à suscetibilidade ao glioblastoma. Este arquivo suplementar contém todas as tabelas suplementares que apoiam as análises genéticas, transcriptômicas e de célula única. Inclui a triagem e seleção de genes relacionados à ferroptose e instrumentos genéticos; resultados completos da randomização mendeliana nas fases de descoberta e replicação, juntamente com análises de sensibilidade, incluindo avaliações de heterogeneidade, pleiotropia horizontal e MR-PRESSO; características das coortes, análises de expressão diferencial e meta-análise entre coortes dos genes priorizados geneticamente; e as análises de "knockout" virtual em célula única, avaliações de reprodutibilidade, análises de enriquecimento funcional e resultados da rede compartilhada.Clique aqui para baixar este arquivo.
Arquivo de Código Suplementar 1: Scripts em R e Python utilizados para a randomização mendeliana, análise transcriptômica, análise de eliminação virtual em célula única, enriquecimento funcional e análises de rede descritas neste estudo.Clique aqui para baixar este arquivo.
Arquivo de Código Suplementar 2: Scripts de análise complementar, rotinas de plotagem e utilitários de fluxo de trabalho utilizados para gerar os resultados do estudo, figuras e saídas suplementares.Clique aqui para baixar este arquivo.
Discussão
Este estudo integrou associação genética, aleatorização mendeliana (MR) em estágio de replicação, transcriptômica tumoral e modelagem de células únicas derivadas de pacientes para priorizar genes relacionados à ferroptose associados à suscetibilidade ao glioblastoma (GBM). A triagem de 483 genes curados frente a um estudo de associação genômica ampla (GWAS) de GBM, composto por 6.183 casos e 18.169 controles, identificou 34 candidatos em estágio de descoberta, dos quais quatro — ATG7, RPTOR, MAP1LC3A e CHMP6 — foram apoiados na análise de replicação utilizando um recurso independente de locus de traço quantitativo de expressão (eQTL). As evidências tornaram-se progressivamente mais seletivas além das análises genéticas. MAP1LC3A foi consistentemente subregulado em três coortes tumorais independentes e manteve-se significativo na meta-análise entre coortes. Esse padrão de expressão tumoral complementou a associação protetora observada nas análises de MR, embora as duas abordagens tratem aspectos distintos da biologia da doença. RPTOR e CHMP6 apresentaram evidências transcriptômicas com direção consistente, mas menos conclusivas, enquanto ATG7 não teve apoio reprodutível ao nível tecidual. A eliminação virtual revelou ainda respostas transcricionais específicas ao alvo, mas parcialmente sobrepostas, em células malignas. Coletivamente, essas camadas analíticas sequenciais refinaram as descobertas iniciais de MR ao distinguir candidatos com diferentes graus de apoio relevante para a doença, destacando-se MAP1LC3A como o candidato mais forte no conjunto.
Grande parte das evidências humanas existentes que associam a ferroptose ao glioma foi derivada de estudos de expressão tumoral. Análises de coortes públicos como TCGA, CGGA e outros identificaram repetidamente assinaturas relacionadas à ferroptose associadas à sobrevida, grau tumoral, características moleculares e características imunes9,27. Embora esses estudos tenham estabelecido a relevância clínica de programas transcricionais relacionados à ferroptose, perfis de expressão obtidos de tumores estabelecidos não conseguem distinguir genes associados à suscetibilidade de alterações transcricionais que surgem durante a progressão tumoral ou que refletem diferenças na composição celular. Análises genéticas fornecem uma perspectiva complementar. Robinson e colegas integraram dados de GWAS de glioma com conjuntos de dados de eQTL de cérebro e sangue total usando MR e colocalização, priorizando genes putativos de suscetibilidade com efeitos dependentes do tecido e demonstrando concordância limitada entre estimativas derivadas de sangue e cérebro11. Mais recentemente, um estudo integrado baseado em MR com eQTL e pQTL combinou evidências genéticas com análises de expressão diferencial e colocalização para priorizar GPX7 e CXCL10 para avaliação adicional em GBM12. Em contraste, o presente estudo partiu de um conjunto pré-definido de genes relacionados à ferroptose e avaliou candidatos priorizados geneticamente por meio de MR em estágio de replicação, transcriptômica tumoral e perturbação computacional com resolução celular. O refinamento progressivo de 34 associações em estágio de descoberta para quatro genes replicados, e finalmente para MAP1LC3A como o único gene que exibiu expressão diferencial estatisticamente significativa entre coortes, ilustra o valor discriminatório da integração de múltiplas abordagens analíticas complementares. É importante destacar que as análises transcriptômicas não tinham como objetivo validar os instrumentos genéticos derivados do sangue, mas sim determinar se os genes priorizados geneticamente também apresentavam padrões de expressão reprodutíveis e relevantes para a doença.
MAP1LC3A é de particular interesse porque os resultados atuais ampliam sua caracterização anterior como marcador associado ao tumor e prognóstico. Um estudo bioinformático prévio, com múltiplas coortes, incorporou MAP1LC3A em uma assinatura de seis genes associada à sobrevida e recorrência de GBM e também relatou alterações na metilação de MAP1LC3A, embora sua contribuição para a suscetibilidade à doença tenha permanecido não resolvida28. Aqui, uma expressão geneticamente predita mais alta de MAP1LC3A foi consistentemente associada a menor suscetibilidade ao GBM em ambas as fases da MR. Além disso, MAP1LC3A foi reprimido de forma reprodutível em três coortes independentes de tumores, apesar das diferenças em plataformas de expressão, composições das amostras e metodologias analíticas, e a estimativa do metanálise agrupada não mostrou heterogeneidade detectável entre estudos. Embora esses achados não estabeleçam que a redução da expressão de MAP1LC3A inicie o GBM, eles fornecem evidências mais fortes ligando o gene à suscetibilidade à doença do que análises isoladas de expressão diferencial em tumores. MAP1LC3A codifica isoformas LC3A dentro da família proteica ATG8 de mamíferos. Bai e colegas demonstraram que a variante 1 da LC3A sofre conjugação com fosfatidiletanolamina para gerar LC3A-II e se localiza nos autofagossomos durante a autofagia induzida29. Também se mostrou que a renovação autofágica da ferritina influencia a sensibilidade à ferroptose em células de GBM, inclusive sob privação de cistina e em modelos dependentes de ALDH1A330,31. No entanto, esses estudos examinaram principalmente LC3-II total ou LC3B, e não especificamente MAP1LC3A. Nas análises únicas de células realizadas atualmente, a perturbação virtual de MAP1LC3A produziu respostas downstream reprodutíveis, enriquecidas por processos relacionados à adesão celular. Em conjunto, essas observações identificam MAP1LC3A como um candidato específico para investigar como a regulação associada à autofagia, a suscetibilidade à ferroptose e o comportamento das células malignas se interconectam no GBM.
Os genes restantes replicados por MR receberam níveis variáveis de apoio nas análises subsequentes. A expressão predita geneticamente mais elevada de RPTOR esteve associada à menor suscetibilidade ao GBM em ambas as fases da MR, e sua expressão foi consistentemente mais baixa nos três coortes tumorais, embora a estimativa agrupada não tenha atingido significância estatística. O desligamento virtual de RPTOR produziu o maior conjunto de alterações transcricionais downstream reprodutíveis, com enriquecimento envolvendo sinalização ERK, respostas inflamatórias, proliferação celular e adesão celular. Embora esses achados sejam compatíveis com o papel estabelecido do RPTOR como uma proteína de sustentação do mTORC1, a magnitude da resposta transcricional não deve ser interpretada como evidência de um efeito causal mais forte32. CHMP6 também demonstrou associações concordantes por MR em ambas as fases, com maior expressão predita geneticamente associada ao aumento da suscetibilidade ao GBM. Embora a expressão de CHMP6 tenha estado consistentemente elevada nos três coortes tumorais, o intervalo de confiança agrupado incluiu o valor nulo, e a heterogeneidade entre estudos foi moderada. Evidências experimentais demonstrando que o reparo de membrana mediado por CHMP6 e dependente do ESCRT-III suprime a morte celular ferroptótica fornecem um contexto mecanicista plausível, embora esses achados tenham sido obtidos fora de modelos de GBM33. Em contraste, ATG7 mostrou uma associação genética protetora replicada, mas nenhum padrão reprodutível de expressão tumoral. O desligamento virtual identificou apenas três genes downstream robustos, e nenhuma categoria funcional permaneceu significativa após a correção para múltiplos testes. Estudos experimentais anteriores implicaram a autofagia dependente de ATG7 na adaptação do GBM e na resposta ao tratamento34,35, mas essas observações não resolvem o apoio cruzado mais fraco observado aqui. Assim, RPTOR, CHMP6 e ATG7 permanecem candidatos secundários plausíveis, enquanto MAP1LC3A demonstrou a convergência mais forte nas análises genéticas, transcriptômicas e de perturbação computacional.
As análises de perturbação virtual não identificaram um único caminho a jusante compartilhado pelos quatro genes priorizados. Em vez disso, as respostas transcricionais reprodutíveis mostraram apenas sobreposição parcial, com RND3 sendo o único gene a jusante compartilhado por todas as quatro redes específicas ao alvo. A convergência funcional mais clara envolveu processos de adesão celular e extracelulares ou na superfície celular, e o enriquecimento para adesão celular permaneceu significativo sob o critério mais rigoroso de cruzamento de sementes. Nenhum caminho KEGG ou Reactome permaneceu significativo após a correção para múltiplos testes. Essa observação é notável porque, embora os genes candidatos tenham sido selecionados a partir de um conjunto curado de genes relacionados à ferroptose, seus efeitos preditos a jusante em células malignas de GBM não foram dominados por vias canônicas de ferroptose. Pelo contrário, sua contribuição para a suscetibilidade ao GBM pode envolver processos celulares mais amplos nos quais a maquinaria relacionada à ferroptose atua. As análises atuais não estabelecem um mecanismo molecular compartilhado nem identificam RND3 como um mediador causal. Em vez disso, destacam um conjunto limitado de programas em células malignas, particularmente aqueles relacionados à adesão celular, que merecem investigação experimental futura.
Este estudo deve ser interpretado como um quadro de priorização etapa a etapa, e não como uma atribuição definitiva de genes causais. Nenhuma camada analítica individual foi considerada conclusiva; ao invés disso, as associações da fase de descoberta foram avaliadas sucessivamente usando BWMR, um recurso independente de eQTL, três coortes transcriptômicas e modelagem regulatória de células malignas derivadas de pacientes. Diversas limitações devem ser reconhecidas. Primeiro, o limiar de descoberta BH-FDR de < 0,20 foi estabelecido para triagem de candidatos, e não para inferência confirmatória, e apenas 26 dos 34 candidatos da fase de descoberta puderam ser avaliados na replicação. Segundo, vários genes foram representados por um número relativamente pequeno de instrumentos genéticos, e análises formais de poder em nível gênico não foram realizadas; consequentemente, associações fracas ou nulas devem ser interpretadas com cautela. O limiar de elegibilidade de três instrumentos aumentou a cobertura gênica, mas limitou a amplitude e a estabilidade das análises de sensibilidade para genes representados apenas por três ou quatro variantes. Embora todos os instrumentos mantidos na fase de descoberta tenham excedido o limiar convencional de F > 10 e os candidatos tenham sido ainda avaliados usando BWMR e replicação independente, essas medidas de proteção não compensam plenamente a escassez de instrumentos; portanto, essas estimativas devem permanecer exploratórias. Terceiro, ambos os recursos de eQTL foram derivados de sangue total e podem não capturar com precisão efeitos regulatórios específicos do cérebro ou do tumor. Quarto, as estatísticas sumárias do GWAS de GBM disponíveis não continham as informações necessárias para testes de direcionalidade de Steiger e análises formais de colocalização. Consequentemente, permanece incerto se os sinais de associação de eQTL e GBM em cada locus derivam do mesmo variant causal ou de variantes distintos em desequilíbrio de ligação. Embora o BWMR tenha sido projetado para acomodar pleiotropia horizontal generalizada e instrumentos atípicos, a concordância entre IVW e BWMR não pode excluir pleiotropia residual nem substituir análises formais de colocalização. Além disso, as coortes transcriptômicas avaliaram tumores estabelecidos, e não a suscetibilidade à doença, e uma das coortes consistiu em espécimes de glioma grau 4, e não exclusivamente de GBM do tipo selvagem para IDH. Por fim, as análises de célula única foram restritas a células malignas de um único conjunto de dados e modelaram computacionalmente, e não experimentalmente, a perturbação regulatória; elas não avaliaram células não malignas dentro do microambiente tumoral nem reproduziram diretamente a perturbação gênica in vitro ou in vivo. Assim sendo, as variantes causais subjacentes, os mecanismos específicos de tipo celular e as consequências biológicas permanecem por ser estabelecidos.
Entre os quatro genes replicados, MAP1LC3A apresentou o suporte mais consistente nas análises genéticas, transcriptômicas e de célula única. RPTOR, CHMP6 e ATG7 mantiveram evidências dos análises de MR em duas etapas, mas demonstraram suporte menos consistente nas análises transcriptômicas e de perturbação subsequentes. Assim, MAP1LC3A deve ser considerado um candidato prioritário para investigação adicional, e não um gene causal estabelecido ou alvo terapêutico. Estudos futuros devem primeiramente determinar se os sinais de eQTL e de associação com GBM estão em colocalização, utilizando conjuntos completos de dados no nível do locus juntamente com recursos regulatórios específicos do cérebro ou do tumor. Posteriormente, estudos de perturbação bidirecional em modelos de GBM derivados de pacientes poderão examinar a sensibilidade à ferroptose, a peroxidação lipídica, a sobrevivência celular e os programas transcricionais relacionados à adesão identificados pelas análises computacionais. Tais experimentos serão necessários para distinguir os efeitos na suscetibilidade herdada à doença daqueles que influenciam o comportamento de células tumorais já estabelecidas, além de testar diretamente as associações convergentes identificadas neste estudo.
Divulgações
Os autores declaram não haver conflitos de interesses.
Agradecimentos
Os autores agradecem à equipe de Genômica do Câncer do Instituto de Pesquisa sobre o Câncer pela disponibilização dos dados resumidos do estudo de associação do genoma inteiro (GWAS) de glioma por meio do European Genome-phenome Archive (conjunto de dados EGAD00010001657). A geração original desses dados foi financiada pelo Cancer Research UK, incluindo o Bobby Moore Fund, o Wellcome Trust e o DJ Fielding Medical Research Trust (C1298/A8362).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| BWMR | Pacote R | BWMR | Randomização mendeliana bayesiana ponderada |
| DESeq2 | Bioconductor | Versão 1.46.0 | Análise de expressão diferencial em sequenciamento de RNA |
| FerrDb V2 | FerrDb | Versão 2 | Fonte de 483 genes relacionados à ferroptose curados |
| Microarranjo em massa de glioblastoma | NCBI Gene Expression Omnibus | GSE4290 | Cohorte de avaliação transcriptômica |
| Estatísticas sumárias de GWAS de glioblastoma | European Genome-phenome Archive | EGAD00010001657 | Dados de resultado com acesso controlado; 6.183 casos e 18.169 controles |
| Sequenciamento de RNA de única célula Smart-seq2 de glioblastoma | NCBI Gene Expression Omnibus | GSE131928 | Análise de eliminação virtual em células malignas |
| Sequenciamento de RNA em massa de glioma grau 4 | NCBI Gene Expression Omnibus | GSE196533 | Cohorte de avaliação transcriptômica |
| Estatísticas sumárias de eQTL cis em sangue total do GTEx | Projeto Genotype-Tissue Expression | GTEx V10 | Dados de exposição na fase de replicação |
| limma | Bioconductor | Versão 3.62.2 | Análise de expressão diferencial em microarranjo |
| metafor | Pacote R | Versão 4.8-0 | Meta-análise com efeitos aleatórios |
| R | Foundation for Statistical Computing R | Versão 4.4.2 | Ambiente de computação estatística |
| scTenifoldKnk | Pacote R | Versão 1.0.3 | Análise de eliminação virtual em nível de célula única |
| Microarranjo em massa do núcleo tumoral e peritumoral | NCBI Gene Expression Omnibus | GSE116520 | Cohorte de avaliação transcriptômica |
| TwoSampleMR | Pacote R | Versão 0.6.29 | Randomização mendeliana de duas amostras |
| Estatísticas sumárias de eQTL cis em sangue total | Consortium eQTLGen | eQTLGen | Dados de exposição na fase de descoberta |
Referências
- Weller M, et al. EANO guidelines on the diagnosis and treatment of diffuse gliomas of adulthood. Nat Rev Clin Oncol. 2021;18:170-186.
- Stupp R, et al. Radiotherapy plus concomitant and adjuvant temozolomide for glioblastoma. N Engl J Med. 2005;352:987-996.
- McBain C, et al. Treatment options for progression or recurrence of glioblastoma: a network meta-analysis. Cochrane Database Syst Rev. 2021;5:CD013579.
- Dixon SJ, et al. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149:1060-1072.
- Stockwell BR, et al. Ferroptosis: A regulated cell death nexus linking metabolism, redox biology, and disease. Cell. 2017;171:273-285.
- Minami JK, et al. CDKN2A deletion remodels lipid metabolism, priming glioblastoma for ferroptosis. Cancer Cell. 2023;41:1048-1060.e1049.
- Kram H, et al. Glioblastoma relapses show increased markers of vulnerability to ferroptosis. Front Oncol. 2022;12:841418.
- Miao Z, et al. A targetable PRR11-DHODH axis drives ferroptosis- and temozolomide-resistance in glioblastoma. Redox Biol. 2024;73:103220.
- Liu HJ, et al. Ferroptosis-related gene signature predicts glioma cell death and glioma patient progression. Front Cell Dev Biol. 2020;8:538.
- Dong J, et al. Ferroptosis-related gene contributes to immunity, stemness, and predicts prognosis in glioblastoma multiforme. Front Neurol. 2022;13:829926.
- Robinson JW, et al. Transcriptome-wide Mendelian randomization study prioritizing novel tissue-dependent genes for glioma susceptibility. Sci Rep. 2021;11:2329.
- Zhang H, Wang Z, Qiao X, Wu J, Cheng C. Investigating potential drug targets for the treatment of glioblastoma: a Mendelian randomization study. BMC Cancer. 2025;25:654.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369:1318-1330.
- Zhou N, et al. FerrDb V2: update of the manually curated database of ferroptosis regulators and ferroptosis-disease associations. Nucleic Acids Res. 2023;51:D571-D582.
- Võsa U, et al. Large-scale cis- and trans-eQTL analyses identify thousands of genetic loci and polygenic scores that regulate blood gene expression. Nat Genet. 2021;53:1300-1310.
- Melin BS, et al. Genome-wide association study of glioma subtypes identifies specific differences in genetic susceptibility to glioblastoma and non-glioblastoma tumors. Nat Genet. 2017;49:789-794.
- Zeng C, et al. Dissection of transcriptomic and epigenetic heterogeneity of grade 4 gliomas: implications for prognosis. Acta Neuropathol Commun. 2023;11:133.
- Sun L, et al. Neuronal and glioma-derived stem cell factor induces angiogenesis within the brain. Cancer Cell. 2006;9:287-300.
- Kruthika BS, et al. Transcriptome profiling reveals PDZ binding kinase as a novel biomarker in peritumoral brain zone of glioblastoma. J Neurooncol. 2019;141:315-325.
- Neftel C, et al. An integrative model of cellular states, plasticity, and genetics for glioblastoma. Cell. 2019;178:835-849.e821.
- Burgess S, Thompson SG. Avoiding bias from weak instruments in Mendelian randomization studies. Int J Epidemiol. 2011;40:755-764.
- Papadimitriou N, et al. Physical activity and risks of breast and colorectal cancer: a Mendelian randomisation analysis. Nat Commun. 2020;11:597.
- Song W, et al. Causal relationship between gut microbiota and lung squamous cell carcinoma: a bidirectional two-sample Mendelian randomization study. Postgrad Med J. 2025;101:526-534.
- Zhao J, et al. Bayesian weighted Mendelian randomization for causal inference based on summary statistics. Bioinformatics. 2020;36:1501-1508.
- Love MI, Huber W, Anders S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 2014;15:550.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43:e47.
- Yun D, et al. A novel prognostic signature based on glioma essential ferroptosis-related genes predicts clinical outcomes and indicates treatment in glioma. Front Oncol. 2022;12:897702.
- Li R, et al. Identification of candidate genes associated with prognosis in glioblastoma. Front Mol Neurosci. 2022;15:913328.
- Bai H, Inoue J, Kawano T, Inazawa J. A transcriptional variant of the LC3A gene is involved in autophagy and frequently inactivated in human cancers. Oncogene. 2012;31:4397-4408.
- Hayashima K, Kimura I, Katoh H. Role of ferritinophagy in cystine deprivation-induced cell death in glioblastoma cells. Biochem Biophys Res Commun. 2021;539:56-63.
- Wu Y, et al. ALDH1-mediated autophagy sensitizes glioblastoma cells to ferroptosis. Cells. 2022;11:4015.
- Carriere A, et al. ERK1/2 phosphorylate Raptor to promote Ras-dependent activation of mTOR complex 1 (mTORC1). J Biol Chem. 2011;286:567-577.
- Dai E, Meng L, Kang R, Wang X, Tang D. ESCRT-III-dependent membrane repair blocks ferroptosis. Biochem Biophys Res Commun. 2020;522:415-421.
- Comincini S, et al. microRNA-17 regulates the expression of ATG7 and modulates the autophagy process, improving the sensitivity to temozolomide and low-dose ionizing radiation treatments in human glioblastoma cells. Cancer Biol Ther. 2013;14:574-586.
- Wang L, et al. Autophagy mediates glucose starvation-induced glioblastoma cell quiescence and chemoresistance through coordinating cell metabolism, cell cycle, and survival. Cell Death Dis. 2018;9:213.