Este protocolo descreve o desenvolvimento de um sistema repórter adenoviral baseado em fibroblastos, controlado por um promotor de colágeno tipo I de camundongo, para permitir o monitoramento longitudinal da ativação de fibroblastos e facilitar a triagem em alto rendimento de compostos antifibróticos.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Um Sistema Repórter Adenoviral Baseado em Fibroblastos Impulsionado pelo Promotor do Colágeno Tipo I Alfa 1 de Camundongo para Triagem de Fármacos Antifibróticos
* These authors contributed equally
Neste artigo
Resumo
Resumo
Fibrose cardíaca, caracterizada pela ativação anômala de fibroblastos e deposição excessiva de matriz extracelular, carece de terapias com alvo específico, em grande parte devido à ausência de abordagens longitudinais, escalonáveis e não destrutivas in vitro plataformas de triagem. Ensaios tradicionais de ponto final e modelos de células-tronco que consomem muitos recursos inerentemente impedem o monitoramento em tempo real da progressão fibrotica. Para superar essas limitações, este protocolo descreve a geração, otimização e validação de um modelo murino de colágeno tipo I alfa 1 (Col1a1promotor dirigido por adenovírus mCherry sistema repórter fluorescente (Ad-mCol1a1p-mCherryem fibroblastos NIH/3T3. São detalhados os passos críticos para o empacotamento de adenovírus recombinante, a otimização da transdução (multiplicidade de infecção) para minimizar a citotoxicidade e o estabelecimento de um modelo robusto de fibrose induzida por fator de crescimento transformador beta (TGF-β). Ao dispensar a necessidade de fixação celular, este sistema permite o monitoramento direto e longitudinal da transcrição de colágeno em células vivas. A especificidade e confiabilidade do modelo são validadas farmacologicamente utilizando o inibidor do receptor tipo I de TGF-β (ALK5) SB431542, com leituras fluorescentes que se correlacionam com marcadores endógenos de fibrose quantificados por meio de reação em cadeia da polimerase quantitativa com transcrição reversa e ensaio imunoenzimático. Em última instância, esta plataforma de baixo custo fornece uma ferramenta acessível para triagem em alto rendimento de novos agentes antifibróticos, acelerando assim a pesquisa cardiovascular translacional.
Introdução
O manejo da fibrose cardíaca apresenta desafios clínicos significativos. Caracterizada pela ativação aberrante de fibroblastos quiescentes em miofibroblastos e deposição excessiva da matriz extracelular (ECM), representa uma via terminal irreversível comum à insuficiência cardíaca, infarto do miocárdio e outras doenças cardiovasculares1,2,3. No entanto, as estratégias terapêuticas atuais enfrentam limitações significativas. Intervenções convencionais—como diuréticos, betabloqueadores e inibidores do sistema renina-angiotensina-aldosterona—aliviam principalmente o estresse hemodinâmico sistêmico e atenuam a ativação neuro-hormonal4,5,6,7. Essas terapias não conseguem atuar diretamente sobre a ativação dos fibroblastos nem interromper a deposição contínua de colágeno. Além disso, embora cascatas de sinalização como a via TGF-β/Smad, o estresse oxidativo e a reprogramação metabólica conduzam essa patologia, a tradução desses conhecimentos em terapias antifibróticas diretas permanece desafiadora devido à toxicidade sistêmica e a mecanismos de entrega não específicos8,9,10. Assim, existe uma necessidade urgente de novas terapias antifibróticas com alvo específico. Um grande gargalo translacional é a ausência de sistemas funcionais de avaliação capazes de detectar de forma sensível e dinâmica a ativação dos fibroblastos. Modelos experimentais tradicionais apresentam limitações significativas que impedem a realização eficiente de triagem farmacológica11,12. Embora modelos animais in vivo reproduzam a remodelação cardíaca global, eles apresentam diferenças interespecíficas, cronogramas experimentais prolongados, altos custos e baixa produtividade11.
Para superar esses obstáculos, surgiram várias plataformas de triagem in vitro; no entanto, falhas metodológicas críticas permanecem. Ensaios de imunofluorescência de alto conteúdo exigem fixação celular destrutiva e processamento trabalhoso, fornecendo apenas um instantâneo estático, em vez de capturar a cinética em tempo real da ativação de fibroblastos. Da mesma forma, plataformas que integram monitoramento de impedância sem marcadores com espectrometria de massa (MS/MS) sofrem com baixa especificidade e escalabilidade reduzida, já que quedas de impedância causadas por toxicidade celular geral podem ser facilmente confundidas com eficácia antifibrotica real. Além disso, sistemas repórter projetados com repetições palindrômicas curtas intercaladas regularmente (CRISPR), utilizando células-tronco pluripotentes induzidas (iPSCs) para rastrear marcadores do citoesqueleto (por exemplo, alfa-actina de músculo liso [α-SMA]/ACTA2), apresentam barreiras translacionais acentuadas13. Esses modelos baseados em iPSCs são proibitivamente caros, tecnicamente exigentes e amplamente inacessíveis para triagem de alto rendimento de rotina. Além disso, a dependência de marcadores do citoesqueleto, como a α-SMA, pode não refletir com precisão o ponto final patológico, pois sua expressão não se correlaciona estritamente com a secreção funcional e deposição excessiva da MEC14. Portanto, esses sistemas são insuficientes para mapear longitudinalmente as respostas celulares iniciais a intervenções farmacológicas.
Em contraste, este protocolo descreve um sistema repórter funcional longitudinal controlado pelo promotor do colágeno tipo I alfa 1 (Col1a1), com o objetivo de estabelecer uma plataforma não destrutiva e robusta para monitorar a ativação de fibroblastos. Como o colágeno tipo I é o componente predominante da matriz extracelular depositado durante a remodelação cardíaca, capturar a ativação transcricional do gene que o codifica, Col1a1, serve como uma leitura direta e clinicamente relevante da ativação de fibroblastos. Este modelo baseado no promotor de Col1a1 permite o monitoramento contínuo, em nível molecular, dos processos fibroticos, oferecendo uma plataforma sensível, longitudinal e quantificável, otimizada para triagem de fármacos baseada em mecanismos.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Confirmamos que todos os experimentos foram realizados de acordo com as diretrizes institucionais e nacionais. Como este estudo utilizou exclusivamente a linhagem celular de fibroblastos de embrião de camundongo NIH Swiss (NIH/3T3) e o sistema repórter mCol1a1p-mCherry, e não envolveu animais vertebrados, embriões ou seres humanos, a aprovação ética por uma comissão de ética institucional não foi necessária para os procedimentos descritos neste manuscrito.
Todos os procedimentos envolvendo vetores adenovirais recombinantes foram realizados de acordo com as regulamentações institucionais de biossegurança e as práticas-padrão de Nível de Biossegurança 2 (BSL-2). O manuseio viral, transdução, armazenamento e descarte de resíduos foram realizados utilizando cabines de segurança biológica certificadas e equipamentos de proteção individual apropriados. Resíduos líquidos contendo material adenoviral foram descontaminados com solução de hipoclorito recém-preparada antes do descarte, e consumíveis contaminados foram autoclavados de acordo com os protocolos institucionais de biossegurança. Derramamentos acidentais foram imediatamente desinfetados com agentes virucidas aprovados, seguindo os procedimentos institucionais para resposta a derramamentos.
1. Visão Geral do Fluxo de Trabalho Experimental
- Gerar um adenovírus recombinante sob controle do promotor murino Col1a1, conforme descrito na Etapa 2.
- Otimizar as condições de transdução viral em fibroblastos NIH/3T3, conforme descrito na Etapa 3.
- Estabelecer um modelo in vitro de fibrose com repórter responsivo ao TGF-β, conforme descrito na Etapa 4.
- Validar a estabilidade, especificidade e reprodutibilidade biológica do modelo utilizando estimulação com TGF-β dependente de tempo e dose, conforme descrito na Etapa 4.
- Realizar inibição farmacológica utilizando SB431542, conforme descrito na Etapa 5.
- Realizar análises downstream de ensaio imunoenzimático (ELISA) e reação em cadeia da polimerase quantitativa em tempo real (qPCR), conforme descrito na Etapa 5.
NOTA: Consulte Figura 1A para obter uma visão esquemática do fluxo experimental. Consulte a Tabela de Materiais para obter informações sobre os equipamentos e reagentes experimentais.
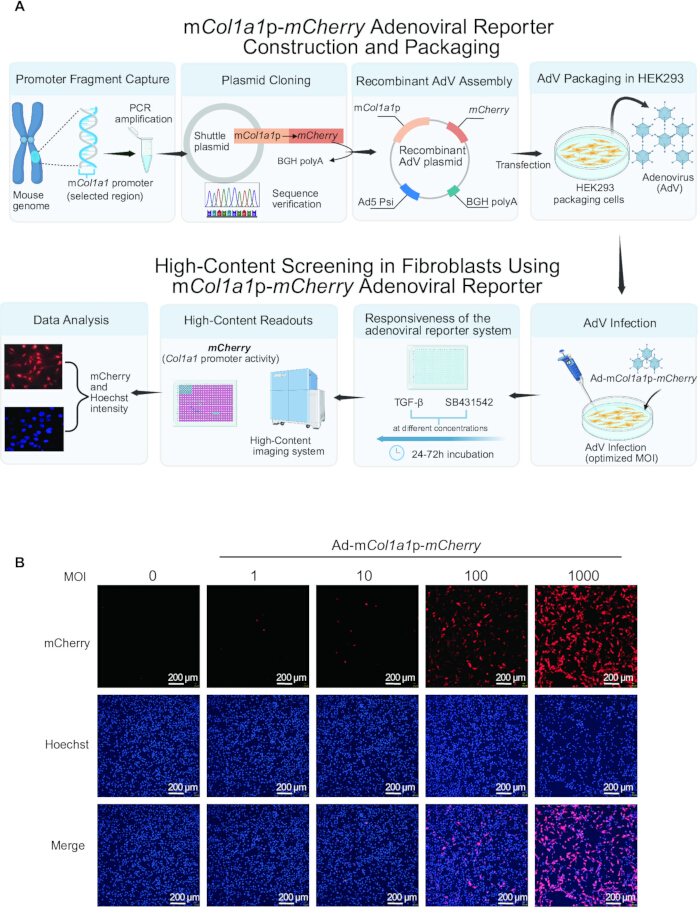
Figura 1. Fluxo de trabalho para o estabelecimento e validação do sistema repórter adenoviral mCol1a1p-mCherry em fibroblastos. (A) Visão esquemática da construção do sistema repórter adenoviral (AdV) mCol1a1p-mCherry e do fluxo de trabalho experimental para validação do modelo em fibroblastos NIH/3T3. O fluxo de trabalho inclui clonagem do promotor, montagem de adenovírus recombinante, empacotamento viral em células HEK293, otimização da multiplicidade de infecção (MOI) e triagem fluorescente de alto conteúdo posterior. (B) Imagens fluorescentes representativas de fibroblastos NIH/3T3 infectados com o adenovírus Ad-mCol1a1p-mCherry em MOIs de 0, 1, 10, 100 e 1000. Os núcleos foram corados com Hoechst 33342 (azul), e a fluorescência de mCherry (vermelha) indica atividade do promotor Col1a1. A intensidade da fluorescência foi quantificada por meio de imagem de alto conteúdo e normalizada pelo número de núcleos. Um MOI de 100 foi selecionado para experimentos subsequentes com base na expressão robusta e homogênea do repórter, com alterações morfológicas mínimas. Barras de escala = 200 µm. Esta figura foi criada com o BioRender.com com licenças autorizadas. Clique aqui para visualizar uma versão maior desta figura.
2. Construção, Embalamento e Amplificação do Adenovírus com o Promotor mCol1a1
- Construção do vetor adenoviral recombinante
- Clonar o fragmento de 2354 pb do promotor murino Col1a1 (coordenadas genômicas: chr11:94824779–94827132; −2271 a +83 pb em relação ao sítio inicial de transcrição [TSS]) a montante do gene repórter mCherry no vetor shuttle adenoviral pDC315.
NOTA: A sequência completa do promotor Col1a1 e o mapa detalhado do plasmídeo pDC315-mCol1a1p-mCherry estão fornecidos no Arquivo Suplementar 1 e na Figura Suplementar 1. - Linearizar o vetor pDC315 usando BamHI e KpnI. Amplificar o inserto do promotor utilizando iniciadores contendo braços de homologia de 15–25 pb.
NOTA: Utilize uma estratégia de clonagem contínua baseada em recombinação homóloga para facilitar a recombinação in vitro. - Verificar o plasmídeo resultante por triagem por PCR e sequenciamento de Sanger.
NOTA: Examinar cuidadosamente a sequência da junção entre o promotor e o repórter para garantir que não haja quadros de leitura deslocados ou códons de parada prematuros. - Gerar o adenovírus recombinante utilizando o sistema AdMax por meio de recombinação mediada por Cre intracelular.
NOTA: O plasmídeo de estrutura pBHGloxΔE1,3Cre contém um genoma Ad5 não replicativo com deleções em E1/E3 e um cassete de expressão da recombinase Cre que facilita a recombinação sítio-específica com o sítio loxP no vetor shuttle. - Realizar co-transfecção de células HEK293 com o vetor shuttle pDC315-mCol1a1p-mCherry validado e o plasmídeo de estrutura adenoviral pBHGloxΔE1,3Cre.
- Clonar o fragmento de 2354 pb do promotor murino Col1a1 (coordenadas genômicas: chr11:94824779–94827132; −2271 a +83 pb em relação ao sítio inicial de transcrição [TSS]) a montante do gene repórter mCherry no vetor shuttle adenoviral pDC315.
- Empacotamento e amplificação do adenovírus
- Manter as células HEK293 em meio Dulbecco modificado de Eagle (DMEM) suplementado com 10% de soro bovino fetal (FBS). Utilizar células de baixo número de passagens (<20 passagens) para o empacotamento do adenovírus.
- Placar células HEK293 com 30%–40% de confluência 24 h antes da transfeção para atingir 50%–60% de confluência no momento da transfeção.
- Realizar co-transfecção de células HEK293 com 5 µg do plasmídeo shuttle e 5 µg do plasmídeo auxiliar pBHGloxΔE1,3Cre utilizando o reagente de transfeção Lipofectamine 2000.
NOTA: Manter uma proporção de DNA para reagente de 1:1 (10 µg de DNA total para 10 µL de reagente de transfeção). - Cultivar as células transfectadas a 37°C com 5% de CO₂ e monitorá-las diariamente quanto aos efeitos citopáticos.
NOTA: Os efeitos citopáticos iniciais podem levar de 7 a 14 dias para aparecer. Se o meio ficar ácido (amarelado), realizar uma troca suave de metade do meio sem perturbar as células. - Coletar as células e o sobrenadante quando os efeitos citopáticos típicos, caracterizados por arredondamento e retração celular, forem observados e pelo menos 50% das células tiverem se destacado da superfície de cultura.
NOTA: Esta fase é geralmente alcançada entre 10 e 15 dias após a transfeção. - Realizar três ciclos de congelamento-descongelamento congelando as amostras a −70°C por 30 min e descongelando-as em banho-maria a 37°C.
- Vortexar a suspensão por 30 s após cada etapa de descongelamento para facilitar a lise celular.
NOTA: Evitar incubação prolongada a 37°C durante o descongelamento para preservar a estabilidade viral. - Preparar diluições seriadas decimais do lisado viral (10−1 a 10−13) utilizando DMEM completo. Adicionar 90 µL de cada diluição viral a células HEK293 semeadas em placas de 96 poços, utilizando 10 poços replicados por diluição.
NOTA: Um título viral de ≥1 × 10⁹ PFU/mL foi definido como ponto final suficiente de amplificação para purificação subsequente. - Clarificar 10 mL de lisado viral bruto por meio de um filtro de 0,45 µm para remover detritos celulares.
- Tratar o lisado clarificado com nuclease Benzonase (10 U/mL) a 37°C por 30 min.
- Purificar o adenovírus recombinante utilizando o Adeno-X Virus Purification Kit de acordo com as instruções do fabricante.
NOTA: Misturar o lisado com tampão de diluição 1× antes de carregar no filtro de purificação previamente equilibrado. Lavar o filtro com Tampão de Lavagem 1× e eluir o vírus purificado utilizando 3 mL de Tampão de Eluição 1×. - Incubar as placas por 10 dias e avaliar os efeitos citopáticos (CPE) em microscópio óptico. Pontuar CPE positivo com base no arredondamento celular característico e desprendimento. Calcular o título viral infeccioso utilizando o método de Spearman–Karber com base na pontuação de CPE.
NOTA: Garantir que o estoque final de vírus atinja pelo menos 1 × 10¹¹ PFU/mL para aplicações subsequentes. - Aliquotar o adenovírus purificado e armazenar o estoque viral a −80°C.
NOTA: Armazenar alíquotas de adenovírus purificado a −80°C para preservação de longo prazo. Evitar ciclos repetidos de congelamento-descongelamento para preservar a infectividade viral.
3. Cultura Celular e Otimização das Condições de Infecção Viral
- Mantenha fibroblastos NIH/3T3 em DMEM/Meio Nutricional Misto F-12 (DMEM/F12) suplementado com 10% de SBF e 1% de penicilina-estreptomicina.
NOTA: Utilize células entre as passagens 3 e 8 que atingiram 70%–80% de confluência no frasco original para garantir status celular consistente. - Plaque fibroblastos NIH/3T3 em placas de 384 poços a 4 × 10³ células por poço em 40 µL de meio de cultura completo.
- Incube as células a 37°C com 5% de CO₂ por 12 h para permitir a adesão celular e a entrada na fase de crescimento logarítmico.
NOTA: Para minimizar a distribuição desigual das células e os efeitos de borda, deixe as placas em repouso à temperatura ambiente por 20–30 min antes da incubação. Preencha os poços periféricos com solução salina tamponada com fosfato estéril (PBS) ou água estéril. - Infete as células com o adenovírus recombinante em multiplicidades de infecção (MOI) variando de 1 a 1.000, juntamente com um controle não infectado.
NOTA: Calcule o volume necessário do adenovírus utilizando a seguinte fórmula:
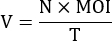
Aqui, V é o volume do estoque de adenovírus (mL), N é o número de células semeadas por poço (4 × 10³), MOI é a multiplicidade de infecção desejada e T é o título viral infeccioso (PFU/mL). O estoque viral utilizado neste estudo apresentava um título infeccioso de 1 × 10¹¹ PFU/mL, determinado pelo método de Spearman–Karber descrito no Passo 2.2.12. - Garanta que o volume adicionado do estoque viral não exceda 10% do volume total do poço.
NOTA: Volumes excessivos de estoque viral podem alterar o pH do meio e induzir citotoxicidade inespecífica. - Substitua o meio contendo o vírus por 40 µL de meio de cultura completo fresco 24 h após a infecção.
NOTA: Utilize DMEM/F12 suplementado com 10% de SBF e 1% de penicilina-estreptomicina, conforme o Passo 3.1. - Realize a troca de meio utilizando um manipulador automático de líquidos de baixa velocidade ou inclinando cuidadosamente as ponteiras de pipetas multicanais contra a parede superior lateral de cada poço.
NOTA: Evite a aspiração a vácuo convencional ao manipular placas de 384 poços para minimizar a dessadensão celular. - Defina o MOI ótimo como a menor dose viral que produz fluorescência visível e homogênea de mCherry, mantendo a morfologia celular e contagens nucleares comparáveis às das células controle não infectadas.
NOTA: Avalie a expressão do repórter por meio de contagem nuclear com Hoechst e imagem de fluorescência. As células devem manter sua morfologia alongada característica, sem arredondamento ou dessadensão. MOIs excessivamente altos podem induzir ativação basal de mCherry por meio de respostas celulares ao estresse. Resultados representativos de fluorescência em diferentes MOIs são mostrados na Figura 1B. - Selecione o MOI otimizado para todos os experimentos subsequentes.
NOTA: Neste estudo, um MOI de 100 foi selecionado para os experimentos seguintes.
4. Avaliação da Estabilidade do Modelo Utilizando Estímulo com TGF-β
- Infecte fibroblastos NIH/3T3 com o adenovírus recombinante no MOI otimizado de 100, conforme determinado na Etapa 3.9.
- Submeta os fibroblastos à privação de soro em DMEM/F12 contendo 0,2% de FBS por 12 h antes da estimulação com TGF-β.
NOTA: A privação de soro foi realizada para sincronizar as células e minimizar a ativação basal do promotor Col1a1. - Prepare uma solução estoque de TGF-β humano recombinante a 100 µg/mL utilizando HCl 4 mM contendo 0,1% de albumina de soro bovino (BSA).
NOTA: Aliquote a solução estoque de TGF-β em volumes pequenos e armazene a −80°C para evitar ciclos repetidos de congelamento e descongelamento. - Trate as células com um gradiente de concentração de TGF-β variando de 0–40 ng/mL em seis réplicas biológicas independentes.
NOTA: A condição de 0 ng/mL serviu como grupo controle não estimulado. - Incube as células estimuladas a 37°C com 5% de CO₂ por 24, 48 ou 72 h. Utilize placas paralelas separadas para cada ponto temporal de aquisição de imagens para minimizar a fototoxicidade cumulativa.
- Marque as células com solução de Hoechst 33342 em uma concentração final de trabalho de 2,5 µg/mL por 15 min antes da aquisição de imagens.
NOTA: Prepare a solução de marcação diluindo a solução estoque de Hoechst 33342 a 10 mg/mL na proporção de 1:4.000 em PBS estéril. Realize a marcação em condições protegidas da luz para minimizar o desbotamento fluorescente. - Adquira imagens de fluorescência utilizando um sistema de imagem de alto conteúdo equipado com objetiva seca de 10×.
- Capture cinco campos não sobrepostos por poço no formato de placa de 384 poços para cada condição experimental.
NOTA: Mantenha configurações idênticas de aquisição de imagens em todos os grupos experimentais para garantir comparabilidade. Utilize autofoco baseado em laser automatizado e mantenha as condições de controle ambiental a 37°C com 5% de CO₂ durante a aquisição de imagens de células vivas. - Adquira imagens de fluorescência de mCherry utilizando excitação em 561 nm, filtro de emissão Bandpass 600/52 (BP600/52) e tempo de exposição de 200 ms.
- Adquira imagens de fluorescência de Hoechst utilizando excitação em 405 nm, filtro de emissão BP445/45 e tempo de exposição de 30 ms.
NOTA: Ajuste o ganho da câmera para 1,0 e adquira todas as imagens na resolução máxima da câmera utilizando binning 1 × 1 para manter a detecção linear da fluorescência e maximizar a resolução espacial. - Analise as imagens adquiridas utilizando o software de análise de imagens CellPathfinder.
- Identifique os núcleos no canal de Hoechst como objetos primários utilizando um diâmetro nuclear de referência de 20 µm e uma faixa de área de 20–400 µm2.
- Defina regiões citoplasmáticas de interesse (ROIs) no canal de mCherry expandindo a partir da borda nuclear utilizando um diâmetro celular de referência de 60 µm.
NOTA: Aplique um filtro “Excluir Borda” durante a segmentação para remover células parciais que tocam as bordas da imagem. - Calcule a intensidade média de fluorescência para cada célula identificada e determine a intensidade média de fluorescência por poço a partir dos cinco campos capturados.
5. Validação da Confiabilidade do Modelo Utilizando ELISA e Reação em Cadeia da Polimerase Quantitativa em Tempo Real
- Infecte fibroblastos NIH/3T3 com o adenovírus recombinante no MOI otimizado de 100, conforme descrito na Etapa 3.9.
- Pré-trate as células com SB431542 por 30–60 min antes da estimulação com TGF-β.
NOTA: Prepare uma solução estoque de 20 mM de SB431542 em dimetilsulfóxido (DMSO) e armazene as alíquotas a −20°C. - Trate as células com 10 ng/mL de TGF-β e SB431542 em concentrações finais de 1, 5, 10 e 15 µM. Inclua um grupo controle com veículo contendo 0,1% (v/v) de DMSO, sem tratamento com SB431542.
NOTA: Mantenha a concentração final de DMSO em 0,1% (v/v) em todos os grupos de tratamento. - Prepare a solução de trabalho de TGF-β utilizando um método de diluição em duas etapas.
NOTA: Dilua a solução estoque de TGF-β de 100 µg/mL (preparada em HCl 4 mM contendo 0,1% de BSA) 1:100 em PBS estéril antes de uma diluição adicional no meio de cultura completo para atingir a concentração final de trabalho de 10 ng/mL. - Incube as células tratadas em placas de 6 poços por 24 h a 37°C com 5% de CO₂.
- Colete 2 mL de sobrenadante de cultura de cada poço para análise por ELISA.
- Centrifugue os sobrenadantes coletados a 1.000 × g por 5 min a 4°C para remover detritos celulares.
- Aliquote os sobrenadantes clarificados e armazene-os a −80°C até a análise por ELISA.
NOTA: Os sobrenadantes clarificados podem ser armazenados a −80°C antes da análise por ELISA. - Lave suavemente as células aderentes com PBS gelado após a remoção do sobrenadante.
- Adicione 1 mL do reagente TRIzol diretamente a cada poço para lisar as células.
NOTA: Pipete o lisado várias vezes para garantir homogeneização completa antes de transferir as amostras para tubos de microcentrífuga. Os lisados de RNA podem ser armazenados a −80°C antes da extração de RNA. - Extraia o RNA total dos lisados para análise de reação em cadeia da polimerase quantitativa por transcrição reversa (RT-qPCR).
- Realize a transcrição reversa utilizando 1 µg de RNA total.
NOTA: Realize a transcrição reversa utilizando as seguintes condições de reação: 25°C por 10 min, 42°C por 15 min e 85°C por 2 min. - Realize a PCR quantitativa utilizando o PerfectStart Green qPCR SuperMix. Prepare cada reação em um volume final de 20 µL contendo 5 µL de molde de DNA complementar (cDNA).
- Execute as reações de qPCR utilizando as seguintes condições de ciclagem: desnaturação inicial a 94°C por 30 s, seguida por 40 ciclos de 94°C por 5 s, 60°C por 15 s e 72°C por 10 s.
NOTA: Realize análise de curva de dissociação após a amplificação para confirmar a especificidade do produto. - Normalize a expressão do gene Col1a1 em relação ao rRNA 18S como controle interno.
NOTA: Todas as sequências de iniciadores estão fornecidas na Tabela Suplementar 1. - Quantifique os níveis de proteína Colágeno I secretada nos sobrenadantes clarificados utilizando ELISA, conforme as instruções do fabricante. A faixa da curva padrão para o ensaio de ELISA de colágeno tipo I de camundongo é de 0,78–50 ng/mL, com sensibilidade de detecção do ensaio de 0,37 ng/mL.
- Analise todos os padrões e amostras em duplicatas técnicas e meça a densidade óptica (DO) a 450 nm utilizando um leitor de microplacas.
NOTA: Utilize sobrenadantes clarificados não diluídos para maximizar a sensibilidade do ensaio na detecção de Col1a1 secretado.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Uma visão esquemática da construção e do empacotamento do adenovírus recombinante mCol1a1p-mCherry é mostrada na Figura 1A. O promotor de Col1a1 de camundongo foi clonado a montante do gene repórter mCherry e incorporado a um vetor adenoviral, seguido pelo empacotamento viral e amplificação em células HEK293. O fluxo de trabalho ilustra etapas experimentais-chave, incluindo infecção viral, estímulo fibrogênico, intervenção farmacológica e leitura do sinal ...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
A fibrose cardíaca contribui para a progressão da insuficiência cardíaca, e o desenvolvimento de terapias antifibróticas eficazes é limitado pela ausência de plataformas de triagem longitudinal2,13. Métodos convencionais para avaliar a eficácia antifibrótica, incluindo Western blot, RT-qPCR e coloração por imunofluorescência, dependem de medições terminais que exigem lise ou fixação celular. Essas abordagens impedem o monitoramento em tempo real da progressão fib...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Agradecimentos
Este trabalho foi apoiado por concessões da Fundação Nacional de Ciências Naturais da China (32371158 para H.X.), Projeto-Chave Nacional de P&D da China (2022YFF1104700) e Fundo de Pesquisa Científica em Saúde Pública de Xangai (22GWZX0303).&D Programa (2023YFA1800902 para H.X.), "Tianchi Talent" programa, Projeto Aberto do Laboratório Nacional Chave de Homeostase e Remodelação Vascular (Universidade de Pequim) (202404 para R.Z.; 202403 para Y.M.W.), Projeto Aberto do Laboratório-Chave de Doenças Endêmicas e Étnicas do Xinjiang, Ministério da Educação (Universidade de Pequim) (KF202404 para H.X.).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Placa de microplacas de fundo de vidro com 384 poços | Cellvis, EUA | P384-1.5H-N | Placa de fundo de vidro com 384 poços utilizada para semeadura celular, infecção viral, coloração e imagem de fluorescência. |
| Plasmídeo de Esqueleto Adenoviral | Microbix, Canadá | pBHGloxΔE1,3Cre | Plasmídeo utilizado para gerar o genoma adenoviral recombinante de comprimento completo. |
| Vetor Shuttle Adenoviral: pDC315-mCol1a1p-mCherry | GeneChem, China | Serviço personalizado | Vetor plasmídeo adenoviral recombinante contendo o promotor murino Col1a1 de 2354 pb direcionando a expressão de mCherry. |
| Benzonase Nuclease | Merck Millipore, EUA | 70664-3 | Endonuclease utilizada durante a purificação de adenovírus para remover ácidos nucleicos contaminantes. |
| Capela de Segurança Biológica (Classe II) | Esco Lifesciences Group, Singapura | AC2-4S1 | Capela de segurança biológica certificada utilizada para o manuseio de adenovírus recombinantes e procedimentos de cultura celular estéril. |
| Meio de Cultura Celular (DMEM/F12 Completo) | HyClone, EUA | 12800-017 | Meio de cultura completo utilizado para a manutenção de células NIH/3T3 e HEK293. |
| Software de Análise de Imagens CellPathfinder | Yokogawa Electric Corporation, Japão | Versão 3.08.01 | Software de análise de imagem utilizado para quantificação automatizada de fluorescência e segmentação celular. |
| Sistema de Triagem de Alto Conteúdo CellVoyager CV8000 | Yokogawa Electric Corporation, Japão | CV8000 | Sistema de imagem de alto conteúdo utilizado para a aquisição de fluorescência de mCherry e Hoechst. |
| CO2 Incubadora de Cultura Celular | Thermo Fisher Scientific, EUA | 3111 | Incubadora umidificada mantida a 37 °C com 5% de CO₂2 para cultura de células de mamíferos. |
| Dimetilsulfóxido (DMSO) | Sigma-Aldrich, EUA | D2650 | Solvente utilizado para a preparação do SB431542. |
| Dulbecco’Meio Mínimo Essencial de Dulbecco/Mistura Nutritiva F-12 (DMEM/F-12) | Servicebio, China | G4610 | Meio de cultura basal utilizado para fibroblastos NIH/3T3. |
| Soro bovino fetal (SBF) | Ausbian, Austrália | VS500T | Suplemento sérico utilizado a 10% (v/v) para o preparo do meio de cultura completo. |
| Corante Fluorescente Hoechst 33342 | Invitrogen, EUA | H3570 | Corante nuclear utilizado para imagem de fluorescência e normalização da contagem nuclear. |
| Células HEK293 | ATCC, EUA | CRL-1573 | Linhagem celular de embalagem utilizada para a produção e amplificação de adenovírus. |
| TGF-β Recombinante Humanoβ1 | MedChemExpress, China | HY-P78214 | Citocina utilizada para induzir a ativação fibrogênica em fibroblastos NIH/3T3. |
| Software de Aquisição de Imagens | Yokogawa Electric Corporation, Japão | Versão 3.08.01.03 | Software utilizado para aquisição automatizada de imagens de fluorescência e controle do microscópio. |
| Reagente de Transfecção Baseado em Lipídios | Invitrogen, EUA | 11668-019 | Reagente de transfeção utilizado para a entrega de plasmídeo adenoviral em células HEK293. |
| Tubos de microcentrífuga | Axygen, EUA | MCT-150-C | Tubos utilizados para armazenamento de lisados de RNA e processamento de amostras. |
| Leitor de microplacas | Tecan, Suíça | Faísca | Leitor multimodal de microplacas utilizado para medições de absorbância em ELISA. |
| Kit ELISA de Colágeno Tipo I de Camundongo | Meike Biotechnology, China | MK6778A | Kit ELISA utilizado para quantificar colágeno tipo I secretado em sobrenadantes de cultivo. |
| Fibroblastos de camundongo NIH/3T3 | Procell Life Science, China | CL-0171 | Linhagem de células fibroblásticas de camundongo utilizada para o estabelecimento e validação do modelo repórter. |
| Enzima de Restrição PacI | New England Biolabs, EUA | R0547S | Enzima de restrição utilizada para a linearização do plasmídeo adenoviral. |
| Penicilina–Solução de estreptomicina | Gibco, EUA | 15140-122 | Solução de antibiótico suplementada a 1% (v/v) para prevenir contaminação bacteriana. |
| PerfectStart Green qPCR SuperMix | TransGen Biotech, China | AQ602 | Mistura-mestra de qPCR baseada em SYBR Green utilizada para análise de PCR quantitativa. |
| Salina Fosfato Tamponada (PBS) | Servicebio, China | G4202 | Tampão utilizado para lavagem de células e preparação de reagentes. |
| Vetor Shuttle pDC315-EGFP | GeneChem, China | N/A | Vetor intermediário adenoviral parental utilizado para a construção do plasmídeo repórter. |
| Sistema de qPCR | Applied Biosystems, EUA | QuantStudio 5 | Sistema de PCR em tempo real utilizado para análise quantitativa da expressão gênica. |
| Enzimas de Restrição (BamHI e KpnI) | Abclonal, China | RK21101, RK21104 | Enzimas de restrição utilizadas para linearização do vetor de transporte. |
| Kit de Transcrição Reversa | TransGen Biotech, China | AT311 | Kit de transcrição reversa utilizado para a síntese de cDNA antes da RT-qPCR. |
| Reagente de Lise de RNA | Invitrogen, EUA | 15596026 | Reagente utilizado para a extração de RNA total de células cultivadas. |
| SB431542 | MedChemExpress, China | 301836-41-9 | TGF-β inibidor do receptor tipo I utilizado em experimentos de inibição farmacológica |
| Serviço/Reagentes de Sequenciamento Sanger | Shanghai Boshang Biotechnology Co., Ltd., China | Serviço Personalizado | Serviço/reagentes de sequenciamento utilizados para verificação da sequência do plasmídeo. |
| Pipetas Serológicas | Corning, EUA | 4488 | Pipetas estéreis utilizadas para manipulação de líquidos durante procedimentos de cultura celular. |
| Ciclador Térmico T30 | LongGene Scientific Instruments, China | T30 | Ciclador térmico utilizado para transcrição reversa e amplificação por PCR. |
| Solução de Tripsina-EDTA | Gibco, EUA | 25200-056 | Reagente de dissociação celular utilizado para passagem rotineira de células. |
| Kit de Purificação Viral | Takara Bio USA | 631533 | Kit utilizado para purificação de adenovírus recombinante. |
| Banho-maria | Shanghai Yiheng Scientific Instruments, China | HWS-12 | Banho-maria com controle de temperatura utilizado durante o congelamento de adenovírus–ciclos de descongelamento |
Referências
- Frangogiannis NG. Cardiac fibrosis. Cardiovasc Res. 2021;117(6):1450–1488.
- Ghazal R, et al. Cardiac fibrosis in the multi-omics era: implications for heart failure. Circ Res. 2025;136(7):773–802.
- Kurose H. Cardiac fibrosis and fibroblasts. Cells. 2021;10(7):1716.
- Heidenreich PA, et al. 2022 AHA/ACC/HFSA guideline for the management of heart failure. J Am Coll Cardiol. 2022;79(17):e263–e421.
- Fang L, et al. A clinical perspective of anti-fibrotic therapies for cardiovascular disease. Front Pharmacol. 2017;8:186.
- Khalid A, et al. Breaking new ground in heart failure management: novel therapies and future frontiers. Front Cardiovasc Med. 2025;12:1643971.
- González A, et al. New targets to treat the structural remodeling of the myocardium. J Am Coll Cardiol. 2011;58(18):1833–1843.
- Tuleta I, et al. Fibroblast-specific TGF-β signaling mediates cardiac dysfunction, fibrosis, and hypertrophy in obese diabetic mice. Cardiovasc Res. 2024;120(16):2047–2063.
- Li C, et al. Mechanism of action of non-coding RNAs and traditional Chinese medicine in myocardial fibrosis: focus on the TGF-β/Smad signaling pathway. Front Pharmacol. 2023;14:1092148.
- Vistnes M. Hitting the target: challenges and opportunities for TGF-β inhibition for the treatment of cardiac fibrosis. Pharmaceuticals (Basel). 2024;17(3):267.
- Cardona-Timoner M, et al. Dressed in collagen: 2D and 3D cardiac fibrosis models. Int J Mol Sci. 2025;26(7):3038.
- Garvin AM, et al. Primary cardiac fibroblast cell culture: methodological considerations for physiologically relevant conditions. Am J Physiol Heart Circ Physiol. 2023;325(4):H869–H881.
- Zhang H, et al. Multiscale drug screening for cardiac fibrosis identifies MD2 as a therapeutic target. Cell. 2024;187(25):7143–7163.e22.
- Bollong MJ, et al. Small molecule-mediated inhibition of myofibroblast transdifferentiation for the treatment of fibrosis. Proc Natl Acad Sci U S A. 2017;114(18):4679–4684.
- Stepanenko AA, et al. Transient and stable vector transfection: pitfalls, off-target effects, artifacts. Mutat Res Rev Mutat Res. 2017;773:91–103.
- Tallquist MD. Cardiac fibroblast diversity. Annu Rev Physiol. 2020;82:63–78.
- Hofbauer P, et al. Modeling acute myocardial infarction and cardiac fibrosis using human induced pluripotent stem cell-derived multicellular heart organoids. Nat Commun. 2024;15:308.
- Li Q, et al. Human iPSC-based modeling of central nervous system disorders for drug discovery. Int J Mol Sci. 2021;22(3):1203.
- Icha J, et al. Phototoxicity in live fluorescence microscopy, and how to avoid it. Bioessays. 2017;39(8):1700003.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.