Este protocolo demonstra a reconstituição mediada por detergente de uma proteína de membrana, citocromo bo3 ubiquinol oxidase, em grandes vesículas unilamelares feitas de PDMS-g-PEO e sua conversão em vesículas gigantes por meio de fusão-eletroformação. Os compartimentos funcionais resultantes baseados em polímeros são adequados para estudos bioquímicos e biofísicos avançados.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Preparação de vesículas unilamelares grandes e gigantes híbridas de polímero e polímero de membrana, proteína e lipídio
Neste artigo
Resumo
Resumo
Vesículas formadas a partir de copolímeros anfifílicos, isoladas ou misturadas com fosfolipídios, oferecem estabilidade mecânica e química superior em comparação com as vesículas lipídicas convencionais. Isso os torna um chassi atraente, que pode ser desenvolvido e expandido para permitir aplicações específicas, como administração de medicamentos, biossensação diagnóstica, construção de células artificiais e micro e nanorreatores bioinspirados. Em particular, a funcionalização por meio da incorporação de proteínas membranares é essencial para muitas dessas aplicações. Aqui, apresentamos um protocolo para preparar vesículas unilamelares (LUVs) funcionalizadas por proteínas de membrana a partir do copolímero de enxerto PDMS-g-PEO por meio de reconstituição mediada por detergente. Além disso, descrevemos como essas grandes vesículas podem ser convertidas em vesículas unilamelares gigantes (GUVs) usando uma abordagem de fusão–eletroformação. O protocolo abrange a marcação por fluorescência de proteínas de membrana, preparação de LUVs de polímero e híbridos, reconstituição de proteínas de membrana, análise da distribuição de tamanho via espalhamento dinâmico da luz (DLS), avaliação da atividade proteica por meio de medições de consumo de oxigênio, preparação de GUVs funcionalizados por proteína e análise da inserção de proteínas e da atividade de bombeamento de prótons em GUVs por meio de microscopia confocal. Resultados representativos demonstram a formação de proteo-LUVs monodispersos com índice de polidispersidade (PDI) abaixo de 0,2, e a geração bem-sucedida de proteo-GUVs com diâmetro de 5 a 35 μm. A atividade proteica é confirmada por medições de consumo de oxigênio tanto em LUVs poliméricos (18,2 nmol/min/mL) quanto em LUVs híbridos (26,9 nmol/min/mL). A inserção de proteínas nos GUVs é quantificada por intensidade de fluorescência, resultando em 20,6 ± 3,7 u.a. para GUVs poliméricos e 26,2 ± 5,0 u.a. para GUVs híbridos. A atividade de bombeamento de prótons em GUVs, monitorada por meio de um corante encapsulado sensível ao pH, é consistente com a funcionalidade proteica, sendo predominante o bombeamento de prótons para dentro. A suavidade mecânica do copolímero e a espessura das duas camadas semelhantes a lipídios (~5,3 nm) apoiam a inserção eficiente de proteínas e a preservação da funcionalidade.
Introdução
Copolímeros de bloco anfifílicos podem se auto-montar em solução aquosa formando membranas, que espontaneamente se curvam e fecham sobre si mesmas para formar compartimentos esféricos fechados por membrana, conhecidos como polimersomas (vesículas poliméricas). Comparados às membranas lipídicas, compartimentos à base de polímeros oferecem maior versatilidade química e maior estabilidade química1 emecânica 2, tornando-os altamente atraentes para aplicações como administração de fármacos, nano e microrreatores, e a construção de células artificiais duráveis. Tanto nosso grupo quanto outros funcionalizaram membranas poliméricas inserindo proteínas membranas para criar organelas e célulasartificiais 1,3,4,5,6,7,8,9,10,11,12,13,14,15 . Polímeros contendo núcleo hidrofóbico poli(dimetilsiloxano) (PDMS) são particularmente adequados para incorporação de proteínas de membrana devido à alta flexibilidade da cadeia e à possibilidade de ajustar a espessura hidrofóbica da membrana para melhor corresponder ao domíniotransmembrana 5 da proteína. Enquanto nosso laboratório se concentrou principalmente no copolímero de enxerto poli(dimetilsiloxano)-enxerto-poli(óxido de etileno) (PDMS-g-PEO), que forma membranas altamente dinâmicas 4,16,17, mais macias que as bicamadas lipídicas convencionais e com espessura de aproximadamente 5,3nm1, outros grupos já utilizaram com sucesso copolímeros tribloco baseados em PDMS, como PMOXA-b-PDMS-b-PMOXA 5,6,7,8,9,10,11 e PEtOz-b-PDMS-b-PEtOz12 para reconstituição proteica de membrana. Mesmo copolímeros dibloco relativamente rígidos, como PBD-b-PEO, especialmente em sistemas híbridos misturados com lipídios, têm sido utilizados para incorporação bem-sucedida deproteínas 13. Esses exemplos destacam a versatilidade das membranas à base de polímeros como plataformas de reconstituição, que também podem proporcionar maior estabilidade química1 e vida útilprolongada 14 para proteínas de membrana incorporadas. Embora as membranas híbridas polímero/lipídico nem sempre igualem a estabilidade química dos sistemas purosde polímeros, elas oferecem um compromisso atraente ao combinar a robustez mecânica dos polímeros com a relevância biológica dos lipídios. Isso resulta em um ambiente de membrana que imita mais de perto as membranas biológicas nativas, preservando as principais vantagens dos materiais sintéticos. Tais arquiteturas híbridas podem oferecer vantagens adicionais, incluindo a redução da permeabilidade dos prótons decorrente do rearranjoem nanoescala 1 e a formação de domínios dentro damembrana 15.
Existem várias técnicas para reconstituir proteínas de membrana em vesículas de tamanho nanométrico (LUVs), incluindo reconstituição mediada por solvente orgânico (por exemplo, evaporação em fase reversa, reidratação de filmes de proteínas lipídicas), abordagens mecânicas (por exemplo, sonicação, prensa francesa, congelamento-descongelamento) e reconstituição mediada por detergente (via remoção de detergente, diluição ou incorporação direta)18, além de estratégias mais recentes como a transferência direta de nanodiscos de copolímero de estireno-ácidomaleico19. Enquanto as porinas foram incorporadas com sucesso em LUVs poliméricos por inserção direta, por exemplo, adicionando a proteína ao filme polimérico durante areidratação 8. Essa abordagem geralmente resulta em baixa eficiência de inserção para proteínas de membrana maiores ou mais complexas e frequentemente leva a uma orientação aleatória das proteínas. Consequentemente, a reconstituição mediada por detergente, que envolve a adição controlada do detergente seguida de sua remoção, continua sendo o método mais amplamente utilizado. Também é a estratégia preferida para incorporar proteínas de membrana maiores em LUVs baseados em polímeros, especialmente para proteínas assimétricas onde a orientação controlada é crucial para a função. Nessa abordagem, membranas de vesículas são primeiro saturadas com o detergente escolhido (a concentração de detergente saturante é denotada comoR saturado), parcialmente solubilizadas (coexistência de vesículas e micelas) ou totalmente solubilizadas, ou seja, quebradas em micelas (a concentração do detergente é denotada como Rsol). Esse tratamento inicial com membrana é seguido pela adição de proteína, incubação e remoção dodetergente 18. Esta última pode ser alcançada por diálise, cromatografia de exclusão de tamanho ou adsorção em esferas de poliestireno hidrofóbicas (por exemplo, Bio-Esferas). A escolha do detergente, sua concentração e o método de remoção são otimizados para cada tipo de membrana e proteína, maximizando a eficiência de incorporação e controle da orientaçãoda proteína 20.
Embora os LUVs sejam bem adequados para medições de atividade em massa, estudos de vesícula única e análises baseadas em microscopia óptica exigem que proteínas de membrana sejam reconstituídas em vesículas unilamelares gigantes (GUVs). Cinco abordagens principais são usadas para a incorporação de proteínas nos GUVs: coformação na presença de proteína e solventeorgânico 21, coformação na presença dedetergente 22, inserção em GUVs pré-formados via diluiçãode detergente 23, inserção por fusão de membrana com proteo-LUVs16,24 e fusão-eletroformação25. Embora essas abordagens tenham sido aplicadas com sucesso a GUVs lipídicos, sua transferência para GUVs híbridos de polímero ou polímero/lipídico é frequentemente desafiadora. Em particular, métodos de coformação e diluição de detergente frequentemente resultam em baixas eficiências de inserção em membranas poliméricas ou são incompatíveis com certas composiçõespoliméricas 15. Estratégias baseadas em fusão 4,16,24,26,27 que dependem de agentes fusogênicos adicionais também podem ser problemáticas, pois lipídios/polímeros catiônicos sintéticos ou peptídeos fusogênicos podem comprometer a estabilidade das proteínas de membrana, alterar suas propriedades ou reduzir a eficiência de incorporação da proteína alvo. A eletroformação por fusão supera muitas dessas limitações e provou ser um método robusto e eficiente para incorporar proteínas de membrana em polímeros e híbridos polímero/lipídicoGUVs 1,5,15. Essa abordagem permite a incorporação controlada de proteínas enquanto preserva a integridade e a funcionalidade da proteína, tornando-a particularmente adequada para a geração de GUVs poliméricos funcionalizados por proteínas.
Reconstituir bombas de prótons em vesículas baseadas em polímeros é essencial para construir células artificiais duráveis, pois possibilita a geração de gradientes de prótons transmembrana — a moeda energética fundamental dos sistemas vivos. Ao recriar a conversão de energia quimiosmótica em um ambiente controlado de membranamínima 28, essas vesículas podem impulsionar a síntese de ATP, o transporte ativo e as reações metabólicas, estabelecendo a base energética necessária para uma funcionalidade autônoma e realista. Uma bomba de prótons representativa usada nesses sistemas é a citocromo bo3 oxidase de E. coli, uma enzima respiratória terminal que acopla a redução de oxigênio à translocação de prótons através da membrana. Como a transferência de elétrons e o bombeamento de prótons são fortemente acoplados, sua atividade em vesículas sintéticas pode ser monitorada quantitativamente, seja pelo consumode oxigênio 1,20 ou pelo acompanhamento da formação do gradiente deprótons 1.
Neste protocolo, apresentamos um fluxo de trabalho detalhado para a preparação de LUVs baseados em PDMS-g-PEO, incluindo membranas puras de polímero e híbridos polímero/lipídico, sua funcionalização com proteínas de membrana, escalabilidade para GUVs e medições de atividade da bomba de prótons reconstituída citocromo bo3 oxidase por meio de ensaios de consumo de oxigênio a granel e medições de bombeamento de prótons com vesícula única.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
NOTA: Todo lixo químico perigoso gerado durante este protocolo deve ser descartado de acordo com as regulamentações institucionais e locais.
1. Preparação para Bio-Esferas SM-2
NOTA: Bio-Esferas SM-2 são pré-lavadas com metanol para remover conservantes e contaminantes orgânicos antes da adsorção do detergente.
- Coloque papel filtro em um funil de vidro sobre um béquer ou frasco de vidro limpo.
- Adicione pelo menos 600 mg de Bio-Beads SM-2 ao funil (suficiente para 3 repetições de reconstituição tanto para LUVs híbridos quanto de polímero).
NOTA: É necessário um mínimo de 90 mg de Bio-Beads SM-2 por reconstituição, conforme especificado no passo 4.4.1. Uma quantidade maior pode ser preparada se mais reconstituições forem planejadas. - Lave as esferas três vezes com metanol puro, usando volume suficiente para imergir completamente as esferas a cada vez.
ATENÇÃO: Realize todas as etapas de manuseio de metanol em uma exaustão química. - Lave imediatamente as esferas três vezes com água Milli-Q para remover o metanol residual.
NOTA: Não deixe as esferas secarem durante o procedimento de lavagem. Ao remover as soluções de lavagem, certifique-se de que as gotas permaneçam úmidas e não fiquem completamente secas. - Transfira as esferas lavadas para um recipiente adequado para armazenamento (por exemplo, um tubo de centrífuga de polipropileno estéril de 50 mL ou garrafa de vidro com tampa bem vedada), adicione água Milli-Q até que as esferas fiquem completamente submersas e armazene a 4 °C por até 3 meses.
2. Marcagem por fluorescência de proteínas de membrana
- Diluição de proteínas
- Dissolva citocromo bo3 oxidase em 2,2 mg/mL em um tampão HEPES de 20 mM contendo 0,05% de n-dodecil β-D-maltosídeo (DDM) (p/v), pH 8,3. Esse pH garante uma fração suficiente de aminas primárias não protonada (reativas) para uma marcação eficiente.
NOTA: Para uma marcação ideal com corantes ATTO N-hidroxisuccinimidil (NHS), mantenha o pH do tampão entre 8,3 e 8,5. Para outros corantes, siga as instruções do fabricante para conjugação de proteínas, incluindo as condições recomendadas de rotulagem.
- Dissolva citocromo bo3 oxidase em 2,2 mg/mL em um tampão HEPES de 20 mM contendo 0,05% de n-dodecil β-D-maltosídeo (DDM) (p/v), pH 8,3. Esse pH garante uma fração suficiente de aminas primárias não protonada (reativas) para uma marcação eficiente.
- Adição de corante
- Adicione um excesso de oito molares de éster ATTO 643 N-hidroxisuccinimidil (NHS) reativo à amina, dissolvido a 2 mg/mL em DMSO anidro, à solução proteica.
NOTA: Para outros corantes, siga as instruções do fabricante para conjugação de proteínas, incluindo o excesso molar recomendado de corante para proteína. - Misture suavemente batendo três vezes no tubo da microcentrífuga para garantir uma distribuição homogênea do corante.
- Adicione um excesso de oito molares de éster ATTO 643 N-hidroxisuccinimidil (NHS) reativo à amina, dissolvido a 2 mg/mL em DMSO anidro, à solução proteica.
- Incubação
- Incube a mistura de reação em temperatura ambiente (20–25 °C) por 1,5 h sob agitação suave (250 rpm) em um termomisturador, no escuro, para evitar o fotobranqueamento.
- Remoção do corante não ligado
- Equilibre a coluna Superdex 200 10/300 GL (CV: 23,562 mL) com pelo menos 2 volumes de coluna (aproximadamente 48 mL) de tampão de elução proteica de membrana (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05% DDM (p/v)) a uma vazão de 0,3 mL/min usando um sistema de purificação ÄKTA.
NOTA: Para a remoção do excesso de corante fluorescente, colunas de filtração em gel mais curtas (10–20 cm de comprimento de leito) geralmente são suficientes, especialmente para corantes menos hidrofílicos. O fabricante do corante recomenda a dessalinização usando uma matriz Sephadex G-25. Uma coluna Superdex 200 10/300 GL foi usada neste estudo devido à disponibilidade do instrumento. - Coloque até 500 μL da proteína marcada usando um loop capilar de 1 mL e elute com o mesmo tampão a 0,3 mL/min.
- Monitore a elução medindo absorção em 280 nm para proteína e 643 nm para corante ATTO 643.
- Colete frações de 0,5 mL em volumes de 1,5 coluna. Identifique frações que contenham tanto proteína quanto corante. Use diretamente se estiver suficientemente concentrado, ou concentre usando unidades de filtro centrífugo Amicon. Para concentração usando filtros Amicon, utilize um filtro centrífugo com corte molecular de 30 kDa e centrifuge a 14.000 × g por 30 minutos a 4 °C.
- Equilibre a coluna Superdex 200 10/300 GL (CV: 23,562 mL) com pelo menos 2 volumes de coluna (aproximadamente 48 mL) de tampão de elução proteica de membrana (20 mM HEPES, pH 7,5, 200 mM KCl, 0,05% DDM (p/v)) a uma vazão de 0,3 mL/min usando um sistema de purificação ÄKTA.
- Determinação da concentração de proteínas e do grau de marcação (DOL)
- Meça os espectros de absorção do conjugado purificado.
- Calcule a concentração de proteínas e o número médio de moléculas de corante por enzima usando:
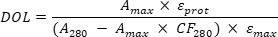
onde Amax representa a absorção do conjugado no máximo de absorção do corante (λabs; ATTO 643, λ = 643 nm), A280 é a absorção a 280 nm (máximo de absorção das proteínas), εprot é o coeficiente de extinção molar da citocromo bo3 oxidase desnaturada (184.720 M⁻1cm⁻1), εcorante é o coeficiente molar de extinção do corante (150.000 M⁻1cm⁻1), e CF280 é o fator de correção para a absorvância ATTO 643 em 280 nm (0,04).
3. Preparação de grandes vesículas unilamelares (LUVs)
- Preparação de polímero fino ou filme polimérico/lipídico
- Use pipetas de deslocamento positivo com pontas resistentes a solventes ou seringas de vidro herméticas para transferir soluções de polímero, lipídio e corante fluorescente dissolvidas em clorofórmio:metanol (2:1, v/v) para um frasco de vidro limpo, conforme as composições listadas na Tabela 1.
CUIDADO: Realize toda a manipulação de solventes sob uma capela de exaustão enquanto usa luvas de proteção e óculos de proteção. - Misture a solução cuidadosamente com um vórtice suave enquanto mantém o frasco na vertical para garantir a homogeneidade.
ATENÇÃO: Ajuste cuidadosamente a velocidade do vórtice para evitar que o líquido respinge ou espirre do frasco em suas mãos. - Evapore os solventes orgânicos sob um fluxo suave de nitrogênio na exaustão por aproximadamente 1 hora, até que uma película fina uniforme se forme na parede do frasco (Figura 1).
NOTA: Ajuste o fluxo de nitrogênio para que o líquido se mova suavemente sem respingar; Um fluxo muito alto pode causar formação desigual de filmes. Após 5–10 minutos, o fluxo pode ser levemente aumentado para garantir a secagem completa e a espalhação uniforme da mistura da vesícula ao longo do fundo do frasco.
- Use pipetas de deslocamento positivo com pontas resistentes a solventes ou seringas de vidro herméticas para transferir soluções de polímero, lipídio e corante fluorescente dissolvidas em clorofórmio:metanol (2:1, v/v) para um frasco de vidro limpo, conforme as composições listadas na Tabela 1.
- Reidratação de filme
- Reidrate o filme seco com 1 mL de tampão de reidratação (1 mM Tris-HCl, pH 7,5, 200 mM de sacarose) para obter uma concentração final de anfifílicos de 5 mg/mL (correspondente a 1,67 mM para polimerssomos e 2,14 mM para vesículas híbridas). Se polimersomas forem usados para reconstitução, suplemente o tampão de reidratação com 0,1% de colato de sódio.
ATENÇÃO: O colato de sódio é um irritante leve. Evite contato prolongado com a pele e inalação de pó. Manuseio de acordo com a ficha de dados de segurança (SDS) do fabricante. - Vórtice vigorosamente até que o filme seja completamente destacado e suspenso, formando vesículas multilamelares (MLVs).
- Reidrate o filme seco com 1 mL de tampão de reidratação (1 mM Tris-HCl, pH 7,5, 200 mM de sacarose) para obter uma concentração final de anfifílicos de 5 mg/mL (correspondente a 1,67 mM para polimerssomos e 2,14 mM para vesículas híbridas). Se polimersomas forem usados para reconstitução, suplemente o tampão de reidratação com 0,1% de colato de sódio.
- Ciclos de congelamento-descongelamento (apenas vesículas híbridas)
- Submeta suspensões híbridas de MLV a cinco ciclos de congelamento-descongelamento da seguinte forma: congele as amostras em nitrogênio líquido por 1 minuto, descongele-as em banho-maria a 35 °C até que estejam completamente derretidas, e faça vórtice entre 2500 e 3000 rpm por 30 segundos usando um agitador de tubo. Repita esse procedimento por um total de cinco ciclos.
NOTA: Pule essa etapa para polimersomas puros.
ATENÇÃO: Nitrogênio líquido (−196 °C) pode causar queimaduras criogênicas graves. Manuseie em um local bem ventilado usando EPI apropriado (luvas criogênicas, óculos de proteção e jaleco). Evite contato com pele e olhos.
- Submeta suspensões híbridas de MLV a cinco ciclos de congelamento-descongelamento da seguinte forma: congele as amostras em nitrogênio líquido por 1 minuto, descongele-as em banho-maria a 35 °C até que estejam completamente derretidas, e faça vórtice entre 2500 e 3000 rpm por 30 segundos usando um agitador de tubo. Repita esse procedimento por um total de cinco ciclos.
- Extrusão
- Transfira a suspensão da vesícula para um mini-extrusor equipado com uma membrana de policarbonato de 100 nm com tamanho de poros.
- Extruda a suspensão 21 vezes para obter LUVs homogêneos em tamanho.
NOTA: Certifique-se de que a etapa final de extrusão deixe a suspensão LUV na seringa oposta à seringa de carregamento inicial. Isso minimiza a contaminação da amostra final com vesículas maiores ou material residual que pode não ter passado completamente pela membrana.
- Armazenamento
- Armazene a suspensão de LUV a 4 °C e utilize-a dentro de uma semana para manter a distribuição do tamanho das vesículas e evitar agregação ou crescimento microbiano no tampão contendo sacarose.
- Antes do uso, homogeneize suavemente a suspensão do LUV por meio de vórtice.
4. Reconstituição da proteína de membrana em LUVs
- Pré-tratamento das vesículas com detergente
- Transfira 200 μL de LUVs para um tubo microcentrífuga de 2 mL (Figura 1). Se usar LUVs híbridos, adicione 1 μL de 20% (p/v) de colato de sódio para obter uma concentração final de detergente de 0,1% (p/v). Se for usado LUVs poliméricos, não é necessário detergente adicional, pois o colato de sódio já está presente.
NOTA: Prepare o estoque de detergente no mesmo tampão usado nos experimentos para garantir a compatibilidade com as vesículas. - Misture suavemente batendo levemente no tubo da microcentrífuga três vezes. Evite agitação vigorosa ou vórtice, que podem criar espuma e introduzir bolhas de ar.
- Transfira 200 μL de LUVs para um tubo microcentrífuga de 2 mL (Figura 1). Se usar LUVs híbridos, adicione 1 μL de 20% (p/v) de colato de sódio para obter uma concentração final de detergente de 0,1% (p/v). Se for usado LUVs poliméricos, não é necessário detergente adicional, pois o colato de sódio já está presente.
- Introdução de proteína em vesículas tratadas com detergente
- Adicionar citocromo bo3 oxidase (para medições de atividade) ou citocromo bo3 oxidase–ATTO 643 (para imagem de fluorescência) às vesículas desestabilizadas pelo detergente para alcançar as seguintes concentrações finais de proteínas: para polimersomos, 0,556 μM para experimentos LUV e 1,112 μM para experimentos GUV; para vesículas híbridas, 0,714 μM para experimentos LUV e 1,428 μM para experimentos GUV.
NOTA: Essas concentrações correspondem a uma proporção molar proteína-polímero de 1:3.000 para LUVs e 1:1.500 para GUVs. - Adicione a proteína lentamente enquanto mistura suavemente, com o objetivo de distribuí-la uniformemente pela solução e evitar a concentração local excessiva.
NOTA: O volume de proteína adicionada pode variar entre frações devido a diferenças na concentração de estoque proteico.
- Adicionar citocromo bo3 oxidase (para medições de atividade) ou citocromo bo3 oxidase–ATTO 643 (para imagem de fluorescência) às vesículas desestabilizadas pelo detergente para alcançar as seguintes concentrações finais de proteínas: para polimersomos, 0,556 μM para experimentos LUV e 1,112 μM para experimentos GUV; para vesículas híbridas, 0,714 μM para experimentos LUV e 1,428 μM para experimentos GUV.
- Montagem de complexos proteína–detergente–polímero
- Incube a mistura a 4 °C por 30 minutos com agitação leve (400 rpm) em um termomisturador para permitir a formação de conjuntos mistos de proteína, detergente e polímero antes da remoção do detergente.
- Remoção de detergente
- Remova o detergente por meio da adição sequencial de Bio-Esferas SM-2 (Bio-Rad). Retire 30 mg de Bio-Esferas da solução de armazenamento, garantindo que permaneçam úmidos (úmidos, mas sem excesso de líquido). Adicione as esferas à amostra e incube por 30 minutos a 4 °C com agitação suave a 600 rpm em um termomisturador. Repita essa etapa mais duas vezes, totalizando 90 mg de Bio-Esferas e um tempo total de incubação de 1,5 h.
NOTA: Use apenas bio-esferas totalmente hidratadas. Não transfira esferas secas, esferas aderindo às paredes do tubo de origem Bio-Beads ou contas flutuando na superfície. Se as esferas aderirem à parede do tubo de reação de reconstituição acima do nível líquido após a adição, centrifuge brevemente o tubo (por exemplo, 3–5 s em uma minicentrífuga de bancada) para coletar as esferas na parte inferior antes da incubação. - Faça pellets nas Bio-Esferas por centrifugação a 2.000 × g por 2 minutos usando uma mini centrífuga de bancada. Colete cuidadosamente o sobrenadante sem mexer na bola de contas.
NOTA: Como alternativa à centrifugação, deixe as esferas se depositarem por gravidade por aproximadamente 5 minutos e depois remova cuidadosamente o sobrenadante.
- Remova o detergente por meio da adição sequencial de Bio-Esferas SM-2 (Bio-Rad). Retire 30 mg de Bio-Esferas da solução de armazenamento, garantindo que permaneçam úmidos (úmidos, mas sem excesso de líquido). Adicione as esferas à amostra e incube por 30 minutos a 4 °C com agitação suave a 600 rpm em um termomisturador. Repita essa etapa mais duas vezes, totalizando 90 mg de Bio-Esferas e um tempo total de incubação de 1,5 h.
- Armazenamento
- Armazene bo-3-LUVs reconstituídos a 4 °C e utilize-os no mesmo dia para medições de atividade proteica.
5. Tamanho e dispersão dos LUVs por espalhamento dinâmico da luz (DLS)
- Carregando LUVs para medições DLS
- Transfira 45 μL de suspensão de LUV ou proteo-LUV não diluído para um cuvette de quartzo limpo. Certifique-se de que a cuveta esteja livre de poeira, impressões digitais ou outros resíduos para minimizar artefatos de dispersão de luz.
NOTA: Evite introduzir bolhas de ar, pois elas podem interferir nas medições do DLS. Para evitar bolhas, pipete lentamente a amostra ao longo da parede da cuveta e não expeite a última gota com força. Se pequenas bolhas se formarem, deixe-as subir e se dissipar antes da medição.
- Transfira 45 μL de suspensão de LUV ou proteo-LUV não diluído para um cuvette de quartzo limpo. Certifique-se de que a cuveta esteja livre de poeira, impressões digitais ou outros resíduos para minimizar artefatos de dispersão de luz.
- Determinação do tamanho e dispersão do LUV por DLS
- Meça o diâmetro hidrodinâmico e o índice de polidispersidade (PDI) usando um instrumento DLS equipado com um laser hélio-néon de 633 nm e detecção de retroespalhamento em um ângulo fixo de 173°.
- Realize pelo menos três medições independentes por amostra para garantir a reprodutibilidade.
- Analise os dados usando o modelo de uso geral (distribuição normal) para obter o tamanho médio e o PDI.
6. Análise do consumo de oxigênio dos LUVs
- Configuração de temperatura
- Ajuste a câmara de medição de um sistema de eletrodos de oxigênio do tipo Clark para 22 °C e permita que o sistema se equilibre.
- Adição de buffer
- Adicione 1 mM de Tris-HCl (pH 7,5), 200 mM de tampão de sacarose à câmara de medição, para um volume total de 1.000 μL. Ajuste o volume do tampão de acordo com o tipo de amostra: 942,9 μL para polímeros bo 3-LUVs e 953,7 μL para híbridos bo 3-LUVs.
NOTA: O volume restante será ocupado por LUVs e pela mistura DTT/Q₁ para alcançar o volume final de medição.
- Adicione 1 mM de Tris-HCl (pH 7,5), 200 mM de tampão de sacarose à câmara de medição, para um volume total de 1.000 μL. Ajuste o volume do tampão de acordo com o tipo de amostra: 942,9 μL para polímeros bo 3-LUVs e 953,7 μL para híbridos bo 3-LUVs.
- Adição de LUVs
- Adicione bo-3-LUVs à câmara de medição e comece a mexer suavemente usando o agitador magnético a 100 rpm e 22 °C. Ajuste o volume dos bo 3-LUVs para alcançar uma concentração teórica de oxidase bo3 de aproximadamente 27 nM: 48,6 μL para polímeros bo 3-LUVs e 37,8 μL para híbridos bo 3-LUVs.
NOTA: Para o controle negativo, substitua osBO-3-LUVs por um volume equivalente de LUVs livres de proteína com a mesma composição e concentração lipídica/polímero. Todas as etapas subsequentes permanecem idênticas.
- Adicione bo-3-LUVs à câmara de medição e comece a mexer suavemente usando o agitador magnético a 100 rpm e 22 °C. Ajuste o volume dos bo 3-LUVs para alcançar uma concentração teórica de oxidase bo3 de aproximadamente 27 nM: 48,6 μL para polímeros bo 3-LUVs e 37,8 μL para híbridos bo 3-LUVs.
- Medição de linha de base
- Deixe a concentração de oxigênio estabilizar e meça por 3 minutos sob agitação constante a 22 °C para obter uma linha de base estável.
- Preparação da mistura redutora/quinona
- Prepare frescamente a mistura DTT/Q₁ imediatamente antes do uso, misturando 9,6 μL de 1 M de DTT em água Milli-Q com 0,6 μL de 80 mM ubiquinona-1 (Q₁) em DMSO, depois faça um vórtice completo para garantir homogeneidade.
- Ativação enzimática
- Ative a oxidase bo3 adicionando 8,5 μL da mistura recém-preparada de DTT/Q₁ à câmara de medição, resultando em concentrações finais de 8 mM de DTT e 40 μM Q₁.
- Replicas
- Meça cada amostra três vezes para garantir a reprodutibilidade.
- Análise de dados
- Plote a concentração de oxigênio em função do tempo. Determine a inclinação da porção linear da curva, que corresponde à taxa de consumo de oxigênio.
- Relatórios
- Informe a taxa de consumo de oxigênio como a média de três medições, com o desvio padrão.
7. Preparação de GUVs funcionalizados por proteínas
- Limpeza por plasma de lâminas de vidro revestidas com ITO
- Coloque lâminas de vidro revestidas com óxido de índio-estanho (ITO) no limpador de plasma com o lado condutor (revestido com ITO) voltado para cima. O plasma os limpa por 1 minuto em alta potência ("HI") (230 V, potência máxima de RF 18 W) e pressão de aproximadamente 0,5 mbar.
NOTA: A ignição bem-sucedida do plasma pode ser confirmada visualmente pelo aparecimento de um brilho rosa/roxo dentro da câmara.
- Coloque lâminas de vidro revestidas com óxido de índio-estanho (ITO) no limpador de plasma com o lado condutor (revestido com ITO) voltado para cima. O plasma os limpa por 1 minuto em alta potência ("HI") (230 V, potência máxima de RF 18 W) e pressão de aproximadamente 0,5 mbar.
- Desidratação parcial de proteo-LUVs
- Misture 20 μL de LUVs livres de proteína com 20 μL de proteo-LUVs contendo bo-3oxidase-ATTO 643 reconstituído. Leve o vórtice para garantir uma mistura homogênea.
- Deposite sete gotículas de 2 μL da suspensão resultante de 5 mg/mL LUV/proteo-LUV na superfície condutora (revestida com ITO) de cada lâmina usada para eletroformação (Figura 2A). Distribua as gotículas uniformemente pela superfície de 160,6mm 2 , mantendo-as separadas para promover a formação uniforme do filme.
NOTA: Para outros sistemas poliméricos, a concentração de LUV e o volume de gotículas podem exigir otimização (faixa típica: 5–100 mg/mL LUVs; 0,2–2 μL gotículas). - Deixe as gotículas se desidratarem parcialmente em temperatura ambiente (∼22 °C) e com umidade de ∼20% por aproximadamente 40 minutos, ou até que um anel branco se forme no perímetro das gotículas (Figura 2B).
NOTA: A desidratação depende da umidade ambiente. Se a umidade relativa estiver acima de 40%, estenda o tempo de desidratação conforme necessário (até 20 minutos). Determine o ponto final com base na aparência de um anel branco no perímetro da gotícula, em vez de em um tempo fixo. Sob condições ambientais consistentes (temperatura e umidade), o tempo de desidratação necessário é reproduzível. Evite a secagem excessiva, que é evidente como gotículas completamente planas e uniformemente brancas, pois isso pode causar precipitação de proteínas.
- Montagem da câmara de eletroformação
- Monte a câmara de eletroformação sanduíche dois slides revestidos com ITO (lados revestidos voltados para dentro) separados por um espaçador de silicone de 1,81 mm de espessura com um corte em um dos lados, o que permite adicionar ou remover o tampão durante o enchimento e a coleta.
- Encha a câmara com tampão de reidratação (1 mM Tris-HCl, pH 7,5; 200 mM de sacarose).
Para experimentos sensíveis ao pH, adicione pirarina de 10 μM (8-hidroxipireno-1,3,6-ácido trissulfônico sal trissódico, HPTS) ao tampão.
- Eletroformação
- Aplique um campo elétrico alternado senoidal usando o seguinte programa: 50 Hz em 50, 100, 200, 300, 500, 700 e 900 mV por 6 minutos cada; 50 Hz em 1,1 V para 2 horas.
NOTA: Para promover a formação de proteo-GUVs maiores, esse passo pode ser estendido para 12 horas, e 4 Hz a 2 V por 30 minutos para o passo de descolamento. Quando o buffer contém piranina de 10 μM, aumente a frequência para 500 Hz durante os dois primeiros passos de rampa de tensão.
- Aplique um campo elétrico alternado senoidal usando o seguinte programa: 50 Hz em 50, 100, 200, 300, 500, 700 e 900 mV por 6 minutos cada; 50 Hz em 1,1 V para 2 horas.
- Coleção de GUVs
- Abra cuidadosamente a câmara usando uma pinça e colete GUVs usando pipetas FineTip Ultra-Micro Pastette (ou pipetas equivalentes de baixa cisalhamento) para minimizar o estresse mecânico.
NOTA: Evite usar pontas padrão de pipeta de baixo volume abaixo de 200 μL, pois elas podem romper GUVs maiores. Alternativamente, pontas padrão podem ser cortadas na extremidade para alargar a abertura e reduzir o cisalhamento durante a coleta.
- Abra cuidadosamente a câmara usando uma pinça e colete GUVs usando pipetas FineTip Ultra-Micro Pastette (ou pipetas equivalentes de baixa cisalhamento) para minimizar o estresse mecânico.
- Armazenamento
- Armazene proteo-GUVs a 4 °C e utilize em até 48 horas para preservar a atividade proteica.
NOTA: A taxa de perda de atividade depende do tipo e da estabilidade da proteína de membrana reconstituída, bem como da composição da membrana.
- Armazene proteo-GUVs a 4 °C e utilize em até 48 horas para preservar a atividade proteica.
8. Microscopia de GUVs funcionalizados por proteínas
- Configuração do microscópio
- Ligue o microscópio confocal. Se estiver usando o sistema Leica, lance o software LAS X. Para outras marcas de microscópios, utilize o software de aquisição recomendado pelo fabricante.
- Selecione um objetivo de imersão em óleo de 63× (NA 1,40); ajuste para uma ampliação maior ou menor se necessário, dependendo do tamanho do GUV.
- Abra dois canais de imagem correspondentes aos fluoróforos: Rhodamine Red (membrana) e ATTO 643 (proteína reconstituída).
NOTA: Para fluoróforos com espectros parcialmente sobrepostos, selecione linhas de laser apropriadas e janelas de detecção estreitas para minimizar a diafonia espectral. Adquira cada canal sequencialmente para evitar o vazamento do sinal e garantir uma quantificação precisa da fluorescência.
- Sedimentação de GUVs
- Coloque um isolador de silicone press-to-seal sobre um vidro limpo No. 1.5 (0,17 mm de espessura).
NOTA: Para microscópios verticais (não invertidos), podem ser usados lâminas de vidro mais grossas. - Pipete 60 μL de tampão (1 mM Tris-HCl, pH 7,5; 200 mM de glicose) no centro do espaçador.
- Adicione suavemente 20 μL da suspensão GUV sobre o buffer.
- Cubra imediatamente a câmara com uma segunda lâmina de vidro para evitar evaporação.
- Deixe os GUVs sedimentarem por ~5 minutos antes da imagem.
- Coloque um isolador de silicone press-to-seal sobre um vidro limpo No. 1.5 (0,17 mm de espessura).
- Aquisição de imagem
- Foque na parte inferior da câmara para capturar seções transversais dos GUVs.
- Adquira imagens de diferentes GUVs em toda a câmara escaneando sistematicamente do canto superior esquerdo até o canto inferior direito (padrão "serpente") para obter uma população representativa (~100 GUVs). Imageie todas as vesículas encontradas durante a varredura sem pré-seleção, independentemente do tamanho ou intensidade de fluorescência, para evitar viés de seleção e garantir a reprodutibilidade.
NOTA: Evite imagens repetidas do mesmo GUV para evitar o fotodescolorimento (fotobleicing).
- Análise de imagens
- Quantifique a intensidade de fluorescência da proteína reconstituída marcada com ATTO 643 desenhando uma polilinha ao longo da membrana de GUVs individuais. Ao usar o software LAS X, selecione Quantify → Line Profile, depois escolha a ferramenta poliline e trace a membrana de cada GUV. Para obter a intensidade média de fluorescência, abra o Statistics e registre o valor médio. Analisar apenas GUVs limpos e unilamelares; Exclua vesículas multivesiculares e vesículas agregadas da análise.
NOTA: Se as medições forem adquiridas em dias diferentes, as intensidades de fluorescência devem ser normalizadas à potência do laser, medida sob configurações de imagem idênticas (comprimento de onda e potência nominal). Para levar em conta as variações diárias na saída do laser, aplica-se a seguinte normalização: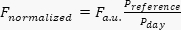 , onde Fa.u. é a intensidade de fluorescência medida em unidades arbitrárias, Preferência é a potência do laser medida no dia de referência, e é a potência do laser medida no dia da aquisição. Essa correção assume uma relação linear entre potência do laser e intensidade de fluorescência sob condições de iluminação não saturada. No presente estudo, todas as imagens foram adquiridas no mesmo dia, e a normalização não foi necessária.
- Reporte a intensidade de fluorescência como uma média de 100 GUVs com o desvio padrão correspondente.
- Quantifique a intensidade de fluorescência da proteína reconstituída marcada com ATTO 643 desenhando uma polilinha ao longo da membrana de GUVs individuais. Ao usar o software LAS X, selecione Quantify → Line Profile, depois escolha a ferramenta poliline e trace a membrana de cada GUV. Para obter a intensidade média de fluorescência, abra o Statistics e registre o valor médio. Analisar apenas GUVs limpos e unilamelares; Exclua vesículas multivesiculares e vesículas agregadas da análise.
9. Análise de bombeamento de prótons em proteo-GUVs
- Configuração do microscópio
- Ligue o microscópio confocal e inicie o software de aquisição apropriado (por exemplo, LAS X para sistemas Leica).
- Selecione uma meta de imersão em óleo de 63× (NA 1,40). Ajuste para uma ampliação maior ou menor se necessário, dependendo do tamanho do GUV.
- Configure três canais de imagem correspondentes aos fluoróforos. Para Rhodamine Red (marcador de membrana), use uma excitação de 561 nm e uma faixa de emissão de 570–620 nm. Para piranina (corante encapsulado sensível ao pH), utilize excitações em 448 nm e 405 nm, e colete emissão entre 499 e 551 nm.
NOTA: Se um laser de 458 nm estiver disponível, use-o em vez de 448 nm para excitar a forma desprotonada (básica) da piranina. - Ajuste a potência do laser e o ganho do detector para evitar a saturação dos pixels e minimizar o fotobranqueamento. Mantenha as configurações de aquisição constantes durante todo o experimento.
- Sedimentação de GUVs
- Adicione 280 μL de tampão (1 mM Tris-HCl, pH 7,5; 200 mM de glicose) a um poço de uma lâmina com 8 poços (volume total do poço: ~874 μL).
NOTA: Não use menos que 200 μL, pois volumes abaixo de 200 μL aumentam a evaporação e a deriva do pH. Não exceda 400 μL para evitar derramamentos e garantir pipetas confortáveis. Se usar um formato de câmara diferente, ajuste o volume de acordo. Para microscópios invertidos, use lâminas de câmara compatíveis com a espessura do coverslip #1.5H. - Adicione suavemente 20 μL da suspensão BO 3-GUV sobre o amortecedor sem introduzir bolhas de ar.
NOTA: Para o controle negativo, substitua a suspensão bo 3-GUV por um volume equivalente (20 μL) de GUVs livres de proteínas da mesma composição lipídica/polímero, preparados e sedimentados sob condições idênticas. Esse controle leva em conta quaisquer efeitos inespecíficos da DTT e do Q1 na razão de fluorescência da piranina que sejam independentes da atividade da oxidase bo3. - Deixe os GUVs sedimentarem por aproximadamente 5 minutos antes da imagem.
- Adicione 280 μL de tampão (1 mM Tris-HCl, pH 7,5; 200 mM de glicose) a um poço de uma lâmina com 8 poços (volume total do poço: ~874 μL).
- Aquisição de base
- Foque no plano inferior da câmara onde os GUVs se sedimentaram.
- Ajuste o zoom para obter de 3 a 6 GUVs dentro do campo de visão.
- Registre a fluorescência de base em todos os canais por 5 minutos antes da ativação.
- Ativação do bombeamento de prótons
- Prepare uma mistura nova de DTT–Q₁ imediatamente antes do uso, misturando 4,8 μL de 1 M de DTT com 0,3 μL de 80 mM Q₁ em DMSO, depois misture cuidadosamente por vortexing.
- Ative a citocromo bo3 oxidase adicionando suavemente 2,6 μL da mistura DTT–Q₁ na superfície da solução sem inserir a ponta da pipeta no tampão, resultando em concentrações finais de aproximadamente 8 mM de DTT e 40 μM Q₁ na câmara.
- Monitore a fluorescência de piralina intravesicular por 30 minutos sob aquisição contínua.
- Análise da fluorescência de piralina intravesicular
- Para cada GUV, defina uma região de interesse (ROI) dentro do lúmen da vesícula. No software LAS X, vá em Quantify → Stack Profile, selecione Desenhar Elipse e desenhe um retorno de investimento circular dentro de cada GUV.
- Para determinar a intensidade média de fluorescência em 499–551 nm para ambos os comprimentos de onda de excitação (448 nm e 405 nm), abra o Statistics no software e registre o valor médio.
- Calcule a razão de fluorescência como R = I448/I405.
- Plote a razão ao longo do tempo para obter traços cinéticos da variação intravesicular do pH.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
A citocromo bo3 oxidase de E. coli foi expressa a partir do plasmídeo pETcyo na cepa C43 (DE3) ΔcyoABCDE e purificada conforme descritoanteriormente 29. A bo 3 oxidase purificada foi usada diretamente para reconstituição e medições de atividade, ou marcada com corantes fluorescentes, como o ATTO 643 (neste estudo) ou outros corantesATTO 1,15. Para c...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Polimersomas e vesículas híbridas polímero/lipídico exibem maior estabilidade química e mecânica em comparação com vesículas lipídicas convencionais, tornando-as altamente atraentes para aplicações que vão desde administração de fármacos e biosensição até nano e microrreatores e células artificiais. No entanto, sua arquitetura de membrana distinta e propriedades biofísicas frequentemente impedem a transferência direta de protocolos otimizados para vesículas lipídicas para sistemas basead...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores declaram não haver interesses financeiros concorrentes.
Agradecimentos
Essa pesquisa foi realizada dentro da Max Planck School Matter to Life, apoiada pela Fundação Dieter Schwarz em colaboração com a Sociedade Max Planck. Somos gratos a Claudia Bednarz pelo isolamento e purificação da citocromo bo3 oxidase, e a Anne Christin Weinrich por sua assistência na preparação das vesículas e microscopia.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| ÄKTA pure™ chromatography system | Cytiva | 29018224 | |
| 18:1 Liss Rhod PE | Avanti Research | 810150 | |
| 8 well chambered coverglass | Cellvis | C8-1.5H-N | |
| Amicon Ultra 0.5 mL Centrifugal Filters | Sigma Aldrich | UFC5030 | |
| ATTO 643 NHS ester | ATTO-TEC | AD 643-31 | |
| Bio-Beads SM-2 | Bio-Rad | 1523920 | |
| Cholic acid-Na-salt (sodium cholate) | Serva | 361-09-1 | |
| Coenzyme Q1 | TargetMol | TGM-T19594 | |
| Confocal microscope STELLARIS 5 | Leica Microsystems | 603810 | |
| DTT (Dithiothreitol) | Merck | 10197777001 | |
| Fine Tip Ultra Micro Pastette | Pastette | LW4243 | |
| HPTS (pyranine, 8-Hydroxypyrene-1,3,6-Trisulfonic Acid, Trisodium Salt) | Sigma Aldrich | 6358-69-6 | |
| ITO-coated glass slides (25×75×1.1 mm, ≤20 Ohm/sq.) | pgo | CEC020S | |
| LAS X software | Leica | https://www.leica-microsystems.com/products/microscope-software/p/leica-las-x-ls/ | |
| Mini centrifuge MCF-2360 | LMS | 24572 | |
| Mini-extruder | Avanti Research | 610000 | |
| Oxytherm+P system | Hansatech Instruments | / | |
| Plasma cleaner (benchtop) | Harrick Plasma | PDC-32G-2 | |
| Polycarbonate membranes 0.1 μm | Avanti Research | 610005 | |
| Press-to-seal silicone isolator (round, 20 mm diameter, 1 mm depth) | Grace Bio-Labs | 41161502 | |
| Silicone spacers (round, 24.2 mm outer diameter, 14.3 mm inner diameter, 1.8 mm depth) | laboratory-made, cut from silicone sheet | ||
| Soy PC (95%) | Avanti Research | 441601 | |
| Specord 50 PLUS spectrophotometer | Analytik Jena | 823-0200P-3 | |
| Superdex 200 10/300 GL column (column L × I.D. 30 cm × 10 mm) | Cytiva | 28-9909-44 | |
| Test tube shaker (2800 rpm) | IKA Lab Dancer | 3365000 | |
| Thermomixer comfort 5355 | Eppendorf | 5355000.011 | |
| Xiameter OFX-5329 (PDMS-g-PEO; MW 3000) | Dow Corning | 000000000004109892 | |
| Zetasizer Nano ZS | Malvern Panalytical | ZEN3600 |
Referências
- Marušič N, et al. Constructing artificial respiratory chain in polymer compartments: Insights into the interplay between bo3 oxidase and the membrane. Proc Natl Acad Sci U S A. 2020;117(26):15006-17.
- Bermudez H, Brannan AK, Hammer DA, Bates FS, Discher DE. Molecular Weight Dependence of Polymersome Membrane Structure, Elasticity, and Stability. Macromolecules. 2002;35(21):8203-8.
- Otrin L, et al. Toward Artificial Mitochondrion: Mimicking Oxidative Phosphorylation in Polymer and Hybrid Membranes. Nano Lett. 2017;17(11):6816-21.
- Otrin L, et al. En route to dynamic life processes by SNARE-mediated fusion of polymer and hybrid membranes. Nat Commun. 2021;12(1):4972.
- Itel F, Najer A, Palivan CG, Meier W. Dynamics of Membrane Proteins within Synthetic Polymer Membranes with Large Hydrophobic Mismatch. Nano Lett. 2015;15(6):3871-8.
- Goers R, et al. Optimized reconstitution of membrane proteins into synthetic membranes. Commun Chem. 2018;1(1):35.
- Nardin C, Thoeni S, Widmer J, Winterhalter M, Meier W. Nanoreactors based on (polymerized) ABA-triblock copolymer vesicles. Chem Commun. 2000;(15):1433-4.
- Einfalt T, et al. Stimuli-Triggered Activity of Nanoreactors by Biomimetic Engineering Polymer Membranes. Nano Lett. 2015;15(11):7596-603.
- Ranquin A, Versées W, Meier W, Steyaert J, Van Gelder P. Therapeutic Nanoreactors: Combining Chemistry and Biology in a Novel Triblock Copolymer Drug Delivery System. Nano Lett. 2005;5(11):2220-4.
- Ihle S, et al. Nanocompartments with a pH release system based on an engineered OmpF channel protein. Soft Matter. 2011;7(2):532-9.
- Kumar M, et al. Highly permeable polymeric membranes based on the incorporation of the functional water channel protein Aquaporin Z. Proc Natl Acad Sci U S A. 2007;104(52):20719-20724.
- Choi HJ, Montemagno CD. Artificial Organelle: ATP Synthesis from Cellular Mimetic Polymersomes. Nano Lett. 2005;5(12):2538-42.
- Khan S,et al. Durable proteo-hybrid vesicles for the extended functional lifetime of membrane proteins in bionanotechnology. Chem Commun. 2016;52(73):11020-3.
- Kleineberg C, et al. Light-Driven ATP Regeneration in Diblock/Grafted Hybrid Vesicles. Chembiochem. 2020;21(15):2149-60.
- Otrin N, et al. Protein-Rich Rafts in Hybrid Polymer/Lipid Giant Unilamellar Vesicles. Biomacromolecules. 2024;25(2):778-91.
- Marušič N, et al. Increased efficiency of charge-mediated fusion in polymer/lipid hybrid membranes. Proc Natl Acad Sci U S A. 2022;119(20):e2122468119.
- Marušič N,et al. Fusion-Induced Growth of Biomimetic Polymersomes: Behavior of Poly(dimethylsiloxane)-Poly(ethylene oxide) Vesicles in Saline Solutions Under High Agitation. Macromol Rapid Commun. 2022;43(5):2100712.
- Rigaud JL, Pitard B, Levy D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. Biochim Biophys Acta. 1995;1231(3):223-46.
- Catania R,et al. Detergent-Free Functionalization of Hybrid Vesicles with Membrane Proteins Using SMALPs. Macromolecules. 2022;55(9):3415-22.
- Otrin L. Bottom-up construction of the artificial mitochondrion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2021.
- Manneville JB, Bassereau P, Ramaswamy S, Prost J. Active membrane fluctuations studied by micropipet aspiration. Phys Rev E Stat Nonlin Soft Matter Phys. 2001;64(2 Pt 1):021908.
- Dezi M, Di Cicco A, Bassereau P, Lévy D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 2013;110(18):7276-81.
- Sjoholm J, et al. The lateral distance between a proton pump and ATP synthase determines the ATP-synthesis rate. Sci Rep. 2017;7(1):2926.
- Biner O, Schick T, Muller Y, von Ballmoos C. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 2016;590(14):2051-62.
- Girard P,et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 2004;87(1):419-29.
- Nordlund G, Brzezinski P, von Ballmoos C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 2014;5(1):4303.
- Otrin N. A Modular Platform for Growth of Hybrid and Polymer Membrane Systems by Vesicle Fusion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2022.
- Otrin L, et al. Artificial Organelles for Energy Regeneration. Adv Biosyst. 2019;3(6):1800323.
- Frericks HL, Zhou DH, Yap LL, Gennis RB, Rienstra CM. Magic-angle spinning solid-state NMR of a 144 kDa membrane protein complex: E. coli cytochrome bo3 oxidase. J Biomol NMR. 2006;36(1):55-71.
- Seneviratne R, et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. 2018;147:142-9.
- Aimon S,et al. Functional reconstitution of a voltage-gated potassium channel in giant unilamellar vesicles. PLoS One. 2011;6(10):e25529.
- Dolder N, Müller P, von Ballmoos C. Experimental platform for the functional investigation of membrane proteins in giant unilamellar vesicles. Soft Matter. 2022;18(31):5877-93.
- Zhao Z,et al. Super-Resolution Imaging of Highly Curved Membrane Structures in Giant Vesicles Encapsulating Molecular Condensates. AdvMater. 2022;34(4):2106633.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve