Um método personalizável para a administração de proteínas imunes secretadas no cérebro de camundongos vivos, para caracterização temporal e espacial das interações neuroimunes.
Artigo de método
Entrega Intracraniana Direcionada de Moléculas Imunes Secretadas para Investigar Interações Neuroimunes
Neste artigo
Resumo
Resumo
Embora as proteínas imunes secretadas tenham sido cada vez mais reconhecidas por influenciar a função do sistema nervoso, barreiras técnicas persistem na definição de sua dinâmica espaço-temporal no ambiente complexo do cérebro. Por exemplo, micróglias, uma população de células imunes essenciais no cérebro, liberam uma variedade de fatores que interagem com diversos alvos celulares. As proteínas derivadas de micróglias podem sinalizar para outros tipos celulares por meio de mecanismos como ligação a receptores de superfície sem internalização, transporte passivo pela membrana, captação fagocítica ou captação mediada por endocitose. Aqui, apresenta-se um método para entrega localizada de uma proteína secretada derivada de micróglias para dissecar mecanismos de interação celular e os efeitos funcionais subsequentes in vivo. Descrevemos como preparar amostras proteicas para administração, como realizar a administração estereotáxica da proteína em regiões cerebrais-alvo e as melhores práticas para coleta e preparação de tecido cerebral com o fim de visualizar proteínas sensíveis à fixação por meio de imuno-histoquímica. Essa abordagem fornece um arcabouço versátil para estudos com controle espaço-temporal da comunicação neuroimune, permitindo a exploração mecanicista de como as proteínas derivadas do sistema imune regulam dinamicamente a função neuronal e cerebral.
Introdução
A comunicação neuroimunológica, ou a conversa molecular entre os sistemas nervoso e imunológico, só recentemente foi estabelecida como essencial para a compreensão da saúde e da doença. O cérebro, anteriormente considerado amplamente protegido da atividade do sistema imunológico1,2, agora é reconhecido como contendo nichos imunológicos altamente dinâmicos, permitindo que o sistema nervoso envie e receba sinais imunes por todo o corpo3. Essa intensa comunicação bidirecional é mediada principalmente por células imunocompetentes que vivem no cérebro ou nas interfaces do sistema nervoso, como o plexo coroide, as meninges e os espaços perivasculares4. No parênquima cerebral propriamente dito, no entanto, a sinalização imunológica é mediada principalmente pelos micróglias, macrófagos residentes no tecido de longa duração que primeiramente colonizam o cérebro durante o desenvolvimento embrionário. Embora frequentemente investigados experimentalmente com atenção especial às suas funções fagocíticas, os micróglias também interagem com seus ambientes imediatos e à longa distância por meio da liberação de uma ampla variedade de fatores imunológicos5.
Modelar condições complexas e multifatoriais, como infecções, lesões e doenças in vivo, embora benéfico para fornecer uma compreensão holística do sistema nervoso sob estresse, leva a uma cascata de fatores com consequências amplas e diversas que podem ser difíceis de desemaranhar. Além disso, dada a alta heterogeneidade entre células de diferentes regiões cerebrais, identificar a liberação causal e os efeitos associados de fatores individuais permanece desafiador. Embora ferramentas como vetores virais lentivirais e adeno-associados que permitem a superexpressão de fatores específicos após infecção em localização precisa tenham possibilitado a investigação dos papéis de fatores secretados por outras células cerebrais, como neurônios e astrócitos, em diversos contextos, a modulação específica e robusta da microglia dessa forma permanece difícil até o momento6. Portanto, a capacidade de entregar moléculas sinalizadoras derivadas de microglia para uma localização cerebral definida fornece um método útil para separar seus papéis e consequências exatos em diferentes contextos.
O objetivo deste método é administrar espacial e temporalmente fatores derivados de micróglias no cérebro de um camundongo vivo, a fim de permitir a investigação subsequente dos impactos funcionais de uma proteína ou molécula de interesse. Além disso, este método de administração intracraniana pode ser adaptado a muitos outros contextos e questões, tais como via a coadministração de múltiplos fatores, como fatores imunes interagentes ou inibidores, ou a investigação das respostas teciduais ao longo de um curso temporal de interesse. Embora este protocolo descreva a coleta e o preparo de tecidos para análises imunohistoquímicas, uma variedade de outros desfechos cerebrais pode ser combinada com este método de administração, como a coleta de fragmentos de tecido fresco congelado de uma região cerebral de interesse para qPCR ou quantificação de proteínas via Western blot ou ELISA, ou realização de gravações eletrofisiológicas da atividade neuronal em uma região encefálica injetada.
Protocolo
Todos os procedimentos envolvendo animais são realizados de acordo com o Guia dos Institutos Nacionais de Saúde para o Cuidado e Uso de Animais de Laboratório e sob protocolos aprovados pelo Comitê Institucional de Cuidado e Uso de Animais (IACUC) da instituição de pesquisa. Todos os procedimentos descritos aqui foram revisados e aprovados pelo IACUC da Universidade Duke. Os reagentes e o equipamento utilizados estão listados na Tabela de Materiais.
1. (Opcional) Preparação do injetável com o marcador de interesse
- Adquira, isole ou crie uma versão purificada da proteína ou molécula imune de interesse (consulte Discussão para orientações sobre otimização de proteínas e recomendações de validação).
- Se necessário, determine a melhor estratégia de marcação com base na estrutura química da proteína. Por exemplo, se domínios ou regiões específicas da sua proteína forem necessários para sua função, evite a conjugação nesses sítios. Deve-se realizar a validação da função normal da proteína após a marcação.
NOTA: Para proteínas purificadas, abordagens comuns de marcação química incluem conjugação a grupos tiol, geralmente em resíduos de cisteína (corantes maleimida ou iodoacetamida) ou a grupos amina, geralmente em resíduos de lisina (éster N-hidroxissuccinimida (NHS) ou corantes isotiocianato), conforme instruções do fabricante. Kits também podem ser adquiridos de fornecedores padrão para realizar a conjugação.- Assegure-se de remover qualquer corante livre, por exemplo, passando a proteína e o corante por uma coluna de tamanho apropriado para capturar a proteína e permitir a passagem do corante não ligado antes do uso.
- Alternativamente, marque geneticamente as proteínas de interesse para detecção, expresse-as nas células de interesse e, em seguida, purifique-as. A marcação pode ser fundida diretamente à proteína ou conectada por meio de um ligador flexível, com opções comuns incluindo proteínas fluorescentes (por exemplo, eGFP, tdTomato, mCherry) e marcasções autossomáveis (por exemplo, HaloTag, SNAP-tag).
- Aliquote as proteínas para evitar ciclos de congelamento-descongelamento que possam causar danos. Para melhores resultados, valide a função normal da proteína para cada número de ciclo de congelamento-descongelamento antes do uso in vivo. Armazene a -80 °C.
NOTA: A proteína não marcada pode ser suficiente em casos em que não seja necessária a diferenciação entre proteína endógena e exógena (ou seja, injetar em um modelo de roedor knockout). Deve-se realizar testes empíricos para otimizar as condições experimentais.
2. Preparação do equipamento para o procedimento cirúrgico
- Reúna os seguintes instrumentos cirúrgicos em um recipiente resistente à autoclave com uma tira indicadora de vapor: cabo de bisturi, pinça, tesoura pequena, hemostato, broca (1,35 mm) e campo cirúrgico para a técnica asséptica somente de pontas. Esterilize os instrumentos cirúrgicos via autoclavar a 121 °C a 15–20 psi durante 30 min.
- Materiais adicionais necessários: aplicadores estéreis de algodão, solução de poviodine-iodo, etanol 70%, solução salina 0,9%, isoflurano, micropipetas de vidro puxadas, lâminas de bisturi estéreis, creme depilatório, lubrificante ocular, adesivo tissular ou suturas cirúrgicas, manta térmica, balança, medicamentos preparados e seringas de insulina, e prontuário cirúrgico.
- Para preparar micropipetas de vidro puxadas, selecione uma capilar de vidro com diâmetro externo que se encaixe no injetor, geralmente em torno de 1,0 mm, e diâmetro interno entre 0,5 mm e 0,8 mm. Insira-a em um puxador de pipetas e realize o puxamento com configurações que resultem em uma ponta afilada estreita, porém resistente (essas configurações dependerão do instrumento específico e exigirão otimização individual).
OBSERVAÇÃO: Muitas vezes, uma temperatura mais baixa ajuda a evitar uma ponta longa e flexível que pode dobrar ao penetrar no parênquima, e uma força de puxamento baixa ou moderada ajuda a evitar uma abertura da ponta muito estreita, o que pode causar entupimento ou resistência à injeção. Utilize um microscópio estereoscópico para inspecionar todas as pontas de pipeta puxadas e use pinças finas para cortar suavemente a abertura da ponta, deixando um diâmetro interno de aproximadamente 20 µm. Se estiver utilizando um instrumento de biselamento, use um ângulo inferior a 35°. - Leve ferramentas autoclavadas, materiais adicionais e proteína para injeção em gelo até o local cirúrgico (Figura 1A). Desembale cuidadosamente as ferramentas autoclavadas sobre uma toalha cirúrgica, colocando as pontas de todas as ferramentas no centro designado do campo estéril (Figura 1B, C). Use o hemostato para posicionar a broca no centro do campo. Fixe uma lâmina de bisturi estéril ao cabo e mantenha a extremidade da lâmina dentro do campo estéril.
- Pré-aqueça o aquecedor 37 °C e ligue o esterilizador de microesferas, se estiver realizando múltiplas cirurgias.
- Encha a ponta da micropipeta com óleo mineral usando uma agulha fina, garantindo que não haja bolhas ao longo de todo o comprimento da pipeta de vidro. Coloque a pipeta de vidro no microinjetor e ejetar cuidadosamente o volume de proteína que será carregado. Carregue a proteína de interesse em um volume com base nas recomendações publicadas.7 no injetor, em seguida posicione o injetor ao lado.
3. Procedimento cirúrgico estereotáxico
OBSERVAÇÃO: Todas as cirurgias foram realizadas em um centro cirúrgico altamente ventilado, e todo o pessoal usou equipamento de proteção individual composto por luvas, máscaras faciais, toucas para os cabelos, capas para os sapatos e jalecos. A exposição ao gás isoflurano representa um risco à saúde e, portanto, exige um sistema de retenção, como cartuchos de carvão ativado, que devem ser pesados antes e após o uso de isoflurano. Certifique-se de que todos os equipamentos, como o vaporizador de anestesia, sistemas de ventilação e equipamentos de retenção, estejam devidamente certificados e calibrados antes do uso.
- Certifique-se de que o vaporizador de anestesia está preenchido com o volume adequado de isoflurano e ajuste o fluxo de oxigênio para uma taxa de 1 L/min. Registre o peso do camundongo antes de colocá-lo em uma câmara de isoflurano ajustada para uma taxa de entrega de 3,5%–4%. Registre o horário de início da cirurgia.
- Monitore o animal para verificar a redução da frequência respiratória e, em seguida, confirme a anestesia completa pela ausência do reflexo à pinça nos dedos das patas. Uma vez completamente anestesiado, transfira o animal para o tapete aquecido do estereotáxico para receber um fluxo constante de 2% de isoflurano a 1 L/min por meio de um cone nasal. Ajuste o fluxo de isoflurano conforme necessário com base na frequência respiratória do animal.
- Aplique generosamente um lubrificante ocular suavemente em cada olho. Monitore o lubrificante durante toda a cirurgia para garantir que os olhos permaneçam completamente cobertos. Aplique novamente conforme necessário.
- Usando um aplicador estéril de algodão, aplique creme depilatório na parte superior da cabeça e massageie-o no pêlo. Após a aplicação do creme depilatório, utilize aplicadores embebidos em solução salina 0,9% para remover o creme e o pêlo da cabeça. Repita a aplicação e remoção do creme depilatório até que todo o pêlo seja removido da parte superior da cabeça.
OBSERVAÇÃO: Tenha cuidado para não aplicar creme depilatório em pele exposta com pelos já removidos, nem deixar o creme esfregado nos pelos por mais de cerca de 3 minutos de cada vez. A exposição prolongada ao creme depilatório pode causar queimaduras na pele. - Administre uma quantidade apropriada de analgesia pré-operatória com base no peso do animal. A dose exata do analgésico, via e momento da administração exigem revisão e aprovação pelo CEP (Comitê de Ética no Uso de Animais). Este estudo utilizou 4 mg/kg de meloxicam via uma injeção subcutânea, administrada no início da cirurgia.
- Fixe firmemente a cabeça do animal entre as barras auriculares, mantendo o crânio o mais plano e nivelado possível. Pressione suavemente a cabeça do animal para confirmar que não há movimento. Se a cabeça afundar ou se mover, reajuste as barras auriculares até que permaneça imóvel.
- Usando aplicadores de algodão estéreis, aplique betadine na cabeça com movimento circular de dentro para fora, depois repita com etanol a 70%.
- Repita a aplicação de poviodine-iodo, depois aplique etanol 70% mais duas vezes, totalizando 3 aplicações.
OBSERVAÇÃO: Esta área é agora considerada um campo estéril, e apenas instrumentos esterilizados podem ser utilizados nela. - Use um bisturi para fazer uma incisão vertical de aproximadamente logo acima do topo dos olhos até cerca da metade entre as orelhas, em um único movimento contínuo. Utilize um aplicador estéril de algodão para separar suavemente a pele e expor o crânio. Confirme se é possível visualizar tanto o bregma quanto o lambda, em seguida descarte cuidadosamente a lâmina do bisturi no recipiente apropriado para descarte de materiais perfurocortantes.
- Use pinça dentada para fixar a broca estéril ao microtorno. Fixe o microtorno ao braço do estereotáxico e posicione-o acima do centro do bregma, tocando levemente o crânio. Zere a posição Z no estereotáxico.
- Para realizar uma medida de controle de qualidade para a correta colocação da cabeça:
- Após zerar no bregma, mova a broca para o lambda, ajustando novamente a posição Z para tocar levemente a superfície do crânio. Registre a posição Z no lambda.
- Mova a broca para cima novamente, depois -2,1 mm na posição Y, o que deve corresponder aproximadamente ao ponto médio entre bregma e lambda. Mova a posição X para -1,5 mm e +1,5 mm em ambos os lados, registrando novamente a posição Z em ambos os locais ao tocar levemente o crânio.
- Certifique-se de que cada posição Z registrada seja <0,2 mm. Ajuste conforme necessário.
- Zero novamente as coordenadas no bregma, depois mova o braço estereotáxico para as coordenadas (X,Y) desejadas.
OBSERVAÇÃO: os atlas publicados de coordenadas estereotáxicas em camundongos geralmente utilizam camundongos de referência com peso normal de adulto jovem (~28 g). Camundongos maiores ou menores podem não se adequar perfeitamente a essas coordenadas de referência. Recomenda-se realizar injeções piloto com um corante para confirmar as coordenadas precisas antes da administração experimental da proteína. Para ajustar as coordenadas, pode-se considerar o uso de uma razão de correção bregma-lambda, multiplicando a distância medida em mm do bregma ao lambda no camundongo pela coordenada recomendada no atlas de referência e, em seguida, dividindo esse resultado pela distância bregma-lambda no atlas de referência, como ponto inicial. - Ligue a broca e abaixe lentamente o braço na dimensão Z até fazer contato com o crânio. Fure cuidadosamente o crânio, certificando-se de não tocar nem danificar o tecido cerebral subjacente. A superfície do cérebro parecerá brilhante e úmida assim que o orifício for adequadamente perfurado.
OBSERVAÇÃO: A perfuração intermitente e uma velocidade de rotação mais baixa (1000 rpm) ajudarão a reduzir o risco de aquecimento devido à fricção excessiva, e a aplicação de solução salina estéril durante ou após a perfuração reduzirá a aerosolização de partículas ósseas. O uso de EPI (máscara facial, proteção ocular) é importante para evitar riscos ao pesquisador. - Repita a Etapa 3.12 conforme necessário se forem realizados múltiplos locais de injeção.
- Retire a broca do braço estereotáxico. Se estiver realizando mais de uma cirurgia, utilize a pinça estéril canelada para remover a broca do motor e colocá-la no esterilizador de contas. Após 10 s, retire a broca das contas e coloque-a no campo estéril sobre a toalha cirúrgica.
- Mergulhe um aplicador estéril com ponta de algodão em solução salina a 0,9% e utilize-o para umedecer o crânio exposto e remover qualquer poeira gerada pela perfuração. Verifique o lubrificante ocular do animal e reaplique, se necessário.
4. Injeção da proteína de interesse e recuperação cirúrgica
- Fixe o injetor carregado no braço estereotáxico. Rezeze em bregma e ajuste às coordenadas (X,Y) desejadas. Abaixe a ponta do injetor através do orifício perfurado no crânio até que fique logo na superfície do cérebro, abaixo do crânio. Zeze o plano Z.
- Insira muito lentamente a ponta do injetor logo após a coordenada Z desejada (cerca de -0,2 mm a mais) e, em seguida, recue até a coordenada correta.
- Injete lentamente a proteína desejada, não mais rápido que uma taxa de 500 nL/min. Registre o tempo da injeção.
OBSERVAÇÃO: Considere cuidadosamente os volumes do injetável para alcançar o direcionamento espacial desejado, evitando lesão e dano tecidual. Deve-se realizar testes empíricos para otimizar o volume e a taxa de administração por região de interesse (consulte Discussão para mais detalhes). - Para evitar o refluxo do injetável, mantenha o injetor no local por mais 5 a 10 minutos após a conclusão da injeção.
- Retire lentamente o injetor do cérebro, ao longo de 1–2 min.
- Repita as Etapas 4.1–4.5 se realizar múltiplas injeções.
- Remova o injetor do estereotáxico após a conclusão.
- Use um aplicador de algodão estéril mergulhado em soro fisiológico para reidratar o local da incisão cirúrgica. Aplique bupivacaína ou outro anestésico local de preferência topicamente sobre a pele.
- Use pinças estéreis para fechar o local da incisão e aplique adesivo tecidual (ou outros métodos preferidos, como suturas ou grampos cirúrgicos) para selar a ferida.
OBSERVAÇÃO: Tenha cuidado para não colocar o adesivo tecidual perto dos olhos do animal ou em qualquer pele que não seja a própria incisão. Pode-se usar uma ponteira estéril e um pipetador para aplicar o adesivo tecidual de maneira mais controlada do que os aplicadores fornecidos pelo fabricante. - Solte as hastes auriculares e o cone nasal e coloque o animal em uma gaiola aquecida e limpa para se recuperar. Registre o horário em que o animal é retirado da anestesia com isoflurano.
- Monitore o animal e registre o tempo em que o animal é observado em pé pela primeira vez. Após estar completamente ambulatório por pelo menos 30 minutos, devolva o animal a uma gaiola limpa com cuidados suplementares, como hidrogel e alimento moído reidratado.
OBSERVAÇÃO: A menos que se esteja coletando tecido imediatamente (dentro de 24 h) do animal recuperado, ele deve ser pesado e monitorado diariamente durante a primeira semana após a cirurgia para avaliar possíveis reações adversas, cicatrização normal da ferida e confirmar recuperação saudável. Analgésicos pós-operatórios devem ser administrados de acordo com protocolos revisados e aprovados pelo IACUC; 4 mg/kg de meloxicam foram administrados por via subcutânea a cada 24 h durante os primeiros 3 dias após a cirurgia. Todas as observações devem ser registradas em um livro de registros. Caso seja observado comportamento de doença no animal, como redução da deambulação ou perda de peso >15% do peso pré-cirúrgico, ou outras indicações de mau estado de saúde, deve-se entrar em contato com um veterinário para consulta, ou o animal deve ser sacrificado de forma humanitária e retirado do estudo.
5. Preparação do tecido para o procedimento de imunohistoquímica
- Reúna os seguintes materiais: PBS 1x, pinça, tesoura pequena, seringa de 30 mL ou bomba de perfusão, agulha tipo borboleta de 26 g, dois tubos cônicos de 15 mL, paraformaldeído a 4% (PFA) em PBS, três pequenos recipientes de pesagem (para lavar o PFA do tecido), sacarose a 30% em PBS.
NOTA: O PFA é carcinogênico e libera vapores tóxicos que exigem manipulação e descarte especiais. Toda preparação, uso e descarte de PFA devem ser realizados em uma cabine de segurança química ou cabine de biossegurança. Todos os resíduos de PFA, incluindo resíduos líquidos e quaisquer sólidos que tenham entrado em contato com PFA (por exemplo, ponteiras de pipeta, tubos, recipientes de pesagem, etc.), devem ser colocados em recipientes para resíduos perigosos conforme orientado pela instituição onde o trabalho está sendo realizado. - Siga as diretrizes institucionais para os procedimentos de eutanásia. Após confirmada a eutanásia, transfira o animal para cima de uma bandeja ou balde e abra a cavidade abdominal usando pinça e tesoura para expor o coração.
- Realize a perfusão transcardíaca do animal com PBS 1x frio usando uma bomba ou manualmente com uma seringa de 30 mL.
NOTA: O tempo entre a eutanásia e a perfusão deve ser o mais curto possível para evitar coagulação, devendo ser realizada uma perfusão por vez caso se esteja coletando tecido de múltiplos camundongos. - Remova todo o cérebro do crânio e transfira para um tubo cônico de 15 mL contendo solução de PFA a 4%, por não mais de 2 h. Registre o horário em que cada cérebro foi colocado em PFA para garantir que o tecido não fique superfixado.
NOTA: A otimização da fixação tecidual deve ser testada empiricamente para os alvos de interesse. Por exemplo, as interações da C1q com complexos de ribonucleoproteínas neuronais são sensíveis à superfixação8. Consulte a Discussão para mais detalhes sobre a seleção do método de fixação apropriado. - Após o tempo adequado de fixação tecidual, realize três lavagens em PBS para remover o PFA residual do tecido.
- Transfira o cérebro para um tubo cônico de 15 mL contendo solução de sacarose a 30% em PBS e armazene a 4 °C até que o cérebro afunde até o fundo. Em média, isso deve levar de 1 a 3 dias.
- Para embutir cérebros fixados, reúna os seguintes materiais: sacarose a 30% em PBS, meio de inclusão para congelamento, moldes descartáveis de tamanho apropriado (como 22 mm x 22 mm), lâmina de barbear, pinça, pipeta serológica e ponteiras.
- Misture o meio de inclusão para congelamento e a solução de sacarose a 30% em uma proporção de 1:1 para criar a solução de inclusão. Se estiver usando moldes de 22 mm x 22 mm, serão necessários aproximadamente 5 mL de solução de inclusão por molde. Vortexie bem para combinar as diferentes viscosidades.
- Para seções sagitais do cérebro, use uma lâmina de barbear para cortar o cérebro ao longo da linha média (Figura 2A). Identifique cada molde com os dados da amostra, incluindo o hemisfério. Os hemisférios podem ser colocados em moldes separados ou montados juntos, conforme preferência, com a linha média voltada para o fundo do molde (Figura 2B).
- Adicione um volume apropriado de solução de inclusão para envolver e submergir completamente o tecido cerebral. Deixe os moldes preenchidos em repouso à temperatura ambiente por 1 h.
NOTA: É normal se a solução de inclusão ainda estiver muito borbulhante após o vortex. O período de incubação de 1 h permite que as bolhas desapareçam. - Reúna gelo seco e coloque uma prateleira ou placa metálica plana sobre o gelo seco para criar uma superfície plana para congelamento.
- Transfira cuidadosamente cada molde preenchido para repousar o mais plano possível sobre o gelo seco. Use pinça após mover os moldes, mas antes do início do congelamento, para garantir que os cérebros permaneçam na posição correta. Quando a solução de inclusão se tornar completamente opaca, significa que congelou completamente, e os tecidos embutidos podem ser transferidos para -80 °C até o momento de realizar a imunohistoquímica (Figura 2C).
- Use um criostato (temperatura da câmara: -20 a -25 °C, temperatura do cabeçote: -15 a -18 °C) para coletar seções sagitais de 15–40 µm em lâminas carregadas, certificando-se de deixar espaço suficiente para aplicar uma barreira com caneta hidrofóbica. Três seções sagitais podem ser bem espaçadas em uma única lâmina.
NOTA: Se estiver visualizando uma proteína sensível ou de sensibilidade desconhecida, colete apenas as seções necessárias para um experimento de imunohistoquímica e realize o experimento no mesmo dia. O tecido embutido pode ser guardado e re-congelado a -80 °C para experimentos futuros. Alternativamente, lâminas com tecido seccionado podem ser armazenadas em caixas de lâminas a -80 °C.
6. Realizando imunohistoquímica para a proteína injetada
- Coletar materiais para imunohistoquímica: TBS 1x, caneta Pap, saponina, albumina sérica bovina (BSA), anticorpos primários de interesse, anticorpos secundários, quenching de autofluorescência baseado em Sudan Black B, etanol 70%, meio de montagem com DAPI, lamínulas e esmalte de unha.
NOTA: Soluções comerciais disponíveis para o quenching de autofluorescência frequentemente contêm dimetilformamida (DMF), que exige uso e descarte cuidadosos. Não manuseie sem luvas e colete qualquer solução usada em um recipiente para resíduos orgânicos, conforme as políticas da instituição onde o trabalho está sendo realizado. - Utilize uma pipeta de transferência para aplicar TBS 1x em seções de tecido sobre a lâmina, realizando uma lavagem de 10 min.
- Aspire a lavagem com TBS 1x e, em seguida, utilize uma caneta Pap para aplicar uma barreira hidrofóbica ao redor de cada seção de tecido.
NOTA: Fazer isso após a primeira lavagem com TBS 1x deve ajudar a remover o excesso de solução de inclusão que pode aderir às lâminas e tornar a barreira menos eficaz. Utilize um lenço descartável para remover o excesso de solução antes de aplicar a barreira. No entanto, tenha cuidado para não deixar o tecido reidratado secar. - Repita a lavagem com TBS 1x por 10 min duas vezes, totalizando 3 lavagens.
- Prepare o tampão de permeabilização: adicione 0,1% de saponina ao TBS 1x. Utilize dentro de 2 semanas após a preparação. Aplique cerca de 100 µL em cada seção e incube por 10 min à temperatura ambiente.
- Prepare o tampão de bloqueio: adicione 0,1% de saponina e 1% de BSA ao TBS 1x. O tampão de bloqueio também será usado nas soluções primária e secundária, portanto prepare uma quantidade extra e armazene a 4 °C. Utilize dentro de 2 semanas após a preparação. Aspire o tampão de permeabilização e aplique cerca de 100 µL de tampão de bloqueio em cada seção. Incube à temperatura ambiente por 1 h.
- Prepare a solução primária: adicione os anticorpos primários ao tampão de bloqueio. Inicie com uma concentração de 1:500 do anticorpo primário, ajustando conforme os resultados obtidos. Aspire o tampão de bloqueio e aplique cerca de 100 µL da solução primária em cada seção.
NOTA: Para realçar o sinal fluorescente endógeno de uma proteína-alvo, pode-se realizar uma amplificação utilizando um anticorpo primário contra a marcação (por exemplo, anticorpo anti-GFP). - Armazene as lâminas na solução primária durante a noite a 4 °C.
NOTA: Para evitar a evaporação durante a noite, certifique-se de aplicar uma quantidade generosa de solução primária em cada seção e adicione umidade adicional ao local de armazenamento das lâminas. - Remova a solução primária lavando três vezes com TBS 1x por 10 min à temperatura ambiente.
- Prepare a solução secundária: adicione os anticorpos secundários à solução de tampão de bloqueio. Inicie com uma concentração de 1:200 do secundário, ajustando conforme necessário. Aplique cerca de 100 µL de solução em cada seção de tecido e incube por 1 h à temperatura ambiente, protegendo da luz.
NOTA: Nesta etapa, as lâminas devem permanecer protegidas da luz. - Remova a solução secundária lavando com TBS 1x por 10 min à temperatura ambiente.
- Prepare imediatamente a solução de quenching de autofluorescência conforme as instruções do fabricante. Prepare uma solução de trabalho 1x diluindo a solução de quenching 20x em etanol grau molecular 70%.
- Uma lâmina por vez, aspire completamente o TBS 1x e aplique a solução de quenching 1x. Gire suavemente a lâmina por 20–30 s, permitindo que a solução se mova ao redor das seções de tecido.
- Despeje a solução de quenching em um recipiente de resíduos, em seguida aplique TBS com uma pipeta de transferência em cada seção, despeje o TBS no recipiente de resíduos e repita rapidamente as lavagens com TBS até que o líquido saia limpo (geralmente 2–3 vezes é suficiente).
- Aplique TBS 1x na seção para evitar que ela seque antes de repetir os passos de quenching em cada lâmina.
- Uma lâmina por vez, aspire completamente o TBS, em seguida aplique pelo menos uma gota de meio de montagem com DAPI em cada seção de tecido. Coloque uma lamínula sobre a lâmina e selar as bordas da lamínula com esmalte de unha para evitar evaporação do meio de montagem ou movimentação da lamínula. Repita com todas as lâminas.
- Armazene as lâminas a -20 °C para conservação prolongada, caso não sejam analisadas imediatamente.
Resultados
A C1q é uma proteína grande (~450 kD) altamente expressa em todo o corpo, com funções bem definidas no sistema imunológico inato como membro-chave da via clássica do complemento. No entanto, os papéis funcionais da C1q no cérebro ainda estão sendo investigados. No cérebro, a C1q é produzida e liberada principalmente pelos micróglios, a população residente de células imunes do cérebro9. O papel da C1q em processos como a eliminação sináptica durante o desenvolvimento normal do cérebro, aprendizado e memória, bem como em contextos de doença, foi demonstrado repetidamente10,11,12,13,14. Também se observou que a C1q se acumula dentro ou imediatamente adjacente a estruturas neuronais com o envelhecimento do cérebro, tanto em roedores quanto em primatas não humanos9,15,16. Nosso laboratório está interessado nas consequências funcionais do acúmulo de C1q no cérebro durante o envelhecimento. Este estudo descobriu que a C1q interage com proteínas intracelulares neuronais em roedores adultos e envelhecidos, incluindo proteínas ligadoras de RNA8. Como já foi demonstrado previamente que linfócitos T internalizam C1q derivada de outros tipos celulares17, determinamos se os neurônios também são capazes de internalizar C1q exógena in vivo.
Este estudo realizou primeiramente injeções intracerebroventriculares (ICV) unilaterais de 2 µL da proteína C1q em camundongos machos de 3 meses de idade. Como a C1q é expressa no cérebro adulto de camundongos selvagens, utilizamos duas abordagens: primeiro, a proteína C1q foi injetada em um camundongo C1q -/- (knockout); segundo, a C1q foi marcada com fluorescência por meio da conjugação com maleimida 594, permitindo distinguir entre a proteína C1q nativa e exógena em um animal C1q +/+ (selvagem). A proteína foi administrada numa concentração de 1 mg/mL, suspensa em solução tampão contendo 10 mM HEPES, 300 mM NaCl, pH 7,2. Foram utilizadas as seguintes coordenadas estereotáxicas para injeção ICV no hemisfério esquerdo: X = +1,0 mm, Y = -0,4 mm, Z = -2,5 mm, e o volume foi injetado numa taxa de 500 nL/min. Para reduzir o refluxo, a agulha de vidro puxada utilizada para a injeção permaneceu no local por 5 minutos após o término da injeção antes da remoção. Os tecidos foram coletados 1 hora após a injeção e processados para análise imunohistoquímica em cortes sagitais. Uma injeção bem-sucedida deve resultar em fluorescência localizada na área alvo definida estereotaxicamente.
Primeiro, em camundongos C1q -/-, foram obtidas imagens de cortes sagitais de 30 µm dos hemisférios esquerdo (Figura 3A) e direito (Figura 3B) após o procedimento completo de imunohistoquímica (Etapas 6.1–6.17). Um anticorpo anti-NeuN foi utilizado para visualizar os corpos celulares neuronais (ciano) e um anticorpo anti-C1q (vermelho) para detectar a C1q não marcada injetada 1 h antes no ventrículo esquerdo. Observou-se abundante sinal de C1q no parênquima periventricular do hemisfério esquerdo, com alta colocalização entre os corpos celulares neuronais e a C1q na região CA3 do hipocampo (Figura 3A), semelhante ao observado em camundongos selvagens com expressão endógena de C1q. Conforme esperado, a C1q injetada não foi detectada ao redor dos ventrículos (ou em qualquer região do parênquima) no hemisfério contralateral 1 h após a injeção (Figura 3B). Em seguida, foram obtidas imagens dos cérebros de camundongos selvagens C1q +/+ (C57BL/6J) que receberam injeção intracerebroventricular de C1q-594. Nesse caso, confirmou-se que a C1q-594 (magenta) pôde ser visualizada em cortes sagitais de 30 µm apenas com o bloqueio da autofluorescência e a montagem com DAPI (azul) (Etapas 6.12–6.17). No hemisfério esquerdo (injetado), a C1q injetada marcada fluorescentemente (magenta) foi observada na mesma distribuição periventricular (Figura 3C).
Para confirmar a colocalização neuronal, um experimento secundário foi realizado com dois machos C1q -/- de 2 meses de idade. Em um hemisfério, os camundongos receberam uma injeção ICV de 2 µL de C1q-594, e no outro hemisfério, receberam 2 µL de C1q-594 inativado pelo calor (HI). A inativação pelo calor foi realizada após a conjugação com 594-maleimida, quando metade da proteína preparada foi colocada em um bloco térmico ajustado a 56 °C por 30 min. Sabe-se que a inativação térmica altera a estrutura nativa da proteína C1q e interrompe sua ativação18. A C1q nativa normal, numa concentração de 200 µg/mL em tampão de suspensão (50 mM HEPES, 150 mM NaCl, pH 7,5), é solúvel em solução e não forma agregados visíveis em microscopia de campo claro (Figura 4A). Em contraste, quando a mesma preparação proteica foi aquecida, agregados visíveis foram observados em campo claro (Figura 4B), sugerindo uma mudança na conformação da proteína. Em seguida, determinou-se se a injeção de HI-C1q in vivo alteraria a captação neuronal de C1q. Os cérebros foram coletados 1 h após a injeção, e cada hemisfério foi processado de maneira idêntica conforme descrito no protocolo acima. Em cortes sagitais de 20 µm, realizou-se imuno-histoquímica para identificar neurônios. Imagens de 40x foram capturadas com configurações idênticas na região CA3 do hipocampo para visualizar neurônios NeuN+ (ciano) e C1q-594 (vermelho) (Figura 5A,B). No hemisfério injetado com C1q-594 normal, observou-se uma marcação robusta de C1q (Figura 5A), enquanto nos hemisférios injetados com HI-C1q-594, não foi observado C1q-594 na região CA3, embora a proteína fluorescente pudesse ser vista acumulada nas bordas dos ventrículos (Figura 4C), o que é consistente com uma alteração na função normal da proteína C1q na captação neuronal. A quantificação manual de células NeuN+ por um experimentador cego em 8 campos de visão de 40x revelou nenhuma alteração na densidade de neurônios na região CA3 entre os hemisférios (Figura 5D), entretanto, a porcentagem de neurônios que eram C1q+ foi significativamente reduzida nos hemisférios injetados com HI-C1q-594 (Figura 5C) pelo teste t bicaudal (p = 0,026, n = 2 animais, 2 imagens de cada hemisfério por animal analisadas).
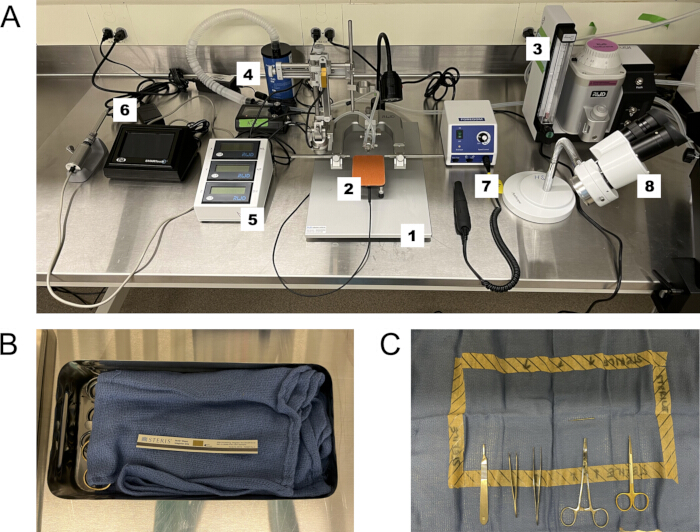
Figura 1: Configuração cirúrgica e preparação do campo cirúrgico estéril. (A) Equipamentos cirúrgicos: 1. Estereotáxico, 2. Aquecedor para roedores, 3. Vaporizador de isoflurano, 4. Cartucho de retenção de isoflurano, 5. Braço estereotáxico digital, 6. Microinjetor, 7. Broca, 8. Microscópio estereoscópico. (B) Instrumentos autoclavados e toalha cirúrgica para campo estéril com tira indicadora de vapor para confirmar a esterilidade. (C) Os instrumentos autoclavados são cuidadosamente colocados com as pontas para dentro da área estéril designada sobre a toalha cirúrgica autoclavada. As hastes permanecem fora do centro estéril, e as pontas dos instrumentos só devem entrar em contato com o animal após a esterilização com betadine e etanol a 70%. Clique aqui para visualizar uma versão maior desta figura.
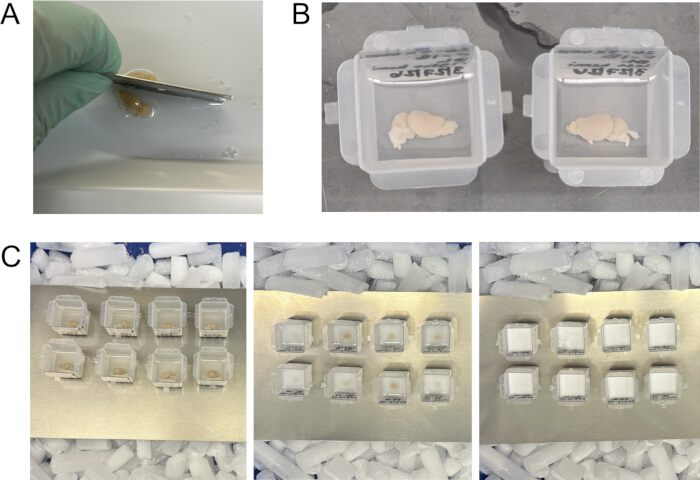
Figura 2: Processamento e congelamento do cérebro para seccionamento sagital. (A) Utilize uma lâmina de barbear para cortar o cérebro ao longo da linha média, depois posicione cada hemisfério com o lado da linha média voltado para baixo em um molde de congelamento. (B) Preencha os moldes com uma mistura 50:50 de meio de inclusão para congelamento e sacarose a 30% em PBS. (C) Congele os cérebros nos moldes sobre gelo seco (esquerda). Eles ficarão opacos quando completamente congelados (direita). Clique aqui para visualizar uma versão maior desta figura.
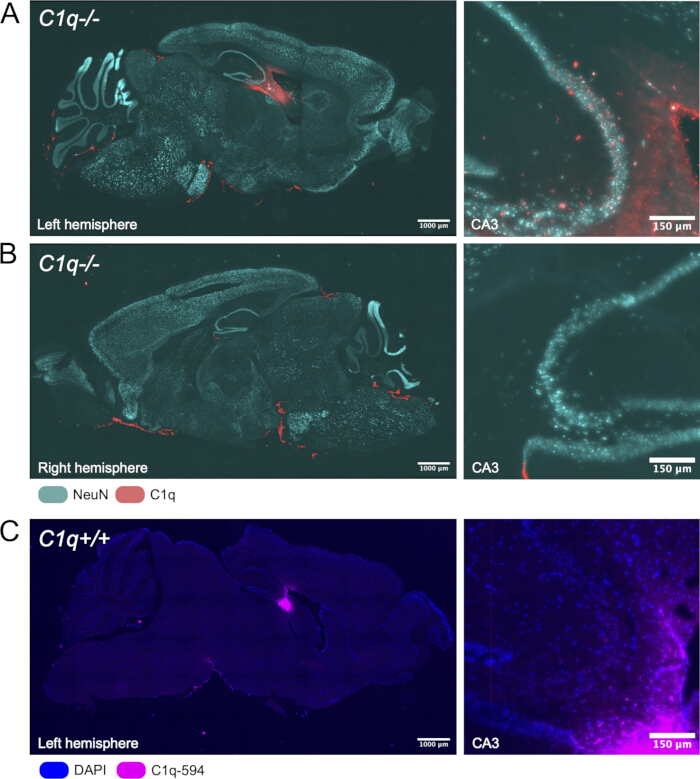
Figura 3: Resultados representativos da administração intracerebroventricular (ICV) da proteína C1q 1 h após a injeção. (A) Seção sagital da proteína C1q injetada (vermelha) e corpos celulares neuronais NeuN+ (ciano) no hemisfério injetado, e um inseto da região hipocampal CA3 adjacente ao ventrículo. (B) Seção sagital do hemisfério oposto ao da injeção no mesmo animal, com a proteína C1q injetada (vermelha) e corpos celulares neuronais NeuN+ (ciano), e um inseto do CA3. (C) Seção sagital de um animal selvagem injetado ICV com a proteína C1q marcada fluorescentemente por conjugação com maleimida 594 (magenta), não amplificada por imuno-histoquímica, mas montada com DAPI (azul), e um inseto do CA3. Barras de escala das imagens à esquerda = 1000 µm, barras de escala das imagens à direita = 150 µm. Clique aqui para visualizar uma versão maior desta figura.
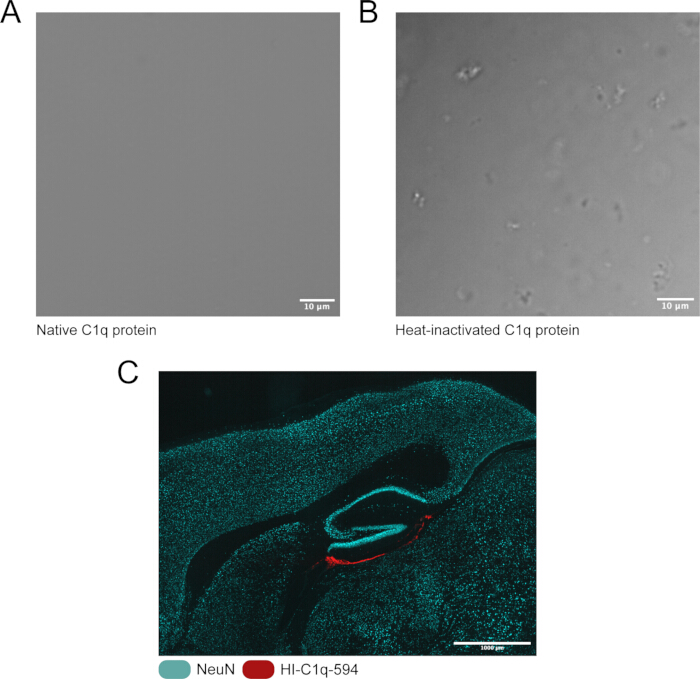
Figura 4: Inativação térmica da proteína C1q. (A) Proteína C1q nativa, suspensa em tampão (50 mM HEPES, 150 mM NaCl, pH 7,5) a 200 μg/mL, visualizada por microscopia de campo claro. (B) A mesma fonte de proteína C1q, suspensa no mesmo tampão na mesma concentração, mas tratada termicamente a 56 °C por 30 min antes da visualização por microscopia de campo claro. (C) Localização de C1q inativado pelo calor (HI)-C1q-594 (vermelho) e células NeuN+ (ciano) em uma seção sagital 1 h após injeção ICV. Barra de escala superior = 10 µm, barra de escala inferior = 1000 µm. Clique aqui para visualizar uma versão ampliada desta figura.
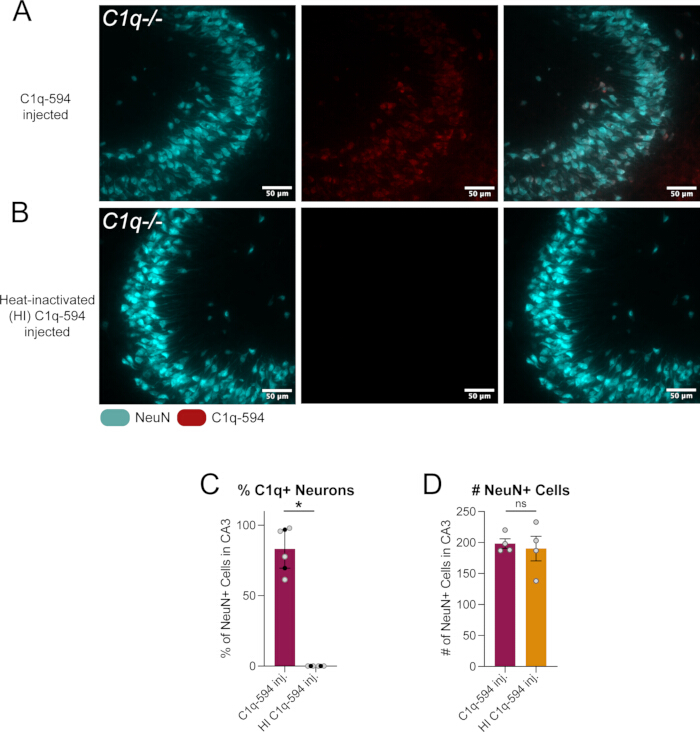
Figura 5: Quantificação da captação de proteína C1q normal versus inativada por calor em neurônios do hipocampo. (A) Secção sagital da região CA3 do hipocampo adjacente ao ventrículo, onde C1q-594 foi injetado 1 h antes. Corpos celulares neuronais NeuN+ (ciano), C1q-594 (vermelho) e sobreposição dos dois.B) Secção sagital da região CA3 do hipocampo adjacente ao ventrículo, onde C1q-594 inativado pelo calor (HI-C1q-594) foi injetado 1 h antes. Corpos celulares neuronais NeuN+ (ciano), C1q-594 (vermelho) e sobreposição dos dois.CQuantificação da porcentagem de células NeuN+ que são C1q-594+ no campo de visão de 40x, bicaudal teste t. (D) Quantificação do número de células NeuN+ no campo de visão de 40x, teste t bicaudal. Barras de escala = 50 µm. Clique aqui para visualizar uma versão maior desta figura.
| Marcação Proteica | Anticorpo | |
| Visualização | Direta, não dependente de um anticorpo | Pode apresentar reatividade cruzada com outras proteínas, dependente da disponibilidade do antígeno |
| Preparação | Preparação mais longa e técnica, e validação da proteína de interesse, pois a marcação pode alterar a estrutura e função da proteína. Os rendimentos da reação podem ser baixos e exigir grandes volumes da proteína de entrada | Sem necessidade de preparação, muitos anticorpos estão disponíveis comercialmente e já validados |
| Flexibilidade Experimental | Rastreamento em tempo real possível, se desejado | Requer fixação |
| Sensibilidade | Sensibilidade limitada devido à estequiometria | Permite amplificação |
Tabela 1: Vantagens e desvantagens da marcação de proteínas vs. detecção por anticorpos.
Discussão
Evidências emergentes apoiam um papel crítico das micróglias na homeostase do SNC, mediado por um repertório cada vez mais complexo de fatores secretados5. A capacidade de entregar fatores derivados de micróglias de maneira espacial e temporal definida fornece uma ferramenta valiosa para desvendar a complexa comunicação neuroimunológica sob diversas condições ambientais e genéticas.
Este método pode ser facilmente adaptado para responder a diversas questões biológicas. Embora este método tenha sido previamente utilizado para compreender melhor os papéis da C1q, uma proteína muito grande, na função neuronal8, ele também poderia ser aplicado para investigar os papéis de outras proteínas grandes, bem como de proteínas pequenas, como citocinas e quimiocinas. Embora os papéis imunológicos das citocinas e quimiocinas sejam razoavelmente bem compreendidos, in vivo, esses fatores são frequentemente liberados juntos, em resposta a um agente estressor, e de maneira ampla. Além disso, os papéis não imunológicos/não canônicos, muitas vezes homeostáticos, de diferentes fatores imunes estão se tornando cada vez mais evidentes. O uso deste método permitiria a investigação de fatores específicos isoladamente, bem como em regiões cerebrais específicas, e até mesmo os papéis desses fatores na homeostase. Outra aplicação benéfica deste protocolo seria a administração de proteínas de interesse em linhagens de camundongos transgênicos, como em linhagens knockout ou modelos de estados específicos de doenças. A capacidade de controlar a localização precisa e a quantidade de uma proteína de interesse em um camundongo sem expressão endógena dessa proteína pode ser utilizada para determinar se a administração aguda e localizada da proteína induz um efeito, como uma alteração comportamental. Alternativamente, poder-se-ia injetar em uma linhagem transgênica que carece de um receptor específico ou proteína de sinalização, cuja importância para a função do fator injetado seja hipotetizada.
Além disso, a administração intracraniana de fatores derivados de micróglias pode ser realizada em conjunto com a injeção de outros fatores para aprimorar nossa compreensão mecanicista da função de uma proteína. Por exemplo, para determinar como a C1q, uma proteína derivada de micróglias, penetra nos neurônios e interage com sua maquinaria de tradução, utilizamos previamente esta técnica para coadministrar um inibidor de endocitose 30 min antes da injeção de C1q. Isso nos permitiu determinar que a C1q pode entrar nos neurônios via endocitose, já que a aplicação conjunta com o inibidor resultou em uma redução significativa da C1q nos neurônios8. Experimentos semelhantes poderiam ser realizados com a administração de anticorpos bloqueadores ou até mesmo outros fatores hipotetizados de ligação competitiva. Esses experimentos de coadministração também podem ser modulados temporalmente mediante o prolongamento ou redução dos intervalos entre injeções, por exemplo, injetando um fator 30 min antes do outro, ou um fator 5 min versus 1 h antes.
Vários fatores devem ser considerados ao projetar experimentos utilizando esta metodologia, começando pela estratégia para detectar a proteína de interesse. Aqui, duas abordagens representativas foram demonstradas: marcação fluorescente direta da proteína (Figura 3C) e detecção por imunohistoquímica usando anticorpos (Figura 3A), cada uma com vantagens e limitações distintas (Tabela 1). A detecção baseada em anticorpos é altamente sensível e permite amplificação do sinal, mas exige fixação do tecido, tornando-a inadequada para aplicações como imagem em tempo real da dinâmica proteica. A marcação fluorescente direta evita essa limitação, mas requer modificação da própria proteína, o que pode afetar suas propriedades e, portanto, deve ser validada. Independentemente da abordagem, uma validação cuidadosa é essencial. Anticorpos comerciais estão amplamente disponíveis, mas podem apresentar ligação fora do alvo ou reatividade cruzada, tornando os testes de especificidade críticos. Sempre que possível, o desempenho do anticorpo deve ser confirmado usando controles apropriados, como comparação da coloração em tecidos selvagem e com eliminação da proteína, o que continua sendo o padrão-ouro para validação de anticorpos.
Em contraste, a marcação fluorescente direta exige tanto preparação quanto validação antes do uso experimental. Embora esta abordagem permita a visualização direta da proteína sem depender de anticorpos, é essencial confirmar que a marca fluorescente não altera a estrutura, localização, interações ou função da proteína. A validação apropriada depende da proteína, mas pode incluir a confirmação do peso molecular esperado por meio de Western blot, a verificação da localização celular ou subcelular normal ou a avaliação da preservação de interações proteína-proteína conhecidas por meio de ensaios como co-imunoprecipitação. Em última análise, tanto a detecção baseada em anticorpos quanto a marcação direta da proteína apresentam vantagens e limitações inerentes, e a abordagem mais adequada deve ser determinada empiricamente por meio de estudos piloto adaptados à proteína de interesse e às recomendações publicadas19.
Para que esta metodologia seja confiável, é importante que as coordenadas estereotáxicas e a concentração da proteína injetada, selecionadas pelo pesquisador, sejam otimizadas e validadas empiricamente com antecedência. A validação das coordenadas pode ser realizada mediante injeção piloto de um corante, como o Verde Rápido, seguida pela coleta imediata do cérebro após a injeção. Isso permitirá a confirmação visual da localização do corante na região de interesse, bem como a possibilidade de ajustar as coordenadas para obter a injeção mais precisa possível. Os autores recomendam consultar trabalhos previamente publicados para determinar as coordenadas estereotáxicas precisas para as regiões de interesse ou calcular as coordenadas para testar em camundongos grandes ou pequenos com base na razão bregma-lambda, conforme descrito no Protocolo.
A fim de obter conclusões experimentais sobre a proteína injetada, há uma série de controles fundamentais que devem ser considerados e incluídos em um experimento bem planejado. Existem desafios inerentes ao estudo de proteínas derivadas de micróglias via administração intracraniana. Se um pesquisador estiver interessado na resposta a uma proteína específica em uma determinada região cerebral, a cirurgia em si será inflamatória e poderá confundir os resultados. Ao considerar proteínas relacionadas ao sistema imunológico, os controles mais simples de realizar são os controles cirúrgicos, nos quais é realizada uma cirurgia simulada (todos os passos, exceto a injeção da proteína) ou uma injeção de controle com veículo (todos os passos, mas em vez da proteína, é injetado o mesmo volume da solução tampão utilizada para a proteína). Esses controles ajudam a distinguir entre efeitos dependentes de cirurgia ou de dano tecidual e aqueles resultantes da própria proteína. Ainda mais conclusivo seria incluir um controle no qual uma proteína inativa ou irrelevante é injetada no mesmo volume e concentração. É importante considerar o tamanho relativo da proteína de controle em comparação com a proteína experimental; por exemplo, a C1q é uma proteína muito grande (~450 kD), de modo que injetar uma proteína controle comum, como a albumina sérica bovina (~66 kD), pode não ser a opção mais apropriada. Por isso, utilizou-se C1q inativada pelo calor como controle proteico inativo. Dependendo da disseminação da proteína injetada no intervalo de tempo desejado antes da coleta, esse controle pode ser realizado como controle intra-indivíduo, incluindo uma dessas condições de controle no hemisfério contralateral ao hemisfério injetado experimentalmente, conforme observado em Resultados Representativos (Figura 4 e Figura 5).
Uma consideração importante no planejamento experimental é a estratégia de fixação do tecido, pois tanto o tipo quanto a duração da fixação podem influenciar profundamente a visualização de proteínas, a morfologia tecidual e, em alguns casos, a função proteica. Fixadores de reticulação, como o paraformaldeído (PFA), geralmente proporcionam preservação superior da arquitetura tecidual, mas podem reduzir a detecção de epítopos sensíveis à fixação por meio de reticulação proteica excessiva, aumentar a autofluorescência e exigir recuperação de antígenos. Em contraste, fixadores não reticulantes, como soluções à base de álcool, acetona ou metanol, frequentemente preservam melhor proteínas sensíveis à fixação, mas podem comprometer a integridade tecidual. Esses compromissos podem ser atenuados pela otimização da duração e do método de fixação, incluindo o uso de cortes frescos congelados com fixação em lâmina, perfusão com solução salina seguida de imersão breve em PFA ou fixação padrão por perfusão, dependendo dos objetivos experimentais. Como nenhuma estratégia única de fixação é ideal para todas as aplicações, os pesquisadores devem selecionar e otimizar empiricamente as condições de fixação com base em seus principais desfechos experimentais, a fim de obter o melhor equilíbrio entre preservação tecidual e detecção de proteínas.
O objetivo deste protocolo é padronizar a entrega de proteínas, e não prescrever métodos para quantificar os resultados experimentais; contudo, diversas abordagens podem ser úteis dependendo dos objetivos do estudo. Neste exemplo, a captação proteica específica por tipo celular é avaliada por imunomarcação com anticorpos contra marcadores celulares (por exemplo, NeuN para neurônios) e quantificação da colocalização com a proteína de interesse (Figura 5), embora linhagens de camundongos com repórteres fluorescentes ofereçam um meio alternativo de identificar populações celulares específicas. Outro resultado importante é a difusão da proteína, que é fortemente influenciada pelas propriedades bioquímicas da proteína injetada. Quando for necessária uma caracterização precisa da disseminação proteica, recomendamos a injeção concomitante de um traçador fluorescente inerte, como dextranas de pesos moleculares definidos, para estimar a distribuição da injeção e a difusão tecidual em pontos temporais definidos após a administração intracraniana. Esses experimentos foram previamente realizados pelos autores para determinar os parâmetros experimentais da seção Resultados Representativos8.
Por fim, pode ser necessário otimizar a detecção proteica e a entrega intracraniana durante a resolução de problemas. Um desafio comum é obter um sinal fluorescente confiável da proteína de interesse. Conforme discutido anteriormente, a estratégia de fixação é um fator determinante importante na qualidade do sinal. Se alta autofluorescência estiver acompanhada por um sinal fluorescente verdadeiro fraco, recomenda-se reduzir inicialmente a duração e/ou a extensão da fixação do tecido, pois a sobrefixação é comum e pode contribuir tanto para o aumento da autofluorescência quanto para a redução do sinal do alvo. Este protocolo também incorpora uma solução quenching de autofluorescência, que pode melhorar a relação sinal-ruído da fluorescência alvo. Quando realizado corretamente, o procedimento de injeção deve resultar em dano tecidual mínimo. Não se deve observar cavitação ou formação de lesão no local de entrada do injetor. Se qualquer um desses eventos ocorrer, o preparo das pipetas de vidro puxadas pode precisar ser otimizado para garantir uma penetração limpa do tecido. Por exemplo, confirme que a ponta da pipeta é suficientemente rígida e não se curva ao entrar em contato com o parênquima cerebral, e ajuste o bisel conforme necessário para produzir uma borda afiada que facilite a entrada suave. Para injeções em regiões cerebrais profundas, o comprimento da pipeta puxada também pode precisar ser aumentado para permitir que a região-alvo seja alcançada sem que o injetor entre em contato com a superfície cerebral. Ao administrar o líquido injetável diretamente no parênquima cerebral, em vez de em um ventrículo, recomenda-se um volume de injeção pequeno (<1 µL) para minimizar o edema, prevenir cavitação no local da injeção e reduzir o refluxo do líquido injetável durante a retirada da pipeta. Também se recomenda injetar lentamente (<500 nL/min) e aguardar 5–10 minutos após a conclusão da injeção antes de retirar a pipeta, para permitir que o líquido injetável se difunda pelo tecido circundante. Se for observado fluxo de líquido retornando ao longo da trajetória da injeção durante a remoção da pipeta ou se for detectado líquido ao longo do trato de injeção após o processamento imunohistoquímico, o volume de injeção e/ou a taxa de injeção devem ser reduzidos, e o período de espera pós-injeção deve ser prolongado.
Divulgações
Os autores declaram não haver conflitos de interesse.
Agradecimentos
Este trabalho foi apoiado por financiamento do National Alzheimer’s Coordinating Center (NACC; NSH), da Alzheimer’s Association (NSH) e do prêmio Germinator do Duke Institute for Brain Sciences (DIBS) (JD).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Soro fisiológico 0,9% (grau farmacêutico) | Cytiva | Z1376 | |
| Seringas de 30 mL | Becton, Dickinson and Company (BD) | 302832 | |
| Etanol 70% | Koptec | UN1170 | |
| Alexa Fluo 594 C5 Maleimida | Invitrogen | A10256 | |
| Vaporizador de anestésico | RWD | TAIJI-IE | |
| Esterilizador de contas | VWR | 75999-324 | |
| BSA | Genessee Scientific | 25-529 | |
| Agulha tipo borboleta - Vacutainer Safety-Lok | Becton, Dickinson and Company (BD) | 367281 | |
| Lâminas de cobertura - 50 mm No. 1 | Avantor (VWR) | 48393-081 | |
| Stereotáxico digital para roedores | RWD | 68803 | |
| Moldes descartáveis para congelamento | Electron Microscopy Sciences | 70182 | 22 mm x 22 mm para cortes sagitais do cérebro de camundongo adulto |
| Microsscópio de dissecação | Leica | MZ FLIII | |
| Meio de inclusão - Tissue-Tek OCT | Sakura | 4583 | |
| Lubrificante ocular | Optixcare | OPX-4242 | |
| Puxador de pipetas de vidro | Sutter Instrument Co. | Modelo P-30 | Utilizamos tamanho 1,14 mm, 3,5" para nosso injetor |
| Pipetas de vidro | World Precision Instruments | 504949 | |
| Anticorpo secundário caprino anti coelho AF594 | Invitrogen | A-11012 | |
| Anticorpo secundário caprino anti rato AF488 | Invitrogen | A-11006 | |
| Creme depilatório | Nair | 42016527 | |
| Plataforma aquecida - Aquecedor para roedores X1 | Stoelting | 53800M | |
| Micromotor rotativo de alta velocidade (broca) com ponteiras | Stoelting | 51449 | |
| Isflurano | Dechra | Isospire | |
| Microinjetor e controlador | WPI | NANOLITER2020 | |
| Lâminas para microscópio | Premiere | 8348 | |
| Óleo mineral leve | Fisher Scientific Education | S25439 | |
| Meio de montagem com DAPI | Sigma-Aldrich | F6057 | |
| Esmalte de unha | Electron Microscopy Sciences | 72180 | |
| Proteína nativa de complemento C1q de camundongo | Creative Biolabs | CTP-463 | Outros fabricantes podem conter contaminantes moleculares que inibem a dinâmica normal do C1q cerebral |
| Caneta hidrofóbica - Caneta ImmEdge | Vector Laboratories | H-4000 | |
| Paraformaldeído - 16% | Electron Microscopy Sciences | 15710 | Diluir para 4% |
| Solução salina tamponada com fosfato (PBS) | Sigma-Aldrich | P3813 | |
| Solução de poviodona-iodo, 10% (p/v) | Ricca | 3955-16 | |
| Anticorpo primário coelho anti C1q | Abcam | ab182451 | |
| Anticorpo primário rato anti NeuN (RBFOX3) | Biolegend | 608451 | |
| Saponina | Sigma-Aldrich | 47036 | |
| Lâminas de bisturi - No. 10 | VWR | 76457-442 | |
| Fitas indicadoras de vapor de esterilização | Steris | 801010 | |
| Aplicadores estéreis com ponta de algodão Puritan | Puritan | 25-806 1WC | |
| Sacarose | Sigma-Aldrich | 84097 | |
| Toalhas cirúrgicas | McKesson | 16-6006-B | |
| Adesivo para tecidos - Vetbond | 3M | 1469SB | |
| Solução salina tamponada com Tris | Sigma-Aldrich | T5941, S7653 | |
| TrueBlack | BIOTIUM | 23007 |
Referências
- Medawar PB. Immunity to homologous grafted skin; the fate of skin homografts transplanted to the brain, to subcutaneous tissue, and to the anterior chamber of the eye. Br J Exp Pathol. 1948;29(1):58-69.
- Medawar PB. Immunological tolerance. Nature. 1961;189:14-17.
- Guo X, et al. Neuro-immune crosstalk: molecular mechanisms, biological functions, diseases, and therapeutic targets. MedComm (2020). 2026;7(2):e70497.
- Castellani G, Croese T, Peralta Ramos JM, Schwartz M. Transforming the understanding of brain immunity. Science. 2023;380(6640):eabo7649.
- Di Pietro AA, et al. Microglia in systemic neuroimmune communication: functions beyond phagocytosis. Trends Immunol. 2026;47(6):495-510.
- Zhou L, Wang Y, Xu Y, Zhang Y, Zhu C. A comprehensive review of AAV-mediated strategies targeting microglia for therapeutic intervention of neurodegenerative diseases. J Neuroinflammation. 2024;21(1):232.
- Yue W, Shen J. Local delivery strategies for peptides and proteins into the CNS: status quo, challenges, and future perspectives. Pharmaceuticals (Basel). 2023;16(6):810.
- Scott-Hewitt N, et al. Microglial-derived C1q integrates into neuronal ribonucleoprotein complexes and impacts protein homeostasis in the aging brain. Cell. 2024;187(16):4193-4212.e4124.
- Fonseca MI, et al. Cell-specific deletion of C1qa identifies microglia as the dominant source of C1q in mouse brain. J Neuroinflammation. 2017;14(1):48.
- Stevens B, et al. The classical complement cascade mediates CNS synapse elimination. Cell. 2007;131(6):1164-78.
- Schafer DP, et al. Microglia sculpt postnatal neural circuits in an activity and complement-dependent manner. Neuron. 2012;74(4):691-705.
- Hong S, et al. Complement and microglia mediate early synapse loss in Alzheimer mouse models. Science. 2016;352(6286):712-6.
- Wang C, et al. Microglia mediate forgetting via complement-dependent synaptic elimination. Science. 2020;367(6478):688-94.
- Stevens B, Johnson MB. The complement cascade repurposed in the brain. Nat Rev Immunol. 2021;21(10):624-5.
- Stephan AH, et al. A dramatic increase of C1q protein in the CNS during normal aging. J Neurosci. 2013;33(33):13460-74.
- Datta D, et al. Classical complement cascade initiating C1q protein within neurons in the aged rhesus macaque dorsolateral prefrontal cortex. J Neuroinflammation. 2020;17(1):8.
- Ling GS, et al. C1q restrains autoimmunity and viral infection by regulating CD8. Science. 2018;360(6388):558-63.
- Zubler RH, Lange G, Lambert PH, Miescher PA. Detection of immune complexes in unheated sera by modified 125I-C1q binding test: effect of heating on the binding of C1q by immune complexes and application of the test to systemic lupus erythematosus. J Immunol. 1976;116(1):232-5.
- Obermaier C, Griebel A, Westermeier R. Principles of protein labeling techniques. Methods Mol Biol. 2015;1295:153-65.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve