Descrevemos um protocolo tecnicamente acessível e econômico para a imagem do desenvolvimento inicial de vermes, escrito para pesquisadores iniciantes.
Artigo de método
Imagem do Desenvolvimento Inicial do Verme: Um Manual Prático para Novos Pesquisadores
* These authors contributed equally
Neste artigo
Resumo
Resumo
De acordo com o registro de distribuição de linhagens do Centro de Genética Caenorhabditis (CGC), apresentado no 25º Encontro Internacional sobre Vermes em 2025, aproximadamente 8.000 laboratórios em 80 países utilizam esses animais em suas pesquisas. Estabelecer uma plataforma sustentável de cultura e manutenção é essencial para gerar dados primários sobre o comportamento dos vermes, especialmente em laboratórios com experiência ou recursos limitados. Aqui, utilizando Caenorhabditis elegans como exemplo, apresentamos um protocolo prático para pesquisadores iniciantes estabelecerem fluxos de trabalho básicos de manipulação e imageamento de vermes. Em seguida, descrevemos procedimentos para coletar amostras normais e perturbadas de C. elegans em estágios selecionados do desenvolvimento inicial para imageamento microscópico. Os alvos de imageamento incluem o desenvolvimento das células germinativas (mitose e meiose), oócitos pré-fertilização, migração e fusão dos pronúcleos de oócito e espermatozoide, pseudoclecagem e desenvolvimento embrionário (mitose), que dá origem ao organismo. Embora o imageamento embrionário e de organismo inteiro seja direto, fornecemos diretrizes aprimoradas e dicas técnicas para facilitar a dissecação precisa da linhagem germinativa e dos embriões, coleta rápida de amostras, montagem, imageamento em lapso de tempo e análise de imagem básica.
Introdução
Os vermes nematoides estão entre os organismos modelo mais poderosos na pesquisa biomédica1,2, devido ao seu programa de desenvolvimento altamente reprodutível e à diversidade revelada por meio de perturbações gênicas3,4,5,6 e espécies relacionadas7,8,9,10. Desde sua introdução por Sydney Brenner na década de 1960, Caenorhabditis elegans (C. elegans) emergiu como um representante notável por seu tamanho pequeno, transparência óptica, ciclo de vida rápido de três dias, linhagem celular completamente resolvida, genoma sequenciado e anotado, e conjuntos avançados de ferramentas genéticas para controlar a função gênica11,12,13,14,15,16. Fundamental para essas investigações é a capacidade de visualizar eventos biológicos dinâmicos por meio de microscopia, particularmente na linhagem germinativa e no embrião — a continuidade do desenvolvimento desde a meiose e mitose até a formação de um organismo completo17. Ao longo desse processo, divisões meióticas rápidas e sucessivas divisões mitóticas, bem como a reorganização multicelular, ocorrem com notável precisão espaço-temporal17.
Em comparação com o embrião, que normalmente é monitorado in vitro, a linhagem germinativa in vivo é um sistema ideal para estudar tanto a meiose quanto a mitose dentro de um único tecido, especialmente para novos pesquisadores, pois suas zonas meiótica e mitótica espacialmente segregadas permitem a observação simultânea desses modos distintos de divisão celular (Figura 1)18. Na linhagem germinativa de C. elegans, organizada como um sincício, as células germinativas estão interconectadas por meio de um núcleo citoplasmático compartilhado — o raquis18 (Figura 1). A proliferação das células germinativas ocorre por mitose no braço distal da gônada, por meio de divisões incompletas e assimétricas das células germinativas primordiais (PGC). Durante o estágio larval tardio-4 (L4), os espermatócitos sinciciais em paquíteno se destacam progressivamente do raquis e entram em meiose no braço proximal da gônada19. Isso pode ser visualizado diretamente in vivo em animais imobilizados/anedesiados ou in vitro em espermatócitos primários dissecados20,21.
Os fenômenos biológicos na linhagem germinativa e no embrião são excepcionalmente ricos e amplamente relevantes em diversas áreas de pesquisa científica. Após a maturação meiótica, os óvulos derivados de células germinativas entram na espermateca para serem fertilizados pelos espermatozoides, desencadeando a embriogênese22,23. A notável robustez do desenvolvimento dos embriões de C. elegans os torna um excelente modelo para investigar os mecanismos moleculares da polaridade celular, divisão celular, ciclo celular e movimento celular24,25. Vermes adultos jovens podem ser dissecados para liberar embriões recém-fertilizados, os quais são então selecionados para imagens de lapso de tempo de marcos-chave do desenvolvimento, incluindo, entre outros, migração e fusão dos pronúcleos óvulo-espermatozoide, pseudocleavagem, divisão celular assimétrica, gastrulação, organogênese, etc.
Embora o acesso óptico a estruturas completas e parciais na linhagem germinativa e no embrião seja, em princípio, sempre alcançável, a microscopia de alta qualidade e nível publicável permanece notoriamente desafiadora para iniciantes. Protocolos escritos "padrão" na literatura frequentemente condensam procedimentos complexos em descrições breves e ambíguas que não capturam o detalhe sutil da técnica. Exemplos incluem a quantidade exata de anestésico, o manuseio delicado necessário para evitar danos ao gônada durante a dissecação e a seleção precisa do plano focal para microscopia. Consequentemente, pesquisadores iniciantes podem enfrentar rotineiramente meses de frustrantes tentativas e erros, exigindo orientação repetida, sessões de prática e extensa solução de problemas antes de obter imagens consistentemente satisfatórias. Essa transferência ineficiente de conhecimento atrasa o progresso da pesquisa e introduz variabilidade técnica indesejável que pode comprometer a interpretação dos dados entre laboratórios.
Por exemplo, na linhagem germinativa, a complexidade anatômica da gônada e a obstrução por outros tecidos (por exemplo, intestino) dificultam a observação da morfologia celular ou da dinâmica da divisão in vivo. Além disso, a linhagem germinativa apresenta desafios adicionais devido à sua estrutura tubular delicada e extrema sensibilidade à pressão durante o montagem. Por isso, a imagem in vitro é preferida não apenas para observação geral da linhagem germinativa e de embriões, mas também para observações detalhadas em nível celular. Por exemplo, os espermatócitos primários proximais isolados da gônada podem completar duas rodadas consecutivas de meiose, tornando-se quatro espermatídios haploides, e a ausência de sombras causadas pela estrutura tecidual facilita a obtenção de imagens de maior qualidade. Essas observações podem ser estendidas a outros tecidos ou ao corpo inteiro26,27,28,29,30,31,32. Convenientemente, cada operação pode ser concluída em 1 h, facilitando a microscopia de tempo real.
Aqui, apresentamos um protocolo prático e passo a passo de imagem em lapso de tempo abrangendo estágios selecionados do desenvolvimento, desde o desenvolvimento da célula germinativa até o desenvolvimento embrionário, incluindo não apenas procedimentos de imagem, mas também etapas preparatórias (por exemplo, dissecação de vermes) para reduzir a barreira técnica para pesquisadores novos em imagem de vermes33. Nosso protocolo destaca a demonstração visual em tempo real da imagem microscópica para a linhagem germinativa e o embrião—desde procedimentos otimizados de montagem que preservam a viabilidade durante gravações de várias horas, até a configuração dos parâmetros do microscópio que equilibram a relação sinal-ruído com a minimização da fototoxicidade/fotobranqueamento, e a aquisição básica de imagens.
Protocolo
OBSERVAÇÃO: A manutenção de longo prazo bem-sucedida de populações de C. elegans é a base para trabalhos experimentais subsequentes e exige a produção consistente de meio de crescimento de nematoides (NGM) de alta qualidade, a propagação confiável de fontes bacterianas de alimento, condições ambientais apropriadas para o crescimento e reprodução das linhagens e estratégias eficazes para prevenir a perda de culturas por contaminação.
1. Cultivo e manutenção de vermes
OBSERVAÇÃO: Fornecemos apenas algumas orientações aqui; procedimentos detalhados podem ser encontrados em Wormbook34. Utilize o pó pré-misturado NGM para reduzir as etapas de pesagem e preparação.
- Cultive todos os animais em ágar NGM semeado com a bactéria E. coli OP50 a 20 °C para o tipo selvagem (WT) e a 16 °C ou 25 °C para mutantes sensíveis à temperatura (mutantes ts).
NOTA: Os novatos devem verificar a temperatura de cultivo para as linhagens mutantes do CGC ao recebê-las.
NOTA: Animais do tipo selvagem crescem mais rapidamente em temperaturas mais altas; os mutantes ts podem produzir embriões a 16 °C (temperatura permissiva), mas não a 25 °C (temperatura restritiva na qual exibem efeitos de perda de função em um gene ou proteína específico)35,36,37,38. As linhagens e o alimento podem ser adquiridos do CGC [https://cgc.umn.edu] ou obtidos como presentes de laboratórios próximos. - Transfira os animais para placas novas antes da inanição (com significativamente menos Escherichia coli (E. coli) OP50 observada ao microscópio) para mantê-los saudáveis para experimentos posteriores (~2–3 dias).
- Armazene os animais em tampão de congelação (tampão S suplementado com glicerol até uma concentração final de 15%) a -80 °C durante a noite e, em seguida, transfira-os para uma caixa de congelação ou nitrogênio líquido para armazenamento de longo prazo34.
NOTA: Rotule todos os criovials com marcadores permanentes à base de óleo e à prova d'água antes do congelamento. Tintas à base de água são incompatíveis com o armazenamento em temperaturas ultra-baixas.
2. Preparação do suporte de agarose
- Pese 3 g de agarose e transfira para um frasco cônico de 250 mL. Adicione 100 mL de tampão M9, misture bem e aqueça em forno de micro-ondas por 2–3 min até que a agarose esteja completamente dissolvida (doravante denominado tampão de agarose).
NOTA: Cubra a abertura do frasco com papel-alumínio para evitar a evaporação do tampão e minimizar erros de concentração osmótica. O volume total pode ser ajustado conforme as necessidades do experimento. - Transfira o tampão de agarose bem misturado para um tubo de centrífuga de 1,5 mL, que pode ser armazenado à temperatura ambiente por até 1 mês. Derreta a agarose armazenada em um bloco aquecedor ajustado a 90–100 °C (pule este passo se estiver usando agarose recém-preparada).
- Recorte a ponta de uma ponteira de pipeta de 200 µL para alargar a abertura e evitar entupimento causado pela solidificação, e coloque uma gota do tampão de agarose derretido sobre a lâmina de vidro (tamanho: 75 x 25 mm; espessura: 0,9–1,10 mm; tipo: vidro soda-lime).
- Cubra imediatamente a gota com outra lâmina. Adicione tampão de agarose derretido ao redor das bordas das lamínulas (tamanho: 22 x 22 mm; espessura: 0,25 mm) e pressione suavemente a agarose formando um círculo fino e redondo que envolva completamente cada lamínula, garantindo que não fiquem bolhas de ar aprisionadas.
NOTA: Isso cria uma microcâmara selada para imobilização do animal e previne a desidratação. Várias lâminas podem ser processadas em paralelo para experimentos de alto rendimento. - Deixe a agarose esfriar por pelo menos 3 min até solidificar completamente antes do uso.
NOTA: Utilize o suporte de agarose para imageamento assim que estiver solidificado, para que o animal não fique sob estresse. A agarose sólida absorverá água do centro, levando eventualmente à morte do animal.
3. Observação in vivo da espermatogênese em vermes hermafroditas ou machos (Figura 1 e Vídeo Suplementar S1)
- Prepare um suporte de agarose conforme descrito acima na seção 2.
- Transfira rapidamente 10–20 animais marcados com NMY-2::GFP20 (estágio L4 tardio) para 5–10 µL de cloreto de tetramisol a 0,5% diluído em tampão M9 sobre uma lamínula.
NOTA: Para evitar movimento e desidratação dos animais, evite adicionar muito ou pouco tampão. Selecione vermes que tenham se deslocado para longe ou para fora do limite da colônia bacteriana (o aglomerado de E. coli com região difusa e semitransparente pode ser observado ao microscópio) para evitar a transferência não intencional de E. coli junto com o verme, o que pode interferir na obtenção de imagens. - Incube por 1 min até que os animais estejam completamente anestesiados.
- Remova suavemente a lâmina superior, deixando o suporte de agarose na lâmina inferior.
- Inverta a lâmina com o suporte de agarose. Toque suavemente e abaixe o suporte sobre os vermes no tampão para evitar a formação de bolhas de ar. Vire a lâmina com a lamínula para cima.
NOTA: Evite movimentos bruscos da lamínula, pois isso pode danificar o corpo do verme. - Usando uma ponteira de pipeta de 200 µL, aplique parafina líquida aquecida (pré-aquecida junto com o agarose sólido), mova rapidamente a ponteira ao longo da borda da lamínula e deixe a parafina esfriar, fixando a lamínula à lâmina.
- Coloque a lâmina no estágio do microscópio para obter imagens do desenvolvimento das células germinativas.
- Para imagens únicas, aumente a potência do laser e o tempo de exposição para otimizar o sinal de fluorescência (de acordo com a intensidade da expressão fluorescente em diferentes linhagens), o que pode ser aumentado conforme necessário para melhor visualização da fluorescência.
- Para imagens em intervalos de tempo ou Z-stacks, use potência de excitação mais baixa e tempo de exposição mais curto para minimizar a fototoxicidade/fotobranqueamento.
NOTA: O objetivo é obter dados de imagem espaciais e temporais com efeitos adversos mínimos sobre o crescimento do verme.
4. Observação in vivo das divisões das CPG (Figura 1 e Vídeo Suplementar S1)
- Prepare um suporte de agarose conforme descrito acima na seção 2.
- Transfira 10 animais marcados com NMY-2::GFP39,40 (estágio de L1 tardio a adulto jovem) para 5–10 µL de hidrocloreto de tetramisol a 0,5% diluído em tampão M9 sobre uma lamínula.
- Incube por 1 min até que os animais estejam completamente imobilizados.
- Remova a lâmina superior, deixando o suporte de agarose na lâmina inferior.
- Inverta a lâmina com o suporte de agarose. Toque suavemente o suporte com os vermes no tampão para evitar bolhas de ar. Vire a lâmina com a lamínula para cima.
- Selar a borda da lamínula com vaselina usando uma ponteira de pipeta de 200 µL, conforme descrito na etapa 3.6.
- Transfira a lâmina para a platina do microscópio para a aquisição de imagens.
5. Dissecação da linhagem germinativa para observação in vitro da espermatogênese masculina (Figura Suplementar S1 e Vídeo Suplementar S2)
OBSERVAÇÃO: O tamanho da seringa pode ser ajustado de acordo com a preferência pessoal. Os machos possuem uma linhagem germinativa completa e única, contendo um único gonada, enquanto as hermafroditas possuem duas gonadas (ambas produzem espermatozoides do estágio L4 tardio ao estágio de adulto jovem, e produzem ovócitos em estágios posteriores)41.
- Preparar fresco in vitro tampão de cultura (meio Leibovitz L-15 contendo 15% de SBF)
OBSERVAÇÃO: O tampão deve ser armazenado em um 4 °C refrigerador por não mais de uma semana. O soro pode ser dividido em diferentes tubos para preservação de longo prazo a -20 °C. - Coloque aproximadamente 10 vermes machos N2 ou marcados com fluorescência (NMY-2::GFP; mCherry::Histone) (estágio final L4) em um tubo de centrífuga de 1,5 mL contendo 500 µL de tampão de cultura.
- Centrifugue o tubo a 1.000 × g por 2 min. Remova cuidadosamente a camada superior 400 µL de tampão.
- Adicione 400 µL do tampão de cultura e repita as etapas 5.2–5.3.
- Transfira o tampão restante (contendo os animais) para uma lâmina de microscopia. Adicione um volume apropriado de cloreto de tetramisol (concentração final de 0,1%) ou levamisol (concentração final de 0,1 mM) para imobilizar os nematódeos por agonismo dos receptores nicotínicos de acetilcolina.41 e atividade anestésica local42. Gire suavemente a lamínula até que os vermes parem de se mover.
OBSERVAÇÃO: Para reduzir custos, o tampão M9 pode ser utilizado para lavagens iniciais a fim de remover os detritos ou E. coli. Adicione o tampão de cultura somente durante a lavagem final ou antes da preparação da lâmina. Os passos 5.2–5.3 podem ser omitidos para acelerar o processo em casos de requisitos especiais ou se o tampão estiver muito limpo. - Afixe duas agulhas 28 G a seringas, segurando uma em cada mão. Coloque a lamínula sob o microscópio estereoscópico e posicione as agulhas em um ângulo de 30–45° ângulo sobre um verme. Faça uma incisão próxima ao braço gonadal proximal para liberar o tecido gonadal. Repita para todos os animais.
OBSERVAÇÃO: Isso liberará detritos corporais. Para iniciantes, recomenda-se mais prática. O tempo máximo de dissecação completa em tampões paralíticos poderá durar <5 min. Ajuste o tempo conforme os objetivos experimentais. - Gire suavemente a lamínula e colete os detritos. Aspire cuidadosamente os detritos maiores com uma pipeta, deixando o mínimo possível do tampão, ao mesmo tempo em que se assegura de que os espermatócitos primários menores permaneçam sobre a lamínula.
OBSERVAÇÃO: Evite deixar muito espaço no lamínula; o excesso causa movimento durante a montagem. - Pegue uma lâmina limpa e cubra suavemente o lamínula com espermatócitos primários dissecados. Selle a borda do lamínula com geléia de petróleo líquida aquecida, conforme o passo 3.6.
OBSERVAÇÃO: Aplique uma pequena quantidade de vaselina líquida aos quatro cantos da lamínula antes de selar, para evitar a disruptura mecânica dos espermatócitos. - Transfira para o microscópio para aquisição de imagens.
OBSERVAÇÃO: Evite o uso de placas de agarose. O meio líquido fornece um fundo mais transparente, oferecendo maior clareza óptica para distinguir os espermatócitos primários.
6. Dissecação dos vermes e observação in vitro da fertilização e embriogênese por fluorescência (Figura Suplementar S2, Figura Suplementar S3, Vídeo Suplementar S3 e Vídeo Suplementar S4) e em campo claro (Figura 2 e Vídeo Suplementar S5)
OBSERVAÇÃO: Embriões em estágio inicial foram obtidos cruzando duas agulhas de 28 G com as aberturas biseladas voltadas em direções opostas próximo à espermateca. A câmara foi selada para evitar a evaporação do líquido e transferida imediatamente para o microscópio.
- Para eliminar a influência da pressão exercida pela lamínula e pela platina de agarose sobre os embriões, usine um orifício central de 10 mm em uma placa de Petri de 35 mm utilizando uma broca. Sobre o lado inferior, fixe uma lamínula de microscópio de 22 mm para criar uma câmara reutilizável para microscopia confocal invertida.
- Adicione aproximadamente 30 µL de tampão M9 na câmara.
OBSERVAÇÃO: Este volume é suficiente para 4 h de aquisição de imagens em lapso de tempo por rodada. O volume do tampão permite a aquisição contínua de imagens a partir de migração e fusão dos pronúcleos óvulo-espermatozoide até a contração muscular do embrião antes da eclosão - Selecione hermafroditas. Transfira aproximadamente 20 animais jovens adultos para o tampão M9 na câmara de imagem.
OBSERVAÇÃO: os machos produzem apenas espermatozoides, não embriões. - Use uma agulha de seringa para fazer um corte transversal na espermateca duas vezes, a fim de liberar mais embriões em estágios iniciais. Utilize um pincel de cílios para remover o corpo do animal.
OBSERVAÇÃO: Na prática, o pincel de platina é muito duro para remover os detritos corporais em meio líquido. Também recomendamos um pincel para cílios postiços (com múltiplas pontas) para remover detritos, funcionando como um garfo, o qual apresenta melhor desempenho do que um pincel padrão para cílios naturais. - Cubra a placa de Petri com sua tampa para evitar a evaporação do líquido.
7. Imagem em lapso de tempo sob microscopia
- Coloque a lâmina/câmara no microscópio (por exemplo, um microscópio confocal invertido de disco giratório, equipado com objetiva de 60×/1,4 NA e câmera EMCCD) sob o campo de menor aumento (10×) e procure por animais, espermatócitos primários ou embriões recém-fertilizados no estágio desejado.
- Para vermes não fluorescentes, determine o estágio de desenvolvimento dos embriões iniciais pela localização do núcleo celular, estado de fusão e morfologia do sulco de clivagem (Figura 2 e Vídeo Suplementar S5).
- Para espermatócitos primários dissecados in vitro, procure células em preparação para divisão que estejam destacadas do rachis e dispersas de forma arredondada no tampão (Figura Suplementar S1 e Vídeo Suplementar S2).
- Para vermes fluorescentes, identifique os estágios com base na distribuição das proteínas e na morfologia celular.
NOTA: A fluorescência foi detectada utilizando linha de excitação de 488 nm com filtro de emissão de 525–550 nm para GFP e linha de excitação de 561 nm com filtro de emissão de 607–636 nm para RFP/mCherry.
- Localize essas células ou embriões e mude para um aumento maior (63× ou 100×).
NOTA: Como os princípios de preparação e imagem de células e embriões são os mesmos, o tutorial do experimento visualizado demonstra o caso de embriões dissecados utilizando canais de campo claro e fluorescência. - Inicie a gravação em vídeo ou a captura de imagens em Z-stack (geralmente usando intervalo ≤1 µm) com o software de aquisição do microscópio, com intervalo de varredura tão baixo quanto 1 s, dependendo do número de camadas Z e dos requisitos da pesquisa.
NOTA: Para linhagens fluorescentes suscetíveis a fotodesvanecimento/fototoxicidade, reduza a potência do laser e encurte o tempo de exposição para minimizar o fotodesvanecimento/fototoxicidade durante a imagem de longa duração. - Salve todas as imagens no formato .tiff para saída de imagem e mantenha as informações originais de aquisição.
8. Análise de imagem
OBSERVAÇÃO: imagens individuais no formato .tiff ou pilhas de imagens de lapso de tempo podem ser rotacionadas, recortadas, rotuladas, medidas e processadas usando software específico do microscópio ou software de análise geral, como o Fiji/ImageJ [https://imagej.net/software/fiji], uma plataforma de código aberto para análise de imagens biológicas43.
- Abra as imagens adquiridas no Fiji/ImageJ. Verifique a intensidade e distribuição do sinal de fluorescência de pontos ou estruturas fluorescentes individuais. Selecione Imagem | Ajustar | Brilho/Contraste e Imagem | Hyperstacks | Transformar em Hyperstack para separar os canais, as camadas Z e os pontos temporais em uma única imagem TIFF. Selecione Imagem | Cores | Ferramenta de Canais para otimizar o equilíbrio de cores para exibição.
- Utilize Imagem | Transformar | Girar para girar cada imagem de modo que o verme fique orientado horizontalmente com a cabeça voltada para a esquerda. Use Imagem | Recortar para remover regiões em branco desnecessárias, se necessário.
- Utilize Imagem | Pilhas | Projeção Z para gerar uma projeção Z a partir de quadros representativos com sinal suficiente.
NOTA: Para visualização ideal, recomenda-se projetar juntos quadros de alto contraste. No entanto, para comparar diferenças relativas dentro dos mesmos tecidos ou organelas específicos entre diferentes grupos, vários quadros contendo informações completas podem ser projetados juntos, mesmo que o sinal seja fraco. - Utilize Arquivo | Salvar Como | TIFF para salvar as imagens projetadas para análises posteriores.
- Dependendo do microscópio confocal utilizado, calibre a escala da imagem para que os pixels sejam convertidos em micrômetros (µm). Após a calibração, utilize Analisar | Ferramentas | Barra de Escala para adicionar uma barra de escala.
NOTA: O processamento de imagens descrito acima é limitado à visualização e preparação de figuras. Quando for necessário processamento em lote ou medições automatizadas, utilize o Fiji/ImageJ ou outras ferramentas de código aberto, como o CellProfiler44 e pipelines de análise baseados em Python45.
Resultados
A visualização de C. elegans ao nível celular para análise fenotípica tradicionalmente exige investimento substancial em equipamentos ópticos, mas a eletrônica de consumo moderna e sistemas adaptadores inovadores agora permitem capacidades satisfatórias de imagem a um custo notavelmente reduzido. Para obter imagens da estrutura do gonada de hermafroditas in vivo por microscopia confocal ou outros instrumentos facilmente disponíveis, utilizamos uma linhagem que carrega duas marcas fluorescentes20, com NMY-2::GFP marcando a estrutura geral do gonada em forma de U, o raquis e a região cortical dos espermatócitos primários, e mCherry::Histone mostrando a morfologia do núcleo e o estágio de desenvolvimento (Figura 1 e Vídeo Suplementar S1). Essas duas proteínas são amplamente utilizadas em diferentes estudos46,47,48. Para capturar a maior parte da informação estrutural tridimensional, adquirimos toda a pilha Z em intervalos de 1 µm, desde a base até o topo do gonada do verme. Com base na massa compacta do cromossomo e no acúmulo fraco de NMY-2 na região equatorial, os espermatócitos primários mais proximais estão no estágio de cariossoma, indicando que essas células estão iniciando sua primeira divisão (Figura 1 e Vídeo Suplementar S1). Além disso, as divisões mitóticas das CPGs ocorrem na região distal do gonada e também podem ser capturadas com este protocolo.
Para a observação in vitro da espermatogênese, preparamos primeiro o tampão de cultura. Os vermes são dissecados e os espermatócitos germinativos são liberados no tampão. É essencial localizar rapidamente os espermatócitos primários que estão se preparando para a primeira divisão, identificados pela morfologia nuclear (início da desintegração da membrana nuclear) ou pela morfologia celular completa. Linhagens fluorescentes facilitam a identificação do estágio de desenvolvimento correto. As imagens são capturadas em intervalos de 30 s para equilibrar fototoxicidade/fotobranqueamento e eficiência de captura. (Figura Suplementar S1 e Vídeo Suplementar S2).
Para obter mais informações sobre a embriogênese inicial, localizamos primeiramente embriões recém-fertilizados no canal de campo claro, onde os núcleos paterno e materno estão posicionados em extremidades opostas do embrião ao longo de seu eixo maior e se movem um em direção ao outro para fusão. Para observação de embriões com lâminas padrão, utilizamos uma linhagem que expressa GFP::Histona49 e mCherry::PH50 para rotular, respectivamente, a dinâmica do núcleo celular e da membrana celular. Essas imagens são capturadas em diferentes camadas Z para mostrar a divisão celular completa (Figura Suplementar S2 e Vídeo Suplementar S3). Observe que a capacidade de identificar os embriões no estágio correto é essencial. Selecionamos embriões em estágio inicial e empregamos gravação contínua para capturar a progressão completa do desenvolvimento sem perturbação física. Essa abordagem permite >500 min de gravação em lapso de tempo que abrange todo o processo desde a fertilização até os espasmos musculares (Figura 2 e Vídeo Suplementar S5). Além do tipo selvagem, também estão disponíveis mutantes para estudos comparativos de imagem. Por exemplo, HUM-2 é o homólogo da miosina V humana, que desempenha papéis fundamentais na distribuição de organelas, vesículas e mRNA, sendo importante para a fisiologia animal e a função celular.51. Como exemplo ilustrativo, o protocolo também foi utilizado para capturar a dinâmica do sulco em hum-2 (ok596) mutante para comparação visual (Figura Suplementar S3 e Vídeo Suplementar S4). Por fim, as imagens .tiff são processadas e recortadas no ImageJ/Fiji e alinhadas em software de edição de imagens para comparação visual direta52.
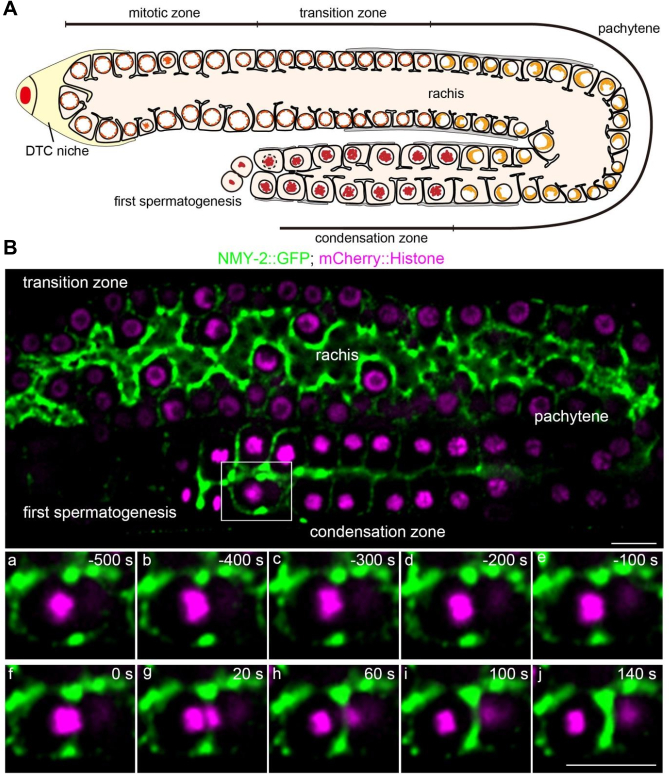
Figura 1: Esquema e imagem de fluorescência da distribuição das zonas do gonóide em vermes na fase L4 tardia. (A) Esquema da estrutura do gonóide de um verme na fase L4 tardia. DTC = célula da ponta distal. (B) Imagem de fluorescência mostrando a marcação de NMY-2::GFP no raquis e na região cortical de espermatócitos proximais, e de mCherry::Histona na morfologia nuclear em diferentes estágios de desenvolvimento. Barra de escala = 10 µm. Clique aqui para visualizar uma versão maior desta figura.
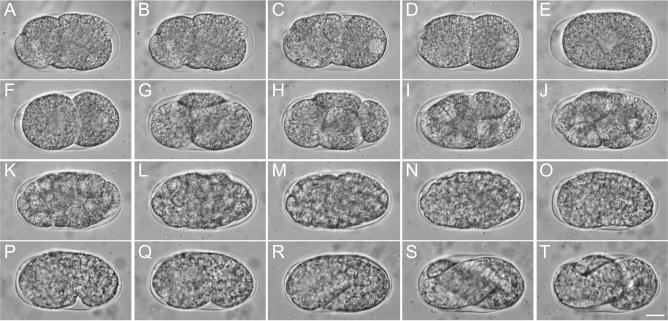
Figura 2: Desenvolvimento embrionário de C. elegans. (A-E) Estágio de fusão até o estágio de uma célula, incluindo migração e fusão dos pronúcleos óvulo-espermatozoide, pseudocleavagem e estabelecimento do estágio de uma célula. (F-J) Estágio de duas células até o estágio multicelular. (K-O) Estágio de gastrulação. (P-T) Estágio de vírgula até contração muscular. Barra de escala = 10 µm. Clique aqui para visualizar uma versão maior desta figura.
Figura Suplementar S1: Demonstração representativa da imagem completa da espermatogênese. (A) Início da desintegração do envelope nuclear. (B) Prometáfase da meiose I. (C) Formação do anel contrátil e início da constrição; (D) Conclusão da meiose I; (E) Início da meiose II. (F) Contrição do sulco em dois espermatócitos secundários. (G) Telófase da meiose II. (H) Conclusão da meiose II e formação de quatro espermátides e um corpo residual centralmente localizado. Barra de escala = 10 µm. Clique aqui para baixar este arquivo.
Figura suplementar S2: Demonstração representativa da imagem da embriogênese inicial, com GFP::Histona marcando o núcleo celular e mCherry::PH marcando a membrana celular. (A) Pseudoclecagem. (B) Regressão do sulco de clivagem de volta ao estado normal. (C) Metáfase da primeira divisão celular. (D) Anáfase da primeira divisão celular. (E) Estágio de duas células. (F) Anáfase da divisão celular AB e prófase da divisão celular P1. (G) Anáfase da divisão celular P1. (H) Estágio de quatro células. Barra de escala = 10 µm. Clique aqui para baixar este arquivo.
Figura Suplementar S3: Comparação representativa do sulco de clivagem em embriões iniciais de N2 e do mutante hum-2 (ok596). O painel ampliado mostra a dinâmica do sulco ao longo do tempo para comparação visual. Os números indicam o tempo após o início da anáfase, definido pela segregação cromossômica. Barra de escala = 2 µm. Clique aqui para baixar este arquivo.
Vídeo Suplementar S1. Imagem representativa de microscopia com lapso de tempo por fluorescência do gonade em estágio L4 tardio utilizando NMY-2::GFP e mCherry::Histone; 30 s por quadro. Clique aqui para baixar este arquivo.
Vídeo Suplementar S2. Imagem representativa em contraste de fase com lapso de tempo mostrando a espermatogênese completa em him-5 (e1490); 30 s por quadro. Clique aqui para baixar este arquivo.
Vídeo Suplementar S3. Imagem representativa de microscopia com lapso de tempo da embriogênese inicial utilizando GFP::Histona e mCherry::PH; 30 s por quadro. Clique aqui para baixar este arquivo.
Vídeo Suplementar S4. Imagens representativas de microscopia com lapso de tempo de fluorescência do sulco de clivagem em embriões iniciais de N2 e mutante hum-2 (ok596); 15 s por quadro. Clique aqui para baixar este arquivo.
Vídeo Suplementar S5. Imagem representativa em contraste de fase com lapso de tempo do desenvolvimento embrionário de C. elegans N2, desde a fusão dos pronúcleos de oócito e espermatozoide até as divisões mitóticas que dão origem ao organismo. Clique aqui para baixar este arquivo.
Discussão
Para preparar e imaginar vermes, otimizamos dois fluxos de trabalho com base em câmaras e lâminas, respectivamente. A abordagem baseada em câmaras tem sido usada para imagens vivas de alta resolução, permitindo a observação de longo prazo de processos de desenvolvimento com fototoxicidade/fotobranqueamento limitadas53. A abordagem baseada em lâminas foi adaptada a partir de técnicas padrão de montagem em lâminas com agarose, comumente utilizadas para observação de curto prazo da atividade neuronal e estruturas subcelulares54. Aplicamos ambos os protocolos (seções 3, 4, 5 e 6) para observações de longo prazo em estágios iniciais selecionados do desenvolvimento de C. elegans. No que diz respeito à observação in vivo da estrutura do gonade, divisões de PGC ou espermatogênese, seguimos os principais procedimentos de métodos previamente estabelecidos e fizemos certas modificações para facilitar o acesso rápido de novos pesquisadores55. No que diz respeito à observação in vitro da espermatogênese, enfatizamos o reconhecimento rápido de células que entram na transição da prófase para a metáfase, quando o envelope nuclear está se desfazendo56. Embora as lâminas de agarose possam amortecer e estabilizar parcialmente embriões ou vermes para imagens in vivo, elas reduzem o contraste entre espermatócitos primários e a lâmina. Portanto, as lâminas de agarose não são recomendadas para observação in vitro de espermatócitos dissecados; um meio líquido é preferível. Da mesma forma, enfatiza-se o reconhecimento rápido de estágios de desenvolvimento específicos de interesse para a observação in vitro da embriogênese.
Combinando os métodos descritos acima, é possível obter imagens de eventos de desenvolvimento selecionados desde a linhagem germinativa até o embrião. Esses métodos também podem ser combinados com equipamentos de controle de temperatura, como sistemas de mudança rápida de temperatura para microscopia de células vivas, tornando os experimentos mais convenientes para mutantes sensíveis à temperatura57. Da mesma forma, a imobilização baseada em resfriamento pode permitir a aquisição de imagens com resolução submicrométrica e alto rendimento de populações de C. elegans diretamente em placas de cultivo, reduzindo a necessidade de anestesia química ou manipulação individual dos vermes, ao mesmo tempo que mantém a viabilidade fisiológica58. Além disso, perturbações artificiais, como interferência por RNA14 e ablação a laser59,60,61,62,63,64,65, podem ser combinadas com microscopia para examinar respostas ao desenvolvimento e os mecanismos biológicos ou físicos subjacentes. No futuro, os fluxos de trabalho de microscopia poderão ser ainda aprimorados pela otimização de hardware, software e operações específicas do usuário33,66. Embora os detalhes operacionais específicos precisem ser ajustados, alguns princípios deste protocolo podem ser adaptados a outros modelos animais pequenos e móveis, como moscas-das-frutas e larvas de peixe-zebra, especialmente para observações in vivo que exijam imobilização e observações in vitro que exijam dissecação67,68.
Conjuntos de dados de imagens adquiridos por meio de protocolos desse tipo também podem apoiar análises computacionais ou quantitativas posteriores, quando são utilizados números suficientes de amostras e configurações padronizadas de aquisição69,70. Por exemplo, a embriogênese de C. elegans tem sido utilizada em estudos de rastreamento de linhagem celular71,72 e segmentação da morfologia celular73,74,75, ambas as quais dependem de dados de imagem espaço-temporais. Do ponto de vista mecanicista, a obtenção de imagens de núcleos, membranas, proteínas relacionadas à polaridade76,77,78 e proteínas relacionadas ao citoesqueleto79,80,81 pode auxiliar na análise da divisão celular e da morfogênese. A biologia de sistemas quantitativa pode integrar esses tipos de dados de imagem em escalas molecular, celular e do organismo inteiro82,83,84,85. No presente protocolo, essas aplicações mais amplas devem ser vistas como extensões potenciais, e não como resultados diretamente demonstrados pelos resultados representativos.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Agradecimentos
Agradecemos ao Prof. Samuel H. Chung, Prof. Erin J. Cram, Prof. Javier Apfeld e Dra. Noa William Franklin Grooms da Northeastern University, e ao Prof. Chuanfu Dong da Universidade Normal de Pequim pelo apoio técnico. Este trabalho foi financiado pelo Projeto Jovem da Fundação Nacional de Ciências Naturais (Grant 22407016) e pelo Projeto da Fundação Nacional de Ciências Naturais (Grant 22477010) concedidos à Dra. Pei Zhang.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Seringas de insulina U-100 de 28 Gauge | EasyTouch | B08589MG8D | Dissecação de vermes |
| Placas de Petri de 35 mm | Celltreat | 229638 | Câmara de imagem |
| Placas de Petri de 60 mm | Fisherbrand | AS4050 | Cultivo de vermes |
| Agarose | Bio-Rad | 1613100 | Preparação de lâmina de agarose |
| C. elegans RNAi Feeding Library (Ahringer) | Source BioScience Ltd. | N/A | Experimento de RNAi |
| C. elegans linhagem: GFP::histona; mCherry::PH | Caenorhabditis Genetics Center | YC0154 | Linhagem utilizada neste estudo |
| C. elegans linhagem: GFP::HUM-2 | Sunybiotech | YC0381 | Linhagem utilizada neste estudo |
| C. elegans linhagem: him-5 (e1490) | Caenorhabditis Genetics Center | CB4088 | Linhagem utilizada neste estudo |
| C. elegans linhagem: N2, selvagem | Caenorhabditis Genetics Center | N2 (Bristol) | Linhagem utilizada neste estudo |
| C. elegans linhagem: NMY-2::GFP; mCherry::histona | Caenorhabditis Genetics Center | YC0032 | Linhagem utilizada neste estudo |
| C. elegans linhagem: PH::GFP; mCherry::histona | Caenorhabditis Genetics Center | YC0029 | Linhagem utilizada neste estudo |
| Microscópio de Contraste de Interferência Diferencial (DIC) | Olympus | BX53 | Imagem de vermes |
| Microscópios estereoscópicos de dissecação | Nikon | SMZ745 | Observação de vermes |
| E. coli OP50 | Caenorhabditis Genetics Center | OP50 | Fonte alimentar bacteriana |
| Soro bovino fetal (FBS) | N/A | N/A | Tampão de cultura |
| Tampão de congelamento (tampão S/glicerol) | N/A | N/A | Armazenamento de longo prazo |
| Vidro de cobertura para hibridização | Invitrogen (Thermo Fisher Scientific) | H18200 | Preparação de lâmina/câmara de agarose |
| Isopropil β-D-1-tiogalactopiranosídeo (IPTG) | Invitrogen (Thermo Fisher Scientific) | 15529019 | Cultivo de vermes |
| Meio Leibovitz L-15 | N/A | N/A | Tampão de cultura |
| Levamisol cloridrato | N/A | N/A | Imobilização de vermes |
| Tampão M9 | N/A | N/A | Cultivo e montagem de vermes |
| Vidro de cobertura para microscópio | Fisherbrand | 12541016 | Lâminas de imagem |
| Incubadora digital mini | Benchmark Scientific | BMS-H2200-HC-E | Cultivo de vermes |
| Pó pré-misturado NGM | N/A | N/A | Cultivo de vermes |
| Microscópio invertido Nikon Eclipse Ti2-E | Nikon | Ti2-E | Imagem de vermes |
| Lâminas de microscópio comuns | Fisherbrand | 12550A3 | Lâminas de imagem |
| Lâminas de microscópio comuns | Corning | 2947-75X25 | Preparação de lâmina de agarose |
| Microscópio confocal de disco giratório | Olympus | SpinSR10 | Imagem de vermes |
| Unidade confocal de disco giratório | Yokogawa | CSU-X1 | Imagem com lapso de tempo |
| Tetramisol | Sigma-Aldrich | L9756 | Anestesia de vermes |
| Vaselina | Sangon Biotech | A510146-0500 | Lâminas de imagem |
Referências
- Corsi AK, Wightman B, Chalfie M. A transparent window into biology: a primer on Caenorhabditis elegans. Genetics. 2015;200(2):387-407.
- Ambros VR, et al. From nematode to Nobel: how community-shared resources fueled the rise of Caenorhabditis elegans as a research organism. Proc Natl Acad Sci U S A. 2025;122(48):e2522808122.
- Du Z, et al. De novo inference of systems-level mechanistic models of development from live-imaging-based phenotype analysis. Cell. 2014;156(1):359-72.
- Xiao L, et al. Defect-buffering cellular plasticity increases robustness of metazoan embryogenesis. Cell Syst. 2022;13(8):615-30.e9.
- Green RA, et al. Automated profiling of gene function during embryonic development. Cell. 2024;187(12):3141-60.e23.
- Yang M, Bai Y, Wang Z, Du Z. Intracellular buffering enables developmental robustness after genome doubling in C. elegans embryos. Cell Rep. 2026;45(3):117005.
- Laugsch M, Schierenberg E. Differences in maternal supply and early development of closely related nematode species. Int J Dev Biol. 2004;48(7):655-62.
- Guan G, Luo C, Tang HL, Tang C. Modulating cell proliferation by asymmetric division: a conserved pattern in the early embryogenesis of nematode species. MicroPubl Biol. 2024;10.17912/micropub.biology.001006.
- Large CRL, et al. Lineage-resolved analysis of embryonic gene expression evolution in C. elegans and C. briggsae. Science. 2025;388(6753):eadu8249.
- Zhang P, et al. Biosynthesis of modular signaling molecules requires functional diversification of carboxylesterases in Pristionchus pacificus. Commun Biol. 2025;8(1):1213.
- Brenner S. The genetics of Caenorhabditis elegans. Genetics. 1974;77(1):71-94.
- Sulston JE, Schierenberg E, White JG, Thomson JN. The embryonic cell lineage of the nematode Caenorhabditis elegans. Dev Biol. 1983;100(1):64-119.
- C. elegans Sequencing Consortium. Genome sequence of the nematode C. elegans: a platform for investigating biology. Science. 1998;282(5396):2012-8.
- Chung SH, et al. Femtosecond laser ablation reveals antagonistic sensory and neuroendocrine signaling that underlie C. elegans behavior and development. Cell Rep. 2013;4(2):316-26.
- Zhang H, Abraham N, Khan LA, Gobel V. RNAi-based biosynthetic pathway screens to identify in vivo functions of non-nucleic acid-based metabolites such as lipids. Nat Protoc. 2015;10(5):681-700.
- Huang X, et al. PIWI-interacting RNA expression regulates pathogenesis in a Caenorhabditis elegans model of Lewy body disease. Nat Commun. 2023;14(1):6137.
- Schnabel R, Hutter H, Moerman D, Schnabel H. Assessing normal embryogenesis in Caenorhabditis elegans using a 4D microscope: variability of development and regional specification. Dev Biol. 1997;184(2):234-65.
- Wang X, Hu B, Zhao Z, Tse YC. From primordial germ cells to spermatids in Caenorhabditis elegans. Semin Cell Dev Biol. 2022;127:110-20.
- L’Hernault SW. Spermatogenesis. In: Riddle DL, Blumenthal T, Meyer BJ, Priess JR, editors. C. elegans II. 2nd edition. Cold Spring Harbor Laboratory Press, Cold Spring Harbor, NY; 1997.
- Wang X, et al. Cortical recruitment of centralspindlin and RhoA effectors during meiosis I of Caenorhabditis elegans primary spermatocytes. J Cell Sci. 2021;134(3):jcs238543.
- Hu J, et al. Distinct roles of two myosins in C. elegans spermatid differentiation. PLoS Biol. 2019;17(4):e3000211.
- Kovacevic I, Orozco JM, Cram EJ. Filamin and phospholipase C-ε are required for calcium signaling in the Caenorhabditis elegans spermatheca. PLoS Genet. 2013;9(5):e1003510.
- Sadeghian F, Grooms NWF, Chung SH, Cram EJ. Tensions on the actin cytoskeleton and apical cell junctions in the C. elegans spermatheca are influenced by spermathecal anatomy, ovulation state and activation of myosin. Front Cell Dev Biol. 2024;12:1490803.
- Hoege C, Hyman AA. Principles of PAR polarity in Caenorhabditis elegans embryos. Nat Rev Mol Cell Biol. 2013;14(5):315-22.
- Simske JS, Hardin J. Getting into shape: epidermal morphogenesis in Caenorhabditis elegans embryos. Bioessays. 2001;23(1):12-23.
- Zhang H, Emmons SW. Regulation of the Caenorhabditis elegans posterior hox gene egl-5 by microRNA and the polycomb-like gene sop-2. Dev Dyn. 2009;238(3):595-603.
- Zhang N, et al. The C. elegans intestine as a model for intercellular lumen morphogenesis and in vivo polarized membrane biogenesis at the single-cell level: labeling by antibody staining, RNAi loss-of-function analysis and imaging. J Vis Exp. 2017;(128):e56100.
- Zhang N, et al. The C. elegans excretory canal as a model for intracellular lumen morphogenesis and in vivo polarized membrane biogenesis in a single cell: labeling by GFP-fusions, RNAi interaction screen and imaging. J Vis Exp. 2017;(128):e56101.
- Cui M, et al. A model of hereditary sensory and autonomic neuropathy type 1 reveals a role of glycosphingolipids in neuronal polarity. J Neurosci. 2019;39(29):5816-34.
- Li Z, et al. A collection of toolkit strains reveals distinct localization and dynamics of membrane-associated transcripts in epithelia. Cell Rep. 2021;35(5):109072.
- Cheng X, et al. Proteotoxic stress disrupts epithelial integrity by inducing MTOR sequestration and autophagy overactivation. Autophagy. 2022;19(1):241-55.
- Zhang P, et al. The centralspindlin complex regulates cytokinesis and morphogenesis in the C. elegans spermatheca. Development. 2023;150(2):dev200840.
- Wang YL, Grooms NWF, Civale SC, Chung SH. Confocal imaging capacity on a widefield microscope using a spatial light modulator. PLoS One. 2021;16(2):e0244034.
- Stiernagle T. Maintenance of C. elegans. WormBook. 2006;1-11.
- Hirsh D, Vanderslice R. Temperature-sensitive developmental mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):220-35.
- Davies T, et al. Using fast-acting temperature-sensitive mutants to study cell division in Caenorhabditis elegans. Methods Cell Biol. 2017;137:283-306.
- Ward S, Miwa J. Characterization of temperature-sensitive, fertilization-defective mutants of the nematode Caenorhabditis elegans. Genetics. 1978;88(2):285-303.
- Vanderslice R, Hirsh D. Temperature-sensitive zygote defective mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):236-49.
- Fujita M, Onami S. Cell-to-cell heterogeneity in cortical tension specifies curvature of contact surfaces in Caenorhabditis elegans embryos. PLoS One. 2012;7(1):e30224.
- Nishikawa M, Naganathan SR, Jülicher F, Grill SW. Controlling contractile instabilities in the actomyosin cortex. eLife. 2017;6:e19595.
- Kimble J, Hirsh D. The postembryonic cell lineages of the hermaphrodite and male gonads in Caenorhabditis elegans. Dev Biol. 1979;70(2):396-417.
- Onuaguluchi G, Igbo IN. Comparative local anaesthetic and antiarrhythmic actions of levamisole hydrochloride and lignocaine hydrochloride. Arch Int Pharmacodyn Ther. 1987;289(2):278-89.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Weisbart E, et al. CellProfiler plugins - an easy image analysis platform integration for containers and Python tools. J Microsc. 2024;296(3):227-34.
- Rueckl M, et al. SamuROI, a Python-based software tool for visualization and analysis of dynamic time series imaging at multiple spatial scales. Front Neuroinform. 2017;11:44.
- Kachur TM, Audhya A, Pilgrim DB. UNC-45 is required for NMY-2 contractile function in early embryonic polarity establishment and germline cellularization in C. elegans. Dev Biol. 2008;314(2):287-99.
- Schmutz C, Stevens J, Spang A. Functions of the novel RhoGAP proteins RGA-3 and RGA-4 in the germ line and in the early embryo of C. elegans. Development. 2007;134(19):3495-505.
- Chartier NT, et al. PAR-4/LKB1 mobilizes nonmuscle myosin through anillin to regulate C. elegans embryonic polarization and cytokinesis. Curr Biol. 2011;21(4):259-69.
- Knight AJ, Johnson NM, Behm CA. VHA-19 is essential in Caenorhabditis elegans oocytes for embryogenesis and is involved in trafficking in oocytes. PLoS One. 2012;7(7):e40317.
- Murata D, et al. GPI-anchor synthesis is indispensable for the germline development of the nematode Caenorhabditis elegans. Mol Biol Cell. 2012;23(6):982-95.
- Wong S, Weisman LS. Roles and regulation of myosin V interaction with cargo. Adv Biol Regul. 2021;79:100787.
- McLean D. Adobe Photoshop and Illustrator techniques. J Audiov Media Med. 2002;25(2):79-81.
- Gabel CV, et al. Neural circuits mediate electrosensory behavior in Caenorhabditis elegans. J Neurosci. 2007;27(28):7586-96.
- Chung SH, Sun L, Gabel CV. In vivo neuronal calcium imaging in C. elegans. J Vis Exp. 2013;(74):50357.
- McCarter J, Bartlett B, Dang T, Schedl T. On the control of oocyte meiotic maturation and ovulation in Caenorhabditis elegans. Dev Biol. 1999;205(1):111-28.
- L’Hernault SW. Spermatogenesis. WormBook. 2006;1-14.
- Pitayu-Nugroho L, et al. Kinetochore component function in C. elegans oocytes revealed by 4D tracking of holocentric chromosomes. Nat Commun. 2023;14(1):4032.
- Wang YL, et al. High-throughput submicron-resolution microscopy of Caenorhabditis elegans populations under strong immobilization by cooling cultivation plates. iScience. 2023;26(2):105999.
- Chung SH, et al. The role of the AFD neuron in C. elegans thermotaxis analyzed using femtosecond laser ablation. BMC Neurosci. 2006;7(1):30.
- Chung S, Maxwell I, Mazur E. Subcellular surgery and nanoneurosurgery [conference paper]. Presented at: Conference on Lasers and Electro-Optics; Baltimore, MD; 2007. p. 1-2.
- Chung SH, Mazur E. Femtosecond laser ablation of neurons in C. elegans for behavioral studies. Appl Phys A Mater Sci Process. 2009;96(2):335-41.
- Chung SH, Mazur E. Surgical applications of femtosecond lasers. J Biophotonics. 2009;2(10):557-72.
- Cai H, et al. Wedge prism approach for simultaneous multichannel microscopy. Sci Rep. 2019;9(1):17795.
- Chung SH, et al. Novel DLK-independent neuronal regeneration in Caenorhabditis elegans shares links with activity-dependent ectopic outgrowth. Proc Natl Acad Sci U S A. 2016;113(20):E2852-60.
- Grooms NWF, et al. Expression of thioredoxin-1 in the ASJ neuron corresponds with and enhances intrinsic regenerative capacity under lesion conditioning in C. elegans. FEBS Lett. 2023;597(14):1880-93.
- Wang YL, et al. Widefield targeted illumination microscopy enables optically-sectioned, motion-resilient imaging of neuronal fibers and their dynamics. Laser Photon Rev. 2025;19(24):e01980.
- Ghaemi R, Rezai P, Nejad FR, Selvaganapathy PR. Characterization of microfluidic clamps for immobilizing and imaging of Drosophila melanogaster larva’s central nervous system. Biomicrofluidics. 2017;11(3):034113.
- Bauer B, Mally A, Liedtke D. Zebrafish embryos and larvae as alternative animal models for toxicity testing. Int J Mol Sci. 2021;22(24):13417.
- Ho VWS, et al. Systems-level quantification of division timing reveals a common genetic architecture controlling asynchrony and fate asymmetry. Mol Syst Biol. 2015;11(6):MSB145857.
- Packer JS, et al. A lineage-resolved molecular atlas of C. elegans embryogenesis at single-cell resolution. Science. 2019;365(6459):eaax1971.
- Bao Z, et al. Automated cell lineage tracing in Caenorhabditis elegans. Proc Natl Acad Sci U S A. 2006;103(8):2707-12.
- Katzman B, Tang D, Santella A, Bao Z. AceTree: a major update and case study in the long term maintenance of open-source scientific software. BMC Bioinform. 2018;19(1):121.
- Cao J, et al. Establishment of a morphological atlas of the Caenorhabditis elegans embryo using deep-learning-based 4D segmentation. Nat Commun. 2020;11(1):6254.
- Guan G, et al. Cell lineage-resolved embryonic morphological map reveals signaling associated with cell fate and size asymmetry. Nat Commun. 2025;16(1):3700.
- Guan G, et al. EmbSAM: cell boundary localization and Segment Anything Model for fast images of developing embryos. Commun Biol. 2026;9(1):8.
- Goehring NW, et al. Polarization of PAR proteins by advective triggering of a pattern-forming system. Science. 2011;334(6059):1137-41.
- Zhang H, et al. Vesicular sorting controls the polarity of expanding membranes in the C. elegans intestine. Worm. 2013;2(1):e23702.
- Zhang H, et al. Clathrin and AP-1 regulate apical polarity and lumen formation during C. elegans tubulogenesis. Development. 2012;139(11):2071-83.
- Kajita A, Yamamura M, Kohara Y. Computer simulation of the cellular arrangement using physical model in early cleavage of the nematode Caenorhabditis elegans. Bioinformatics. 2003;19(6):704-16.
- Zhang H, et al. Apicobasal domain identities of expanding tubular membranes depend on glycosphingolipid biosynthesis. Nat Cell Biol. 2011;13(10):1189-201.
- Pimpale LG, Middelkoop TC, Mietke A, Grill SW. Cell lineage-dependent chiral actomyosin flows drive cellular rearrangements in early Caenorhabditis elegans development. eLife. 2020;9:e54930.
- Hench J, Henriksson J, Lüppert M, Bürglin TR. Spatio-temporal reference model of Caenorhabditis elegans embryogenesis with cell contact maps. Dev Biol. 2009;333(1):1-13.
- Richards JL, et al. A quantitative model of normal Caenorhabditis elegans embryogenesis and its disruption after stress. Dev Biol. 2013;374(1):12-23.
- Moore JL, Du Z, Bao Z. Systematic quantification of developmental phenotypes at single-cell resolution during embryogenesis. Development. 2013;140(15):3266-74.
- Wong MK, et al. Timing of tissue-specific cell division requires a differential onset of zygotic transcription during metazoan embryogenesis. J Biol Chem. 2016;291(24):12501-13.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve