Para estudar mutações em Mycobacterium tuberculosis relacionadas à função gênica e resistência a medicamentos, são descritas e comparadas duas técnicas direcionadas de mutagênese in vivo para introduzir alterações em um contexto isogênico: troca alélica em duas etapas (AE) com vetor suicida, ou recombineering com oligonucleotídeos de DNA de fita simples. A mutagênese é confirmada por meio de PCR e sequenciamento do amplicon.
Artigo de método
Mutagênese Direcionada em Mycobacterium tuberculosis
* These authors contributed equally
Neste artigo
Resumo
Resumo
A manipulação precisa do genoma micobacteriano é necessária para estudar o efeito de mutações específicas sem influências confundidoras provenientes dos diversos contextos genéticos presentes em isolados clínicos. Isso é particularmente importante para investigar a função gênica e os mecanismos de resistência a medicamentos, nos quais mutações de fundo podem potencializar ou suprimir os efeitos de uma mutação de interesse. Aqui, duas abordagens direcionadas de mutagênese com alvo específico — a troca alélica em duas etapas utilizando um vetor suicida e a recombinagem mediada por oligonucleotídeos — são descritas e comparadas para introduzir mutações definidas em um contexto isogênico de Mycobacterium tuberculosis.
A troca alélica em duas etapas utiliza um vetor suicida que não possui origem de replicação micobacteriana e carrega um fragmento de DNA mutado, marcadores selecionáveis como sacB para sensibilidade à sacarose, lacZ para triagem azul-branca e genes de resistência a antibióticos (kan ou hyg). O processo envolve a geração do fragmento mutado por meio de uma reação em cadeia da polimerase (PCR) de múltiplos passos ou síntese, clonagem no vetor, eletroporação em M. tuberculosis e seleção de eventos de integração por meio de cruzamento simples (SCO) usando resistência a antibióticos e triagem de colônias azul-branca. Em seguida, realiza-se uma seleção contrária com sacarose e X-gal para eliminar bactérias que carregam a sequência selvagem. Este método garante mutações estáveis e sem marcação, mas é demorado e intensivo em mão de obra.
A recombineering utiliza um plasmídeo que expressa uma recombinase, como o pJV75amber, que expressa a recombinase Che9c gp61 sob um promotor de acetamidase induzível, juntamente com um oligonucleotídeo de DNA de fita simples (ssDNA) para introduzir mutações precisas. Os transformantes são selecionados em antibióticos apropriados e confirmados por PCR e sequenciamento de Sanger. Esta abordagem é mais simples, mais rápida e mais econômica, mas pode ser limitada pela baixa eficiência de transformação, pela necessidade de células competentes frescas e pela eficiência variável dependendo da região genômica e do desenho do oligonucleotídeo.
Juntos, a troca alélica em duas etapas e a recombineering oferecem estratégias complementares para introduzir mutações definidas em M. tuberculosis. Ambos os métodos permitem a validação experimental de mutações, como variantes associadas à função gênica e à resistência a medicamentos.
Introdução
O estudo de mutações genômicas permite a investigação da função gênica e da resistência a medicamentos utilizando diversos métodos. No entanto, a complexa base genética de isolados clínicos que possuem uma mutação de interesse frequentemente complica a interpretação dos resultados, pois inúmeras outras mutações podem interagir, provocando efeitos sinérgicos ou antagônicos1. Embora abordagens baseadas em inteligência artificial (AI) possam prever resistência, elas não conseguem prová-la conclusivamente nem determinar os efeitos downstream2,3.
Ensaios de flutuação, que dependem de mutações espontâneas, podem efetivamente selecionar resistência frente a estressores conhecidos, como fármacos antimicobacterianos4,5. No entanto, essa estratégia não direcionada exige triagem extensiva e não garante a recuperação de uma mutação específica, por exemplo, mutações novas em genes associados à resistência a fármacos observadas em isolados clínicos.
Várias abordagens direcionadas foram desenvolvidas, entre as quais a mutagênese direcionada engloba um conjunto de técnicas moleculares utilizadas para introduzir substituições precisas de um único nucleotídeo (mutações pontuais) em um gene de interesse6. O fluxo de trabalho geral envolve: (1) gerar um fragmento de DNA doador ou plasmídeo contendo o gene de interesse com a(s) mutação(ões) pontual(is) desejada(s), (2) introduzir esse DNA na bactéria, (3) entregar a sequência mutada ao locus cromossômico-alvo, (4) promover a incorporação da mutação por meio de recombinação e (5) selecionar os mutantes recombinantes.
Nesta publicação, são descritas duas estratégias distintas de mutagênese direcionada para manipulação específica de genes de M. tuberculosis, comparados seus fluxos de trabalho e discutidas as vantagens e desvantagens de cada uma. Os métodos exploram ou a via natural de reparo por recombinação homóloga (HR) do micobactéria, também referida aqui como troca alélica em duas etapas (AE) com um vetor suicida7, ou um sistema de recombineering derivado de fago codificado por plasmídeo8.
O método de duas etapas de AE incorpora um vetor de entrega suicida no DNA cromossômico de um organismo por RH. Esse vetor de entrega suicida contém um cassete flexível que faz parte da série de vetores pNIL/pGOAL e já foi amplamente discutido7. Ele proporciona alta precisão e integração estável para edições complexas, incluindo eliminação de genes e inserções grandes. Os princípios fundamentais da AE utilizando vetores suicidas e recombineering foram estabelecidos em protocolos anteriores para micobactérias9,10, incluindo eliminação de genes baseada em RH e introdução de mutações pontuais7. As limitações da AE incluem o potencial estresse antibiótico in vitro provocado por múltiplos marcadores de seleção, risco de mutações espontâneas durante passagens seriadas, etapas de clonagem que consomem muito tempo e um processo de seleção em duas etapas que pode durar de 8 a 12 semanas.
Em contraste, a engenharia genética direcionada utiliza a recombinase Che9c gp61 do plasmídeo pJV75amber e oligonucleotídeos de DNA de fita simples (ssDNA)8,11, para facilitar a mutagênese direcionada e a seleção. O plasmídeo episomal pJV75amber expressa a recombinase Che9c gp61 (uma proteína de ligação ao DNA de fita simples homóloga à RecT de E. coli) sob controle de um promotor induzível de acetamidase8. A proteína recombinase media o reconhecimento do ssDNA, o emparelhamento e a troca alélica entre um molde de oligonucleotídeo de ssDNA sintetizado exogenamente contendo uma mutação pontual e as fitas de DNA homólogas endógenas8.
A recombineering elimina etapas de clonagem, reduzindo o cronograma para 4–6 semanas, tornando-a ideal para a validação rápida de variantes de resistência a medicamentos em isolados clínicos. No entanto, a recombineering pode apresentar eficiência variável em certas regiões genômicas ou resultar em recombinação fora do alvo (ilegítima) devido ao uso de braços de homologia curtos, exigindo repetidas rodadas de experimentação. Pode ainda exigir triagem extensiva de colônias na ausência de seleção contrária embutida.
Apresentar ambos os métodos lado a lado permite que pesquisadores escolham um ou outro com base nas necessidades do projeto: AE para edições robustas e sem marcação em genes essenciais versus recombineering pela velocidade e simplicidade em mutagênese de alto rendimento. Em última análise, essas abordagens facilitam estudos sobre função gênica, epistasia e mecanismos de resistência sem interferência de fundos genéticos confundidores. Destacamos a adequação do AE para edições complexas, a rapidez do recombineering e a intensidade de mão de obra do AE. Além disso, o recombineering apresenta dependência da região genômica, o que não é enfatizado em protocolos anteriores baseados em um único método8. Aqui, são apresentadas adaptações e melhorias direcionadas para mutagênese direcionada em M. tuberculosis.
Todos os experimentos envolvendo a manipulação de M. tuberculosis vivo devem ser realizados por pessoal treinado em uma instalação de nível de segurança biológica 3 (NSB-3), seguindo os protocolos institucionais de biossegurança e avaliações de risco. A instalação deve ser equipada com acesso controlado, fluxo de ar sob pressão negativa e sistema de exaustão com filtro HEPA, e os trabalhos devem ser realizados em cabines de segurança biológica certificadas (Classe II). Além disso, equipamentos de proteção individual (EPI), como respiradores com purificação de ar motorizada (PAPR) ou respiradores N95, luvas, macacões ou aventais e proteção ocular, devem ser sempre utilizados ao permanecer dentro de uma instalação NSB-3. Todos os resíduos, incluindo meios de cultura e materiais descartáveis, devem ser autoclavados ou descontaminados quimicamente antes da remoção da NSB-3.
Antes da remoção da BSL3 para análises posteriores, como PCR, os materiais cultivados, incluindo pellets celulares, devem ser inativados pelo calor a 80 °C por 60 min. As amostras inativadas são então acondicionadas em dupla embalagem, descontaminadas na superfície com um detergente apropriado e etanol 70%, e transportadas para uma BSL2 para trabalhos moleculares. Essas medidas de segurança são importantes para minimizar o risco de formação de aerossóis durante procedimentos como centrifugação ou pipetagem, o que pode resultar em exposição acidental.
Óculos de proteção contra UV ou um protetor facial, e luvas devem ser usados durante a exposição à UV; as exposições devem ser realizadas apenas em um sistema de irradiação UV fechado para prevenir danos à pele e aos olhos.
Protocolo
Método A: Troca alélica em duas etapas (AE)
OBSERVAÇÃO: A recombinação homóloga fornece um método eficaz para introduzir mutações pontuais no gene de interesse de M. tuberculosis. A técnica consiste em cinco fases: 1) geração e amplificação de uma sequência de inserção; 2) construção de um vetor de entrega suicida; 3) entrega do DNA mutante ao genoma micobacteriano; 4) transformação do plasmídeo que carrega o alelo mutante para gerar um co-integrante; e 5) seleção contrária para a resolução do co-integrante. Embora este método possa ser aplicado para construir mutantes deletados, o foco aqui está na geração de cepas com variantes de nucleotídeo único.
- Geração de um fragmento de DNA dupla-fita para recombinação homóloga
NOTA: Quando se investiga o efeito de uma mudança em um único nucleotídeo usando a troca alélica (AE), existem três opções para gerar o fragmento ou gene de interesse que contenha a variante de nucleotídeo único (SNV). (1) Amplificar uma região genômica contendo um SNV de interesse de uma linhagem clínica por reação em cadeia da polimerase (PCR) e cloná-la em um vetor apropriado. (2) Comprar um oligonucleotídeo personalizado sintetizado para conter a mutação pontual de interesse. (3) Usar um método de PCR em três etapas (descrito abaixo) para introduzir a mutação pontual no fragmento ou gene de interesse. Esta PCR de sobreposição introduz uma mudança em um único nucleotídeo precisamente na posição alvo em uma sequência genômica. Requer dois conjuntos de iniciadores e envolve três etapas: 1) amplificação por PCR das regiões a montante e a jusante separadamente, 2) hibridização dos dois fragmentos sobrepostos e 3) amplificação do fragmento de DNA completo usando os iniciadores externos.- Projete os iniciadores externos para se ligarem nas extremidades 5' e 3' das regiões a montante e a jusante do gene, respectivamente. Inclua nestes iniciadores externos uma região de homologia de 20 pares de bases (pb) com o gene, sítios de enzimas de restrição e uma extensão adicional de 6 pb não codificante em cada extremidade do iniciador para permitir digestão direta por enzimas de restrição durante experimentos de clonagem. Certifique-se de que os sítios de restrição estejam presentes no vetor, mas não no gene de interesse (Tabela de Materiais).
- Projete os iniciadores centrais para serem complementares e conterem o SNV de interesse. Permita que os iniciadores complementares direto e reverso se sobreponham no meio das regiões a montante e a jusante, incorporando a mudança na base nucleotídica no centro do fragmento de DNA dupla-fita.
- Use DNA genômico dupla-fita de M. tuberculosis H37Rv como molde de DNA em uma mistura de reação de PCR de 25 µL (Figura 1) usando uma Taq polimerase com alta fidelidade de correção de erros. Prepare as reações separadas da seguinte forma: Adicione 5 µL de Tampão GC (final 1×, recomendado para DNA de M. tuberculosis rico em GC), 0,5 µL de dNTPs 10 mM (final 200 µM cada), 1,25 µL de iniciador direto 10 µM (final 0,5 µM), 1,25 µL de iniciador reverso 10 µM (final 0,5 µM), 0,25 µL de polimerase (final 1 U), 1 µL de DNA molde (50–100 ng), 0,75 µL de DMSO 100% (final 3% para moldes ricos em GC) e água livre de nucleases até completar 25 µL de volume final. Use os iniciadores A e B em uma reação e C e D na outra (Figura 1A).
- Amplifique dois fragmentos de DNA separadamente: a região a montante com os iniciadores A e B e a região a jusante com os iniciadores C e D (Figura 1A). Otimize as condições de ciclagem de acordo com os iniciadores utilizados e o comprimento do amplicon, iniciando com desnaturação inicial a 98 °C por 30 s; 30 ciclos de desnaturação a 98 °C por 10 s, hibridização na Tm (geralmente 55–65 °C para esses iniciadores) por 30 s, extensão a 72 °C por 30 s por quilobase (kb); extensão final a 72 °C por 5 min. Mantenha a 4 °C.
- Hibridize e estenda as regiões a montante e a jusante combinando 5 µL de cada produto de PCR gerado (do passo 1.4) em uma nova reação de 25 µL (ajuste proporcionalmente as proporções dos componentes, omitindo a adição de iniciadores) (Figura 1B). Use as mesmas condições de ciclagem, mas reduza o número de ciclos para 10–15.
- Para remover iniciadores em excesso dos produtos de PCR da primeira etapa antes da terceira etapa, a diluição (1:10 a 1:50) geralmente é suficiente, mas para maior pureza, use kits comerciais de purificação baseados em coluna ou extração em gel, se houver bandas inespecíficas.
- Na última etapa de amplificação, adicione 2 µL do produto de PCR de sobreposição (do passo 1.5) a uma nova reação de 25 µL com os iniciadores A e D (final 0,5 µM cada) (Figura 1C). Use as mesmas condições de ciclagem do passo 1.4.
NOTA: Lembre-se de ajustar a Tm de hibridização e o tempo de extensão para a nova combinação de iniciadores (iniciadores A e D) e o comprimento estendido do fragmento. - Verifique a amplificação por eletroforese em gel de agarose; espere uma única banda do tamanho previsto, sem borramento.
NOTA: Não descarte o gel. Será usado no passo 2.1.
- Construção do vetor para sequenciamento do fragmento de DNA dupla-fita contendo SNV
NOTA: Esta seção descreve o segundo passo da AE. O fragmento gerado de interesse é clonado em um vetor de sequenciamento para permitir a propagação do plasmídeo e obter múltiplas cópias para clonagem mais eficiente nas etapas subsequentes.- Prepare células de E. coli quimicamente competentes de acordo com o método de Green e Rogers12.
- Recorte o fragmento de DNA dupla-fita amplificado por PCR contendo o SNV de interesse do passo 1.8 do gel usando uma lâmina de bisturi limpa e purifique usando um kit comercial de purificação de gel e PCR de acordo com o protocolo do fabricante. Meça a concentração de DNA por espectrofotometria; busque 50–100 ng/µL. Observe uma solução clara após a purificação.
- Ligue o fragmento linear de DNA em um vetor de sequenciamento (por exemplo, pJET1.2) usando uma ligase apropriada. Realize as ligações em uma reação de 10 µL: adicione 1 µL de tampão de ligase 10×, 50 ng de vetor, 150 ng de inserto (razão molar 3:1), 1 µL de ligase de DNA (400 U/µL) e água até completar 10 µL; incube a 4 °C durante a noite e inative incubando por 10 min a 65 °C.
- Transforme a construção do plasmídeo em células de E. coli quimicamente competentes adicionando 5 µL de DNA do plasmídeo ligado (veja passo 2.3) a 100 µL de células competentes e misture suavemente batendo levemente no tubo. Incube a mistura no gelo por 30 min. Submeta as células a choque térmico a 42 °C por 90 s, depois retorne imediatamente o tubo ao gelo por 2 min. Adicione 900 µL de meio Luria-Bertani (LB) e incube as células a 37 °C com agitação (200 rpm) por 1 h para permitir a recuperação.
- Recupere as células por centrifugação (3.000 × g por 10 min) e descarte o meio LB. Re-suspenda as células recombinantes em 100 µL de meio LB fresco, plaque 50 µL em ágar LB contendo os antibióticos apropriados e incube em repouso a 37 °C durante a noite. Espere 50–500 colônias por placa.
- Analise colônias quanto à presença do fragmento de DNA usando PCR de colônia, selecionando 1–10 colônias simples e adicionando as células de cada colônia a uma reação de PCR, conforme descrito no passo 1.3 com os iniciadores A e D. A PCR é executada conforme descrito no passo 1.4.
- Selecione colônias positivas por PCR (geralmente 5–10) e cultive durante a noite em 5 mL de meio LB com antibióticos a 37 °C com agitação a 200 rpm.
- Prepare um estoque glicérico a -80 °C de cada cultura noturna. Extraia o DNA plasmidial usando um kit comercial de miniprep de purificação de DNA e realize sequenciamento Sanger para confirmar a sequência do fragmento de DNA dupla-fita e a presença do SNV. Adicionalmente, use mapeamento por enzima de restrição (RE) para garantir que o fragmento de tamanho correto foi incorporado ao plasmídeo de sequenciamento. Verifique por eletroforese em gel; espere fragmentos compatíveis com os tamanhos previstos.
- Construção do vetor de entrega suicida
NOTA: Esta seção descreve a preparação final do vetor de entrega suicida. Os dois vetores de entrega suicida amplamente utilizados são p1NIL e p2NIL, diferindo apenas nos sítios de corte de enzima de restrição em seus sítios de clonagem múltipla. Este protocolo refere-se ao p2NIL (Tabela de Materiais). Para auxiliar na construção do vetor, consulte mapas de plasmídeos de p2NIL e pGOAL19 para identificar sítios de restrição únicos.- Realize digestão por RE para remover o fragmento de DNA contendo SNV verificado no passo 2.8, do vetor de sequenciamento, usando as enzimas apropriadas (por exemplo, HindIII e KpnI). Em uma reação separada, digira o vetor de entrega suicida (por exemplo, p2NIL) com as mesmas enzimas. Realize ambas as digestões em larga escala (1 µg de DNA) em uma reação de 50 µL: adicione 10 µL de tampão 10×, 1 µL de cada enzima (10 U/µL), 1 µg de DNA e água livre de nucleases até completar 50 µL de volume final; incube a 37 °C por 1 h. Inative por calor se necessário, conforme recomendação do fabricante.
- Sequencie os fragmentos de DNA por eletroforese em gel de agarose. Observe bandas claras nos tamanhos esperados. Recorte o vetor p2NIL linearizado e o fragmento de DNA contendo SNV do gel de agarose e purifique usando um kit comercial de purificação de gel e PCR.
- Meça as concentrações de DNA por espectrofotometria e calcule o volume de DNA necessário para obter uma razão molar de 3:1 (inserto:veter) usando 50 ng de DNA do vetor p2NIL. Realize as ligações em uma reação de 10 µL: adicione 1 µL de tampão de ligase 10×, 50 ng de vetor, 150 ng de inserto (razão molar 3:1), 1 µL de ligase T4 de DNA (400 U/µL) e água até completar 10 µL; incube a 4 °C durante a noite.
- Transforme o vetor ligado com o inserto em células competentes de E. coli (veja passo 2.4). Plaque a transformação em ágar LB com 50 μg/mL de canamicina (Kan). Incube a 37 °C durante a noite.
- Sujeite as colônias resultantes (p2NIL com o fragmento de DNA contendo SNV, doravante denominado p2NIL_insert) a PCR de colônia (veja passo 2.6) e eletroforese em gel de agarose para confirmar a presença do fragmento de DNA contendo SNV. Execute a PCR conforme descrito no passo 1.3, usando os iniciadores A e D conforme otimizado no passo 1.7.
- Inocule uma colônia contendo o vetor p2NIL_insert corretamente construído em 10 mL de meio LB com Kan a 37 °C, com agitação a 200 rpm durante a noite. Prepare estoques congelados (use 1–2 mL de cultura) e realize miniprep para isolar o p2NIL_insert.
- Introduza marcadores seletivos da série de vetores pGOAL (pGOAL17 ou pGOAL19) no p2NIL_insert digerindo ambos pGOAL e p2NIL_insert com a enzima de restrição PacI em reações separadas de 50 µL (veja passo 3.1).
- Sequencie os fragmentos resultantes por eletroforese em gel de agarose, recorte os fragmentos de interesse e purifique usando um kit comercial de purificação de gel e PCR.
- Desfosforile o p2NIL_insert linearizado para evitar a auto-ligação das extremidades 5' e 3' por tratamento com fosfatase alcalina: adicione 1 unidade/µg de DNA do fragmento em uma reação de 20 µL com 2 µL de tampão 10× e água; incube por 10 min a 37 °C, seguido por inativação por calor por 2 min a 75 °C.
NOTA: Quando necessário para evitar auto-ligação, o DNA do vetor é desfosforilado usando 1 unidade/µg de fosfatase alcalina rAPid e incubado para inativação por calor. - Ligue o cassete de marcador seletivo pGOAL ao p2NIL_insert desfosforilado para gerar p2NIL_insert_SM em uma reação de 10 µL (veja passo 2.3) e transforme em células de E. coli quimicamente competentes (veja passo 2.4).
- Plaque as células em ágar LB com o antibiótico apropriado (50 µg/mL Kan e/ou 200 µg/mL Hyg) e 50 µg/mL de X-gal para confirmar a funcionalidade dos marcadores de seleção. Incube a 37 °C durante a noite; espere colônias azuis indicando atividade de LacZ.
- Confirme a sensibilidade à sacarose estriando colônias azuis individuais em ágar LB contendo antibióticos, com e sem 2% de sacarose, para verificar a sensibilidade à sacarose.
- Confirme a construção final do vetor de entrega suicida por mapeamento com RE. Verifique os padrões de fragmentos esperados purificando o plasmídeo de E. coli. Realize o mapeamento de plasmídeo com RE para comparar o padrão de restrição com o previsto pelo arquivo de sequência do plasmídeo.
- Geração de M. tuberculosis contendo SNV por recombinação homóloga
NOTA: Um vetor de entrega suicida é introduzido no DNA genômico por recombinação homóloga, seguido por um método de seleção em duas etapas para selecionar, e depois contra, os marcadores seletivos. Os seguintes passos são realizados sob condições de Nível de Biossegurança 3.
NOTA: Passo 1–11 descreve a seleção de uma linhagem de M. tuberculosis co-integrante.- Prepare células eletrocompetentes de M. tuberculosis colhendo células com OD600 de 0,6–1,0 e lavando três vezes em 1/50 do volume de glicerol frio a 10%, seguido de re-suspensão em glicerol a 10%. A concentração celular deve ser de aproximadamente 1011 células por mL e pode ser armazenada a -80 °C10.
- Coloque 10 µg de DNA plasmidial em uma placa de Petri em um sistema de irradiador UV e exponha à luz UV até que a energia atinja 100 mJ/cm2.
- Adicione 10 µg de DNA plasmidial pré-tratado com UV ou 6 µL de tampão Tris-EDTA (TE) (controle negativo) a 400 µL de células eletrocompetentes de M. tuberculosis em tubos microcentrífugos separados de 1,5 mL. Misture suavemente por pipetagem.
- Transfira a mistura para uma cubeta de eletroporação de 0,2 cm e eletropore com um único pulso de 2,5 kV, 25 µF e resistência de 1.000 Ω. Monitore a constante de tempo (ótima entre 15–25 ms). Descarte se ocorrer arco elétrico.
- Re-suspenda as células eletroporadas em 600 µL de meio 7H9-OADC e transfira as células para tubos estéreis de tampa rosqueável de 2 mL (com anel).
- Incube as células transformadas por 24–48 h a 37 °C.
- Recupere as células por centrifugação a 3.000 × g por 10 min à temperatura ambiente. Espere um pellet visível. Remova o meio das células sedimentadas.
- Estrie as células em placas de ágar 7H11-OADC contendo os antibióticos apropriados (20 µg/mL Kan e/ou 50 µg/mL Hyg) e 50 µg/mL de X-gal.
NOTA: Adicione X-gal ao ágar 7H11-OADC resfriado (50 °C) antes de preencher as placas. O X-gal pode se degradar durante incubações prolongadas a 37 °C (3–4 semanas) necessárias para M. tuberculosis, potencialmente reduzindo a sensibilidade do teste de triagem azul-branco devido à instabilidade térmica. Armazene as placas pré-preparadas a 4 °C no escuro por até 2 semanas para minimizar a degradação. Se coloração tênue for observada, considere o método de subcamada de X-gal: prepare placas de ágar 7H11-OADC sem X-gal, deixe solidificar, levante levemente o ágar e adicione 200–500 µL de solução de X-gal (20 mg/mL em DMF) sob o ágar antes de selar novamente e incubar. Isso reduz a exposição direta ao calor durante armazenamento e incubação. - Incube a 37 °C por 21 dias. Colônias que realizaram com sucesso o primeiro passo de AE aparecem azuis, são sensíveis à sacarose e resistentes a antibióticos (Figura 2). As linhagens de M. tuberculosis com crossover simples (SCO) contêm tanto as regiões selvagem quanto as contendo SNV.
- Selecione colônias SCO e inocule 5 mL de 7H9-OADC suplementado com 0,05% de Tween 80 (a partir daqui, 7H9-OADC-Tween) e o antibiótico apropriado. Incube a 37 °C por 7 dias.
- Para confirmar a sensibilidade à sacarose, estrie cada cultura em uma placa de ágar 7H11-OADC contendo 2% de sacarose. Incube a 37 °C por 21 dias. Espere que culturas SCO não cresçam na sacarose. Continue utilizando as culturas SCO do passo 4.10 que demonstraram sensibilidade à sacarose.
NOTA: Passo 12–18 descreve a seleção da resolução da linhagem co-integrante de M. tuberculosis. - Subcultive as colônias SCO em 5 mL de 7H9-OADC-Tween (sem antibióticos) e incube por 7 dias a 37 °C para selecionar a resolução do co-integrante (DCO).
- Estrie 100 µL em placas de ágar 7H11-OADC com 2% de sacarose e X-gal (50 µg/mL). Incube a 37 °C por 21 dias. Embora deva ser confirmado, espere colônias brancas que sejam sensíveis a antibióticos e resistentes à sacarose se o segundo passo de troca alélica foi bem-sucedido (Figura 2).
- Selecione 10–30 colônias simples DCO e inocule-as em 5 mL de 7H9-OADC-Tween (sem antibiótico). Incube por 7 dias a 37 °C.
- Para confirmar a resolução do vetor integrado, realize testes de "patch" em canamicina e, quando aplicável, em higromicina (para construtos pGOAL19). Adicionalmente, realize testes de seleção contrária com sacarose dependendo do vetor usado (pGOAL17 ou pGOAL19): estrie colônias em placas de ágar 7H11-OADC contendo ou 50 µg/mL de Hyg ou 2% de sacarose, incube a 37 °C por até 21 dias. Colônias que resolveram o vetor integrado crescerão na placa contendo 2% de sacarose, mas não nas placas contendo higromicina.
- Realize PCR de colônia aquecendo uma alíquota de 200 µL das culturas de M. tuberculosis DCO a 80 °C por 60 min. Centrifugue as culturas fervidas a 15.000 × g por 15 min à temperatura ambiente para formar um pellet; use o sobrenadante (contendo DNA) para amplificação por PCR. Prepare a PCR conforme descrito no passo 1.3, com os iniciadores A e D. Execute a PCR conforme descrito no passo 1.4.
- Sequencie os fragmentos resultantes por eletroforese em gel de agarose. Recorte os fragmentos de interesse e purifique usando um kit comercial de purificação de gel e PCR de acordo com o protocolo do fabricante.
- Sequencie o produto de PCR por Sanger para confirmar a presença do SNV. Analise os resultados mapeando o fragmento de DNA sequenciado ao genoma de referência de M. tuberculosis H37Rv (GenBank NC_000962.2). Adicionalmente, realize sequenciamento completo do genoma das linhagens progenitoras e mutantes para garantir que nenhuma mutação fora do alvo foi adquirida durante o cultivo.
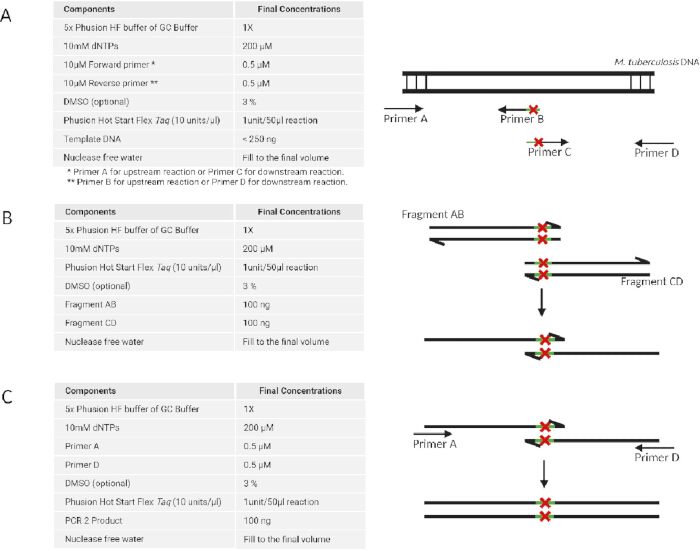
Figura 1: Geração de fragmentos de DNA dupla-fita contendo uma variante de nucleotídeo único utilizando um método de PCR em múltiplos passos. A geração do fragmento de DNA envolve três etapas: (A) amplificação por PCR das regiões a montante e a jusante separadamente, utilizando dois conjuntos de primers. (B) As regiões a montante e a jusante são hibridizadas para formar um único fragmento com sobreposição. (C) A amplificação adicional do fragmento completo de DNA é realizada utilizando os primers externos. Clique aqui para visualizar uma versão ampliada desta figura.
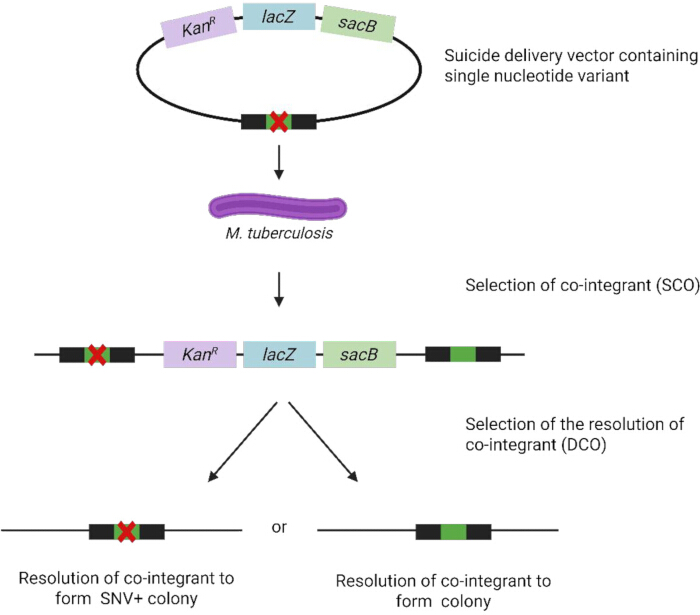
Figura 2: Construção de um M. tuberculosis linhagem que carrega uma SNV para recombinação homóloga. Criado no BioRender (https://BioRender.com). Clique aqui para visualizar uma versão maior desta figura.
Método B: Recombineering
OBSERVAÇÃO: O recombineering começa com a eletroporação de M. tuberculosis com três componentes: o plasmídeo de recombinagem pJV75amber, o oligonucleotídeo de DNA simples-fita (ssDNA) de 63 pb JCV198 (para restaurar a resistência à higromicina no plasmídeo) e um oligonucleotídeo de ssDNA de 63 pb que carrega a mutação pontual desejada. Os transformantes são então analisados por PCR de colônia e sequenciamento de Sanger. A composição para digestão com enzima de restrição do pJV75amber está descrita em Tabela 1. Os seguintes passos são realizados em condições de Nível de Biossegurança 3:
| Reagentes | Tubo A (µL) | Tubo B (µL) | Tubo C (µL) | Tubo D (µL) |
| Tampão 10x B | 2 | - | 2 | 2 |
| Tampão 10x M | - | 2 | - | - |
| Água livre de nucleases | 16 | 15 | 15 | 13 |
| Alíquotas de DNA pJV75 âmbar | 2 | 2 | 2 | 2 |
| Enzima Dra1 | - | 1 | - | 2 |
| Enzima EcoRv | - | - | 1 | 1 |
| Volume final da reação | 20 | 20 | 20 | 20 |
Tabela 1: Digestão por enzima de restrição: DNA pJV75amber.
- M. tuberculosis transformação com pJV75amber
- Prepare células eletrocompetentes de M. tuberculosis conforme descrito no Método A, passo 4.1.
- Adicione 100 ng de DNA plasmidial pJV75amber ou 5 µL de água livre de nucleases (controle negativo) a 95 µL de células eletrocompetentes de M. tuberculosis em tubos microcentrífugos separados de 1,5 mL. Misture suavemente por pipetagem.
- Transfira para duas cubetas de eletroporação separadas (com folga de 0,2 cm) e incube à temperatura ambiente por 30 min. Certifique-se de que a suspensão celular assente no fundo da cubeta (toque suavemente para remover bolhas, se necessário).
- Coloque a cubeta na câmara de amostra do eletroporador e aplique o pulso com resistência de 1000 Ω, tensão de 2,5 kV e capacitância de 25 µF. Monitore a constante de tempo (ótimo entre 15–25 ms). Descarte se ocorrer arco elétrico.
- Adicione imediatamente 900 µL de 7H9-OADC-Tween e misture pipetando para cima e para baixo 10 vezes.
- Transfira as células (volume total de 1,0 mL) para dois tubos de 50 mL, um para a amostra e outro para o controle, e incube por 48 h a 37 °C.
- Recupere as células por centrifugação a 3.000 × g por 15 min a 37 °C. Espere um pellet visível. Remova o meio das células em pellet. Re-suspenda em 200 µL de 7H9-OADC-Tween.
- Plaque 100 µL do cultivo em placas de ágar 7H11-OADC contendo 25 µg/mL de Kan.
- Incube as placas por 21 dias a 37 °C.
- Teste de PCR em colônia para confirmar pJV75amber
NOTA: Consulte o protocolo geral de PCR em colônia (ver Método A, passo 2.6) com as seguintes modificações específicas para M. tuberculosis:- Escolha colônias isoladas das bactérias transformadas com pJV75amber e transfira para tubos microcentrífugos de 15 mL contendo 7H9-OADC-Tween e Kan (25 µg/mL).
- Incube a 37 °C por 7 dias.
- Transfira 200 µL do cultivo para tubos de centrifugação de 1,5 mL, armazenando o restante a 4 °C ou como estoques de glicerol a 50% a -80 °C para uso no Método B, passo 3.1.
- Libere o DNA plasmidial das células de M. tuberculosis aquecendo o cultivo por 60 min a 80 °C.
- Pelote as células por centrifugação a 16.000 × g por 15 min à temperatura ambiente.
- Realize PCR usando o iniciador direto (KANR_F) e o iniciador reverso (KANR_R): adicione 12,5 μL de mistura mestra Taq, 1,25 μL de cada iniciador (concentração final de 0,5 μM), 1 μL de DNA molde (sobrenadante do Método B, passo 2.5) e água até completar 25 μL. Use condições de ciclagem otimizadas para o conjunto de iniciadores do gene de canamicina (aph): desnaturação inicial a 95 °C por 3 min; 35 ciclos de 95 °C por 30 s, 55 °C por 30 s e 72 °C por 45 s; extensão final a 72 °C por 5 min. Mantenha a 4 °C.
- Analise em gel de agarose a 1% a 150 V por 45 min. As colônias que produzirem a banda esperada de 700 pb de aph são confirmadas como contendo pJV75amber; selecione essas para recombinação subsequente.
- Recombinação em células eletrocompetentes de M. tuberculosis transformadas com pJV75amber
- Usando os cultivos de colônia isolada, com confirmação de pJV75amber, do passo 2.2 (Método B), inócule 20 mL de 7H9-OADC-Tween contendo Kan (25 μg/mL) e 0,2 % de succinato.
- Incube a 37 °C até que a OD600 alcance 0,6 (fase de crescimento logarítmico médio) para preparar células competentes de M. tuberculosis (ver Método A, passo 4.1).
- Adicione acetamida até concentração final de 0,2%.
- Incube a 37 °C durante a noite.
- Prepare cubetas de eletroporação rotuladas (com folga de 0,2 cm), cada uma contendo 100 µL de células competentes induzidas de M. tuberculosis, e adicione os oligonucleotídeos de fita simples (ssDNA) para recombinação conforme descrito na Tabela 2:
- Amostra: Adicione 1 µg do oligonucleotídeo ssDNA JCV198 e 1 µg do oligonucleotídeo ssDNA de recombinação com a sequência de interesse.
- Controle positivo: Adicione 1 µg do oligonucleotídeo ssDNA JCV198.
- Controle negativo: Adicione 2 µL de água livre de nucleases (sem DNA).
- Misture suavemente por pipetagem.
- Realize eletroporação e recuperação celular conforme descrito nos passos 1.3 a 1.7 do Método B.
- Plaque 100 µL dos cultivos de transformação em placas de ágar 7H11-OADC com e sem Hyg (50 µg/mL).
- Incube as placas por 21 dias a 37 °C.
- Tamização para M. tuberculosis recombinante para confirmar a mutação pontual inserida
- Escolha colônias isoladas de células recombinantes de M. tuberculosis e inócule em 5 mL de 7H9-OADC-Tween com Hyg (50 µg/mL).
- Incube a 37 °C por 7 dias.
- Transfira alíquotas de 200 µL de cada cultivo noturno para tubos microcentrífugos estéreis de 1,5 mL. Armazene os cultivos restantes a 4 °C (ou prepare estoques de glicerol) até que a PCR e o sequenciamento de Sanger identifiquem as colônias que carregam a SNV de interesse. Inative por calor aquecendo a 80 °C por 1 h, centrifugue a 16.000 × g por 5 min à temperatura ambiente para pelotar os detritos.
- Realize PCR e sequenciamento de Sanger no sobrenadante para confirmar a presença da SNV de interesse. Verifique por mapeamento com a referência; espere a SNV sem mutações adicionais.
- Para acelerar a confirmação por PCR em colônia de pJV75amber em M. tuberculosis (ver Método B, passo 2), considere um método de lise direta usando Chelex-100:
- Escolha uma colônia isolada (mantendo parte do material vivo) diretamente em 100 µL de suspensão de Chelex-100 a 5% em um tubo de 1,5 mL, vortex para ressuspender, ferva a 100 °C por 10 min, centrifugue a 16.000 × g por 5 min e use 1–2 µL do sobrenadante clarificado como molde para PCR.
NOTA: Este método elimina o passo de cultivo líquido de 7 dias, reduzindo o tempo total de uma semana para um dia, ainda fornecendo quantidade suficiente de DNA plasmidial para amplificação de aph. - Monitore possíveis inibições de PCR ou falsos negativos devido à lise incompleta em micobactérias, causada pela parede celular espessa de ácidos micólicos.
- Se os resultados forem inconsistentes, teste paralelamente o método de lise direta com Chelex e o método de lise por calor no mesmo conjunto de colônias para comparar sensibilidade e confiabilidade.
- Escolha uma colônia isolada (mantendo parte do material vivo) diretamente em 100 µL de suspensão de Chelex-100 a 5% em um tubo de 1,5 mL, vortex para ressuspender, ferva a 100 °C por 10 min, centrifugue a 16.000 × g por 5 min e use 1–2 µL do sobrenadante clarificado como molde para PCR.
| Amostras | M. tuberculosis competente|pJV75amber | JCV198 | ssDNA de interesse | Água livre de nucleases |
| A: amostra | 100 μL | 1 μL | 1 μL | n/a |
| B: controle positivo | 100 μL | 1 μL | n/a | 1 μL |
| C: controle negativo | 100 μL | n/a | n/a | 2 μL |
Tabela 2: Configuração experimental para transformação com oligonucleotídeos de DNA de fita simples.
Resultados
Troca alélica em duas etapas
Amplificação por PCR do fragmento de DNA rv0678 A97G cercado por sítios de enzimas de restrição
As regiões a montante e a jusante de M. tuberculosis H37Rv rv0678 (1413 pb cada) foram amplificadas por PCR. Esta etapa garantiu a incorporação de uma alteração no único nucleotídeo c.97A>G em rv0678 (Thr33Ala), bem como sítios de restrição para permitir a clonagem no vetor p2NIL. As bandas correspondentes ao tamanho esperado do fragmento, aproximadamente 1400 pb, foram confirmadas por eletroforese em gel de agarose (Figura 3). As bandas de DNA foram purificadas a partir do gel, obtendo-se 67,9 ng/µL e 40,50 ng/µL dos fragmentos de DNA a montante e a jusante, respectivamente.
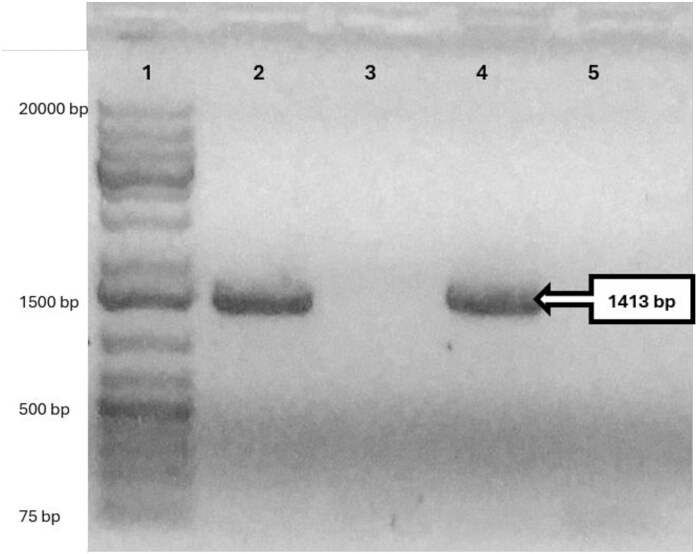
Figura 3: Regiões upstream (1413 pb) e downstream (1413 pb) de rv0678 amplificadas por PCR para a construção do vetor de entrega suicida. Um gel de agarose a 0,5% foi utilizado para confirmar a amplificação bem-sucedida dos fragmentos upstream e downstream de rv0678. Posição 1: marcador de DNA de 1 kb; posição 2: produto de PCR da região upstream de rv0678; posição 3: controle negativo para a amplificação da região upstream de rv0678; posição 4: produto de PCR da região downstream de rv0678; posição 5: controle negativo para a amplificação da região downstream de rv0678. Clique aqui para visualizar uma versão maior desta figura.
O fragmento completo de rv0678 contendo a alteração central do nucleotídeo c.97A>G foi gerado por PCR de sobreposição dos fragmentos upstream e downstream, resultando em um único fragmento de 2825 pb, confirmado por eletroforese em gel (Figura 4).
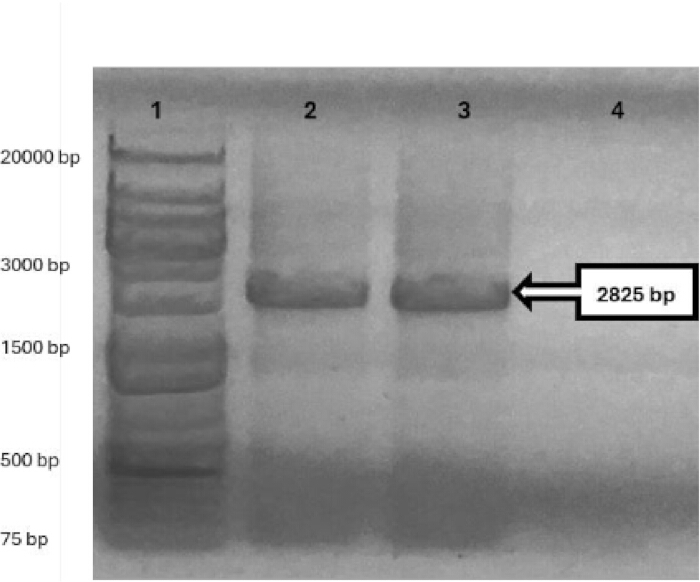
Figura 4: PCR de sobreposição do fragmento completo de DNA rv0678 (2825 pb). Um gel de agarose a 0,5% foi utilizado para confirmar a sobreposição bem-sucedida das regiões a montante e a jusante para gerar o fragmento completo de DNA rv0678 contendo a mutação A97G. Poço 1: fragmento de DNA de 1 kb; poços 2 e 3: fragmento completo de rv0678; poço 4: controle negativo. Clique aqui para visualizar uma versão maior desta figura.
Os produtos de PCR foram purificados utilizando uma coluna, obtendo-se 126,6 ng/µL de DNA de rv0678 purificado, que foi então ligado ao vetor plasmidial de sequenciamento. O sequenciamento Sanger do DNA plasmidial (pJET1.2_rv0678) isolado de colônias simples de E. coli (ampR) recuperadas de placas de transformação confirmou uma colônia de E. coli de pJET1.2_rv0678 contendo a mutação desejada ACC > GCC na posição do nucleotídeo 97. Nenhuma mutação fora do alvo estava presente dentro do gene. A digestão com enzimas de restrição dupla (HindIII e KpnI) foi utilizada para remover o fragmento de DNA do vetor circular pJET1.2_rv0678. Isso foi separado por eletroforese em gel, confirmando os tamanhos corretos do vetor pJET1.2 (2974 pb) e do fragmento de rv0678 (2825 pb). O fragmento foi purificado a partir de fatias de gel recortadas e ligado ao p2NIL (4418 pb), previamente digerido com HindIII e KpnI (Figura 5), para criar o p2NIL_rv0678 (7243 pb); a construção foi confirmada por meio de mapeamento de restrição.
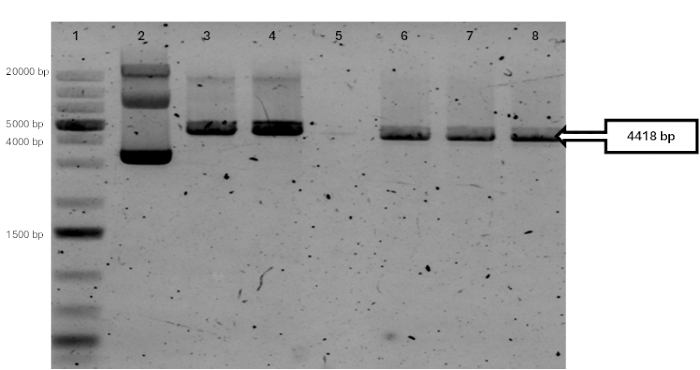
Figura 5: Análise por digestão com enzimas de restrição do DNA plasmidial p2NIL (4753 pb). Um gel de agarose a 1% confirmou a digestão dupla bem-sucedida do p2NIL com HindIII e KpnI, gerando um fragmento vetorial maior (4418 pb), contendo o cassete aph, e um fragmento menor (335 pb), não visível devido às condições de eletroforese, nas linhas 6–8. Controles: linha 5, sem material de DNA; linha 2, p2NIL circular não digerido; linha 3, p2NIL linearizado com HindIII (4753 pb); linha 4, p2NIL linearizado com KpnI (4753 pb). Todos os fragmentos foram resolvidos em relação à linha 1, uma escada de DNA de 1 kb. Clique aqui para visualizar uma versão maior desta figura.
Para construir os vetores suicidas finais, o plasmídeo p2NIL_rv0678, isolado de E. coli, foi linearizado com a enzima PacI de alta fidelidade (HF) e desfosforilado para prevenir recircularização. O fragmento de DNA do cassete marcador flexível do plasmídeo pGOAL19 (7949 pb; lacZ, sacB e hph) também foi excisado por digestão com a enzima de restrição PacI-HF. Os fragmentos de DNA foram purificados a partir dos cortes de gel. O fragmento de DNA purificado do pGOAL19 (7949 pb; lacZ, sacB e hph) foi ligado ao p2NIL_rv0678 linear para construir o plasmídeo p2NIL_rv0678_pGOAL19 (15182 pb).
Os transformantes de E. coli p2NIL_rv0678_pGOAL19 foram selecionados em placas contendo X-gal, Kan e Hyg. As colônias azuis foram repicadas em placas contendo sacarose para confirmar a funcionalidade do gene sacB. O DNA plasmidial p2NIL_rv0678_pGOAL19 isolado de colônias simples de E. coli foi mapeado por digestão com enzimas de restrição (Figura 6). Esses vetores plasmidiais suicidas foram utilizados para AE.
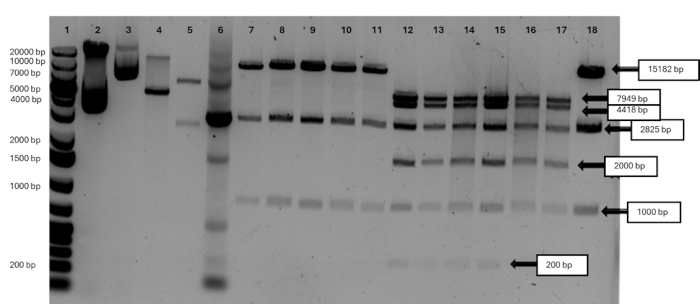
Figura 6: Análise por digestão com enzimas de restrição do vetor plasmidial suicida p2NIL_rv0678_pGOAL19 (15.182 pb). A digestão com HindIII, KpnI ou PacI (isoladamente ou em combinação) de DNA plasmidial isolado de colônias simples de E. coli confirmou o padrão esperado de fragmentação nos fragmentos correspondentes ao esqueleto p2NIL (4.418 pb), ao cassete pGOAL19 (7.949 pb) e ao inserto rv0678 (2.825 pb). Poço 1: escada de DNA de 1 kb. Os controles incluem: p2NIL circular não digerido (poço 2) e pGOAL19 (poço 3); p2NIL linearizado com KpnI (poço 4, 4.753 pb); pGOAL19 linearizado com PacI (poço 5, 7.949 pb e 2.486 pb); e amplificação por PCR do inserto rv0678 a partir de p2NIL_rv0678_pGOAL19 (poço 6, 2.825 pb). A forma linearizada de p2NIL_rv0678_pGOAL19 com HindIII (15.182 pb) é mostrada nos poços 7–11 e 19. A digestão tripla com HindIII, KpnI e PacI de plasmídeos provenientes de seis colônias independentes de E. coli é mostrada nos poços 12–18. Clique aqui para visualizar uma versão ampliada desta figura.
Após a transformação de M. tuberculosis com p2NIL_rv0678_pGOAL19, os transformantes SCO foram selecionados em placas de ágar Middlebrook 7H10 contendo X-gal, Kan e Hyg. A PCR de colônia e o sequenciamento Sanger de colônias isoladas de M. tuberculosis confirmaram o p2NIL_rv0678_pGOAL19 (Figura 7).
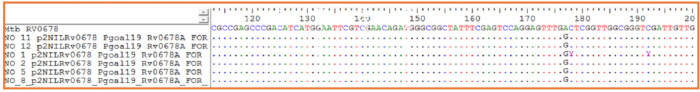
Figura 7: Confirmação por PCR de colônia e sequenciamento de Sanger da mutação A97G em rv0678. Produtos de PCR de colônia obtidos de colônias simples de E. coli portadoras de p2NIL_rv0678_pGOAL19 foram sequenciados utilizando primers específicos para rv0678. Os cromatogramas de sequenciamento de Sanger (alinhamentos) mostram a variante introduzida rv0678_97 (GAC > GGC), correspondente à mutação A97G, no fragmento clonado, com o alinhamento de 6 colônias à sequência de referência de rv0678 de M. tuberculosis H37Rv, visualizado no BioEdit. Clique aqui para visualizar uma versão maior desta figura.
Para selecionar os transformantes que perderam o vetor plasmidial suicida no segundo evento de recombinação cruzada, as colônias azuis individuais selecionadas foram cultivadas em meio 7H9-OADC contendo Kan e, em seguida, subcultivadas na ausência de Kan. Os inóculos foram plaqueados em ágar 7H11-OADC contendo 2% de sacarose e X-gal (sem Hyg) para selecionar o mutante rv0678, representando a resolução do co-integrante. Colônias brancas individuais foram recuperadas das placas após 16 dias. Algumas colônias azuis estavam presentes e indicam resolução parcial do co-integrante. Colônias brancas individuais resistentes à sacarose de M. tuberculosis, isoladas de placas de ágar 7H11-OADC e analisadas por sequenciamento de Sanger, foram confirmadas como portadoras da mutação pontual rv0678 Thr33Ala c.97A>G (Figura 8).
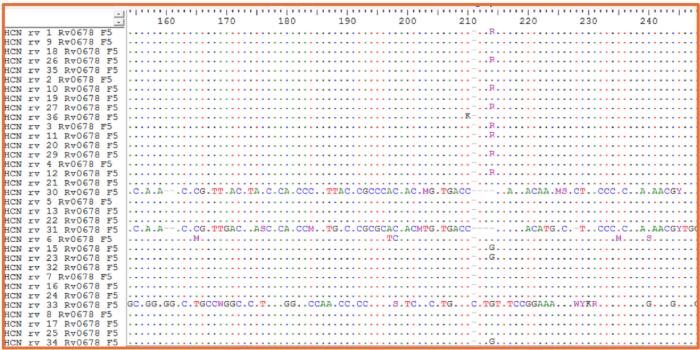
Figura 8: Amplificação por PCR e confirmação por sequenciamento Sanger da mutação A97G em rv0678 em M. tuberculosis. Produtos de PCR de colônia obtidos a partir de colônias brancas únicas sensíveis à sacarose (selecionadas em meio com sacarose, X-GAL e/ou canamicina) foram sequenciados utilizando primers específicos para rv0678. Os dados de sequenciamento Sanger alinhados à sequência de referência de rv0678 de M. tuberculosis H37Rv confirmaram a presença da variante desejada rv0678_97 (GAC > GGC, Thr33Ala; 4 colônias com fundo mutante puro "G" e 8 colônias com fundo misto de tipo selvagem e mutante "R") nas colônias selecionadas, visualizadas no BioEdit. Clique aqui para visualizar uma versão maior desta figura.
RECOMBINAÇÃO GENÉTICA
Transformação de M. tuberculosis com pJV75amber
O plasmídeo pJV75amber utilizado para recombineering foi isolado de E. coli DH5α, e sua concentração foi quantificada usando um espectrofotômetro, resultando em 180,7 ng/µL. A transformação de M. tuberculosis H37Rv eletrocompetente com 2 µg de DNA plasmidial foi realizada para gerar M. tuberculosis (pJV75amber) expressando a proteína recombinase gp61, necessária para o recombineering do oligonucleotídeo de DNA simples fita que carrega a alteração nucleotídica desejada. Células recombinantes transformantes de M. tuberculosis foram semeadas em placas de ágar 7H11-OADC. As células foram utilizadas para amplificação por PCR do gene aph (700 pb) no plasmídeo pJV75amber (Figura 9). O isolamento de 20 colônias brancas individuais de M. tuberculosis transformada confirmou a presença do vetor pJV75amber. Uma colônia isolada de M. tuberculosis (pJV75amber) foi selecionada para experimentos subsequentes de recombineering.
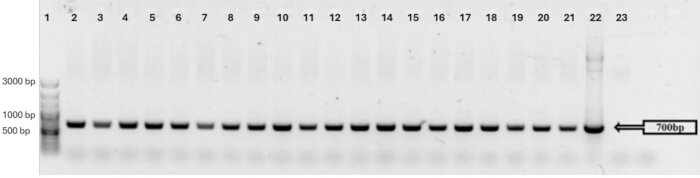
Figura 9: PCR de colônia de M. tuberculosis (pJV75amber) de colônias isoladas com primers aph provenientes de 20 colônias isoladas. Poço 1: marcador de DNA 100 pb plus; poços 2–21: amplificação por PCR de aph proveniente de colônias isoladas; poço 22: DNA pJV75amber; poço 23: controle negativo. Clique aqui para visualizar uma versão maior desta figura.
Recombinagem de atpE A196G (Ile66Val) em M. tuberculosis
Células eletrocompetentes recombinantes de M. tuberculosis (pJV75amber), co-transformadas com um oligonucleotídeo de DNA de fita simples contendo uma única alteração nucleotídica atpE c.196A>G (resultando na mutação Ile66Val) e oligonucleotídeos JVC198 de DNA de fita simples, foram selecionadas em meio com higiomicina (Hyg). As colônias resistentes à higiomicina foram triadas por meio de amplificação por PCR do gene atpE e sequenciamento de Sanger para confirmar que sofreram recombineering. Apenas 2 das 33 colônias individuais analisadas apresentaram mutação, sendo que uma delas (C11_atpE) possuía uma população mista de alelos selvagem (CAT) e mutante (CGT). No entanto, a segunda colônia (C14_atpE) apresentava uma população pura mutante atpE c.196A>G (Figura 10).
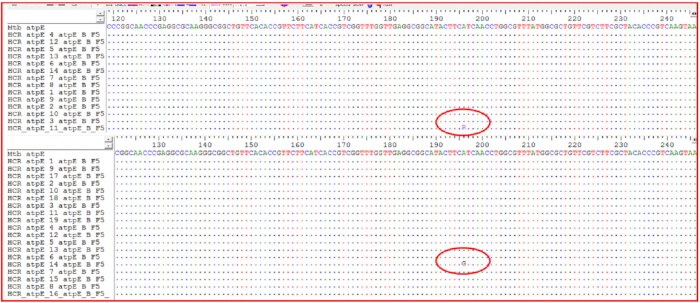
Figura 10: Amplificação por PCR e sequenciamento de Sanger do gene atpE em colônias simples de M. tuberculosis. Os produtos de PCR a partir de colônias foram sequenciados utilizando primers específicos para atpE e alinhados à sequência de referência de atpE de M. tuberculosis H37Rv. Os cromatogramas de sequenciamento (alinhamentos) revelaram: (painel superior) uma colônia (de 14 analisadas) com uma população mista exibindo tanto o alelo selvagem (A) quanto o mutante (G) na posição 196 (C11_atpE); (painel inferior) uma colônia (de 19 analisadas) com uma população mutante pura portadora da substituição A196G no gene atpE, Ile66Val (C14_atpE), visualizada no BioEdit. Clique aqui para visualizar uma versão maior desta figura.
Discussão
A manipulação genética em M. tuberculosis é tecnicamente desafiadora devido ao envelope celular rico em lipídios do organismo, crescimento lento e captação relativamente ineficiente de DNA estranho. Essas características tornam a transformação, recuperação de colônias e confirmação molecular mais lentas e menos previsíveis do que em muitos outros sistemas bacterianos. Além disso, a geração de grandes fragmentos de DNA dupla-fita e a construção de vetores de entrega baseados em plasmídeos são trabalhosas e exigem múltiplas etapas de controle de qualidade. Os protocolos descritos aqui abordam esses desafios apresentando duas abordagens complementares para introduzir mutações pontuais definidas em um background isogênico de M. tuberculosis: AE em duas etapas utilizando um vetor suicida e recombineering mediado por oligonucleotídeos.
A característica essencial do protocolo AE de duas etapas é a recombinação eficiente, mas ele é limitado pela necessidade de clonagem por enzimas de restrição em sítios de clonagem múltiplos e pelo uso de DNA plasmidial pré-tratado com UV13 para estimular a RH e aumentar a AE14. Embora a exposição à radiação UV possa induzir variações indesejadas no construto, a probabilidade de gerar SNVs é relatada como mínima15,16. A estratégia em duas etapas de eventos SCO e DCO , que depende de múltiplos marcadores de seleção e contra-seleção7,10, pode impor estresse antibiótico in vitro sobre M. tuberculosis17. Embora o uso de marcadores adicionais possa melhorar a recuperação de uma população mutante pura, passagens seriadas trazem o risco de evolução in vitro, produzindo populações de cepas com backgrounds genéticos distintos13,15, o que pode dificultar a interpretação do mutante pontual introduzido18. A eficiência de transformação e a ineficiência da recombinação limitam os eventos SCO, enquanto os eventos DCO são limitados apenas pela eficiência de recombinação e ocorrem mais facilmente19. Além disso, a digestão por enzimas de restrição e a clonagem em um sítio de clonagem múltiplo continuam sendo demoradas e trabalhosas.
A recombinação usando oligonucleotídeos de DNA de fita simples (ssDNA) é eficiente para introduzir mutações pontuais em M. tuberculosis. Os curtos braços de homologia do oligonucleotídeo de ssDNA direcionado permitem a síntese química direta, eliminando assim as múltiplas etapas de clonagem por restrição e amplificação por PCR necessárias para a recombinação homóloga20. A recombinação depende exclusivamente de um plasmídeo curável que pode se replicar autonomamente fora do cromossomo em M. tuberculosis, para induzir a mutagênese21,22. Além disso, os oligonucleotídeos de ssDNA são facilmente sintetizados. Assim, a recombinação é mais simples, mais rápida e mais econômica do que a recombinação homóloga, pois exige menos plasmídeos e etapas de cultivo. No entanto, dependendo da região genômica alvo, a recombinação pode ser menos eficiente na obtenção de mutagênese direcionada a sítios específicos e pode exigir várias tentativas. Embora a eficiência geral da recombinação com ssDNA seja relatada como relativamente alta em comparação com outras técnicas, o número absoluto de células que carregam a alteração desejada permanece discutivelmente baixo20,23. Os desafios incluem recombinação não intencional (ilegítima) em locos que compartilham similaridade de sequência fora da região de homologia, causada pelo viés da fita e pela homologia relativamente curta do substrato exógeno de ssDNA doador. A abordagem de co-seleção HygR, usada para triagem de mutantes sem seleção adicional com antibióticos24,25, pode causar efeitos polares a jusante do operon, resultando em mutações indesejadas no contexto genético26. A eficiência da recombinação também pode variar conforme o alvo, como ilustrado na Figura 10 (2/33 colônias positivas para atpE A196G), possivelmente devido aos braços de homologia subótimos do oligonucleotídeo de ssDNA (<50 nt), estruturas secundárias que impedem o pareamento, indução insuficiente da recombinase ou vias competitivas de reparo do tipo selvagem. Além disso, a recombinação exige a triagem de muitas colônias individuais para confirmar a variante desejada, o que pode ser demorado. Em M. tuberculosis, a captação de DNA plasmidial e de oligonucleotídeos de ssDNA permanece ineficiente, provavelmente em parte devido ao envelope celular micobacteriano rico em lipídios. Portanto, a vantagem do oligonucleotídeo seletivo HygR não é aumentar a eficiência de transformação em termos absolutos, mas sim permitir a co-seleção da pequena proporção de células que incorporaram o DNA durante a eletroporação. Isso enriquece a população triada com células que receberam o DNA, dentro das quais a mutação cromossômica desejada pode então ser identificada por PCR e sequenciamento. No entanto, a seleção HygR por si só não confirma a incorporação da mutação no sítio-alvo, e múltiplas colônias HygR ainda precisam ser triadas para identificar mutantes confirmados.
Deve-se observar também que o oligonucleotídeo de DNA simples-fita que carrega a SNV cria um desencaixe na bifurcação da replicação. O sistema de reparo de desencaixe NucS de M. tuberculosis pode reconhecer e reparar esse desencaixe, inibindo assim a incorporação da mutação pretendida. Para maximizar a eficiência, os pesquisadores devem evitar desencaixes que formem pares de bases G-G, G-T ou T-T, os quais são eficientemente reparados pelo NucS, também conhecido como EndoMS, uma endonuclease de reparo de desencaixe não canônica (MMR) envolvida no reparo de erros no DNA27,28.
Os protocolos aqui apresentados avançam a pesquisa em tuberculose ao permitir mutagênese precisa em contextos genéticos controlados, abordando assim limitações inerentes a estudos que utilizam isolados clínicos. Em comparação com métodos anteriores7,8,29,30, esta publicação fornece otimizações específicas para M. tuberculosis, incluindo parâmetros ajustados de eletroporação (2,5 kV, 25 µF, 1000 Ω) que alcançam eficiência de transformação >108 UFC/µg e um desenho simplificado de oligonucleotídeos de 63 pb para recombinagem e 25 kb para recombinação, minimizando estruturas secundárias e efeitos fora do alvo. Essas adaptações encurtaram os prazos experimentais para recombinagem, concluídos em 6 semanas em comparação com 12 semanas para AE, e melhoraram a reprodutibilidade, como demonstrado pela mutagênese bem-sucedida de locos de resistência à bedaquilina em rv0678 e atpE. A novidade deste trabalho reside na comparação direta e lado a lado das duas abordagens, na integração de ferramentas modernas, como sequenciamento completo do genoma para confirmação de variantes e inteligência artificial para predição de mutações, e na documentação visual, todos os quais facilitam a adoção em ambientes com recursos limitados.
Para otimizar os métodos descritos e abordar armadilhas comuns, podem ser feitas várias modificações que se aplicam tanto à HR quanto à recombineering. Para melhorar a eficiência da eletroporação, que muitas vezes é um gargalo na transformação de M. tuberculosis devido à sua parede celular espessa, prepare células eletrocompetentes mediante tratamento com glicina (0,2–0,5 M por 24–48 h durante o crescimento) para enfraquecer a parede celular e aumentar a captação de DNA. Além disso, utilize eletroporação de campo ultraelevado (12,5–25 kV/cm) com cubetas otimizadas (fenda de 0,1–0,2 cm) e tampões refrigerados para alcançar eficiências de transformação superiores a 105 UFC/µg de DNA, minimizando arcos elétricos por meio da dessalinização do DNA via precipitação com etanol ou purificação em coluna. Monitore a densidade celular em OD600 0,6–0,8 para colheita na fase logarítmica média e evite o uso excessivo de DNA (limite de 1–10 µg) para prevenir saturação e redução da viabilidade. Se a produção baixa de colônias persistir, incorpore uma incubação de recuperação por 48 h após a eletroporação para permitir a expressão dos marcadores de resistência31,32.
Outros problemas comuns incluem baixo rendimento de PCR na extensão por sobreposição. Isso pode ser otimizado utilizando polimerases de alta fidelidade com potencializadores de GC (3–5% DMSO) e temperaturas de annealing em gradiente (55–65 °C). O estresse causado por antibióticos durante a seleção pode ser atenuado empregando sistemas sem marcadores, como o sistema Cre-loxP, para excisão após a integração. O sistema Cre-loxP é um sistema de recombinação específica de sítio no qual a enzima recombinase Cre reconhece sequências de DNA loxP de 34 pb e catalisa a excisão precisa do segmento de DNA delimitado por dois sítios loxP, permitindo a inativação condicional de genes em células33.
Para a RH, estenda os braços de homologia para 1–2 kb em vetores suicidas para favorecer eventos legítimos em vez dos ilegítimos, evitando assim integrações fora do alvo. Utilize plasmídeos replicativos com recombinases induzíveis (sistemas RecET) para aumentar as taxas específicas de recombinação enquanto suprimem eventos não específicos. Para o pré-tratamento com UV na RH, calibre a exposição para 100–150 mJ/cm2 a fim de estimular a recombinação sem induzir mutações excessivas, e verifique as construções por meio de sequenciamento completo do genoma após a mutagênese para detectar quaisquer alterações não intencionais9,34,35.
Para a recombinação, otimize o desenho dos oligonucleotídeos com braços de homologia de 63 a 90 nt, evitando desajustes ricos em GC, e utilize software como o OligoEvaluator para verificações de estabilidade. Ajuste a indução por acetamida para 0,2–0,5% durante 4–6 h após a eletroporação, a fim de equilibrar a expressão sem toxicidade. Para reduzir o viés de fita e o emparelhamento fora do alvo, projete oligonucleotídeos de fita simples com homologia de 50–100 nt direcionados à fita atrasada e incorpore modificações de fosforotioato nas extremidades dos oligonucleotídeos para protegê-los contra degradação por exonucleases. Se ocorrer frequentemente recombinação ilícita, aumente a pressão de seleção por meio de concentrações mais altas de antibióticos ou marcadores duplos, ou repita as transformações com células competentes frescas para aumentar o rendimento. Essas etapas podem melhorar as taxas para >20% em locos genômicos desafiadores. A triagem extensiva de colônias pode ser otimizada mediante agrupamento de colônias para PCR multiplex ou utilizando repórteres baseados em fluorescência, se compatíveis com o gene-alvo36.
Os métodos descritos aqui fornecem ferramentas fundamentais para M. tuberculosis genética, com possíveis extensões para tecnologias emergentes. A mutagênese direcionada pode ser usada para validar mutações de resistência a fármacos identificadas35 por meio de sequenciamento de nova geração37, permitindo a fenotipagem rápida de novas variantes em isolados clínicos. Estudos futuros poderiam integrar essas abordagens com sistemas CRISPR-Cas para edição multiplex, como polimerases de DNA mutagênicas guiadas por CRISPR, a fim de diversificar o repertório de genes-alvo de fármacos e acelerar a descoberta de mecanismos de resistência. Aproveitando M. tuberculosis CRISPR endógeno do tipo III para defesa contra fagos ou plasmídeos poderia levar ao desenvolvimento de novos antimicrobianos ou diagnósticos para cepas resistentes38,39,40.
Avanços na manipulação genética, incluindo o TnSeq para identificar genes essenciais in vivo, abrem novas possibilidades para o desenvolvimento de vacinas ao identificar alvos de atenuação em cepas vivas41. A edição programável de bases poderia aperfeiçoar mutações sutis sem causar quebras de dupla fita, reduzindo efeitos fora do alvo e facilitando estudos sobre epistasia na resistência múltipla a fármacos. Aplicações mais amplas incluem a engenharia de M. tuberculosis para plataformas de biossensores ou biologia sintética, como a inserção de repórteres para monitoramento em tempo real da infecção. A pesquisa futura deve concentrar-se em pipelines de mutagênese em alto rendimento que combinem o design orientado por inteligência artificial com esses métodos, a fim de mapear as interações entre hospedeiro e patógeno e orientar terapias personalizadas42.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Agradecimentos
Sincera gratidão a todos os membros do Grupo de Pesquisa em Genômica da TB da Universidade de Stellenbosch, Faculdade de Medicina e Ciências da Saúde, Divisão de Biologia Molecular e Genética Humana, pelo seu inestimável contributo a este trabalho. O apoio financeiro foi recebido da European and Developing Countries Clinical Trial Partnerships (TMA2017CDF-1885), do Conselho Sul-Africano de Pesquisa Médica, do Serviço Alemão de Intercâmbio Acadêmico (DAAD) e da Fundação de Pesquisa da Flandres (FWO) no âmbito da bolsa Odysseus N° G0F8316N. Gostaríamos também de agradecer ao Prof. Graham Hatfull e ao Prof. Julia van Kessel pelo desenvolvimento do método de recombinação homóloga, e por fornecerem o plasmídeo pJV75amber, que tem sido utilizado em nossa pesquisa.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Tubos microcentrífugos de 0,5 mL, fundo cônico, tampa com trava | WhiteHead Scientific | 605001 | Cultura |
| Tubos microcentrífugos de 1,5 mL, fundo cônico, tampa com trava | WhiteHead Scientific | 615001 | Cultura |
| Solução de cloreto de cálcio di-hidratado 10 mM (CaCl2·2H2O) | Sigma-Aldrich | E. coli quimio-competido | |
| Solução tampão com RbCl 10 mM, CaCl2·2H2O 75 mM | Sigma-Aldrich | 83979 | E. coli quimio-competido |
| Solução tampão MOPS (ácido 3-(N-morfolin) propanossulfônico) 10 mM | Sigma-Aldrich | M1254 | E. coli quimio-competido |
| Cloreto de rubídio (RbCl) 100 mM | Sigma-Aldrich | 83979 | E. coli quimio-competido |
| Placa de Petri de 15 cm | Lasec | SKU | Cultura em ágar |
| Glicerol 15% p/v | Sigma-Aldrich | 49781-500ML | Cultura |
| Primeres de PCR de 20 a 32 pb sintetizados em escala de 25 nm com dessalgação padrão | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Amplificação de DNA |
| Frascos de cultura de tecidos de 25 cm | WhiteHead Scientific | 707001 | Cultura em caldo |
| Acetato de potássio 30 mM | Sigma-Aldrich | P1190-100G | E. coli quimio-competido |
| Tubos centrífugos de 50 mL | WhiteHead Scientific | P10432 | Cultura |
| Cloreto de manganês (II) tetra-hidratado (MnCl2·4H2O) 50 mM | Sigma-Aldrich | 63535 | E. coli quimio-competido |
| Oligonucleotídeos de DNA simples (ssDNA) de 63 pb sintetizados em escala de 100 nm com purificação em gel (PAGE) | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Introdução de troca alélica |
| Frascos de cultura de tecidos de 75 cm | WhiteHead Scientific | 708013 | Cultura em caldo |
| Fonte de luz transiluminadora UV Benchmark Accuris | Sigma Aldrich | BMSE3000-1EA | Visualização de gel |
| Incu-Shaker Benchmark Scientific (H3020), incubadora agitadora empilhável de 20 L com tapete de borracha antiderrapante, 115 V | Alkali Scientific | SKU: | Cultura de E. coli |
| Bio-Edit | Software | n/a | Inspeção e análise visual de sequências de leitura Sanger |
| CL 508 Crosslinkers | Thistle Scientific. | SKU: CLV-CL-508.M | Tratamento de DNA plasmidial |
| DNA-MAN | Software | n/a | Inspeção e análise visual de sequências de leitura Sanger |
| Banho seco digital com temporizador, aquecimento até 150 °C, bloco duplo | WhiteHead Scientific | E-DB150-2D | Transformação |
| Sistemas de eletroporação Gene Pulser Xcell | Bio-Rad, Hercules, CA 94547, EUA | 1652660 | Eletroporação |
| Cubetas para eletroporação Gene Pulser/MicroPulser, com entreferro de 0,2 cm | Bio-Rad, Hercules, CA 94547, EUA | 1652086 | Eletroporação |
| Enzimas HindIII-HF | New England Bio-lab | R3104L | Digestão por enzimas de restrição |
| JCV198 (oligonucleotídeos de ssDNA sintetizados em escala de 100 nm com purificação em gel) | Integrated DNA Technologies (WhiteHead Scientific) | 63 pb | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG; Alvo gênico: php; Restauração do hygR no gene php no plasmídeo pJV75amber |
| Incubadora estática Memmert IN Plus Standard de 26,5 pés cúbicos sem CO2 | Ares Scientific | SKU: IN-750-PLUS | Cultura de M. tb |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885pb | GCGACCACAACCAGGATGA; Alvo gênico: rv0678; Amplificação por PCR de rv0678 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885pb | CTCGGACAACACGCTGACC; Alvo gênico: rv0678; Amplificação por PCR de rv0678 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413pb | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}; Alvo gênico: rv0678; Inserção A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413pb | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}; Alvo gênico: rv0678; Inserção A95G |
| Mycobrowser | Banco de dados | n/a | SNV em códon de uma sequência gênica |
| Bancos de dados NCBI | Banco de dados | n/a | Posição gênica no genoma para identificar posição de SNV |
| p2NIL | Addgene | 20188 | Vetor de clonagem de expressão (kanR) |
| Enzimas PacI-HF | New England Bio-lab | R0547L | Digestão por enzimas de restrição |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | Vetor de subclonagem que expressa LacZ e kanR |
| pGOAL17 | Addgene | 20189 | Vetor de clonagem de recombinase Lambda RED que expressa LacZ e SacB |
| pGOAL19 | Addgene | 20190 | Vetor de clonagem de recombinase Lambda RED que expressa hygR, LacZ e SacB |
| Kit de polimerase Phusion de alta fidelidade Hotstart flex | New England Bio-lab | M0535L | Polimerase de DNA taq de alta fidelidade com correção de provas |
| pJET1.2/blunt | Thermofisher -scientific | K1231 | Vetor de sequenciamento e subclonagem (ampR) |
| PJV75_KANR_F (primers sintetizados em escala de 25 nm com dessalgação padrão) | Integrated DNA Technologies (WhiteHead Scientific) | 700 pb | ATTCAACGGGAAACGTCTTG; Alvo gênico: aph; amplificação do gene KanR no plasmídeo pJV75amber |
| PJV75_KANR_R (primers sintetizados em escala de 25 nm com dessalgação padrão) | Integrated DNA Technologies (WhiteHead Scientific) | 700 pb | CGAGGCAGTTCCATAGGATG; Alvo gênico: aph; amplificação do gene KanR no plasmídeo pJV75amber |
| pJV75amber | Addgene / Van Kessel lab | 26906/ 26908/26908/ 26910 | Vetor que expressa kanR, hygR e Che gp61, facilitando a recombineering no genoma |
| Primer3plus | Software | n/a | Projeto de pares de primers específicos para gene de interesse |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825pb | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG; Alvo gênico: sítio HindIII; sítio de inserção ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825pb | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; Alvo gênico: sítio kpnl; sítio de inserção CGTACAGGTACC |
| SNAPGene | Software | n/a | Clonagem virtual e adição de saliências de enzimas de restrição |
| Termociclador Thermo Fisher QuantStudio 3 | Pika America | N/A | Amplificação de DNA |
Referências
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve