Análises integradas de metabolômica, transcriptômica, célula única e funcionais identificam SHMT2 como um biomarcador da reprogramação metabólica da SGOC, comportamento agressivo e reduzida resposta predita à imunoterapia no adenocarcinoma pulmonar.
Artigo de investigação
SHMT2: um Biomarcador Metabólico e Imunológico de Adenocarcinoma Pulmonar Agressivo
* These authors contributed equally
Neste artigo
Resumo
Resumo
O metabolismo da serina/glicina/um carbono (SGOC) é frequentemente alterado no adenocarcinoma pulmonar (LUAD), mas sua relação com o comportamento tumoral e a resposta prevista à imunoterapia ainda não está completamente definida. O perfil metabólico de 23 tecidos emparelhados de LUAD e tecido pulmonar normal adjacente foi realizado utilizando espectrometria de massas por ionização eletrospray extrativa interna. Dados transcriptômicos e clínicos do coorte de LUAD do The Cancer Genome Atlas (TCGA-LUAD) foram analisados para avaliar a expressão de SHMT2, prognóstico, genes diferencialmente expressos e características relacionadas ao sistema imunológico. A resposta prevista ao bloqueio dos pontos de controle imunológico foi avaliada utilizando o Tumor Immune Dysfunction and Exclusion (TIDE) e o The Cancer Immunome Atlas (TCIA), e a sensibilidade a fármacos foi inferida usando o oncoPredict. Dados de RNA-seq de célula única foram utilizados para examinar a distribuição celular de SHMT2. A validação experimental incluiu PCR quantitativa com transcriptase reversa (RT-qPCR), western blot, imuno-histoquímica do Human Protein Atlas (HPA) e silenciamento de SHMT2 mediado por RNA de curto cabelo (shRNA), seguido por ensaios de proliferação, cicatrização de ferida e formação de colônias. A análise metabólica identificou os metabolismos da glicina, serina e treonina como uma via proeminentemente alterada no LUAD. SHMT2 estava superexpresso no LUAD e associado a pior sobrevida global e características clínico-patológicas desfavoráveis. Tumores com alta expressão de SHMT2 exibiram enriquecimento de programas transcripcionais relacionados ao ciclo celular e ao SGOC, menores escores imunes e estromais e reduzida resposta prevista à imunoterapia. A análise em célula única mostrou enriquecimento relativo da expressão de SHMT2 em populações de linfócitos B. In vitro, SHMT2 foi superexpresso em células de LUAD, e seu silenciamento inibiu a proliferação, migração e crescimento clonogênico. Em conjunto, SHMT2 está associado à reprogramação metabólica do SGOC, fenótipos tumorais agressivos e um estado imunologicamente desfavorável no LUAD, o que reforça seu potencial como biomarcador; a sua modulação terapêutica exige validação farmacológica adicional e in vivo.
Introdução
O CAPE permanece como uma das principais causas de mortalidade relacionada ao câncer em todo o mundo, impulsionado pela acentuada heterogeneidade molecular, pela propensão precoce à metástase e pela durabilidade limitada das estratégias terapêuticas atuais1,2. Embora os inibidores de pontos de controle imunológico (ICIs) tenham transformado o panorama terapêutico do CAPE, o benefício clínico sustentado é restrito a um subconjunto de pacientes, sendo frequentemente observadas resistência primária e adquirida3,4. Essa acentuada variabilidade entre pacientes salienta a necessidade urgente de definir os determinantes biológicos que moldam o microambiente imunológico tumoral e regulam a resposta à imunoterapia, ao mesmo tempo que se identificam vulnerabilidades acionáveis que possam ser exploradas para melhorar a estratificação dos pacientes e os resultados do tratamento.
A reprogramação metabólica é uma característica central da progressão maligna5. Entre os programas metabólicos, o metabolismo SGOC conecta entradas glicolíticas ao metabolismo de aminoácidos e à síntese de nucleotídeos, fornecendo unidades de um carbono para a produção de purinas/pirimidinas e a geração de doadores de metila6. Além da produção de biomassa, o metabolismo SGOC contribui para a homeostase redox e interage com o ciclo da metionina para influenciar a metilação do DNA, RNA e histonas, posicionando-o no ponto de convergência entre proliferação e regulação epigenética7,8. A serina hidroximetiltransferase 2 (SHMT2), a isoforma mitocondrial da serina hidroximetiltransferase, converte serina em glicina enquanto gera tetrahidrofolato 5,10-metileno e constitui um ponto de entrada principal para o suprimento mitocondrial de carbono-um na rede SGOC9. A SHMT2 é anormalmente superexpressa em múltiplas neoplasias e tem sido associada à proliferação aumentada, invasão, resistência terapêutica e adaptação ao estresse oxidativo10,11,12,13. A SHMT2 também interage com a sinalização inflamatória por meio do complexo BRISC, embora um mecanismo imunológico direto impulsionado pela SHMT2 no CAEP ainda precise ser estabelecido14,15. Assim, se a SHMT2 marca um fenótipo metabólico clinicamente relevante no CAEP e como ele se relaciona com características do microambiente imune e com a resposta predita à imunoterapia exige uma avaliação integrada.
A interação bidirecional entre o metabolismo tumoral e a imunidade antitumoral é central na biologia contemporânea do câncer16. As células tumorais podem comprometer a competência imunológica por meio do esgotamento competitivo de nutrientes, acúmulo de metabólitos imunomoduladores e acoplamento metabólico-epigenético que reorganiza a diferenciação e os programas efetores das células imunes7,16,17. Um metabolismo aumentado de um carbono pode influenciar programas dependentes de metilação e a aptidão metabólica em células T, mas a direção e magnitude desses efeitos dependem do tipo celular e do contexto nutricional17. A regulação imune adaptativa também se estende além das células T: células B, respostas de anticorpos, apresentação de antígenos e estruturas linfoides terciárias (TLS) têm sido associadas à eficácia da imunoterapia18. Essas observações motivam uma análise em múltiplas camadas que possa situar um candidato metabólico nos contextos de tumor total, celular único e funcional, sem presumir que a concordância entre plataformas por si só comprove causalidade.
Diferentemente de um delineamento somente de metabolômica, que identifica metabólitos alterados sem estabelecer sua origem celular ou relevância fenotípica, e diferente de um delineamento somente de transcriptômica em massa, que pode inferir atividade de vias sem observar diretamente alterações nos metabólitos, o presente fluxo de trabalho integra metabolômica de tecidos pareados, transcriptômica em massa e de célula única, e ensaios funcionais in vitro. A concordância entre essas camadas apoia a priorização de candidatos e reduz a dependência de qualquer plataforma analítica única; no entanto, a evidência resultante permanece associativa para a regulação imunológica, a menos que seja validada em sistemas de co-cultura imunológica ou in vivo.
A metabolômica de tecidos pareados de ADPC e pulmão normal adjacente foi inicialmente utilizada para identificar perturbações metabólicas associadas à glicina. Em seguida, dados transcriptômicos e clínicos do TCGA foram integrados para avaliar a SHMT2, uma enzima mitocondrial da via SGOC cuja relevância foi apoiada pela pertinência da via, superexpressão tumoral, associação prognóstica e viabilidade experimental. O perfil do microambiente imune, o mapeamento em nível de célula única e a validação funcional in vitro estabeleceram posteriormente um arcabouço multifacetado e gerador de hipóteses, abrangendo alterações metabólicas, desregulação enzimática, distribuição celular e fenótipo das células tumorais. Do ponto de vista prático, este fluxo de trabalho exige tecidos pareados frescos congelados. A identificação de metabólitos por espectrometria de massas é semiquantitativa; metabólitos candidatos devem ser validados independentemente. As predições de imunoterapia (TIDE/TCIA) e inferências de sensibilidade a fármacos (oncoPredict) são estimativas computacionais baseadas em transcriptoma que não substituem a validação clínica em coortes reais tratadas com ICI e devem ser interpretadas como geradoras de hipóteses.
Protocolo
Este estudo foi aprovado pelo Comitê de Ética em Pesquisa do Segundo Hospital Afiliado da Universidade de Nanchang (CDEFYYLK 3-05). O consentimento informado por escrito foi obtido de todos os pacientes antes da coleta das amostras, conforme estipulado na Declaração de Helsinque. Os dados brutos foram exportados e analisados utilizando o software e os recursos web listados na Tabela de Materiais.
Coleta de tecido clínico
Tecidos tumorais pareados e tecidos normais distantes do pulmão, correspondentes, foram coletados de pacientes submetidos à ressecção cirúrgica entre janeiro e junho de 2024 e diagnosticados patologicamente com adenocarcinoma pulmonar invasivo. Os espécimes foram ressecados pelo cirurgião responsável, processados em até 5 minutos após a ressecção, congelados imediatamente em nitrogênio líquido e armazenados até a análise. As características clínico-patológicas sem identificação são fornecidas na Tabela Suplementar 1.
Espectrometria de massas com ionização por eletrosspray extrativa interna (iEESI-MS) para discriminar adenocarcinoma pulmonar de tecidos pulmonares normais
Espécimes de tecido (1 mm3) foram analisados por iEESI-MS utilizando um espectrômetro de massas híbrido com armadilha iônica linear e órbita eletrostática no modo de íons positivos. O solvente extrator metanol (100%) foi fornecido a 3,0 µL/min com uma polarização de +5 kV. A faixa de varredura do iEESI-MS1 foi de m/z 50–2.000. O iEESI-MS2 utilizou dissociação por colisão induzida com uma energia de colisão normalizada de 25–35%, uma janela de isolamento de m/z 2,0 e um tempo de exclusão dinâmica de 30 s. A calibração externa diária, conforme o procedimento padrão do instrumento, manteve um erro de massa <5 ppm. Após normalização mediana, transformação log₂ e autoscalonamento, foi realizada a análise OPLS-DA com 200 testes de permutação. Os metabólitos foram anotados utilizando o HMDB, e o enriquecimento de vias foi realizado utilizando anotações do KEGG.
Processamento de dados de espectrometria de massas e identificação de metabólitos
Os dados brutos de MS foram normalizados por normalização mediana, seguida de transformação log₂ e autoscalonamento (centralização pela média e divisão pelo desvio padrão de cada variável). A análise de discriminação por mínimos quadrados parciais ortogonais (OPLS-DA) foi utilizada para identificar características m/z discriminatórias. As características foram consideradas diferenciais quando VIP > 1,0, |log₂(FC)| > 0,58 e p < 0,05. As características diferenciais foram submetidas à análise de MS2 e anotadas utilizando a Base de Dados do Metaboloma Humano. Em seguida, foi utilizada a análise de enriquecimento de vias baseada no KEGG para identificar vias alteradas e priorizar enzimas relevantes para as vias. Os metabólitos diferenciais anotados estão disponíveis na Tabela Suplementar 2.
Análises baseadas no TCGA da expressão de SHMT2, sobrevida e associações clinicopatológicas
Os perfis de expressão de RNA-seq e as anotações clínicas correspondentes para o TCGA-LUAD foram baixados do Genomic Data Commons em 18 de dezembro de 2025; tumor (n = 542) e tecido normal (n = 59). Os valores de fragmentos por quilobase de transcrito por milhão de leituras mapeadas (FPKM) foram transformados como log2(FPKM + 1). Apenas amostras com informações completas de sobrevida foram incluídas nas análises prognósticas. Os valores de expressão de SHMT2 em tecido tumoral e normal foram comparados utilizando o teste de soma de postos de Wilcoxon. Os pacientes foram divididos em grupos SHMT2-alto e SHMT2-baixo com base no valor mediano de expressão. A sobrevida global foi avaliada por análise de Kaplan-Meier e teste log-rank. As associações com estágio tumor-nódulo-metástase (TNM), idade e sexo foram avaliadas utilizando testes qui-quadrado ou Wilcoxon, conforme apropriado. Curvas de característica operacional do receptor dependentes do tempo (ROC) foram geradas para sobrevida em 1, 3 e 5 anos. Todos os testes estatísticos foram bicaudais.
Análise de expressão diferencial e enriquecimento funcional (GO/KEGG)
Genes diferencialmente expressos (DEGs) entre os grupos com alto e baixo nível de SHMT2 foram identificados utilizando uma taxa de falsa descoberta < 0,05 e |log₂(FC)| ≥ 1. Os resultados foram visualizados como um gráfico de vulcão e um mapa de calor dos 40 principais DEGs com normalização do escore z por linha. As análises de enriquecimento de Gene Ontology (GO) e KEGG utilizaram um valor de p ajustado < 0,05. As anotações de genes humanos foram obtidas do Ensembl em dezembro de 2025.
Infiltração imune, predição de resposta à imunoterapia e inferência de sensibilidade a fármacos
Pontuações do microambiente tumoral, incluindo ImmuneScore, StromalScore e ESTIMATEScore, foram calculadas utilizando o método ESTIMATE. A composição de células imunes foi inferida usando o CIBERSORT com o conjunto de referência LM22 (baixado em 5 de dezembro de 2025), 1.000 permutações e retenção de amostras com p de desconvolução < 0,05. Comparações entre grupos foram realizadas entre tumores com alto e baixo nível de SHMT2. As correlações de Spearman entre SHMT2 e genes relacionados a pontos de controle imunológico foram visualizadas como uma matriz de correlação. Os imunofenopontuações foram obtidos do TCIA, e o TIDE foi utilizado para predição complementar da resposta à imunoterapia. A sensibilidade a fármacos foi inferida usando o oncoPredict treinado na versão do GDSC de dezembro de 2023 para estimar os valores de CI50. As diferenças entre grupos foram analisadas com testes de Wilcoxon, e as associações contínuas foram avaliadas por meio de correlações de Spearman.
Análise de RNA-seq de célula única de LUAD
Os dados transcriptômicos de célula única19 foram baixados do Gene Expression Omnibus em 20 de dezembro de 2025 e analisados. Foram mantidas células com 200–6.000 características detectadas e < 10% de transcritos mitocondriais. As contagens foram normalizadas usando LogNormalize com um fator de escala de 10.000; os 2.000 genes variáveis superiores foram selecionados, e todos os genes foram padronizados. A análise de componentes principais utilizou os 20 primeiros componentes, o UMAP utilizou as dimensões 1–20, e o agrupamento utilizou uma resolução de 0,5. Os tipos celulares foram anotados utilizando a referência do Human Primary Cell Atlas. As proporções de tipos celulares foram comparadas entre amostras tumorais e normais, e foram geradas matrizes de correlação de Spearman. As distribuições de SHMT2 foram examinadas entre os tipos celulares anotados. Os estados do ciclo celular foram inferidos usando cyclone e visualizados com gráficos em forma de crista.
Cultura celular
As células BEAS-2B, H1299 e A549 foram cultivadas a 37 °C em uma estufa umidificada ajustada a 5% de CO2 e aproximadamente 95% de umidade relativa, utilizando os meios e suplementos especificados na Tabela de Materiais.
PCR quantitativa em tempo real com transcrição reversa (RT-qPCR)
O RNA total foi extraído utilizando um reagente de extração de RNA baseado em fenol. O RNA extraído foi transcrito reversamente em cDNA utilizando uma mistura mestra de transcrição reversa. A transcrição reversa foi realizada em um sistema de 20 µL com remoção de DNA genômico a 42 °C por 2 min, transcrição reversa a 50 °C por 15 min e término a 85 °C por 5 s. A PCR quantitativa foi realizada com uma mistura mestra de qPCR baseada em corante intercalante de DNA em um sistema de PCR em tempo real utilizando 95 °C por 3 min, seguido por 40 ciclos de 95 °C por 10 s e 60 °C por 30 s, e um passo de curva de dissociação de 95 °C por 15 s, 60 °C por 60 s e 95 °C por 15 s. Todas as reações foram realizadas em triplicata. A expressão relativa foi calculada utilizando o método 2−ΔΔCt com GAPDH como gene de referência. Soluções estoque de iniciadores foram preparadas a 10 µM em água bidestilada e armazenadas a -20 °C no escuro. As sequências dos iniciadores estão fornecidas na Tabela Suplementar 3.
Western blotting
As proteínas celulares totais foram extraídas utilizando tampão de ensaio de radioimunoprecipitação em gelo durante 30 min e centrifugadas a 12.000 x g durante 15 min a 4 °C. As proteínas foram separadas por eletroforese em gel de poliacrilamida contendo dodecilsulfato de sódio a 12% e transferidas para membranas de fluoreto de polivinilideno de 0,22 µm. As membranas foram bloqueadas com leite desnatado a 5% (p/v) em solução salina tamponada com Tris contendo 0,1% de Tween 20 (TBST) durante 2 h à temperatura ambiente e incubadas durante a noite a 4 °C com os anticorpos primários anti-SHMT2 (1:1.000) e anti-GAPDH (1:2.000), diluídos em TBST com leite desnatado a 5%. Após três lavagens de 8 min cada com TBST (20 mM Tris-HCl, 150 mM NaCl, 0,1% Tween-20), as membranas foram incubadas com anticorpos secundários conjugados à peroxidase do rabanete (1:5.000) durante 1 h à temperatura ambiente. Os sinais foram revelados utilizando um substrato de quimioluminescência aprimorada, preparado pela mistura de volumes iguais das soluções A e B, incubado por 2 min à temperatura ambiente no escuro e capturados com um sistema de imagem de quimioluminescência.
Validação da imuno-histoquímica de HPA
Os padrões de expressão proteica de SHMT2 em tecido pulmonar normal e adenocarcinoma pulmonar (LUAD) foram avaliados utilizando o HPA. “SHMT2” foi pesquisado no HPA, e imagens representativas de imuno-histoquímica (IHC) e anotações patológicas associadas foram baixadas para comparação. Para minimizar o viés devido à especificidade do anticorpo, anticorpos com níveis mais altos de validação no HPA foram priorizados. Quando disponíveis, os resultados de IHC de múltiplos anticorpos foram confrontados (HPA020543 e HPA020549).
Redução da expressão de SHMT2 em células de CAEP
Para investigar o papel intrínseco das células tumorais da SHMT2 no CAEP, foi realizada a diminuição da expressão de SHMT2 em células H1299 e A549 utilizando shRNA. O shRNA era carregado por um vetor lentiviral com promotor H1 e seleção por puromicina; plasmídeos de empacotamento foram cotransfectados durante a produção do vírus. O sh-SHMT2 direcionava-se à região codificadora humana de SHMT2, enquanto o sh-NC era um controle negativo aleatório. Os estoques virais preparados tinham uma titulação de ≥ 1 x 10⁸ unidades transdutoras/mL e foram armazenados a -80 °C. As células foram infectadas com as partículas lentivirais sh-SHMT2 ou sh-NC preparadas descritas na Tabela de Materiais. Após 48 h, a eficiência da diminuição da expressão foi avaliada por RT-qPCR e western blotting. Somente células com silenciamento confirmado de SHMT2 foram utilizadas nos ensaios de proliferação, migração e formação de colônias.
Ensaio de proliferação celular
A proliferação celular foi avaliada utilizando o ensaio CCK-8. Células H1299 e A549 transfectadas foram semeadas em placas de 96 poços a 5 x 10³ células por poço, em sextuplicata. Nos dias 1, 2, 3, 4 e 5, foram adicionados 10 µL do reagente CCK-8 a cada poço (10% do volume do meio de cultura) e incubados por 2 h a 37 °C. A absorbância foi medida a 450 nm e utilizada como leitura da viabilidade celular.
Ensaio de cicatrização de ferida
A migração celular foi avaliada utilizando um ensaio de cicatrização de ferida. Células H1299 e A549 transfectadas foram semeadas em placas de 6 poços e cultivadas até atingirem 90–95% de confluência. Uma ferida linear foi criada com uma ponteira estéril de 200 µL, e as células destacadas foram removidas por lavagem suave com solução salina tamponada com fosfato. As células foram então mantidas em meio livre de soro ou com baixo teor de soro, e a área da ferida foi registrada em 0 h e 24 h sob um microscópio invertido. O fechamento da ferida foi quantificado utilizando o software de análise de imagens listado na Tabela de Materiais e calculado como a redução percentual em relação à área inicial da ferida.
Ensaio de formação de colônias
Para análise de formação de colônias, células H1299 e A549 transfectadas foram semeadas em placas de 6 poços com 800 células por poço e cultivadas por aproximadamente 10–14 dias, até a formação de colônias visíveis, com monitoramento microscópico durante o cultivo. As colônias foram fixadas com paraformaldeído a 4% por 30 minutos à temperatura ambiente e coradas com violeta cristal a 0,1% por 15 minutos à temperatura ambiente. Foram contadas colônias contendo mais de 50 células em microscópio óptico.
Análise estatística para experimentos in vitro
Todos os experimentos in vitro foram realizados independentemente pelo menos três vezes. Os dados são apresentados como média ± desvio padrão. As comparações entre dois grupos utilizaram o teste t de Student, e p < 0,05 foi considerado estatisticamente significativo.
Resultados
Metabolômica de tecidos revela remodelação metabólica extensa no ADLC com enriquecimento acentuado de vias associadas à glicina
Tecidos pulmonares tumorais emparelhados e tecidos normais adjacentes de 23 pacientes com LUAD foram analisados por iEESI-MS direto; as características dos pacientes e as anotações de metabólitos diferenciais estão fornecidas na Tabela Suplementar 1 e na Tabela Suplementar 2. Após normalização log2, a OPLS-DA mostrou clara separação entre os perfis metabólicos tumorais e normais (R2X = 0,824, R2Y = 0,968, Q2 = 0,757) (Figura 1A). A confiabilidade do modelo foi ainda reforçada por teste de permutação de 200 iterações, com interceptos de R2 = 0,789 e Q2 = −0,451 (Figura 1B). Utilizando critérios pré-especificados — importância da variável na projeção (VIP) > 1, |log2(FC)| > 0,58 e p < 0,05 — foram identificadas 45 características diferenciais de m/z (Figura 1C). A aquisição de MS/MS e a anotação no HMDB revelaram seis metabólitos endógenos alterados, incluindo glicina, serina e butanona (Suplementar Tabela 2). O enriquecimento no KEGG identificou 11 vias metabólicas, sendo o metabolismo de glicina, serina e treonina entre as mais proeminentes (Figura 1D), indicando remodelamento metabólico relacionado à glicina no LUAD.
TCGA-LUAD confirma a superexpressão de SHMT2 em tumores e associa alta expressão com mau prognóstico
SHMT2 foi priorizada pela convergência de quatro critérios: sua posição direta no ponto de entrada mitocondrial do metabolismo SGOC, regulação positiva significativa associada a tumor em TCGA-LUAD, associação com sobrevida global e adequação para perturbação experimental. Os dados de RNA-seq do TCGA-LUAD mostraram expressão significativamente maior de SHMT2 em log2(FPKM + 1) em tumores do que em tecidos pulmonares normais (Figura 2A). A análise de Kaplan-Meier utilizando o valor mediano como ponto de corte mostrou que a alta expressão de SHMT2 estava associada a pior sobrevida global (Figura 2B). Análises clínico-patológicas exploratórias sugeriram ainda associações com estágio do tumor e status dos linfonodos (Figura 2C), enquanto a análise ROC dependente do tempo apresentou valores de AUC > 0,70 aos 1, 3 e 5 anos (Figura 2D).
Tumores com alta expressão de SHMT2 exibem programas transcricionais enriquecidos para progressão do ciclo celular e o eixo metabólico SGOC
Para delinear os programas biológicos associados à SHMT2, os tumores do TCGA-LUAD foram divididos no valor mediano da expressão de SHMT2 em grupos com alta e baixa expressão de SHMT2 antes da análise de expressão diferencial (Figura 3A). Um mapa térmico dos 40 genes com maior expressão diferencial mostrou padrões distintos de expressão entre os grupos (Figura 3B). O enriquecimento de GO identificou progressão do ciclo celular, segregação cromossômica e divisão mitótica (Figura 3C), fornecendo a base analítica para descrever um fenótipo transcritivo proliferativo associado à alta expressão de SHMT2. O enriquecimento de KEGG também destacou o metabolismo da glicina, serina e treonina (Figura 3D), indicando uma transcrição coordenada associada ao SGOC, e não uma alteração isolada na SHMT2.
Alta expressão de SHMT2 está associada a um microambiente desfavorável ao sistema imunológico, benefício predito reduzido da imunoterapia e padrões distintos de sensibilidade a fármacos
O perfil do microambiente tumoral utilizando o ESTIMATE revelou valores mais baixos de ImmuneScore e StromalScore no grupo com alta expressão de SHMT2 (p < 0,001) (Figura 4A). A deconvolução por CIBERSORT indicou menores proporções de células B de memória, células T CD4 de memória em repouso, monócitos e mastócitos em repouso, juntamente com frações maiores de células T CD4 de memória ativadas e células T foliculares auxiliares (Figura 4B). A análise de correlação também identificou associações positivas entre SHMT2 e BTLA, TNFSF15 e CD28, e associações negativas com CD160 e TNFSF14 (Figura 4C). A predição complementar baseada em transcriptoma, utilizando TIDE e imunofenopontuações derivadas do TCIA, indicou menor benefício predito da imunoterapia em tumores com alta expressão de SHMT2 (p < 0,05) (Figura 4D). Essas estimativas não foram obtidas a partir de uma coorte clínica de LUAD submetida a tratamento e, portanto, não demonstram resistência real ao tratamento.
A sensibilidade a fármacos foi inferida computacionalmente, e não medida experimentalmente. Tumores com alta expressão de SHMT2 apresentaram valores preditos mais baixos de IC50 para um inibidor da glicogênio sintase quinase-3 e selumetinibe, mas menor sensibilidade predita ao talazoparibe e a um inibidor de PLK1 (Figura 4E–H). A sensibilidade predita reduzida a nove agentes adicionais, incluindo citarabina, irinotecano e palbociclibe, é mostrada na Figura Suplementar 1A–I. Essas descobertas são hipóteses candidatas e não estabelecem eficácia clínica ou farmacológica.
A análise de célula única revela composição celular distinta no CAPE e identifica as células B como a população predominante que expressa SHMT2
Para examinar a distribuição celular de SHMT2 dentro do microambiente tumoral, analisaram-se os dados de RNA-seq de única célula de LUAD. O agrupamento UMAP identificou linfócitos B, células endoteliais, células epiteliais, linfócitos T e outros compartimentos principais (Figura 5A). As proporções de tipos celulares diferiram entre tecidos tumorais e tecidos normais adjacentes (Figura 5B–C), e as proporções de linfócitos B e T apresentaram correlação positiva (p < 0,001) (Figura 5D). A expressão de SHMT2 foi relativamente enriquecida no compartimento de células B, mas também foi detectável em células epiteliais (Figura 5E). Como a detecção de transcritos isoladamente não estabelece a função celular ou o status maligno, esses resultados são interpretados como uma hipótese de localização. O papel intrínseco da SHMT2 nas células tumorais foi examinado separadamente em linhagens celulares de LUAD.
A análise do ciclo celular em nível de célula única foi realizada calculando-se os escores normalizados de G1, S e G2/M entre os tipos celulares. Os escores de G1 concentraram-se próximo a zero, enquanto os escores de S e G2/M exibiram distribuições mais amplas (Figura Suplementar 2) e marcada heterogeneidade entre os tipos celulares (Figura 5F). Esses achados indicam heterogeneidade no estado proliferativo dentro do microambiente de LUAD e estão em concordância com as assinaturas de ciclo celular e mitótico identificadas nas análises GO/KEGG em nível populacional.
A validação experimental confirma a superexpressão de SHMT2 e demonstra que o silenciamento de SHMT2 suprime fenótipos malignos em células de LUAD
Para validar as descobertas bioinformáticas e avaliar o papel intrínseco das células tumorais na SHMT2, a expressão foi inicialmente examinada em células epiteliais brônquicas normais (BEAS-2B) e linhagens celulares de CAEP (H1299 e A549), o que está de acordo com sua detecção nos dados brutos do TCGA e nas células epiteliais na análise de célula única (Figura 5E). A RT-qPCR mostrou níveis mais altos de mRNA de SHMT2 nas células H1299 e A549 do que nas células BEAS-2B (Figura 6A), e o Western blot confirmou uma expressão proteica mais elevada (Figura 6B–C). Imagens representativas de imuno-histoquímica do HPA também mostraram marcação mais intensa de SHMT2 em tecidos de CAEP do que em tecidos pulmonares normais (Figura 6D). Para investigar mais a fundo a função biológica da SHMT2 no CAEP, a SHMT2 foi silenciada nas células H1299 e A549 utilizando shRNA. A análise por RT-qPCR confirmou que a expressão de mRNA de SHMT2 foi significativamente reduzida nos grupos sh-SHMT2 em comparação com os grupos sh-NC em ambas as linhagens celulares (Figura 6E). De forma consistente, o Western blot demonstrou uma eficaz redução da expressão proteica de SHMT2 após o silenciamento (Figura 6F–G).
Ensaios funcionais mostraram que o silenciamento de SHMT2 prejudicou significativamente o fenótipo maligno de células de LUAD. Ensaios CCK-8 revelaram que a inibição de SHMT2 inibiu acentuadamente a capacidade proliferativa de ambas as linhagens celulares H1299 e A549, com a diferença tornando-se mais acentuada ao longo do tempo (Figura 6H). Ensaios de cicatrização demonstraram ainda que a depleção de SHMT2 reduziu significativamente a capacidade migratória de ambas as linhagens celulares de LUAD em comparação com as células controle (Figura 6I). Da mesma forma, ensaios de formação de colônias demonstraram que o silenciamento de SHMT2 diminuiu significativamente o potencial clonogênico das células H1299 e A549 (Figura 6J). Em conjunto, esses achados indicam que SHMT2 promove a proliferação, migração e capacidade de formação de colônias em células de LUAD, reforçando seu papel pró-tumorigênico nesse tipo de câncer.
DISPONIBILIDADE DE DADOS:
Todos os dados brutos que sustentam os resultados deste estudo, incluindo os dados subjacentes às figuras, estão disponíveis publicamente no Zenodo em https://doi.org/10.5281/zenodo.20676134.
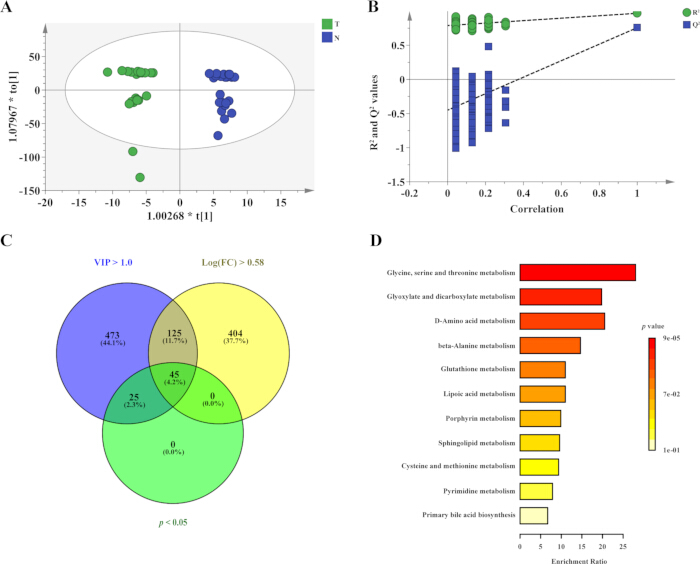
Figura 1: A metabolômica tecidual revela reprogramação metabólica relacionada à glicina no CAUP. (A) Gráfico de escores OPLS-DA mostrando a separação entre tecidos de CAUP (T, verde) e tecidos normais adjacentes pareados (N, azul). (B) Teste de permutação avaliando a estabilidade e o desempenho preditivo do modelo OPLS-DA com base nos valores de R2 e Q2. (C) Diagrama de Venn mostrando a sobreposição de características diferenciais selecionadas por escore VIP > 1,0, |log2(FC)| > 0,58 e p < 0,05. Quarenta e cinco características foram mantidas. (D) Análise de enriquecimento de conjuntos de metabólitos baseada no KEGG para metabólitos diferenciais. O comprimento das barras indica a razão de enriquecimento e a intensidade da cor representa o valor de p. Abreviaturas: VIP = importância da variável na projeção; FC = razão de variação. Clique aqui para visualizar uma versão maior desta figura.
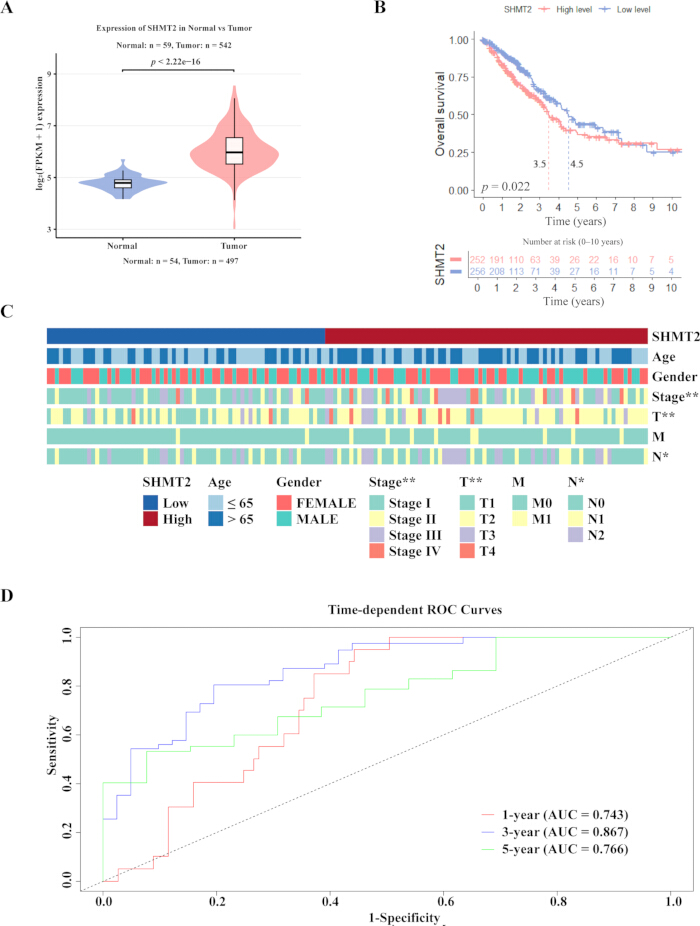
Figura 2: SHMT2 está superexpresso em LUAD e prediz um prognóstico desfavorável no TCGA-LUAD. (A) Gráfico de violino comparando a expressão de SHMT2 entre tecidos pulmonares normais (n = 59) e tumores de LUAD (n = 542) utilizando dados de RNA-seq do TCGA-LUAD. (B) Curvas de sobrevida global de Kaplan-Meier para pacientes divididos no valor mediano da expressão de SHMT2. SHMT2-alto é mostrado em rosa, e SHMT2-baixo é mostrado em azul. (C) Mapa de calor mostrando as associações entre a expressão de SHMT2 e características clínico-patológicas, incluindo idade, sexo, estágio patológico geral (Estágios I–IV), estágio do tumor primário (T1–T4), estágio dos linfonodos regionais (N0–N2) e estágio de metástase distante (M0–M1). * indica diferenças estatisticamente significativas entre os grupos SHMT2-alto e SHMT2-baixo (*p < 0,05; **p < 0,01; teste qui-quadrado). (D) Curvas ROC dependentes do tempo avaliando o desempenho prognóstico da expressão de SHMT2 na predição da sobrevida global em 1, 3 e 5 anos em pacientes com LUAD. As AUCs correspondentes são mostradas no painel. Abreviações: SHMT2 = serina hidroximetiltransferase 2; FPKM = fragmentos por quilobase de transcritos por milhão de leituras mapeadas; ROC = característica operacional do receptor; AUC = área sob a curva. Clique aqui para visualizar uma versão maior desta figura.
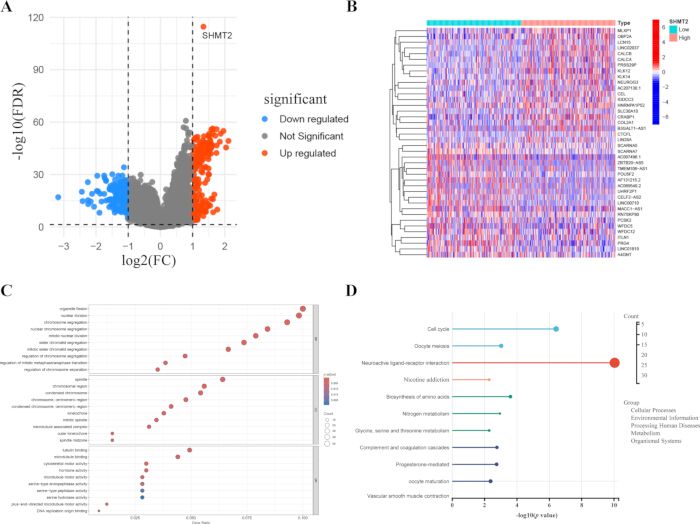
Figura 3: Perfil transcriptômico de tumores com alto e baixo SHMT2 destaca o metabolismo SGOC/de uma única carbono e programas proliferativos. (A) Gráfico de vulcão mostrando genes diferencialmente expressos entre tumores de CAUP com alto e baixo SHMT2. Genes superexpressos são mostrados em vermelho, genes subexpressos em azul e genes não significativos em cinza. (B) Mapa de calor de DEGs representativos com agrupamento hierárquico não supervisionado. (C) Análise de enriquecimento de Ontologia Genética dos genes diferencialmente expressos. O tamanho das bolhas indica a contagem de genes, a cor representa o valor de p ajustado e o eixo x indica a razão gênica. (D) Análise de enriquecimento de vias KEGG dos genes diferencialmente expressos. O tamanho dos pontos representa a contagem de genes e o eixo x indica −log₁₀(p valor). Abreviações: SHMT2 = serina hidroximetiltransferase 2; FDR = taxa de falsa descoberta; FC = razão de expressão. Clique aqui para visualizar uma versão maior desta figura.
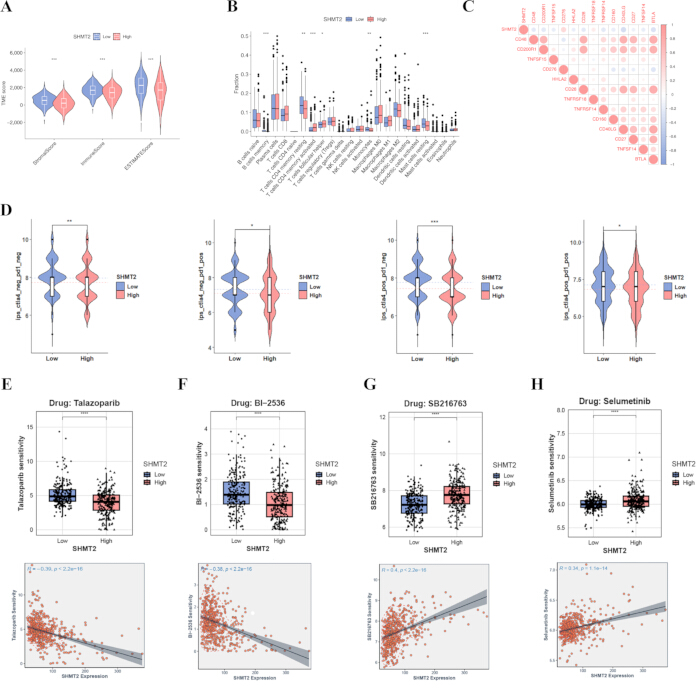
Figura 4: A expressão de SHMT2 está associada à arquitetura imunológica do tumor, resposta imunoterápica prevista e sensibilidade a fármacos. (A) Comparação entre os grupos de alta e baixa expressão de SHMT2 quanto ao escore do MTE, escore ESTIMATE, escore estromal, escore imune e pureza tumoral. (B) Comparação da infiltração de células imunes estimada pelo CIBERSORT em tumores com baixa e alta expressão de SHMT2. (C) Matriz de correlação de Spearman entre SHMT2 e genes relacionados a pontos de controle imunológico. O tamanho do círculo reflete a intensidade da correlação e a cor representa a ρ de Spearman (positiva a negativa). (D) Comparações do imunofenoescore em quatro condições de bloqueio de pontos de controle imunológico (CTLA4-/PD-1-, CTLA4-/PD-1+, CTLA4+/PD-1-, CTLA4+/PD-1+), indicando benefício predito reduzido em tumores com alta expressão de SHMT2. (E) Sensibilidade prevista ao Talazoparibe nos grupos de alta e baixa expressão de SHMT2, mostrada como valores estimados de IC₅₀ (superior) e correlação entre expressão de SHMT2 e sensibilidade prevista ao fármaco (inferior). (F) Sensibilidade prevista ao BI-2536 nos grupos de alta e baixa expressão de SHMT2, mostrada como valores estimados de IC₅₀ (superior) e correlação entre expressão de SHMT2 e sensibilidade prevista ao fármaco (inferior). (G) Sensibilidade prevista ao S63845 nos grupos de alta e baixa expressão de SHMT2, mostrada como valores estimados de IC₅₀ (superior) e correlação entre expressão de SHMT2 e sensibilidade prevista ao fármaco (inferior). (H) Sensibilidade prevista ao Selumetinibe nos grupos de alta e baixa expressão de SHMT2, mostrada como valores estimados de IC₅₀ (superior) e correlação entre expressão de SHMT2 e sensibilidade prevista ao fármaco (inferior). Abreviaturas: SHMT2 = transferase 2 hidroximetiltransferase da serina; TME = microambiente tumoral; ESTIMATE = Estimação de Células Estromais e Imunes em Tecidos Malignos por Dados de Expressão Gênica; IC₅₀ = concentração inibitória半-máxima. Clique aqui para visualizar uma versão maior desta figura.
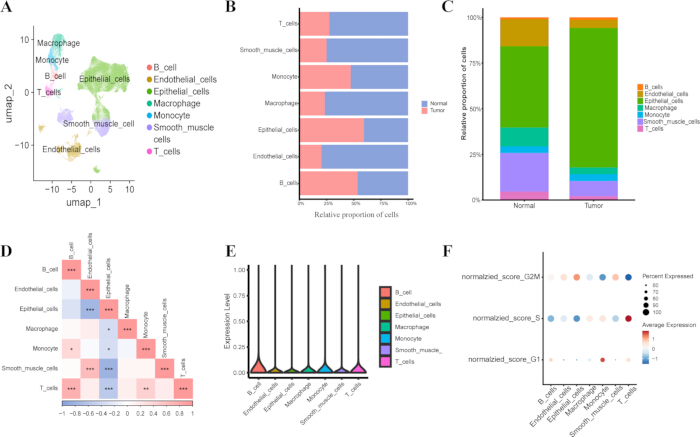
Figura 5: A paisagem de célula única revela alterações na composição celular, viés na expressão de SHMT2 e heterogeneidade do ciclo celular em LUAD. (A) Visualização UMAP de transcriptomas de célula única disponíveis publicamente de tecidos pulmonares normais e de LUAD, coloridos por tipo celular anotado. (B) Proporções relativas de tipos celulares em amostras normais e tumorais representadas como barras horizontais empilhadas. (C) Composição celular geral representada como barras verticais empilhadas. (D) Mapa de calor de correlação de Spearman das proporções de tipos celulares; vermelho indica correlação positiva e azul indica correlação negativa (*p < 0,05, **p < 0,01, ***p < 0,001). (E) Gráficos de violino da expressão de SHMT2 nos principais tipos celulares. (F) Gráfico de pontos mostrando os escores das fases G1, S e G2/M do ciclo celular nos tipos celulares identificados; o tamanho do ponto indica a porcentagem de células e a cor indica o escore médio do ciclo celular. Abreviaturas: UMAP = Aproximação e Projeção de Variedade Uniforme. Clique aqui para visualizar uma versão maior desta figura.
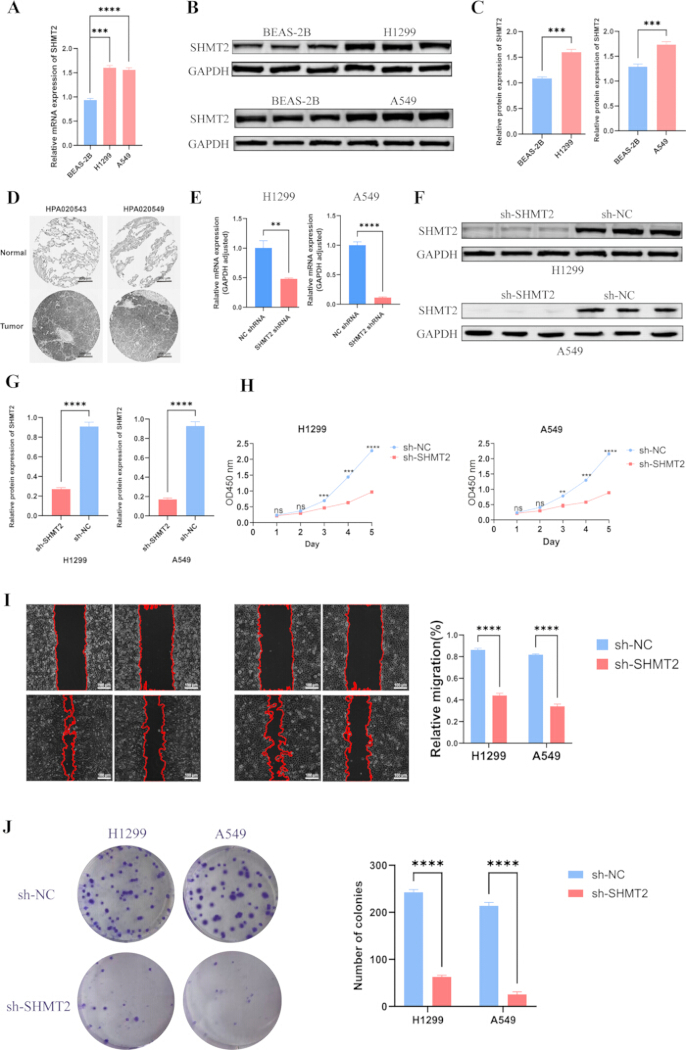
Figura 6: Validação experimental e histológica da expressão de SHMT2 e dos efeitos funcionais do silenciamento de SHMT2 em células de LUAD. (A) Análise por RT-qPCR da expressão de mRNA de SHMT2 em células epiteliais brônquicas normais (BEAS-2B) e linhagens celulares de LUAD (H1299 e A549). (B) Análise por Western blot da expressão proteica de SHMT2 em células BEAS-2B, H1299 e A549, com GAPDH como controle de carga. (C) Quantificação densitométrica da expressão proteica de SHMT2 normalizada em relação a GAPDH nas células H1299 e A549, em comparação com BEAS-2B. (D) Imagens representativas de imunohistoquímica (IHC, x20) de SHMT2 em tecidos pulmonares normais e de LUAD do HPA, utilizando os anticorpos HPA020543 e HPA020549. (E) Validação por RT-qPCR da eficiência do silenciamento de SHMT2 em células H1299 e A549 transfectadas com sh-SHMT2 ou sh-NC. (F) Análise por Western blot da expressão proteica de SHMT2 após o silenciamento de SHMT2 nas células H1299 e A549. (G) Quantificação densitométrica dos níveis proteicos de SHMT2 normalizados em relação a GAPDH após o silenciamento de SHMT2. (H) Ensaios com o Kit de Contagem Celular-8 (CCK-8) demonstrando os efeitos do silenciamento de SHMT2 na proliferação celular em células H1299 e A549. (I) Ensaios de cicatrização (wound-healing, x200) mostrando redução na capacidade migratória após o silenciamento de SHMT2 em células H1299 e A549; o painel direito mostra a quantificação da migração relativa. (J) Ensaios de formação de colônias demonstrando diminuição da capacidade clonogênica após o silenciamento de SHMT2 em células H1299 e A549; o painel direito mostra a quantificação do número de colônias. Os dados são apresentados como média ± DP de pelo menos três experimentos independentes. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Abreviações: sh-NC = controle negativo de RNA em alça curta; sh-SHMT2 = RNA em alça curta direcionado ao SHMT2. Clique aqui para visualizar uma versão maior desta figura.
Figura suplementar 1: A expressão de SHMT2 está inversamente associada à sensibilidade prevista a fármacos no TCGA-LUAD. A resposta prevista a fármacos foi inferida para amostras do TCGA-LUAD e comparada entre tumores com baixa e alta expressão de SHMT2, definidos pelo valor de corte mediano. Para cada composto, o painel superior mostra as diferenças entre grupos em um escore de resposta baseado na IC50 (concentração inibitória半máxima), em que valores menores indicam maior sensibilidade prevista; o painel inferior mostra a associação entre a expressão contínua de SHMT2 e a sensibilidade prevista, com uma linha de regressão linear ajustada e uma banda de confiança de 95%. As comparações entre grupos utilizaram o teste de soma de postos de Wilcoxon bicaudal, e as correlações são apresentadas como coeficiente de correlação de Spearman (r), com os valores de p correspondentes (* p < 0,05, ** p < 0,01, *** p < 0,001). (A) Citarabina. (B) GDC0810. (C) P22077. (D) Irinotecano. (E) AZD4547. (F) Palbociclib. (G) VE821. (H) I-BRD9. (I) Oxaliplatina.Clique aqui para baixar este arquivo.
Figura Suplementar 2: Visualização em gráfico de crista das distribuições dos escores de fase do ciclo celular entre tipos celulares em resolução de única célula. Os gráficos de crista mostram as distribuições normalizadas dos escores do ciclo celular entre os principais tipos celulares, incluindo linfócitos B, linfócitos T, células epiteliais, macrófagos, monócitos, células endoteliais e células musculares lisas.APontuações da fase G1.BPontuações da fase S.CPontuações da fase G2/M. Diferenças na forma da distribuição e na posição dos picos indicam heterogeneidade nos estados proliferativos entre as populações celulares dentro do microambiente de LUAD.Clique aqui para baixar este arquivo.
Tabela Suplementar 1: Características clinicopatológicas anonimizadas dos 23 pacientes com CAPE incluídos na metabolômica de tecidos pareados. As variáveis incluem número do paciente, sexo, idade, estágio do tumor primário (T), estágio dos linfonodos regionais (N) e estágio patológico geral. Clique aqui para baixar este arquivo.
Tabela Suplementar 2: Metabólitos diferenciais identificados em LUAD versus tecidos normais pareados. A tabela lista o número de acesso HMDB, nome do metabólito, fórmula molecular, pontuação VIP, log₂(RC) e valor de p para cada metabólito diferencial. Abreviações: HMDB = Banco de Dados do Metaboloma Humano; VIP = importância variável na projeção; RC = razão de variação. Clique aqui para baixar este arquivo.
Tabela Suplementar 3: Sequências de iniciadores utilizadas para PCR quantitativa de transcrição reversa (RT-qPCR). A tabela lista o gene-alvo, a direção do iniciador (sentido ou antissentido) e a sequência do iniciador (5′–3′) utilizadas na análise de expressão gênica.Clique aqui para baixar este arquivo.
Discussão
Este estudo utilizou uma abordagem sequencial composta por descoberta metabolômica, priorização de enzimas, interpretação transcriptômica, avaliação do contexto imunológico, localização em nível de célula única e validação funcional em células tumorais. As análises identificam a remodelação metabólica relacionada à glicina e ao ciclo SGOC no LUAD e associam SHMT2 a desfechos adversos e menor benefício predito computacionalmente com imunoterapia. Essa priorização é mais robusta do que a dependência de uma única camada ômica, mas não estabelece um mecanismo causal imunológico.
A SHMT2 constitui um importante ponto de entrada mitocondrial para a conversão de serina em glicina e a geração de unidades de um carbono. A análise do TCGA-LUAD mostrou uma superexpressão da SHMT2 associada a tumores e vinculou a alta expressão a pior sobrevida e características clinicopatológicas adversas. Esses achados estão de acordo com estudos que associam a SHMT2 à sobrevivência, proliferação, invasão e resistência terapêutica das células cancerosas20,21,22,23. Trabalhos adicionais conectaram a SHMT2 à regulação epigenética e motivaram o desenvolvimento de inibidores seletivos de enzimas da via de um carbono24,25. Análises de expressão diferencial e enriquecimento situaram ainda a SHMT2 dentro de um programa coordenado de SGOC e ciclo celular, em vez de uma alteração isolada em nível gênico. A concordância entre o enriquecimento da via metabólica e a transcrição associada à SHMT2, portanto, fortalece a priorização de candidatos, embora permaneça correlativa entre as camadas ômicas.
A associação entre tumores com alta expressão de SHMT2 e um contexto imunologicamente desvantajoso pode ser explicada por três vias não exclusivas. Primeiro, a maior demanda das células tumorais por serina, glicina, unidades de um carbono ligadas ao folato e substratos do ciclo da metionina pode alterar a distribuição de nutrientes e reduzir a aptidão metabólica dos linfócitos vizinhos. Segundo, a produção de NADPH, glutationa e nucleotídeos sustentada por SHMT2 pode melhorar a sobrevivência das células tumorais sob estresse oxidativo e nutricional, alterando assim os sinais associados ao estresse liberados no microambiente. Terceiro, o fluxo de um carbono e a disponibilidade de S-adenosilmetionina podem influenciar programas dependentes de metilação tanto em células malignas quanto em células imunes26,27,28,29. Esses mecanismos são biologicamente plausíveis, mas as análises atuais em nível bulk e de célula única não mediram diretamente metabólitos locais, secreção de citocinas ou função das células imunes. Consequentemente, o menor benefício predito pelo TIDE/TCIA em tumores com alta expressão de SHMT2 deve ser interpretado como uma hipótese que liga a atividade da via SGOC à desvantagem imunológica, e não como prova de que SHMT2 causa resistência clínica à imunoterapia.
As análises de célula única fornecem resolução estrutural adicional. A análise de dados públicos de RNA-seq de célula única mostrou alteração na composição celular em tecidos pulmonares tumorais em comparação com tecidos normais e uma associação positiva entre as proporções de células B e T, consistente com imunidade adaptativa coordenada30. A expressão de SHMT2 foi relativamente enriquecida em células B, mas permaneceu detectável em células epiteliais. Essa observação é relevante porque as células B e as estruturas linfoides terciárias podem apoiar a apresentação de antígenos, respostas locais de anticorpos e resposta ao bloqueio dos pontos de controle imunológico18,31,32,33; no entanto, ela não identifica o subtipo específico de célula B responsável nem estabelece se a SHMT2 nas células B é benéfica ou prejudicial. Os resultados de análises em massa e de célula única também convergiram na atividade do ciclo celular: termos relacionados à mitose e à segregação cromossômica foram enriquecidos em tumores com alta expressão de SHMT2, e os escores das fases S e G2/M variaram entre os tipos celulares. Como o metabolismo mitocondrial de um carbono fornece precursores de nucleotídeos, esses achados sustentam uma ligação plausível entre a atividade SGOC associada à SHMT2 e a demanda proliferativa.
Xi et al. identificaram um programa TP63-RAC2 que potencializou a eferocitose por macrófagos, promoveu a polarização do tipo M2 e remodelou o câncer de esôfago rumo à imunossupressão34, fornecendo um exemplo direto de comunicação entre tumor e macrófagos. Jiang et al. associaram o SATB2 no câncer pancreático à proliferação e migração das células tumorais, bem como à alteração da citotoxicidade dos linfócitos T35, ilustrando efeitos simultâneos intrínsecos ao tumor e sobre o sistema imunológico. Em contraste, Liu et al. demonstraram que o TRIM29 impulsiona o glioblastoma por meio da degradação de NEFL e ativação da via PI3K/AKT36; esse mecanismo predominantemente intrínseco ao tumor adverte contra atribuir toda associação imunológica adversa à sinalização por citocinas. Zhai et al. identificaram a amplificação mediada por WDR54 da sinalização NF-κB no carcinoma hepatocelular37, destacando um nó inflamatório sensível a citocinas que pode acoplar o comportamento maligno à sinalização do microambiente. Yin et al. utilizaram culturas em co-cultivo e experimentos in vivo para mostrar que o PLAU coopera com interações perineurais associadas ao fator de crescimento neural no câncer de cabeça e pescoço38, demonstrando que fatores solúveis e extracelulares podem organizar a comunicação estromal não imunológica. Por fim, Liu et al. resumiram os papéis duplos e dependentes do contexto da sinalização JAK/STAT induzida por citocinas: a sinalização persistente por IL-6/STAT3 e relacionada ao IFN pode promover a expressão de PD-L1, estados mieloides supressores e exaustão dos linfócitos T, enquanto a sinalização adequadamente temporizada também é necessária para a apresentação de antígenos e a imunidade antitumoral39. Em conjunto, esses estudos fornecem uma base biológica para testar se a reprogramação da SGOC modifica estados de citocinas, macrófagos, estroma ou linfócitos, mas nenhum deles estabelece um circuito específico de citocinas mediado por SHMT2 no CAEP. Os achados atuais no TIDE/TCIA definem, portanto, uma direção testável para pesquisas mecanicistas.
A regulação redox fornece um contexto mecanicista particularmente relevante. DeNicola et al. demonstraram no câncer de pulmão de células não pequenas que NRF2 regula PHGDH, PSAT1 e SHMT2 por meio de ATF4, apoiando a produção de glutationa e nucleotídeos e associando esse programa a um prognóstico ruim40. Mais recentemente, Zhang et al. mostraram que células de adenocarcinoma esofágico que sobrevivem à inibição de HER2 acumulam NRF2; o silenciamento de NRF2 aumentou a citotoxicidade do lapatinibe, enquanto a expressão sustentada de NRF2 reduziu a sensibilidade e criou dependência de NRF241. O último estudo não testou diretamente a inibição de SHMT2, mas, em conjunto, essas descobertas sugerem que SHMT2 pode funcionar como parte de um programa redox e biossintético sustentado por NRF2. Em LUAD, essa hipótese deve ser testada estratificando o status de KEAP1/NFE2L2 e determinando se a perturbação de SHMT2 aumenta seletivamente as espécies reativas de oxigênio ou restaura a sensibilidade ao tratamento em modelos com atividade de NRF2.
Em comparação com análises exclusivas de metabolômica ou transcriptômica, o fluxo de trabalho integrado associa um sinal de metabólito em nível tecidual à expressão gênica relevante para vias metabólicas, distribuição de tipos celulares e um fenótipo de perturbação. Esse delineamento melhora a priorização de candidatos e pode ser ampliado pela substituição de coortes transcriptômicos públicos ou de célula única, embora cada camada introduza fontes distintas de variabilidade. O congelamento rápido e uniforme do tecido é essencial, pois o atraso pós-excísão pode alterar a abundância de pequenas moléculas. Deriva espectrométrica de massa, sinal total de íons instável ou desempenho fraco na permutação devem acionar recálculo, revisão da qualidade do sinal e reanálise antes da interpretação dos metabólitos. As análises em massa exigem limiares pré-especificados de agrupamento e filtragem, enquanto as conclusões baseadas em célula única devem ser testadas em diferentes configurações razoáveis de controle de qualidade e resolução de agrupamento. A validação in vitro exige passagem celular correspondente, confluência comparável, largura uniforme da ferida e confirmação da redução de SHMT2 antes dos ensaios fenotípicos. Esses pontos de verificação melhoram a reprodutibilidade, mas não eliminam os efeitos específicos da coorte, plataforma ou modelo.
Várias limitações restringem a interpretação. A coorte de metabolômica de tecidos foi modesta, e os metabólitos identificados exigem validação quantitativa direcionada. O benefício da imunoterapia e a sensibilidade aos medicamentos foram inferidos a partir de modelos baseados em transcriptoma, em vez de serem medidos em uma coorte tratada com ICI ou em experimento farmacológico. O conjunto de dados de célula única sugere expressão de SHMT2 com viés para linfócitos B, mas não resolve o subtipo de célula B, a organização espacial ou a função imune dependente de SHMT2. Os experimentos in vitro estabelecem um fenótipo de crescimento e migração de células tumorais após silenciamento gênico, mas não estabelecem um mecanismo imune mediado por citocinas ou a segurança terapêutica. Estudos futuros devem estratificar tumores com base no status de KEAP1/NFE2L2, quantificar o fluxo da via SGOC e a secreção de citocinas, e combinar a perturbação de SHMT2 com cultivos co-culturais imunes, perfis espaciais, estudos de seletividade farmacológica e validação in vivo.
Em resumo, a SHMT2 está associada à remodelação metabólica do SGOC, prognóstico desfavorável, programas transcripcionais proliferativos, um contexto tumoral com desvantagem imunológica e menor resposta predita computacionalmente à imunoterapia no LUAD. A análise de célula única sugeriu enriquecimento relativo da expressão de SHMT2 em populações de células B, enquanto o silenciamento in vitro reduziu a proliferação, migração e crescimento clonogênico em células de LUAD. Esses achados sustentam a SHMT2 como biomarcador candidato para validação adicional e fornecem uma estrutura testável para o estudo das interações metabólicas e imunológicas.
Divulgações
Os autores declaram não haver conflitos de interesses.
Agradecimentos
Os autores agradecem aos pacientes e suas famílias pela participação neste estudo. Os autores também agradecem aos colaboradores dos bancos de dados TCGA, GEO e HPA por disponibilizarem seus dados publicamente. Esta pesquisa foi financiada pelo Programa Chave de Pesquisa e Desenvolvimento da Província de Jiangxi (número do convênio 20223BBG71009) e pela Fundação Nacional de Ciências Naturais da China (números dos convênios 81860379 e 82160410).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Células A549 | CCL-185 | ATCC | |
| anticorpo anti-GAPDH | M1310-2 | Huaan Biotechnology | |
| anticorpo anti-SHMT2 | D197021 | Sangon Biotech | |
| Células BEAS-2B | CRL-9609 | ATCC | |
| Kit de contagem celular-8 (CCK-8) | K1018 | APExBIO | |
| Banco de dados: TCGA / GDC | Acessado em 2025-12-18 | Instituto Nacional do Câncer (NCI) | |
| Banco de dados: GEO | Acessado em 2025-12-20 | NCBI | |
| Banco de dados: HMDB | Acessado em 2025-12-12 | Banco de Dados do Metaboloma Humano | |
| Banco de dados: KEGG | Acessado em 2025-12-11 | Kanehisa Laboratories | |
| Banco de dados: Human Protein Atlas | Protein Atlas | ||
| Banco de dados: GDSC | lançamento de 2023-12 | Sanger Institute | |
| Banco de dados: Ensembl | 2025-12 | EMBL-EBI | |
| Banco de dados: TCIA | Acessado em 2025-12-10 | The Cancer Immunome Atlas | |
| Células H1299 (NCI-H1299) | CRL-5803 | ATCC | |
| anticorpo secundário conjugado com HRP | D110087 | Sangon Biotech | |
| HiScript II Q Select RT SuperMix | KR116 | Tiangen Biotech | |
| Sistema LightCycler 480 | 5015278001 | Roche | |
| Leite desnatado | Reagente laboratorial comum | BD (ou conforme utilizado) | |
| Membrana de PVDF, 0,22 µm | GVHP00010 (ou reagente laboratorial comum) | MilliporeSigma (ou conforme utilizado) | |
| Pacote R: pRoloc | 1.40.0 | Bioconductor | |
| Pacote R: TCGAbiolinks | 2.26.0 | Bioconductor | |
| Pacote R: survival | 3.4-0 | CRAN | |
| Pacote R: survminer | 0.4.9 | CRAN | |
| Pacote R: timeROC | 1.0.4 | CRAN | |
| Pacote R: DESeq2 | 1.38.1 | Bioconductor | |
| Pacote R: ggplot2 | 3.4.4 | CRAN | |
| Pacote R: pheatmap | 1.0.12 | CRAN | |
| Pacote R: clusterProfiler | 4.6.2 | Bioconductor | |
| Pacote R: org.Hs.eg.db | 3.16.0 | Bioconductor | |
| Pacote R: estimate | 1.0.13 | Bioconductor / GitHub | |
| Pacote R: CIBERSORT | 1 | (script R autônomo) | |
| Pacote R: corrplot | 0.92 | CRAN | |
| Pacote R: TIDE | 0.3.0 | Pacote R | |
| Pacote R: oncoPredict | 1.1.1 | CRAN / GitHub | |
| Pacote R: GEOquery | 2.66.0 | Bioconductor | |
| Pacote R: Seurat | 4.3.0 | CRAN | |
| Pacote R: SingleR | 1.10.0 | Bioconductor | |
| Pacote R: scran | 1.26.0 | Bioconductor | |
| SYBR Green qPCR Master Mix (Universal) | HY-K0501A | MedChemExpress (MCE) | |
| Reagente Universal TRIzol | DP424 | Tiangen Biotech |
Referências
- Siegel RL, et al. Cancer statistics, 2025. CA Cancer J Clin. 2025;75(1):10-45.
- Lim ZF, Ma PC. Emerging insights of tumor heterogeneity and drug resistance mechanisms in lung cancer targeted therapy. J Hematol Oncol. 2019;12(1):134.
- Wang M, Herbst RS, Boshoff C. Toward personalized treatment approaches for non-small-cell lung cancer. Nat Med. 2021;27:1331-1340.
- Passaro A, et al. Managing resistance to immune checkpoint inhibitors in lung cancer: treatment and novel strategies. J Clin Oncol. 2022;40:598-609.
- Faubert B, Solmonson A, DeBerardinis RJ. Metabolic reprogramming and cancer progression. Science. 2020;368:eaaw5473.
- Wei S, et al. Targeting serine-glycine-one-carbon metabolism as a vulnerability in cancers. Biomark Res. 2023;11:48.
- Kao KC, Vilbois S, Tsai CH, Ho PC. Metabolic communication in the tumour-immune microenvironment. Nat Cell Biol. 2022;24(11):1574-1583.
- Wong C, Qian Y, Yu J. Interplay between epigenetics and metabolism in oncogenesis: mechanisms and therapeutic approaches. Oncogene. 2017;36:3359-3374.
- Xu M, Pei DS. Serine hydroxymethyltransferase 2: a novel target for human cancer therapy. Invest New Drugs. 2021;39:1671-1681.
- Zeng Y, et al. Roles of mitochondrial serine hydroxymethyltransferase 2 (SHMT2) in human carcinogenesis. J Cancer. 2021;12(19):5888-5894.
- Liberati FR, et al. RNA-mediated inhibition of mitochondrial SHMT2 impairs cancer cell proliferation. Cell Death Discov. 2025;11:369.
- Fu R, et al. SHMT proteins: an emerging set of serine hydroxymethyltransferase in cancer. Cell Signal. 2025;135:111977.
- Zhang Y, et al. SHMT2 promotes cell viability and inhibits ROS-dependent, mitochondrial-mediated apoptosis via the intrinsic signaling pathway in bladder cancer cells. Cancer Gene Ther. 2022;29(10):1514-1527.
- Wens M, et al. Metabolic control of BRISC-SHMT2 assembly regulates immune signalling. Nature. 2019;570:460-464.
- Ivashkiv LB. IFNγ: signalling, epigenetics and roles in immunity, metabolism, disease and cancer immunotherapy. Nat Rev Immunol. 2018;18:545-558.
- De Martino M, Rathmell JC, Galluzzi L, Vanpouille-Box C. Cancer cell metabolism and antitumour immunity. Nat Rev Immunol. 2024;24:654-669.
- Qi Y, et al. One-carbon metabolism shapes T cell immunity in cancer. Trends Endocrinol Metab. 2024;35:961-974.
- Huang D, et al. The single-cell immunogenomic landscape of B and plasma cells in early-stage lung adenocarcinoma. Cancer Discov. 2022;12:2545-2563.
- Dolgalev I, et al. Inflammation in the tumor-adjacent lung as a predictor of clinical outcome in lung adenocarcinoma. Nat Commun. 2023;14:6479.
- Han T, et al. Phosphorylated SHMT2 regulates oncogenesis through m6A modification in lung adenocarcinoma. Adv Sci (Weinh). 2024;11:e2307834.
- Lee GY, et al. Comparative oncogenomics identifies PSMB4 and SHMT2 as potential cancer driver genes. Cancer Res. 2014;74:3114-3126.
- Bernhardt S, et al. Proteomic profiling of breast cancer metabolism identifies SHMT2 and ASCT2 as prognostic factors. Breast Cancer Res. 2017;19:112.
- Yang G, Tan J, Guo J, Wu Z, Zhan Q. Exosome-mediated transfer of circ_0063526 enhances cisplatin resistance in gastric cancer cells via regulating the miR-449a/SHMT2 axis. Anticancer Drugs. 2022;33(10):1047-1057.
- Parsa S, et al. The serine hydroxymethyltransferase-2 (SHMT2) initiates lymphoma development through epigenetic tumor suppressor silencing. Nat Cancer. 2020;1:653-664.
- Cuthbertson CR, et al. A review of small-molecule inhibitors of one-carbon enzymes: SHMT2 and MTHFD2 in the spotlight. ACS Pharmacol Transl Sci. 2021;4:624-646.
- Reina-Campos M, Scharping NE, Goldrath AW. CD8+ T cell metabolism in infection and cancer. Nat Rev Immunol. 2021;21:718-738.
- Bacigalupa ZA, Landis MD, Rathmell JC. Nutrient inputs and social metabolic control of T cell fate. Cell Metab. 2024;36:10-20.
- Li S, et al. Metabolic regulation of immunity in the tumor microenvironment. Cell Rep. 2025;44(11):116463.
- Ouyang Y, et al. S-adenosylmethionine: a metabolite critical to the regulation of autophagy. Cell Prolif. 2020;53(11):e12891.
- Wang R, et al. The interaction of innate immune and adaptive immune system. MedComm. 2024;5(10):e714.
- Teillaud JL, et al. Tertiary lymphoid structures in anticancer immunity. Nat Rev Cancer. 2024;24:629-646.
- Fridman WH, et al. B cells and tertiary lymphoid structures as determinants of tumour immune contexture and clinical outcome. Nat Rev Clin Oncol. 2022;19:441-457.
- Lauss M, Donia M, Svane IM, Jönsson G. B cells and tertiary lymphoid structures: friends or foes in cancer immunotherapy? Clin Cancer Res. 2022;28(9):1751-1758.
- Xi Y, et al. Macrophage efferocytosis mediated by the TP63-RAC2 pathway promotes immunosuppressive remodeling in esophageal cancer. Cell Rep Med. 2026;7(1):102529.
- Jiang G, et al. SATB2 plays a critical role in pancreatic cancer cell proliferation, migration and T cell cytotoxicity. Cancer Genet. 2025;296-297:53-64.
- Liu Y, et al. TRIM29 promotes glioblastoma progression via ubiquitinating NEFL and activating the PI3K/AKT signaling pathway. Cancer Genet. 2025;296-297:88-99.
- Zhai H, et al. WDR54 enhances NF-κB signaling to promote progression of hepatocellular carcinoma. Cancer Genet. 2025;298-299:302-314.
- Yin H, et al. PLAU serves as a prognostic biomarker correlated with perineural invasion in HNSCC. Cancer Genet. 2025;294-295:145-155.
- Liu Z, et al. JAK inhibition in PD-1 immunotherapy and tumor microenvironment. Front Immunol. 2026;17:1790936.
- DeNicola GM, et al. NRF2 regulates serine biosynthesis in non-small cell lung cancer. Nat Genet. 2015;47(12):1475-1481.
- Zhang W, et al. NRF2-mediated persistent adaptation of oesophageal adenocarcinoma cells to HER2 inhibition. Oncogene. 2025;44(33):2929-2941.