Este estudo utilizou farmacologia de rede e simulações de dinâmica molecular para investigar os mecanismos e vias moleculares da plumbagina no tratamento do câncer de próstata. Os resultados demonstram que a plumbagina pode se ligar de forma estável a AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG.
Artigo de investigação
Análise Computacional da Plumbagina no Câncer de Próstata Utilizando Farmacologia de Redes e Simulações de Dinâmica Molecular
29 visualizações
⸱
11 de setembro de 2026
* These authors contributed equally
Neste artigo
Resumo
Resumo
O câncer de próstata é um importante fator de mortalidade relacionada ao câncer entre homens. Como muitos pacientes são diagnosticados apenas após a doença ter progredido para um estágio localmente avançado ou metastático, o tratamento curativo frequentemente já não é mais possível. No presente estudo, aplicamos uma abordagem computacional integrada que combina farmacologia de redes, acoplamento molecular e simulações de dinâmica molecular para explorar os possíveis mecanismos moleculares subjacentes aos efeitos terapêuticos da plumbagina no câncer de próstata. Alvos terapêuticos potenciais foram identificados por meio de análise integrada de bancos de dados, seguida pela construção de rede de interação proteína-proteína, análise de enriquecimento funcional, acoplamento molecular e simulações de dinâmica molecular para avaliar a estabilidade das interações proteína-ligante. Nossas análises computacionais identificaram que a plumbagina pode formar interações estáveis com múltiplos alvos centrais, incluindo a proteína quinase 1 serina/treonina AKT (AKT1), receptor de estrogênio 1 (ESR1), regulador da apoptose BCL2 (BCL2), receptor do fator de crescimento epidérmico (EGFR), fator de necrose tumoral (TNF), quinase 3 ativada por mitógeno (MAPK3), proteína de choque térmico 90 alfa família classe A membro 1 (HSP90AA1), protooncogene SRC, quinase tirosina não receptor (SRC) e receptor gama ativado por proliferadores de peroxissomos (PPARG), sugerindo seu potencial para modular vias-chave envolvidas na progressão do câncer de próstata. Esses in silico os achados fornecem novas perspectivas sobre os possíveis mecanismos moleculares da plumbagina e oferecem uma base racional para validação experimental futura. No entanto, pesquisas adicionais in vitro e in vivo estudos são necessários para confirmar sua atividade funcional e eficácia terapêutica.
Introdução
O câncer de próstata é heterogêneo, com manifestações clínicas que variam desde lesões detectadas por triagem assintomáticas que podem nunca progredir até malignidades agressivas, sendo uma das principais causas de morbidade e mortalidade em todo o mundo1,2. Globalmente, estima-se que o número de novos casos de câncer de próstata dobre de 1,4 milhão em 2020 para 2,9 milhões em 2040, enquanto o número anual de mortes deve aumentar de 375.000 em 2020 para aproximadamente 700.000 em 20403. Inicialmente diagnosticado como uma malignidade dependente de andrógenos, o câncer de próstata pode ser tratado com terapia de privação de andrógenos. No entanto, apesar de uma resposta inicial eficaz, a doença inevitavelmente progride para uma forma independente de andrógenos. Pacientes com câncer de próstata refratário aos hormônios apresentam risco significativamente aumentado de desenvolver metástases ósseas, levando a lesões esqueléticas clinicamente significativas4,5,6,7. Além disso, embora o câncer de próstata em estágio inicial possa ser curado com cirurgia ou radioterapia, muitos pacientes já apresentam doença localmente avançada ou metastática no momento do diagnóstico, para a qual atualmente não existe tratamento curativo8,9. Portanto, há uma necessidade urgente de desenvolver agentes eficazes e altamente seletivos para a prevenção e/ou tratamento da metástase do câncer de próstata.
Uma variedade de extratos naturais, como licopeno, produtos derivados de soja, chá verde, fenólicos da romã, apigenina, bem como as vitaminas D e E, demonstrou prevenir eficazmente o desenvolvimento do câncer de próstata10,11,12,13. A plumbagina (PLB), um composto natural de naftoquinona amplamente encontrado na natureza e um componente principal de Plumbago zeylanica, possui propriedades anti-infecciosas14, anti-inflamatórias15, antiateroscleróticas16 e antitumorais17,18. Estudos demonstraram que a PLB exerce efeitos antitumorais em diversos tipos de células cancerígenas, incluindo câncer de mama, câncer de pulmão de células não pequenas, câncer hepático, câncer pancreático, câncer colorretal, câncer de ovário, câncer de próstata, glioma e retinoblastoma19,20,21. Experimentos in vitro mostraram que a PLB inibe a proliferação de células de câncer de próstata22,23. A PLB também regula a expressão de microproteínas, o que por sua vez afeta diversos comportamentos celulares em células de câncer de próstata, incluindo o controle do ciclo celular, apoptose, autofagia e transição epitelial-mesenquimal24,25. Além disso, a PLB retarda o crescimento de células cancerígenas independentes de andrógenos em modelos de camundongos com xenoenxertos subcutâneos22,26.
Embora diversos estudos tenham demonstrado que o PLB inibe a proliferação e a invasão de células de câncer de próstata, atualmente não existe uma investigação sistemática dos alvos e vias pelas quais o PLB atua nessas células. Utilizando farmacologia de rede, acoplamento molecular e simulações de dinâmica molecular, este estudo buscou elucidar os alvos e vias potenciais subjacentes aos efeitos terapêuticos do PLB no câncer de próstata.
Protocolo
Previsão e triagem de alvos potenciais da PLB
As informações sobre a estrutura química da PLB foram obtidas a partir do banco de dados PubChem (https://pubchem.ncbi.nlm.nih.gov/). Os alvos moleculares da PLB foram previstos com base na similaridade bidimensional e tridimensional baseada em ligante, utilizando os bancos de dados SwissTarget (https://swisstargetprediction.ch/index.php), SEA (https://sea.bkslab.org/), TargetNet (http://targetnet.scbdd.com/calcnet/index/), PharmMapper (https://www.lilab-ecust.cn/pharmmapper/index.html), Comparative Toxicogenomics Database (CTD, https://ctdbase.org/), Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP, https://www.tcmsp-e.com/index.php) e HERB (http://herb.ac.cn/). Para garantir a confiabilidade e reprodutibilidade dos dados, foram aplicados limiares específicos de filtragem para cada banco de dados da seguinte forma: o TCMSP manteve alvos com biodisponibilidade oral (OB) ≥ 30% e semelhança a fármacos (DL) ≥ 0,18; o SwissTargetPrediction manteve entradas com probabilidade de predição ≥ 0,5; o PharmMapper selecionou alvos com pontuação de ajuste normalizada ≥ 4,0; o SEA incluiu apenas alvos com valor E < 0,001 como significativamente enriquecidos; o TargetNet manteve alvos com probabilidade de predição > 0,5; o CTD incluiu apenas alvos com evidência curada (inferida a partir de interações químico-gênicas) e pontuação de interação > 0,3; e o HERB manteve alvos com pontuação apoiada por literatura ≥ 0,4. Todos os identificadores proteicos recuperados a partir dos bancos de dados acima foram padronizados para os símbolos gênicos oficiais da HGNC humana utilizando o banco de dados UniProt (https://www.uniprot.org/), com a espécie restrita a Homo sapiens. Após a remoção de entradas duplicadas em todas as fontes, obteve-se um total de 500 alvos únicos relacionados à PLB para análises subsequentes.
Recuperação de genes associados ao câncer de próstata
Genes relacionados a doenças associadas ao câncer de próstata foram obtidos do GeneCards (https://www.GeneCardss.org/), DrugBank (https://go.drugbank.com/), CTD e HERB. Critérios específicos de inclusão por base de dados foram aplicados para garantir a confiabilidade dos dados. O GeneCardss manteve genes com pontuação de relevância ≥ 0,5, pois esse limiar abrange genes com evidência moderada a forte associando-os à consulta da doença. O DrugBank incluiu apenas entradas com evidência experimental (por exemplo, medicamentos aprovados pela FDA ou em fase de investigação para câncer de próstata) e excluiu interações previstas computacionalmente ou teóricas. O CTD manteve apenas registros com níveis de evidência classificados como "marcador" ou "mecanismo", com base em interações químico-gene-doença curadas. O HERB incluiu alvos com pontuação de confiança apoiada por literatura ≥ 0,4 para assegurar evidência experimental ou de mineração de texto suficiente. Todos os símbolos gênicos foram unificados à nomenclatura HGNC por meio da base de dados UniProt (https://www.uniprot.org/), com espécie restrita a Homo sapiens, e duplicatas foram removidas, resultando em 1.199 alvos únicos relacionados ao câncer de próstata para análises subsequentes.
Correção da anotação de conflitos e identificação de alvos sobrepostos
Os 500 alvos de PLB e os 1.199 alvos de câncer de próstata foram cruzados utilizando símbolos HGNC padronizados no Venny 2.1 (https://bioinfogp.cnb.csic.es/tools/venny/index.html), resultando em 151 alvos candidatos sobrepostos. Para resolver conflitos de anotação entre bancos de dados, foi implementado um pipeline de correção em três etapas: (i) inconsistências de sinônimos gênicos foram unificadas por meio da ferramenta de mapeamento de ID da UniProt; (ii) genes redundantes parálogos foram excluídos utilizando o CD-HIT com um limiar de similaridade de sequência > 0,4; e (iii) anotações funcionais contraditórias foram mantidas apenas se apoiadas por pelo menos dois bancos de dados independentes, enquanto descrições conflitantes únicas de uma única fonte foram descartadas.
Construção da rede e identificação de hubs
Uma rede de interação proteína-proteína (PPI) foi construída enviando os alvos sobrepostos ao banco de dados STRING (versão 12.0, https://cn.string-db.org/), com a busca restrita a Homo sapiens. Foram mantidas apenas interações com pontuação de confiança combinada ≥ 0,700 para garantir alta confiabilidade, e todos os nós sem conexões foram excluídos da rede. A rede PPI construída foi visualizada e analisada topologicamente no Cytoscape (versão 3.10.2), após o que os genes centrais foram determinados usando o plugin cytoHubba, empregando MCC (Centralidade de Clique Máxima) como algoritmo principal de classificação e Degree como métrica auxiliar de validação cruzada.
Análise de enriquecimento funcional
As análises de anotação funcional por Ontologia Genética (GO) e de enriquecimento de vias do Kyoto Encyclopedia of Genes and Genomes (KEGG) para os genes diferencialmente expressos foram realizadas utilizando a Plataforma Online de Análise Bioinformática (https://www.bioinformatics.com.cn, última consulta em 4 de maio de 2026). A plataforma utiliza o teste exato de Fisher para calcular os valores-P brutos, e o método de Benjamini-Hochberg (BH) foi aplicado para correção de múltiplos testes com o controle da taxa de falsas descobertas (FDR). Consideraram-se significativamente enriquecidos os termos GO (processo biológico, componente celular e função molecular) e as vias KEGG com FDR < 0,05.
Encaixe molecular
As estruturas cristalinas das proteínas-alvo selecionadas, representando conformações ativas, foram obtidas no Banco de Dados de Proteínas RCSB (https://www.rcsb.org/). A preparação das proteínas foi realizada no Discovery Studio, incluindo a remoção de moléculas de água e heteroátomos, exclusão de cadeias redundantes, reparo de resíduos ausentes, adição de átomos de hidrogênio em pH 7,4, atribuição de cargas de Gasteiger e minimização de energia. O sítio de ligação foi definido com base nas coordenadas do ligante co-cristalizado, utilizando uma grade que abrangia todos os resíduos críticos para a ligação ao substrato. O encaixe molecular do PLB foi realizado usando o servidor web SwissDock (http://www.swissdock.ch/) por meio do módulo Attracting Cavities. As energias livres de ligação foram calculadas para avaliar a afinidade, e a conformação de menor energia para cada alvo foi selecionada como a pose final do encaixe. Os resultados das simulações de encaixe molecular foram visualizados para validação.
Simulação de dinâmica molecular
Simulações de dinâmica molecular (MD) foram realizadas utilizando o GROMACS 2022.2. O campo de força Amber14SB foi usado para descrever a proteína, com o sistema solvatado em água TIP3P. Os parâmetros da plumbagina, incluindo cargas parciais AM1-BCC e tipos de átomos GAFF2, foram gerados usando o Antechamber, seguido pela conversão da topologia com o ACPYPE e atribuição dos parâmetros iônicos de Joung-Cheatham. Cada complexo proteína-ligante foi inserido em uma caixa de simulação truncada dodecaédrica com uma distância mínima entre a proteína e a caixa de 1,2 nm, solvatado com moléculas de água TIP3P e neutralizado pela adição de Na⁺/Cl⁻ 0,15 M. Após a minimização de energia utilizando o algoritmo de descida mais íngreme (Fmax < 1.000 kJ·mol⁻1·nm⁻1), o sistema passou por equilibração sequencial NVT e NPT por 200 ps cada a 298 K. As simulações de produção foram então realizadas por 200 ns sob condições NPT com um passo de integração de 2 fs utilizando o esquema de corte Verlet. Interações eletrostáticas de longo alcance foram calculadas com o método particle mesh Ewald (PME), enquanto tanto as interações eletrostáticas quanto as de van der Waals empregaram uma distância de corte de 1,2 nm. O algoritmo LINCS foi utilizado para restringir ligações contendo hidrogênio. A temperatura foi mantida em 298 K utilizando o termostato de Nosé-Hoover e a pressão em 1 bar utilizando o barostato de Parrinello-Rahman. As coordenadas foram salvas a cada 10 ps para análises posteriores. A análise e visualização das trajetórias foram realizadas utilizando utilitários do GROMACS, VMD e PyMOL, enquanto os cálculos de energia livre de ligação MM-PBSA foram realizados com gmx_MMPBSA quando apropriado.
Avaliação do equilíbrio de trajetórias de dinâmica molecular e protocolo de amostragem de energia livre MM-PBSA
Para cada complexo proteína-plumbagina, foi realizada uma simulação de dinâmica molecular com todos os átomos, com duração de 200 ns, utilizando o GROMACS. O ponto de 100 ns foi definido como o limite de equilíbrio: o segmento de 0–100 ns foi designado como a fase de relaxamento conformacional, durante a qual a estrutura principal da proteína e o sítio de ligação do ligante sofreram ajustes conformacionais contínuos; o segmento de 100–200 ns foi identificado como o platô termodinamicamente estável, evidenciado pela ausência de deriva unidirecional no RMSD, no raio de giração (Rg), no RMSF por resíduo, na SASA enterrada do ligante, nas ligações de hidrogênio intermoleculares e nas energias de interação ligante-receptor, que exibiram apenas pequenas flutuações em estado estacionário. Todos os parâmetros cinéticos quantitativos e as energias livres de ligação MM/PBSA foram calculados exclusivamente a partir da fase de equilíbrio de 100–200 ns, da qual os quadros foram extraídos uniformemente a cada 100 ps, gerando 1.000 instantâneos de equilíbrio por sistema como entrada para o gmx_MMPBSA. Os primeiros 100 ns das trajetórias de relaxamento foram descartados para eliminar interferências provenientes da deriva conformacional nos cálculos de energia livre.
Análise prognóstica de genes-alvo no câncer de próstata
Análises prognósticas foram realizadas utilizando conjuntos de dados de câncer de próstata do The Cancer Genome Atlas (TCGA). Dados de sequenciamento de RNA (contagens STAR) e informações clínicas correspondentes foram obtidos do portal Genomic Data Commons (https://portal.gdc.cancer.gov). As contagens de expressão gênica foram convertidas em transcritos por milhão (TPM) e normalizadas utilizando log2(TPM + 1). Após a exclusão de amostras com informações clínicas incompletas, 498 casos foram incluídos na análise. O nível mediano de expressão de cada gene foi utilizado para dividir os pacientes em grupos de alta e baixa expressão. Análise de sobrevida de Kaplan-Meier com o teste log-rank e regressão univariada de riscos proporcionais de Cox foram realizadas para avaliar a sobrevida global (OS) para SRC e a sobrevida livre de progressão (PFS) para MAPK3, com razões de risco (HRs) e intervalos de confiança de 95% (ICs) informados. O desempenho preditivo foi ainda avaliado pela geração de curvas de característica operacional do receptor (ROC) dependentes do tempo em 1, 3 e 5 anos. As análises estatísticas foram realizadas no R versão 4.0.3, considerando-se estatisticamente significativo P < 0,05.
Resultados
Resultados da previsão de alvos do PLB e câncer de próstata
O CID do PLB no PubChem é 10205, com o nome IUPAC: 5-hidroxi-2-metilnaftaleno-1,4-diona, SMILES: CC1=CC(=O)C2=C(C1=O)C=CC=C2O, InChIKey: VCMMXZQDRFWYSE-UHFFFAOYSA-N, InChI: InChI=1S/C11H8O3/c1-6-5-9(13)10-7(11(6)14)3-2-4-8(10)12/h2-5,12H,1H3, massa molecular: 188,18, fórmula molecular: C11H8O3, número CAS: 481-42-5. Após a remoção de duplicatas, este estudo previu 500 alvos potenciais para o PLB utilizando as bases de dados SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP e HERB (Supplementary Table S1). Após a remoção de duplicatas, foram previstos 1.199 alvos potenciais para câncer de próstata utilizando as bases de dados GeneCards, DrugBank, TCMSP, CTD e HERB (Supplementary Table S2).
Mecanismo de ação do PLB no câncer de próstata previsto pela farmacologia em rede
Um diagrama de Venn foi construído para analisar a interseção de alvos, revelando 151 alvos sobrepostos (Figura 1). Uma rede de interação proteína-proteína (PPI) foi subsequentemente construída para esses genes em interseção (Figura 2) e visualizada pelo grau do nó, em que vermelho mais escuro e tamanhos maiores dos nós indicam grau mais alto (Figura 3). O software Cytoscape foi utilizado para analisar os genes-alvo centrais (os 20 principais) entre os genes em interseção, sendo TP53 o que apresentou o maior grau, de 112, seguido por AKT1, com grau de 111 (Figura 4).
Posteriormente, os genes interseccionados foram enviados para o banco de dados DAVID para análises de enriquecimento de Ontologia Genética (GO) e vias KEGG. A análise de GO resultou em 4.156 processos biológicos (Tabela Suplementar S3), 292 componentes celulares (Tabela Suplementar S4) e 562 funções moleculares (Tabela Suplementar S5). Os 10 termos mais significativamente enriquecidos em cada categoria foram visualizados (Figura 5A-C). De acordo com a análise KEGG, 187 vias foram significativamente enriquecidas (Tabela Suplementar S6), sendo que as 10 mais relevantes são apresentadas na Figura 5D. Essas incluíram vias associadas ao câncer de próstata, hepatite B, proteoglicanas no câncer, resistência a inibidores da tirosina quinase do EGFR, metabolismo lipídico e aterosclerose, infecção por citomegalovírus humano, câncer colorretal, resistência endócrina, via AGE-RAGE nas complicações diabéticas e via de sinalização PI3K-Akt.
Principais alvos do PLB no tratamento do câncer de próstata
A análise de farmacologia em rede identificou 151 genes interseccionais entre o PLB e o câncer de próstata. Com base na rede PPI, selecionamos os 20 principais genes-alvo centrais com maior conectividade: proteína tumoral p53 (TP53), quinase de serina/treonina AKT 1 (AKT1), transdutor de sinal e ativador da transcrição 3 (STAT3), receptor de estrogênio 1 (ESR1), regulador da apoptose BCL2 (BCL2), interleucina 6 (IL6), receptor do fator de crescimento epidérmico (EGFR), catenina beta 1 (CTNNB1), fator de necrose tumoral (TNF), fosfatase e homólogo de tensina (PTEN), caspase 3 (CASP3), quinase 3 de proteína ativada por mitógeno (MAPK3), proteína de choque térmico 90 alfa família classe A membro 1 (HSP90AA1), gene proto-oncogênico SRC, quinase de tirosina não receptora (SRC), receptor gama ativado por proliferadores de peroxissomos (PPARG), quinase alvo mecanicista da rapamicina (MTORproteína de choque térmico 90 alfa, membro da classe B, 1 HSP90AB1), glicogênio sintase quinase 3 beta (GSK3B), prostaglandina-endoperoxido sintase 2 (PTGS2) e metalopeptidase matricial 9 (MMP9). TP53 apresentaram a maior conectividade, seguidos por AKT1, sugerindo que esses podem ser alvos principais.
Para selecionar os alvos finais para simulações de acoplamento molecular e dinâmica molecular, priorizamos genes que codificam proteínas pró-oncogênicas com estruturas cristalinas disponíveis e bolsos de ligação definidos, incluindo AKT1, STAT3, ESR1, BCL2, IL6, EGFR, TNF, MAPK3, HSP90AA1, SRC, PPARG, MTOR, HSP90AB1, GSK3B, PTGS2 e MMP9. Inversamente, os genes supressores de tumor, incluindo TP53, foram excluídos, pois não estão alinhados com a estratégia terapêutica de inibição do alvo.
Portanto, foram conduzidos estudos adicionais de docking molecular. Os resultados mostraram que o PLB interage com AKT1 por meio de TRP80, SER205, LEU210, LEU264 e LYS268, com uma energia de ligação (EL) de -7,764 kcal/mol27; o PLB interage com STAT3 por meio de GLU612, SER613, ARG609 e PRO639, com uma EL de -5,149 kcal/mol28; o PLB interage com ESR1 por meio de LEU346, PHE404, ALA350, LEU387 e LEU391, com uma EL de -7,165 kcal/mol29; o PLB interage com BCL2 por meio de LYS53, PHE54 e HIS50, com uma EL de -5,564 kcal/mol30; o PLB interage com IL6 por meio de GLN28, LYS27 e ARG24, com uma EL de -4,462 kcal/mol31; o PLB interage com EGFR por meio de LEU778, LEU707 e LEU789, com uma EL de -6,255 kcal/mol32; o PLB interage com TNF por meio de TYR59, GLY121 e LEU120, com uma EL de -6,570 kcal/mol33; o PLB interage com MAPK3 por meio de ALA69, VAL56, ILE48, LEU124, MET125 e LEU173, com uma EL de -7,369 kcal/mol34; o PLB interage com HSP90AA1 por meio de LEU107, PHE138, TYR139 e TRP162, com uma EL de -8,947 kcal/mol35; o PLB interage com SRC por meio de LEU276, TYR343, MET344, ALA296, LEU396 e VAL284, com uma EL de -7,469 kcal/mol36; o PLB interage com PPARG por meio de LEU330, ARG288, ILE326, MET329 e ALA292, com uma EL de -6,538 kcal/mol37; o PLB interage com MTOR por meio de ALA2073, SER2069 e HIS2024, com uma EL de -4,672 kcal/mol38; o PLB interage com HSP90AB1 por meio de TYR134, PHE133, TRP157 e LEU102, com uma EL de -6,928 kcal/mol39; o PLB interage com GSK3B por meio de VAL70, VAL135 e ALA83, com uma EL de -6,799 kcal/mol40; o PLB interage com PTGS2 por meio de VAL315, THR561, ARG311 e ILE558, com uma EL de -5,081 kcal/mol41; o PLB interage com MMP9 por meio de LEU187, ALA189, MET247, TYR248, LEU188, HIS226 e VAL223, com uma EL de -7,101 kcal/mol42. Com exceção de IL6 e MTOR, as energias de ligação do PLB com as demais proteínas foram inferiores a -5 kcal/mol, indicando que o PLB pode se ligar de forma estável a essas proteínas (Tabela 1).
Posteriormente, foram realizadas simulações de dinâmica molecular para analisar mais detalhadamente as interações da PLB com essas proteínas-alvo e verificar a estabilidade da ligação. Embora alguns compostos tenham apresentado altas classificações nos escores de docking, simulações preliminares de dinâmica molecular revelaram deslocamento precoce do ligante ou distorções conformacionais severas em vários sistemas. Por isso, excluímos esses complexos instáveis e mantivemos apenas aqueles que preservaram poses de ligação consistentes após a relaxação inicial, avançando com eles como candidatos para simulações prolongadas de dinâmica molecular. Os alvos finalmente mantidos foram AKT1 (Arquivo Suplementar 1—Figura Suplementar S1), ESR1 (Arquivo Suplementar 1—Figura Suplementar S2), BCL2 (Arquivo Suplementar 1—Figura Suplementar S3), EGFR (Arquivo Suplementar 1—Figura Suplementar S4), TNF (Arquivo Suplementar 1—Figura Suplementar S5), MAPK3 (Arquivo Suplementar 1—Figura Suplementar S6), HSP90AA1 (Arquivo Suplementar 1—Figura Suplementar S7), SRC (Arquivo Suplementar 1—Figura Suplementar S8) e PPARG (Arquivo Suplementar 1—Figura Suplementar S9). Após 200 ns de simulação, o RMSD das estruturas dos complexos da PLB com AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG estabilizou-se gradualmente ao longo da simulação (ver Arquivo Suplementar 1—Figura Suplementar S1-S9, painel A). Concomitantemente, métricas como Rg (ver Arquivo Suplementar 1—Figura Suplementar S1-S9, painel B), flutuação média quadrática (RMSF) (ver Arquivo Suplementar 1—Figura Suplementar S1-S9, painel C), a distância entre a proteína e o sítio de ligação do ligante (sítio de ligação-ligante) (ver Arquivo Suplementar 1—Figura Suplementar S1-S9, painel D), área de superfície acessível ao solvente enterrada (Buried SASA) (ver Arquivo Suplementar 1—Figura Suplementar S1-S9, painel E) e a superposição da conformação de ligação (ver Arquivo Suplementar 1—Figura Suplementar S1-S9, painel F) estabilizaram-se progressivamente ao longo da simulação. Esses resultados indicam que os complexos proteína-ligante mantiveram estabilidade estrutural durante toda a simulação. O RMSD, Rg, RMSF, distância proteína-ligante e a Buried SASA atingiram gradualmente valores estáveis, indicando um complexo compacto com flutuações atômicas limitadas e ocupação sustentada do ligante dentro do sítio de ligação. Além disso, a área de contato entre a plumbagina e a proteína manteve-se relativamente constante ao longo do tempo. Interações de Van der Waals, hidrofóbicas e eletrostáticas também exibiram perfis estáveis ao longo das simulações, reforçando ainda mais a estabilidade geral dos complexos proteína-plumbagina (ver Arquivo Suplementar 1—Figura Suplementar S1-S9, painel G).
Considerando a energia de solvatação e avaliando de forma abrangente o RMSD, Rg, distância, SASA enterrada e energias de interação, foram selecionadas trajetórias de complexos em estado estável para calcular os termos relacionados à energia de ligação (BE) utilizando o método MM-PBSA (Mecânica Molecular - Área de Superfície de Poisson-Boltzmann). Para fornecer medidas de confiança para os rankings de afinidade relatados, todas as energias livres de ligação são apresentadas como média ± erro padrão da média (SEM), calculadas a partir de instantâneos extraídos ao longo das trajetórias de dinâmica molecular equilibradas (Tabela 2). Dentre essas, a AKT1 exibiu a energia livre de ligação mais negativa, seguida por ESR1, HSP90AA1, SRC e PPARG, sugerindo que a PLB possa se ligar de forma estável a essas proteínas-alvo.
Além disso, este estudo analisou os resíduos interagentes entre o PLB e os alvos (detalhados na Tabela 3), constatando que o PLB se liga de forma estável às proteínas-alvo principalmente por meio de ligações de hidrogênio (veja o Arquivo Suplementar 1—Figura Suplementar S1-S9, painel I), interações hidrofóbicas e forças de van der Waals. Ao analisar a contribuição das energias de ligação dos aminoácidos (veja o Arquivo Suplementar 1—Figura Suplementar S1-S9, painel H) e as interações proteína-PLB, este estudo revelou: para a AKT1, os aminoácidos-chave para a ligação com o PLB são o TRP80 e o LEU264, com as forças de van der Waals desempenhando o papel principal, e as interações eletrostáticas e hidrofóbicas desempenhando papéis secundários; para a ESR1, os aminoácidos-chave são o LEU346 e o LEU525, com as forças de van der Waals desempenhando o papel principal, as interações hidrofóbicas um papel secundário e as interações eletrostáticas um papel complementar; para a BCL2, os aminoácidos-chave são o TYR108 e o PHE104, com as forças de van der Waals desempenhando o papel principal, e as interações eletrostáticas e hidrofóbicas desempenhando papéis secundários; para o EGFR, os aminoácidos-chave são o MET1002 e o TYR998, com as forças de van der Waals desempenhando o papel principal, e as interações eletrostáticas e hidrofóbicas desempenhando papéis secundários; para o TNF-α, os aminoácidos-chave são o TYR59 e o HIE15, com as forças de van der Waals desempenhando o papel principal, e as interações eletrostáticas e hidrofóbicas desempenhando papéis secundários; para a MAPK3, os aminoácidos-chave são o TYR53 e o LEU173, com as forças de van der Waals desempenhando o papel principal, e as interações eletrostáticas e hidrofóbicas desempenhando papéis secundários; para a HSP90AA1, os aminoácidos-chave são o PHE138 e o LEU107, com as forças de van der Waals desempenhando o papel principal, e as interações eletrostáticas e hidrofóbicas desempenhando papéis secundários; para a SRC, os aminoácidos-chave são o LEU276 e o LEU396, com as forças de van der Waals desempenhando o papel principal, e as interações eletrostáticas e hidrofóbicas desempenhando papéis secundários; para o PPARG, os aminoácidos-chave são o LEU330 e o ILE326, com as forças de van der Waals desempenhando o papel principal, e as interações eletrostáticas e hidrofóbicas desempenhando papéis secundários.
Todas as estruturas cristalinas de proteínas utilizadas neste estudo, exceto a BCL2, foram co-cristalizadas com inibidores conhecidos. Para validar ainda mais a confiabilidade da nossa abordagem de docking e o potencial de ligação da PLB, definimos os bolsões ativos de ligação com base nos sítios originais de ligação dos inibidores. Tanto a PLB quanto os respectivos inibidores nativos foram submetidos a docking nos mesmos bolsões, e suas energias livres de ligação foram calculadas e comparadas. Para cada alvo, apenas as poses de docking do inibidor nativo que reproduziram de maneira próxima a conformação de ligação cristalográfica foram consideradas para a comparação energética. Como mostrado na Tabela 4, as energias livres de ligação no docking da PLB foram comparáveis às dos respectivos inibidores nativos em todos os oito alvos, sugerindo que a PLB possui afinidade de ligação ao bolsão semelhante à desses compostos ativos validados. Esse resultado indica que a PLB, como uma nova molécula com estrutura original, pode servir como um modelo químico promissor para o desenvolvimento de novos agentes anti-câncer de próstata que visem esses centros oncogênicos.
Valor prognóstico de genes-alvo no câncer de próstata
Como alvos representativos, avaliamos o significado prognóstico de SRC e MAPK3 no câncer de próstata utilizando conjuntos de dados do TCGA. Para SRC, a análise de distribuição gradiente mostrou que uma expressão mais alta de SRC estava associada a maior mortalidade e tempos de sobrevida no acompanhamento significativamente mais curtos (Figura 6A). A análise de sobrevida de Kaplan-Meier (Figura 6B) confirmou que o grupo de alta expressão apresentou sobrevida global consideravelmente pior do que o grupo de baixa expressão (Log-rank P = 0,0317, HR = 9,708, IC 95%: 1,22–77,234). As curvas de risco acumulado indicaram uma probabilidade maior de morte em qualquer ponto temporal no grupo de alta expressão, identificando SRC como um fator de risco para mau prognóstico. Curvas ROC dependentes do tempo (Figura 6C) demonstraram valores de AUC de 0,99, 0,878 e 0,829 em 1, 3 e 5 anos, respectivamente, todos superiores a 0,7, indicando excelente desempenho preditivo para sobrevida em curto e longo prazo. Em conjunto, esses achados sugerem que a alta expressão de SRC pode funcionar como um marcador molecular independente de prognóstico desfavorável no câncer de próstata.
Para MAPK3, a distribuição do gradiente revelou que a expressão elevada estava associada a uma maior progressão tumoral e menor sobrevida livre de progressão, sugerindo preliminarmente MAPK3 como um gene de risco potencial (Figura 7A). A análise de sobrevida livre de progressão por Kaplan-Meier (Figura 7B) mostrou que o grupo de alta expressão teve uma sobrevida significativamente mais curta do que o grupo de baixa expressão (Log-rank P = 0,0298, HR = 1,581, IC 95%: 1,046–2,391), com uma mediana de sobrevida livre de progressão de apenas 5,8 anos no grupo de alta expressão. As curvas de risco acumulado confirmaram ainda uma probabilidade maior de progressão em qualquer ponto do tempo. No entanto, as curvas ROC dependentes do tempo (Figura 7C) revelaram valores de AUC de apenas 0,568, 0,563 e 0,574 em 1, 3 e 5 anos, todos muito abaixo de 0,7, indicando que MAPK3 isoladamente possui valor preditivo independente limitado para o risco de progressão do câncer de próstata. No geral, embora a alta expressão de MAPK3 esteja correlacionada com pior sobrevida livre de progressão no câncer de próstata, sua utilidade como indicador prognóstico único é limitada pela precisão preditiva modesta.
Declaração de Disponibilidade de Dados
As contribuições originais apresentadas neste estudo estão incluídas no artigo ou nos Materiais Suplementares.
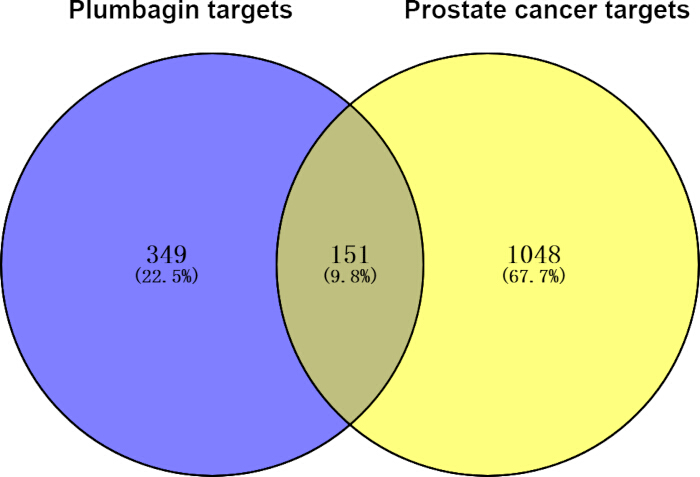
Figura 1: Interseção entre os alvos da plumbagina e do câncer de próstata. O azul representa o número de alvos da plumbagina, e o amarelo representa o número de alvos do câncer de próstata.
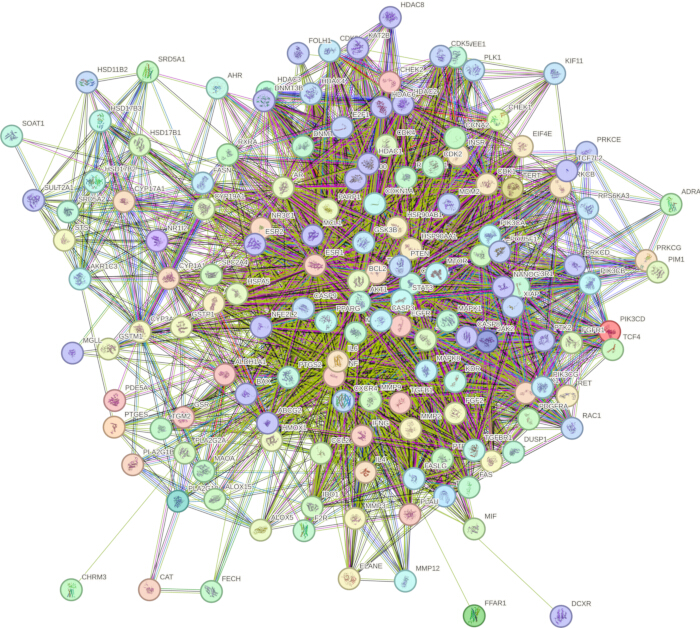
Figura 2: Rede de interação proteína-proteína dos 151 alvos interseccionantes. Clique aqui para visualizar uma versão maior desta figura.
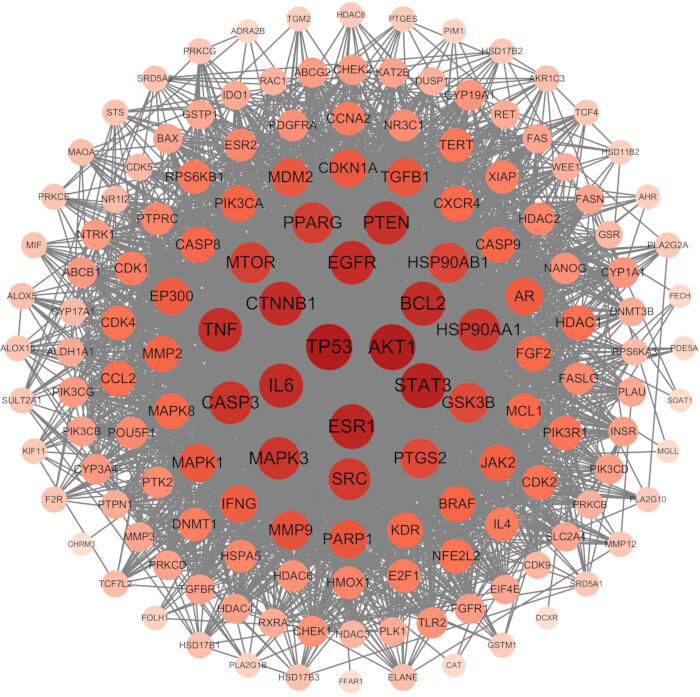
Figura 3: Visualização dos 151 alvos centrais com base no grau do nó na rede de interação proteína-proteína. O tamanho maior e a cor mais intensa dos círculos representam valores mais altos de grau na rede. Clique aqui para visualizar uma versão maior desta figura.
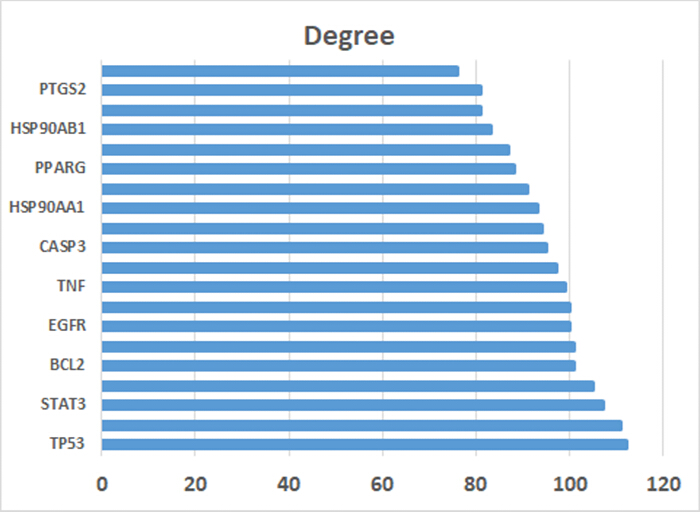
Figura 4: Valores de grau dos 20 principais alvos centrais. Clique aqui para visualizar uma versão maior desta figura.
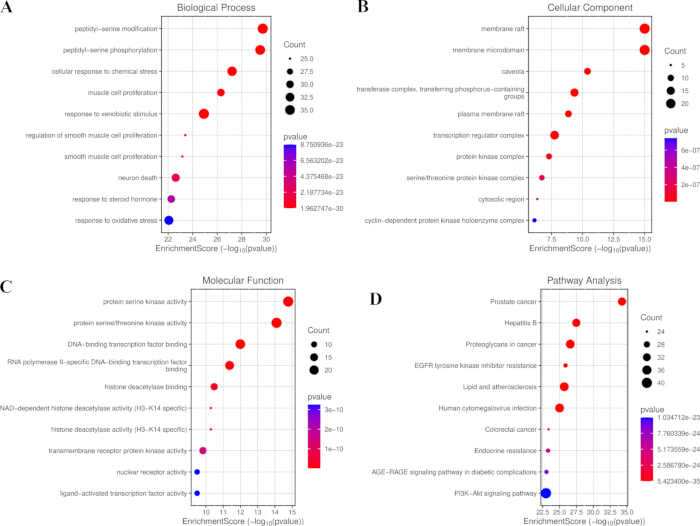
Figura 5: Análise de enriquecimento dos 151 alvos centrais. (A) Os 10 principais termos na categoria de processo biológico da análise GO, (B) os 10 principais termos na categoria de componente celular da análise GO e (C) os 10 principais termos na categoria de função molecular da análise GO. (D) Os 10 principais caminhos metabólicos enriquecidos no KEGG para os 151 alvos centrais. Abreviações: GO = Ontologia Genética; KEGG = Enciclopédia de Genes e Genomas de Quioto. Clique aqui para visualizar uma versão maior desta figura.
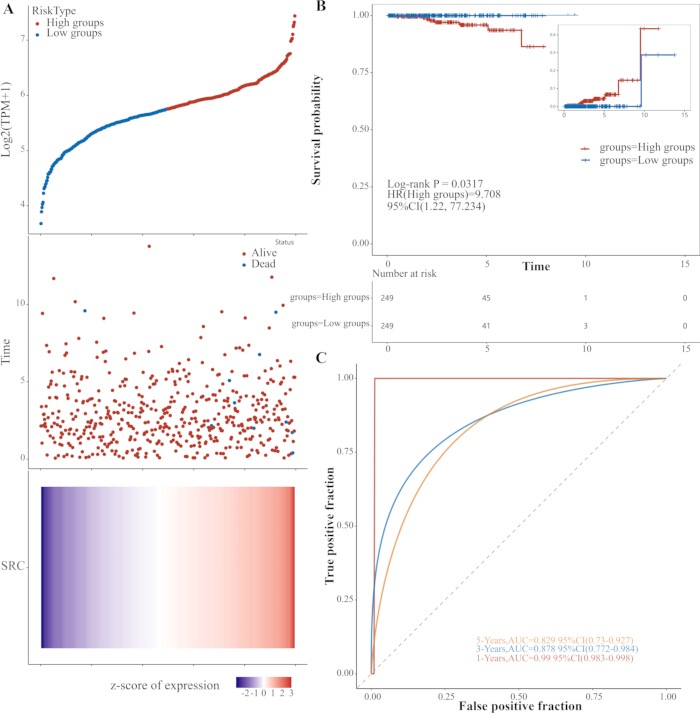
Figura 6: Análise prognóstica de SRC no câncer de próstata (TCGA). (A) Distribuição gradiente da expressão de SRC por status de sobrevida e tempo de acompanhamento. (B) Curvas de sobrevida global de Kaplan–Meier para grupos de alta e baixa expressão de SRC (Log-rank P = 0,0317, HR = 9,708, IC 95%: 1,22–77,234). (C) Curvas ROC dependentes do tempo aos 1, 3 e 5 anos (AUC = 0,990, 0,878 e 0,829). Abreviações: TCGA = The Cancer Genome Atlas; HR = razão de risco; IC = intervalo de confiança; ROC = característica operacional do receptor; AUC = área sob a curva. Clique aqui para visualizar uma versão maior desta figura.
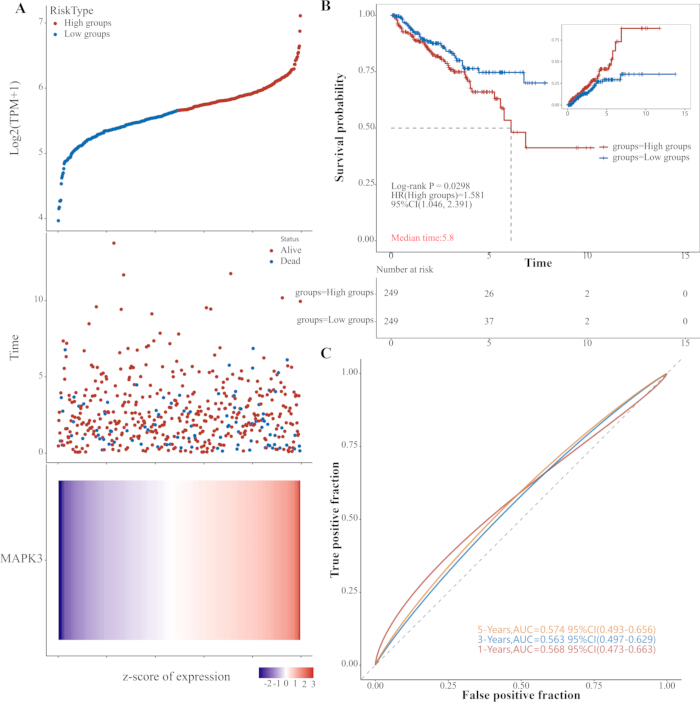
Figura 7: Análise prognóstica de MAPK3 no câncer de próstata (TCGA). (A) Distribuição gradiente da expressão de MAPK3 por status de progressão e tempo livre de progressão. (B) Curvas de sobrevida livre de progressão de Kaplan-Meier para grupos de alta e baixa expressão de MAPK3 (Log-rank P = 0,0298, HR = 1,581, IC 95%: 1,046-2,391). (C) Curvas ROC dependentes do tempo em 1, 3 e 5 anos (AUC = 0,568, 0,563 e 0,574). Abreviações: TCGA = The Cancer Genome Atlas; HR = razão de risco; IC = intervalo de confiança; ROC = característica operacional do receptor; AUC = área sob a curva. Clique aqui para visualizar uma versão maior desta figura.
Tabela 1: Energias de ligação e resíduos interagentes da plumbagina no encaixe molecular com moléculas-alvo principais. As referências citadas correspondem às entradas de estruturas PDB (atribuições do sítio de ligação cristalográfico do ligante), e não a estudos de validação biológica, com os respectivos IDs PDB indicados explicitamente. Clique aqui para baixar esta tabela.
Tabela 2: Energias de ligação e seus componentes dos complexos plumbagina-alvo em condições de estado estacionário (kJ/mol). Foi realizada apenas uma única trajetória de 200 ns por complexo, com uma única semente de velocidade aleatória, sem réplicas paralelas. Todas as amostragens conformacionais foram extraídas da região equilibrada em platô, compreendendo de 100 a 200 ns de cada trajetória. ΔEele representa a interação eletrostática entre a molécula pequena e a proteína, ΔEvdw representa a interação de van der Waals, ΔEpol é a energia de solvatação polar, que pode representar a energia potencial eletrostática, e ΔEnonpol é a energia de solvatação não polar, que pode representar a interação hidrofóbica. ΔEMMPBSA = ΔEele + ΔEvdw + ΔEpol + ΔEnonpol. A energia de ligação de Gibbs, ΔGbind = ΔEMMPBSA + -TΔS. Clique aqui para baixar esta tabela.
Tabela 3: Diagrama esquemático dos resíduos interagentes obtidos a partir da simulação de dinâmica molecular da plumbagina com proteínas-alvo. Clique aqui para baixar esta tabela.
Tabela 4: DEnergias livres de ligação de encaixe de plumbagina e inibidores nativos co-cristalizados para as nove proteínas-alvo. Clique aqui para baixar esta Tabela.
Arquivo Suplementar 1: Análises de simulações de dinâmica molecular dos complexos da plumbagina com AKT1, ESR1, BCL2, EGFR, TNF-α, MAPK3, HSP90AA1, SRC e PPARG. Clique aqui para baixar este arquivo.
Tabela Suplementar S1: Alvos potenciais de PLB previstos pelos bancos de dados SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP e HERB.Clique aqui para baixar este arquivo.
Tabela Suplementar S2: Alvos potenciais do câncer de próstata previstos pelos bancos de dados GeneCards, DrugBank, TCMSP, CTD e HERB.Clique aqui para baixar este arquivo.
Tabela Suplementar S3: Processos biológicos GO enriquecidos para os 151 alvos sobrepostos do PLB e câncer de próstata.Clique aqui para baixar este arquivo.
Tabela Suplementar S4: Componentes celulares da GO enriquecidos para os 151 alvos sobrepostos de PLB e câncer de próstata.Clique aqui para baixar este arquivo.
Tabela Suplementar S5: Funções moleculares da Ontologia Genética (GO) enriquecidas para os 151 alvos comuns entre PLB e câncer de próstata.Clique aqui para baixar este arquivo.
Tabela Suplementar S6: Vias KEGG significativamente enriquecidas para os 151 alvos sobrepostos de PLB e câncer de próstata.Clique aqui para baixar este arquivo.
Discussão
Estudos demonstraram que AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG desempenham papéis diversos na promoção da progressão do câncer. A via de sinalização da fosfatidilinositol 3-quinase (PI3K)/proteína quinase serina/treonina (AKT)/alvo mecanicista da rapamicina (mTOR) é uma via crucial de transdução de sinais intracelulares que regula diversos processos fisiopatológicos, incluindo crescimento celular, proliferação, apoptose, angiogênese, respostas inflamatórias e quimiotaxia43. AKT é uma quinase alvo a jusante importante da PI3K, e p-AKT é essencial para a via de sinalização. p-AKT exerce seus efeitos antiapoptóticos ativando a proteína antiapoptótica Bcl-2 e reduzindo a ativação da proteína pró-apoptótica Bax44. GSK3β é uma importante quinase intracelular da família serina/treonina e uma molécula-alvo a jusante essencial da AKT, regulando o ciclo celular, apoptose, invasão/metástase celular e angiogênese ao participar de múltiplas vias de sinalização45. mTOR é uma proteína quinase serina/treonina altamente conservada e um alvo a jusante da via de sinalização PI3K/AKT. AKT fosforila mTOR para formar p-mTOR e ativá-lo, o que subsequentemente promove a tradução de mRNA e regula atividades fisiológicas como metabolismo celular, crescimento, proliferação e sobrevivência46.
O EGFR e seus ligantes EGF e TGFα estão presentes em células benignas e malignas da próstata. A interação entre os ligantes EGF/TGFα e o EGFR desempenha um papel importante no crescimento e desenvolvimento da próstata, bem como na iniciação e progressão do câncer de próstata47. Visacorpi et al.48 descobriram que a alta expressão de EGFR está estreitamente associada ao câncer de próstata de alto grau e a um prognóstico ruim. Ibrahim et al.49 relataram que a expressão de EGFR é maior em tecidos prostáticos normais ou hiperplásicos benignos do que em tecidos de câncer de próstata. Davies et al.50 encontraram uma correlação negativa entre a expressão do receptor de andrógeno e a afinidade de ligação do EGF ao EGFR em espécimes de câncer de próstata, sugerindo indiretamente que a ativação do sistema de sinalização EGF/EGFR está envolvida no desenvolvimento e na progressão do câncer de próstata independente de andrógenos.
A via de sinalização da proteína quinase ativada por mitógeno (MAPK), também conhecida como cascata RAS/RAF/MEK/ERK, é uma via de sinalização crítica envolvida no crescimento, proliferação e sobrevivência celular. Mutações em seus componentes principais, incluindo RAS, RAF, MEK e ERK, são frequentemente observadas em diversos tipos de câncer e impactam significativamente o desenvolvimento e a progressão tumoral51. A sinalização MAPK é mediada pelas ERKs, que são quinases proteicas serina/treonina que atuam como moléculas-chave na transdução de sinais, regulando a transmissão de sinais provenientes de fatores de crescimento, hormônios, neurotransmissores e outros estímulos extracelulares52. A hiperativação de componentes dessa via, particularmente por meio de mutações ou sinalização aberrante, tem sido implicada em inúmeros tipos de câncer. As quinases MEK1/2, localizadas na parte superior da via, ativam diretamente as ERK1/2 na extremidade terminal da cascata. As ERK1/2 ativadas subsequentemente fosforilam uma variedade de substratos nucleares e citoplasmáticos, incluindo fatores de transcrição e moléculas reguladoras, induzindo rapidamente a expressão de genes de resposta imediata que controlam a proliferação celular53,54. Em última instância, essas proteínas ativadas promovem a expressão de moléculas efetoras downstream, desencadeando e regulando a transformação oncogênica ou a proliferação celular descontrolada. Dentre essas, a ERK1 (MAPK3), como uma quinase estreitamente relacionada na via de sinalização MAPK/ERK, desempenha um papel fundamental na transdução de sinais celulares e é essencial para regular processos como proliferação, diferenciação e sobrevivência celular em cânceres, incluindo o câncer de próstata55.
As proteínas de choque térmico (HSPs) são chaperonas moleculares que impedem a degradação de suas proteínas-alvo. Em cânceres humanos, as HSPs frequentemente apresentam regulação positiva e estão intimamente ligadas à progressão tumoral, contribuindo para tumorigênese, angiogênese, resistência à apoptose e metástase56,57. Ao manter a estabilidade de proteínas-alvo, incluindo o receptor de andrógeno (AR), o receptor de estrogênio (ER) e o MYC, as HSPs regulam vias de sinalização críticas, como PI3K/Akt, JAK/STAT3, PLK1 e MAPK, promovendo, por fim, crescimento celular descontrolado, angiogênese persistente, evasão da apoptose, invasão tumoral e metástase58,59,60. A HSP90, um membro-chave dessa família, tem sido identificada como um alvo terapêutico potencial no câncer de próstata59,61,62. Em células de câncer de próstata, a HSP90 interage com e estabiliza tanto o AR-FL quanto o AR-V7, preservando sua capacidade de ligação ao ligante, e a expressão da HSP90 correlaciona-se positivamente com a progressão da doença e os níveis de AR-FL/AR-V763. A inibição farmacológica da HSP90 promove a degradação proteossomal do AR-FL e do AR-V7, reduzindo assim o crescimento tumoral e a metástase em células de câncer de próstata resistentes à castração63. A HSP90AA1 atua como chaperona durante a ativação do AR, e sua inibição suprime as vias AKT/mTOR e PLK1. Além disso, a redução da expressão de HSP90AA1 diminui significativamente a migração, invasão e proliferação de células de câncer de próstata64.
ESR1 é um componente do sistema duplo de receptores de estrogênio na próstata humana. ESR1 é regulado positivamente na neoplasia intraepitelial prostática de alto grau (HGPIN), provavelmente mediando os efeitos carcinogênicos do estradiol, e está envolvido no desenvolvimento do câncer de próstata e na progressão tumoral. Estudos clínicos preliminares utilizando o antagonista de ESR1, toremifeno, identificaram ESR1 como um alvo promissor para a prevenção do câncer de próstata. O uso de antagonistas de ESR1 apresenta grande potencial para prevenir o câncer de próstata e retardar a progressão da doença65.
O PPARG, um membro da superfamília de receptores nucleares, é um regulador-chave de processos inflamatórios66. Após a heterodimerização induzida por ligante com o receptor X retinoide, o PPARG se liga a elementos de resposta do PPAR no DNA para regular a transcrição de diversos genes. A ativação do PPARG suprime a sinalização NF-κB e MAPK, reduz a produção de TNF-α e IL-6 e, consequentemente, atenua as respostas inflamatórias67. Estudos anteriores demonstraram que o direcionamento do gene PPARG pode ser utilizado no tratamento do câncer de próstata68. A proteína PTGS2 está localizada na região perinuclear, associada às membranas nuclear e do retículo endoplasmático. É expressa rapidamente em células selecionadas após estimulação específica e participa da mediação das respostas inflamatórias69.
O PLB é um dos principais agentes anticâncer contra diversos tipos de câncer, incluindo câncer de próstata, pulmão, mama, melanoma e ovário19. O PLB exerce seus efeitos anticâncer ao interagir com múltiplos alvos e influenciar vias de sinalização-chave, como AMPK, NFκB, PI3K/AKT/mTOR e STAT3/PLK1/AKT, induzindo assim apoptose, interrompendo o ciclo celular e inibindo metástase e angiogênese19,70. O PLB também pode induzir apoptose e inibir a proliferação e migração de células tumorais ao reduzir o potencial da membrana mitocondrial, aumentar os níveis de ERO (espécies reativas de oxigênio) e diminuir a expressão da proteína Bcl-271,72. Esses resultados indicaram que o PLB pode regular múltiplos processos celulares, incluindo o ciclo celular, apoptose, formação de espécies reativas de oxigênio, autofagia e a via PI3K/Akt/mTOR. Dado o papel positivo da via de sinalização PI3K/Akt/mTOR na proliferação de células/tecidos de câncer de próstata, o direcionamento dessa via tornou-se uma escolha evidente. Além disso, Hafeez et al. relataram que o tratamento com PLB em um modelo de camundongo com PTEN desativado para câncer de próstata inibiu a transição epitélio-mesênquima e as vias STAT3 e AKT, que são críticas para a progressão do câncer de próstata73.
O potencial translacional do PLB é influenciado por suas propriedades farmacocinéticas e biodisponibilidade. Sendo uma naftoquinona altamente lipofílica, o PLB apresenta baixa solubilidade em água e uma meia-vida de eliminação curta (35,89 ± 7,95 min), com eliminação rápida, o que limita sua aplicação clínica74. No entanto, diversos sistemas de liberação de fármacos foram desenvolvidos para superar essas limitações. Lipossomos peguilados prolongaram a meia-vida em 36,38 vezes (1.305,76 ± 278,16 min) e a AUC em 3,13 vezes em comparação com o PLB livre, demonstrando ainda eficácia antitumoral superior e sobrevida mediana prolongada em camundongos com melanoma, sem toxicidade significativa74. Outras estratégias, incluindo microesferas de quitosana (prolongamento de 22,2 vezes na meia-vida), lipossomos sensíveis à temperatura e nanopartículas de ouro conjugadas ao PLB e nanoemulsões, demonstraram de forma semelhante perfis farmacocinéticos melhorados e atividade antitumoral aumentada75,76,77. Importante ressaltar que o PLB demonstra um perfil de segurança favorável em modelos pré-clínicos, sem toxicidade significativa observada nos parâmetros hematológicos ou em órgãos principais em doses terapêuticas74. Em conjunto, nossas descobertas computacionais sugerem que o PLB pode interagir de forma estável com AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG, potencialmente modulando sua atividade funcional e, consequentemente, influenciando processos downstream, incluindo crescimento e proliferação de células cancerígenas, apoptose, angiogênese, respostas inflamatórias e quimiotaxia. Embora essas descobertas sejam de natureza computacional e devam ser interpretadas como geradoras de hipóteses, as evidências pré-clínicas existentes sobre a atividade antitumoral do PLB, juntamente com estratégias avançadas de formulação, fornecem uma forte justificativa para validações experimentais adicionais. Estudos futuros in vitro, in vivo e estudos de coorte prospectivos são necessários para confirmar as interações previstas e o potencial terapêutico do PLB no câncer de próstata.
O presente estudo constatou que, além de potencialmente modular vias envolvendo AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG, o PLB também pode interagir com essas proteínas, potencialmente afetando sua atividade funcional e, consequentemente, influenciando processos downstream, como crescimento celular em câncer, proliferação, apoptose, angiogênese, respostas inflamatórias e quimiotaxia. No entanto, esses achados são computacionais por natureza e devem ser interpretados como geradores de hipóteses. Adicionalmente in vitro, in vivoe estudos de coorte prospectivos são necessários para validar as interações previstas e confirmar o potencial terapêutico da PLB no câncer de próstata.
Apesar dos valiosos insights fornecidos pela farmacologia de rede e pelas simulações de dinâmica molecular, este estudo apresenta várias limitações. Reconhecemos que a dependência de bancos de dados públicos pode introduzir viés devido à anotação desigual de genes e à cobertura da literatura. Embora tenha sido aplicada uma validação cruzada entre múltiplos bancos de dados para minimizar esse problema, todas as previsões computacionais requerem confirmação experimental. Deve-se notar que apenas uma única trajetória de 200 ns por complexo foi realizada com uma única semente de velocidade aleatória, sem réplicas paralelas. Essa limitação pode afetar a robustez estatística das energias livres MM-PBSA, embora tenhamos mitigado isso ao prolongar a duração da simulação e descartar os primeiros 100 ns como período de equilibração. As afinidades de ligação relatadas devem, portanto, ser interpretadas como estimativas qualitativas, e simulações replicadas futuras seriam valiosas para validação. Por ser uma análise puramente computacional, este estudo não possui validação in vitro ou in vivo; portanto, a ligação prevista da PLB com AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG não confirma inibição funcional em sistemas biológicos. Além disso, o estudo não aborda especificidade do alvo, biodisponibilidade celular ou farmacocinética in vivo. Para validar ou substituir os achados atuais, abordagens experimentais alternativas deveriam incluir ressonância de plasmon de superfície ou calorimetria de titulação isotérmica para medir a afinidade de ligação direta, ensaios de atividade de quinase para confirmar a inibição enzimática, western blotting para avaliar a sinalização downstream (por exemplo, p-AKT, p-EGFR) e ensaios funcionais baseados em células (como MTT, citometria de fluxo) para avaliar a proliferação e apoptose em células de câncer de próstata. Além disso, o silenciamento mediado por CRISPR-Cas9 ou siRNA de alvos individuais, juntamente com modelos de xenoenxerto em camundongos in vivo, são essenciais para estabelecer papéis causais e relevância terapêutica. Essas validações experimentais são necessárias para avançar além das previsões computacionais rumo a conclusões biologicamente significativas.
Em conclusão, utilizando farmacologia de rede, acoplamento molecular e simulações de dinâmica molecular, este estudo sugere que o PLB pode interagir com e modular as atividades de AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC e PPARG, influenciando assim funções biológicas das células tumorais. No entanto, como esses achados são puramente computacionais, devem ser interpretados como geradores de hipóteses e não como conclusivos. De modo geral, nossos resultados fornecem novas perspectivas e uma base teórica para futuras investigações experimentais sobre os mecanismos do PLB no tratamento do câncer de próstata, embora estudos in vitro e in vivo sejam essenciais para confirmar seus efeitos inibitórios reais e seu potencial terapêutico.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Base de Dados de Toxicogenômica Comparativa | Instituto Nacional de Estudos de Saúde Ambiental, Instituto Nacional de Transtornos Neurológicos e Derrames | https://ctdbase.org/ | O CTD é um banco de dados robusto e de acesso público que tem como objetivo aprimorar a compreensão sobre como as exposições ambientais afetam a saúde humana. Fornece informações manualmente curadas sobre interações químico-gene/proteína, relações químico-doença e gene-doença. Esses dados são integrados com informações funcionais e de vias metabólicas para auxiliar no desenvolvimento de hipóteses sobre os mecanismos subjacentes a doenças influenciadas por fatores ambientais. |
| Cytoscape | Instituto de Biologia de Sistemas, ISB, Leroy Hood | https://cytoscape.org/ | Inicialmente projetado especificamente para redes de interação biomolecular, o software evoluiu para uma plataforma versátil de análise de redes complexas, amplamente aplicada em áreas como bioinformática, medicina de sistemas, redes sociais e redes semânticas |
| banco de dados DAVID | Institutos Nacionais de Saúde (NIH) | https://davidbioinformatics.nih.gov/list.jsp | DAVID, abreviação de Database for Annotation, Visualization and Integrated Discovery, é a plataforma on-line gratuita mais clássica e amplamente utilizada para anotação funcional de conjuntos de genes e análise de enriquecimento |
| DrugBank | Universidade de Alberta, Canadá | https://go.drugbank.com/ | O DrugBank é o sistema operacional de inteligência para a indústria biofarmacêutica, fornecendo o conhecimento biomédico mais abrangente e estruturado para auxiliar no avanço de terapias, desde a descoberta até o impacto no paciente |
| GeneCard | LifeMap Sciences | https://www.genecards.org/ | GeneCards é uma base de dados integrativa e pesquisável que fornece informações abrangentes e de fácil utilização sobre todos os genes humanos anotados e preditos. A base de conhecimento integra automaticamente dados centrados em genes provenientes de 193 fontes web, incluindo informações genômicas, transcriptômicas, proteômicas, genéticas, clínicas e funcionais. |
| gmx_MMPBSA | Universidade Columbia de Medellin | https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | gmx_MMPBSA, uma ferramenta de código aberto para cálculo de energia livre desenvolvida por Valdés-Tresanco et al., foi adotado para calcular energias livres de ligação com base nas metodologias MM/PBSA e MM/GBSA. Baseado no mecanismo MMPBSA.py do AmberTools, ele processa diretamente arquivos de trajetória gerados pelo GROMACS, sem necessidade de conversão manual de formato. Foram realizadas decomposição energética por resíduo, varredura computacional de alanina e correção de entropia para quantificar as contribuições de aminoácidos-chave para a ligação, e o módulo embutido gmx_MMPBSA_ana foi utilizado para análise estatística e visualização dos componentes energéticos. |
| GROMACS | Instituto Real de Tecnologia (KTH), Universidade de Uppsala | www.gromacs.org | O GROMACS é um pacote versátil para realizar dinâmica molecular, ou seja, simular as equações de movimento de Newton para sistemas com centenas a milhões de partículas, sendo um projeto conduzido pela comunidade. Contribuições são bem-vindas sob diversas formas, incluindo melhorias na documentação, correções para conserto de erros, orientações nos fóruns, relatos de erros que nos permitam reproduzir o problema e novas funcionalidades. |
| HERB | Universidade de Medicina Chinesa de Pequim, Universidade de Medicina Chinesa de Pequim | http://herb.ac.cn/ | Um banco de dados de medicina tradicional chinesa guiado por experimentos e referências de alto rendimento. |
| PharmMapper | Escola de Ciência e Tecnologia Farmacêuticas / Escola de Ciência e Engenharia da Informação, Universidade de Ciência e Tecnologia do Leste da China | https://www.lilab-ecust.cn/pharmmapper/index.html | O PharmMapper Server é um servidor web de acesso livre projetado para identificar candidatos a alvos potenciais para pequenas moléculas sonda (fármacos, produtos naturais ou outros compostos recém-descobertos cujos alvos de ligação são desconhecidos), utilizando uma abordagem de mapeamento de farmacóforo. Beneficiado pelo método de mapeamento altamente eficiente e robusto, o PharmMapper possui alta capacidade de processamento e pode identificar os candidatos a alvos potenciais a partir da base de dados em algumas horas. |
| PubChem | Institutos Nacionais de Saúde (NIH) | https://pubchem.ncbi.nlm.nih.gov/ | O PubChem é um banco de dados aberto de química dos Institutos Nacionais de Saúde (NIH) |
| PyMOL | Schrödinger | https://pymol.org | PyMOL, inicialmente desenvolvido por Warren Lyford DeLano e atualmente mantido pela SchröO PyMOL, desenvolvido pela Schrödinger, Inc., é uma ferramenta de visualização molecular multiplataforma amplamente utilizada em biologia estrutural e descoberta de fármacos assistida por computador. Estruturas de complexos proteína-ligante obtidas no RCSB PDB foram carregadas no PyMOL para visualizar conformações de ligação, ligações de hidrogênio e resíduos interagentes chave. Superposição estrutural, renderização de superfícies e gráficos moleculares de alta resolução, prontos para publicação, foram gerados por meio da interface integrada de scripts em Python. |
| RCSB Protein Data Bank | Colaboratório de Pesquisa em Bioinformática Estrutural | https://www.rcsb.org/ | O RCSB PDB (Protein Data Bank do Research Collaboratory for Structural Bioinformatics) atua como o centro de dados dos Estados Unidos do consórcio Worldwide Protein Data Bank (wwPDB), estabelecido e liderado por Helen M. Berman em 1998. Ele armazena estruturas atômicas tridimensionais determinadas experimentalmente de proteínas, ácidos nucleicos e seus complexos, resolvidas por cristalografia de raios X, microscopia crioeletrônica e espectroscopia de RMN, além de integrar milhões de modelos de estruturas proteicas preditos por inteligência artificial a partir do AlphaFold. O portal web oferece busca multidimensional, visualização molecular 3D em tempo real, download em lote de arquivos de coordenadas e anotações de referências cruzadas que vinculam dados estruturais a funções gênicas, doenças e ligantes de pequenas moléculas, sendo amplamente utilizado em estudos de identificação de alvos e de docking molecular. |
| SEA | Laboratório Shoichet do Departamento de Química Farmacêutica da Universidade da Califórnia, São Francisco (UCSF) | https://sea.bkslab.org/ | A abordagem de conjunto de similaridade (SEA) relaciona proteínas com base na similaridade química conjunta entre seus ligantes. Pode ser utilizada para pesquisar rapidamente grandes bases de dados de compostos e para construir mapas de similaridade entre alvos |
| banco de dados STRING | Global Biodata Coalition e ELIXIR | https://cn.string-db.org/ | STRING é uma base de dados de interações proteína-proteína conhecidas e previstas. As interações incluem associações diretas (físicas) e indiretas (funcionais); originam-se de predições computacionais, da transferência de conhecimento entre organismos e de interações agregadas a partir de outras bases de dados (primárias). |
| Servidor web Swiss Dock | Grupo de Modelagem Molecular da Universidade de Lausanne e do Instituto Suíço de Bioinformática SIB | https://www.swissdock.ch/ | O SwissDock é um serviço web que prevê as interações moleculares prováveis entre uma proteína alvo e uma molécula pequena. |
| SwissTarget | Grupo de Modelagem Molecular do SIB | Instituto Suíço de Bioinformática | https://swisstargetprediction.ch/index.php | Este site permite estimar os alvos macromoleculares mais prováveis de uma molécula pequena, considerada bioativa. A previsão baseia-se numa combinação de similaridade 2D e 3D com uma biblioteca de 37 000 compostos ativos conhecidos sobre mais de 3000 proteínas de três espécies diferentes. |
| TargetNet | Biologia Computacional & Grupo de Desenho de Fármacos | http://targetnet.scbdd.com/calcnet/index/ | TargetNet é um servidor web aberto que pode ser utilizado para identificar ou prever a ligação a múltiplos alvos para qualquer molécula dada |
| Plataforma e Banco de Dados de Farmacologia Sistêmica da Medicina Tradicional Chinesa | Zhejiang Jiwei Health Co., Ltd | https://www.tcmsp-e.com/index.php | TCMSP é uma plataforma única de farmacologia sistêmica de medicamentos herbácoros chineses que representa as relações entre fármacos, alvos e doenças. A base de dados inclui substâncias químicas, alvos e redes de fármaco-alvo, bem como redes associadas de fármaco-alvo-doença, além de propriedades farmacocinéticas para compostos naturais, envolvendo biodisponibilidade oral, semelhança a fármacos, permeabilidade do epitélio intestinal, barreira hematoencefálica, solubilidade aquosa e etc. Este avanço despertou um novo interesse na busca de fármacos candidatos em diversos tipos de ervas tradicionais chinesas. |
| banco de dados UniProt | Instituto Europeu de Bioinformática (EMBL-EBI), o Instituto Suíço de Bioinformática (SIB) e o Recurso de Informação sobre Proteínas (PIR) | https://www.uniprot.org/ | UniProt é a base de dados mundial’principal recurso de alta qualidade, abrangente e de acesso livre à informação de sequência e função proteica |
| Ferramenta online Venny 2.1 | Centro Nacional de Biotecnologiaía, (CNB-CSIC) | https://bioinfogp.cnb.csic.es/tools/venny/index.html | O Venny consiste em um único arquivo html padrão. Sinta-se à vontade para salvá-lo em seu disco rígido, abri-lo com seu navegador favorito e começar a criar diagramas de Venn atraentes em segundos, mesmo sem conexão com a internet. |
| VMD | Grupo de Pesquisa em Biofísica Teórica e Computacional (TCBG) no Beckman Institute, Universidade de Illinois em Urbana-Champaign, EUA | https://www.ks.uiuc.edu/Research/vmd/ | O VMD (Visual Molecular Dynamics) é um software gratuito e multiplataforma de visualização molecular e análise de trajetórias desenvolvido pelo grupo de Biofísica Teórica e Computacional liderado pelo professor Klaus Schulten na Universidade de Illinois em Urbana-Champaign. Ele suporta estruturas PDB padrão e trajetórias de dinâmica molecular geradas por GROMACS, NAMD e Amber, com diversos estilos de renderização molecular e uma interface integrada de script Tcl. Foram realizadas análises quantitativas, incluindo RMSD, ocupação de ligações de hidrogênio, SASA e geometria do sítio de ligação do ligante, para caracterizar interações dinâmicas proteína-ligante e flutuações conformacionais. |
Referências
- Bray F, et al. Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2024;74(3):229-63.
- Loeb S, et al. Overdiagnosis and overtreatment of prostate cancer. Eur Urol. 2014;65(6):1046-55.
- James ND, et al. The Lancet Commission on prostate cancer: planning for the surge in cases. Lancet. 2024;403(10437):1683-722.
- Bussard KM, Gay CV, Mastro AM. The bone microenvironment in metastasis: what is special about bone? Cancer Metastasis Rev. 2008;27(1):41-55.
- Keller ET, et al. New trends in the treatment of bone metastasis. J Cell Biochem. 2007;102(5):1095-102.
- Kingsley LA, Fournier PG, Chirgwin JM, Guise TA. Molecular biology of bone metastasis. Mol Cancer Ther. 2007;6(10):2609-17.
- Valdespino V, Tsagozis P, Pisa P. Current perspectives in the treatment of advanced prostate cancer. Med Oncol. 2007;24(3):273-86.
- Albertsen P. Predicting survival for men with clinically localized prostate cancer: what do we need in contemporary practice? Cancer. 2008;112(1):1-3.
- So A, Gleave M, Hurtado-Col A, Nelson C. Mechanisms of the development of androgen independence in prostate cancer. World J Urol. 2005;23(1):1-9.
- Gupta S. Prostate cancer chemoprevention: current status and future prospects. Toxicol Appl Pharmacol. 2007;224(3):369-76.
- Patel D, Shukla S, Gupta S. Apigenin and cancer chemoprevention: progress, potential, and promise. Int J Oncol. 2007;30(1):233-45.
- Kallifatidis G, Hoy JJ, Lokeshwar BL. Bioactive natural products for chemoprevention and treatment of castration-resistant prostate cancer. Semin Cancer Biol. 2016;40-41:160-9.
- Montuori E, et al. Marine natural products with activities against prostate cancer: recent discoveries. Int J Mol Sci. 2023;24(2):1435.
- de Paiva SR, Figueiredo MR, Aragão TV, Kaplan MAC. Antimicrobial activity in vitro of plumbagin isolated from Plumbago species. Mem Inst Oswaldo Cruz. 2003;98(7):959-61.
- Luo P, et al. Anti-inflammatory and analgesic effect of plumbagin through inhibition of nuclear factor-κB activation. J Pharmacol Exp Ther. 2010;335(3):735-42.
- Sharma I, Gusain D, Dixit VP. Hypolipidaemic and antiatherosclerotic effects of plumbagin in rabbits. Indian J Physiol Pharmacol. 1991;35(1):10-4.
- Awale S, et al. Targeting pancreatic cancer with novel plumbagin derivatives: design, synthesis, molecular mechanism, in vitro and in vivo evaluation. J Med Chem. 2023;66(12):8054-65.
- Zhang R, Jiang Q, Guo R, Guo K, Qiu J. Unveiling the power of plumbagin: revitalizing exhausted T cells to combat tongue cancer. Cancer Cell Int. 2025;25(1):271.
- Panichayupakaranant P, Ahmad MI. Plumbagin and its role in chronic diseases. Adv Exp Med Biol. 2016;929:229-46.
- Kuete V, et al. Cytotoxicity of plumbagin, rapanone, and 12 other naturally occurring quinones from Kenyan flora towards human carcinoma cells. BMC Pharmacol Toxicol. 2016;17(1):60.
- Gharbaran R, Shi C, Onwumere O, Redenti S. Plumbagin induces cytotoxicity via loss of mitochondrial membrane potential and caspase activation in metastatic retinoblastoma. Anticancer Res. 2021;41(10):4725-32.
- Aziz MH, Dreckschmidt NE, Verma AK. Plumbagin, a medicinal plant-derived naphthoquinone, is a novel inhibitor of the growth and invasion of hormone-refractory prostate cancer. Cancer Res. 2008;68(21):9024-32.
- Powolny AA, Singh SV. Plumbagin-induced apoptosis in human prostate cancer cells is associated with modulation of cellular redox status and generation of reactive oxygen species. Pharm Res. 2008;25(9):2171-80.
- Qiu JX, et al. Plumbagin elicits differential proteomic responses mainly involving cell cycle, apoptosis, autophagy, and epithelial-to-mesenchymal transition pathways in human prostate cancer PC-3 and DU145 cells. Drug Des Devel Ther. 2015;9:349-417.
- Wang F, et al. Plumbagin induces cell cycle arrest and autophagy and suppresses epithelial-to-mesenchymal transition involving the PI3K/Akt/mTOR-mediated pathway in human pancreatic cancer cells. Drug Des Devel Ther. 2015;9:537-60.
- Lai L, et al. Plumbagin inhibits tumour angiogenesis and tumour growth through the Ras signalling pathway following activation of the VEGF receptor-2. Br J Pharmacol. 2012;165(4b):1084-96.
- Wu WI, et al. Crystal structure of human AKT1 with an allosteric inhibitor reveals a new mode of kinase inhibition. PLoS One. 2010;5(9):e12913.
- Bai L, et al. A potent and selective small-molecule degrader of STAT3 achieves complete tumor regression in vivo. Cancer Cell. 2019;36(5):498-511.e17.
- Fanning SW, et al. The SERM/SERD bazedoxifene disrupts ESR1 helix 12 to overcome acquired hormone resistance in breast cancer cells. Elife. 2018;7:e37161.
- Suraweera CD, Caria S, Järvå M, Hinds MG, Kvansakul M. A structural investigation of NRZ-mediated apoptosis regulation in zebrafish. Cell Death Dis. 2018;9(10):967.
- Boulanger MJ, Chow DC, Brevnova EE, Garcia KC. Hexameric structure and assembly of the interleukin-6/IL-6 α-receptor/gp130 complex. Science. 2003;300(5628):2101-4.
- Jia Y, et al. Overcoming EGFR(T790M) and EGFR(C797S) resistance with mutant-selective allosteric inhibitors. Nature. 2016;534(7605):129-32.
- Dos Santos Nascimento IJ, da Silva-Júnior EF. TNF-α inhibitors from natural compounds: an overview, CADD approaches, and their exploration as anti-inflammatory agents. Comb Chem High Throughput Screen. 2022;25(14):2317-40.
- Chaikuad A, et al. A unique inhibitor binding site in ERK1/2 is associated with slow binding kinetics. Nat Chem Biol. 2014;10(10):853-60.
- Brasca MG, et al. Discovery of NMS-E973 as a novel, selective, and potent inhibitor of heat shock protein 90. Bioorg Med Chem. 2013;21(22):7047-63.
- Gurbani D, et al. Structure and characterization of a covalent inhibitor of Src kinase. Front Mol Biosci. 2020;7:81.
- Gellrich L, et al. L-thyroxin and the nonclassical thyroid hormone TETRAC are potent activators of PPARγ. J Med Chem. 2020;63(13):6727-40.
- Weng Z, Shen X, Zheng J, Liang H, Liu Y. Structural basis of DEPTOR to recognize phosphatidic acid using its tandem DEP domains. J Mol Biol. 2021;433(13):166989.
- Huck JD, et al. Structures of Hsp90α and Hsp90β bound to a purine-scaffold inhibitor reveal an exploitable residue for drug selectivity. Proteins. 2019;87(10):869-77.
- Luo G, et al. Discovery of isonicotinamides as highly selective, brain-penetrable, and orally active glycogen synthase kinase-3 inhibitors. J Med Chem. 2016;59(3):1041-51.
- Orlando BJ, Malkowski MG. Crystal structure of rofecoxib bound to human cyclooxygenase-2. Acta Crystallogr F Struct Biol Commun. 2016;72(Pt 10):772-6.
- Nuti E, et al. Development of thioaryl-based matrix metalloproteinase-12 inhibitors with alternative zinc-binding groups: synthesis, potentiometric, NMR, and crystallographic studies. J Med Chem. 2018;61(10):4421-35.
- Li Q, Li Z, Luo T, Shi H. Targeting the PI3K/AKT/mTOR and RAF/MEK/ERK pathways for cancer therapy. Mol Biomed. 2022;3(1):47.
- Wang B, et al. Propofol protects against hydrogen peroxide-induced injury in cardiac H9c2 cells via Akt activation and Bcl-2 up-regulation. Biochem Biophys Res Commun. 2009;389(1):105-11.
- Majewska E, Szeliga M. AKT/GSK3β signaling in glioblastoma. Neurochem Res. 2017;42(3):918-24.
- Yang H, et al. mTOR kinase structure, mechanism, and regulation. Nature. 2013;497(7448):217-23.
- Fong CJ, Sherwood ER, Mendelsohn J, Lee C, Kozlowski JM. Epidermal growth factor receptor monoclonal antibody inhibits constitutive receptor phosphorylation, reduces autonomous growth, and sensitizes androgen-independent prostatic carcinoma cells to tumor necrosis factor α. Cancer Res. 1992;52(21):5887-92.
- Visakorpi T, Kallioniemi OP, Koivula T, Harvey J, Isola J. Expression of epidermal growth factor receptor and ERBB2 (HER-2/Neu) oncoprotein in prostatic carcinomas. Mod Pathol. 1992;5(6):643-8.
- Ibrahim GK, et al. Differential immunoreactivity of epidermal growth factor receptor in benign, dysplastic, and malignant prostatic tissues. J Urol. 1993;149(1):170-3.
- Davies P, Eaton CL. Binding of epidermal growth factor by human normal, hypertrophic, and carcinomatous prostate. Prostate. 1989;14(2):123-32.
- Bahar ME, Kim HJ, Kim DR. Targeting the RAS/RAF/MAPK pathway for cancer therapy: from mechanism to clinical studies. Signal Transduct Target Ther. 2023;8(1):455.
- Guo YJ, et al. ERK/MAPK signalling pathway and tumorigenesis. Exp Ther Med. 2020;19(3):1997-2007.
- Ullah R, Yin Q, Snell AH, Wan L. RAF-MEK-ERK pathway in cancer evolution and treatment. Semin Cancer Biol. 2022;85:123-54.
- Chambard JC, Lefloch R, Pouysségur J, Lenormand P. ERK implication in cell cycle regulation. Biochim Biophys Acta. 2007;1773(8):1299-310.
- Gesmundo I, et al. Proton pump inhibitors promote the growth of androgen-sensitive prostate cancer cells through ErbB2, ERK1/2, PI3K/Akt, GSK-3β signaling and inhibition of cellular prostatic acid phosphatase. Cancer Lett. 2019;449:252-62.
- Schopf FH, Biebl MM, Buchner J. The HSP90 chaperone machinery. Nat Rev Mol Cell Biol. 2017;18(6):345-60.
- García-Alonso S, et al. Structure of the RAF1-HSP90-CDC37 complex reveals the basis of RAF1 regulation. Mol Cell. 2022;82(18):3438-52.e8.
- Chiosis G, Digwal CS, Trepel JB, Neckers L. Structural and functional complexity of HSP90 in cellular homeostasis and disease. Nat Rev Mol Cell Biol. 2023;24(11):797-815.
- Li J, Buchner J. Structure, function, and regulation of the Hsp90 machinery. Biomed J. 2013;36(3):106-17.
- Youssef ME, et al. Role of ganetespib, an HSP90 inhibitor, in cancer therapy: from molecular mechanisms to clinical practice. Int J Mol Sci. 2023;24(5):5014.
- Solit DB, Scher HI, Rosen N. Hsp90 as a therapeutic target in prostate cancer. Semin Oncol. 2003;30(5):709-16.
- Hoter A, Rizk S, Naim HY. The multiple roles and therapeutic potential of molecular chaperones in prostate cancer. Cancers (Basel). 2019;11(8):1194.
- Moon SJ, et al. Bruceantin targets HSP90 to overcome resistance to hormone therapy in castration-resistant prostate cancer. Theranostics. 2021;11(2):958-73.
- Li J, et al. Androgen-targeted hsa_circ_0085121 encodes a novel protein and improves the development of prostate cancer through facilitating the activity of the PI3K/Akt/mTOR pathway and enhancing AR-V7 alternative splicing. Cell Death Dis. 2024;15(11):848.
- Taneja SS, et al. Toremifene: a promising therapy for the prevention of prostate cancer and complications of androgen deprivation therapy. Expert Opin Investig Drugs. 2006;15(3):293-305.
- Yang J, et al. Protective effect of Fuzi Lizhong decoction against non-alcoholic fatty liver disease via an anti-inflammatory response through regulation of p53 and PPARG signaling. Biol Pharm Bull. 2020;43(11):1626-33.
- Sui Q, et al. Ganoderic acid A: an in-depth review of pharmacological effects and molecular docking analysis. J Ethnopharmacol. 2025;349:119868.
- Zhang T, et al. PPARG is a potential target of Tanshinone IIA in prostate cancer treatment: a combination study of molecular docking and dynamic simulation based on transcriptomic bioinformatics. Eur J Med Res. 2023;28(1):487.
- Astakhova A, et al. Inhibitors of oxidative phosphorylation modulate astrocyte inflammatory responses through AMPK-dependent Ptgs2 mRNA stabilization. Cells. 2019;8(10):1185.
- Liu Y, Cai Y, He C, Chen M, Li H. Anticancer properties and pharmaceutical applications of plumbagin: a review. Am J Chin Med. 2017;45(3):423-41.
- Ahmad I, et al. Synergistic inhibition of colon cancer cell proliferation via p53, Bax, and Bcl-2 modulation by curcumin and plumbagin combination. ACS Omega. 2025;10(18):19045-60.
- Bello IJ, Oyebode OT, Olanlokun JO, Omodara TO, Olorunsogo OO. Plumbagin induces testicular damage via mitochondrial-dependent cell death. Chem Biol Interact. 2021;347:109582.
- Hafeez BB, et al. Plumbagin inhibits prostate carcinogenesis in intact and castrated PTEN knockout mice via targeting PKCε, Stat3, and epithelial-to-mesenchymal transition markers. Cancer Prev Res (Phila). 2015;8(5):375-86.
- Kumar MR, et al. Formulation of plumbagin-loaded long-circulating pegylated liposomes: in vivo evaluation in C57BL/6J mice bearing B16F1 melanoma. Drug Deliv. 2011;18(7):511-22.
- Mandala Rayabandla SK, et al. Preparation, in vitro characterization, pharmacokinetic, and pharmacodynamic evaluation of chitosan-based plumbagin microspheres in mice bearing B16F1 melanoma. Drug Deliv. 2010;17(3):103-13.
- Tiwari SB, Pai RM, Udupa N. Temperature-sensitive liposomes of plumbagin: characterization and in vivo evaluation in mice bearing melanoma B16F1. J Drug Target. 2002;10(8):585-91.
- Onoue S, Yamada S, Chan HK. Nanodrugs: pharmacokinetics and safety. Int J Nanomedicine. 2014;9:1025-37.