Este protocolo tem como objetivo otimizar a preparação de lipossomos carregados com fármacos anti-tuberculose e estabelecer um sistema padronizado de avaliação da qualidade das formulações lipossomais.
Artigo de método
Preparação e Avaliação de Qualidade de Lipossomas Carregados com Rifampicina Antituberculose
Neste artigo
Resumo
Resumo
A tuberculose (TB), causada pelo Mycobacterium tuberculosis (MTB), continua sendo uma das principais causas infecciosas de morte no mundo, com elevada carga de doença na China, agravada pela disseminação da TB resistente a múltiplas drogas e à rifampicina, além de limitações críticas da quimioterapia convencional — como baixa penetração medicamentosa, toxicidades sistêmicas graves e baixa adesão ao tratamento. Os sistemas de liberação lipossomais oferecem vantagens únicas para a terapia anti-TB, mas seu desenvolvimento é prejudicado por processos de preparação inconsistentes, baixa eficiência de carregamento de fármacos e ausência de um quadro padronizado para avaliação da qualidade. Neste estudo, o método de hidratação de filme fino, combinado com tratamento ultrassônico e filtração, foi utilizado para preparar nanolipossomos carregados com rifampicina, com diferentes proporções de fósforo-lipídio para colesterol. Foi estabelecido um método validado de cromatografia líquida de alta eficiência (CLAE) para determinar a eficiência de encapsulação e o carregamento de fármaco. A dispersão luminosa dinâmica e a microscopia eletrônica de transmissão (MET) foram utilizadas para caracterizar o tamanho das partículas, o potencial zeta e a morfologia microscópica, e os perfis de liberação in vitro foram analisados por meio de ensaios de dissolução. Os lipossomos otimizados exibiram alta eficiência de encapsulação, carregamento ideal de fármaco, tamanho uniforme em escala nanométrica, boa estabilidade durante o armazenamento e liberação sustentada do fármaco in vitro. Este trabalho fornece métodos experimentais padronizados e um sistema abrangente de avaliação da qualidade para o desenvolvimento de lipossomos anti-TB, apoiando a transposição clínica dos sistemas de liberação lipossomais no tratamento da TB.
Introdução
A tuberculose (TB), uma doença infecciosa crônica causada pelo Mycobacterium tuberculosis (MTB), continua sendo a principal causa de mortalidade entre as doenças infecciosas atribuídas a um único patógeno, representando uma ameaça persistente e grave à saúde humana e à segurança da saúde pública global. De acordo com o Relatório Global sobre Tuberculose de 2025 da Organização Mundial da Saúde (OMS), estima-se que tenham ocorrido 10,7 milhões de novos casos de TB e aproximadamente 1,23 milhão de mortes relacionadas à TB em todo o mundo em 20241. Dentre esses, foram relatados cerca de 390.000 novos casos de tuberculose multirresistente/resistente à rifampicina (TB-MR/RR), com apenas 42% dos indivíduos afetados inscritos em tratamento. A transmissão contínua da TB resistente a medicamentos surgiu como um obstáculo central para a implementação da Estratégia Global da OMS para o Fim da TB.
Atualmente, a quimioterapia continua sendo a principal forma de tratamento clínico para a tuberculose. O regime padrão de primeira linha compreende uma combinação de isoniazida, rifampicina, pirazinamida e etambutol, com uma duração prolongada do tratamento de 6 a 9 meses2. Para TB-MR/TB-RR, o regime exige a inclusão de medicamentos anti-TB de segunda linha, prolongando o tratamento para 18–24 meses3, acompanhado de custos substancialmente aumentados e uma elevação acentuada nas reações adversas aos medicamentos4. Embora novos agentes anti-TB—como bedaquilina, delamanida e pretomanida—tenham sido aprovados nos últimos anos, oferecendo novas opções terapêuticas para a tuberculose resistente a medicamentos5, eles ainda não superaram os entraves fundamentais inerentes à terapia anti-TB existente6,7.
Primeiro, M. tuberculosis é um patógeno intracelular típico que reside principalmente dentro dos macrófagos alveolares do hospedeiro. Fármacos livres apresentam baixa penetração através da membrana do macrófago, resultando em concentrações intracelulares de fármaco muito abaixo da concentração inibitória mínima (MIC)8A consequente falha na eliminação dos persistentes intracelulares atua como um fator chave para a recidiva da tuberculose e o surgimento de resistência aos medicamentos9Em segundo lugar, as lesões de TB apresentam múltiplas barreiras biológicas, incluindo tecido necrótico caseoso e cápsulas fibrosas, que dificultam a penetração de fármacos livres no interior da lesão, levando a concentrações locais subótimas de fármacos e eficácia bactericida comprometida.10,11Terceiro, a administração sistêmica de longo prazo em altas doses é propensa a reações adversas graves—como hepatotoxicidade induzida por rifampicina, ototoxicidade e nefrotoxicidade relacionadas a aminoglicosídeos e tendinopatia e cardiotoxicidade associadas a fluoroquinolonas—que são causas primárias de interrupção do tratamento e baixa adesão do paciente12,13Quarto, a monoterapia ou a administração sequencial selecionam facilmente mutações resistentes a medicamentos em M. tuberculosis, enquanto regimes de combinação com múltiplos fármacos amplificam ainda mais o risco de toxicidade cumulativa, criando um dilema clínico persistente.14.
O desenvolvimento de sistemas de entrega em nanomedicina oferece uma estratégia promissora para enfrentar os obstáculos mencionados anteriormente na terapia anti-TB. Dentre estes, os lipossomos — sistemas transportadores vesiculares fechados em escala nanométrica, autoagregados a partir de bicamadas fosfolipídicas — surgiram como uma das plataformas de nanocarreadores com maior potencial de translação clínica para terapia anti-infecciosa, devido à sua excelente biocompatibilidade, biodegradabilidade, capacidade de entrega direcionada e propriedades de liberação sustentada e controlada15,16. Em comparação com medicamentos anti-TB livres, os sistemas de entrega lipossomais possuem diversas vantagens insubstituíveis para o tratamento da TB.
Primeiro, eles permitem o enriquecimento direcionado em macrófagos. Os lipossomos são preferencialmente internalizados pelos fagócitos do sistema reticuloendotelial (SRE), levando à acumulação específica em órgãos hospedeiros principais de MTB, como pulmões, fígado e baço. Além disso, penetram eficientemente na membrana do macrófago17, elevando substancialmente as concentrações intracelulares de fármacos, eliminando bactérias intracelulares persistentes e, assim, reduzindo fundamentalmente as recidivas da tuberculose e a resistência aos medicamentos. Segundo, apresentam penetração aprimorada nas lesões de TB. Ao modular o tamanho das partículas, a carga superficial e as modificações na superfície, os lipossomos conseguem atravessar eficazmente a cápsula fibrosa e a barreira necrótica caseosa das lesões de TB, aumentando significativamente as concentrações locais de fármacos e melhorando a eficácia bactericida18. Terceiro, reduzem acentuadamente a toxicidade dos medicamentos. Os lipossomos alteram a biodistribuição in vivo dos fármacos, limitando a exposição de tecidos e órgãos saudáveis e, consequentemente, reduzindo significativamente a toxicidade sistêmica dos agentes anti-TB. Por exemplo, lipossomos carregados com aminoglicosídeos reduzem grandemente o acúmulo do fármaco na cóclea e nos rins, praticamente eliminando os riscos de ototoxicidade e nefrotoxicidade19. Quarto, proporcionam liberação sustentada de longa duração. A estrutura da bicamada de fosfolipídios permite a liberação controlada e lenta do fármaco, prolongando a meia-vida circulante in vivo e a duração da ação, reduzindo a frequência de administração e melhorando substancialmente a adesão do paciente20. Quinto, permitem a coadministração de múltiplos fármacos. Os lipossomos podem encapsular simultaneamente diversos medicamentos anti-TB com propriedades físico-químicas diferentes, permitindo entrega sincronizada e efeitos bactericidas sinérgicos, suprimindo eficazmente o surgimento de mutantes de MTB resistentes a medicamentos21.
Fez-se progresso significativo na tradução clínica de sistemas de liberação de fármacos lipossomais para terapia anti-TB. A suspensão inalatória de amicacina lipossomal (ALIS) obteve aprovação da Administração de Alimentos e Medicamentos dos Estados Unidos (FDA) para o tratamento da doença pulmonar causada pelo complexo Mycobacterium avium (MAC)22 e desde então tem sido incorporada a regimes de tratamento para tuberculose multirresistente (MDR-TB) em diversos países, destacando o valor clínico e as amplas perspectivas de aplicação das plataformas lipossomais no manejo da TB23. Contudo, o desenvolvimento e a industrialização de lipossomos anti-TB continuam enfrentando diversos gargalos técnicos críticos, incluindo baixa reprodutibilidade dos processos de preparação, baixa capacidade de carregamento de fármaco e eficiência de encapsulação, distribuição heterogênea do tamanho das partículas, agregação e vazamento de fármaco durante o armazenamento, e uma correlação pouco compreendida entre o comportamento de dissolução/liberação in vitro e a eficácia in vivo. Esses desafios dificultam severamente o processo de pesquisa e desenvolvimento, bem como a tradução clínica de novas formulações lipossomais anti-TB24,25.
Este estudo estabelece um método de hidratação por filme fino–ultrassonicação–filtração adequado para encapsular fármacos hidrofóbicos ou fracamente lipofílicos de pequena molécula (por exemplo, rifampicina) na bicamada de fosfolipídios. Para fármacos altamente hidrofílicos, o método convencional de filme fino apresenta baixa eficiência de encapsulação, a menos que seja aplicada uma otimização adicional (por exemplo, carregamento por gradiente de sulfato de amônio). O procedimento utiliza equipamentos padrão (evaporador rotativo, banho ultrassônico, CLAE, DLS, MET), garantindo fácil replicação sem necessidade de instrumentos especializados. A configuração atual em escala laboratorial de 10 mL produz resultados estáveis com boa consistência entre lotes. A ampliação para escala industrial exigiria a otimização do vácuo de evaporação, velocidade de rotação, potência ultrassônica e especificações da membrana. Notavelmente, os lipossomos permanecem estáveis por até 30 dias a 4 °C, mas exibem oxidação, agregação e estratificação após 60 dias, exigindo liofilização ou modificação da formulação para preservação de longo prazo. Otimizamos sistematicamente a proporção entre fosfolipídios e colesterol, padronizamos o fluxo de trabalho de preparação e estabelecemos um sistema abrangente de avaliação de qualidade que inclui eficiência de encapsulação, carga de fármaco, tamanho de partícula, potencial zeta, morfologia, liberação in vitro e estabilidade durante o armazenamento. Este protocolo fornece orientações claras aos pesquisadores para avaliar a adequação do método na entrega de fármacos hidrofóbicos e serve como referência para adaptação de formulações, planejamento experimental e exploração preliminar de escalonamento.
Protocolo
Este estudo não envolveu participantes humanos nem animais, e não foi necessária aprovação ética.
1. Preparação de nanolipossomas carregados com rifampicina
OBSERVAÇÃO: Prepare todas as formulações em triplicata.
- Pese os componentes dos lipossomos utilizando uma balança analítica de centésimo de miligrama. As proporções de massa de fosfolipídio para colesterol foram definidas como 95:5, 90:10, 85:15, 80:20, 75:25 e 70:30, respectivamente (Tabela 1).
- Coloque os três componentes em um frasco de 100 mL com formato de berinjela, adequado para evaporação rotativa. Dissolva todos os componentes lipídicos em 6 mL de clorofórmio. Sonique a mistura em banho de água (40 kHz, 100 W) por 1 min até obter uma solução límpida.
ATENÇÃO: O clorofórmio é um solvente orgânico volátil, prejudicial se inalado ou absorvido pela pele. Realize todos os passos que envolvem clorofórmio (1.3–1.5) dentro de uma capela de exaustão química certificada. Use luvas de nitrila, jaleco de laboratório e óculos de proteção química. - Remova o clorofórmio utilizando um evaporador rotativo com os seguintes parâmetros:
- Defina a temperatura do condensador para não mais que -5 °C.
- Defina a temperatura do banho de água para 37 °C.
- Defina a velocidade de rotação para 60 rpm.
- Ajuste o vácuo para 330 mbar para reduzir o ponto de ebulição do clorofórmio.
ATENÇÃO: O evaporador rotativo deve ser operado dentro de uma capela de exaustão. Certifique-se de que o armadilha fria esteja corretamente conectada para evitar que vapores de solvente entrem na bomba de vácuo.
- Operar a 330 mbar por 20 min, depois aumente o vácuo para 80 mbar e continue por mais 10 min para remover completamente o solvente residual e formar uma película lipídica fina26.
OBSERVAÇÃO: Colete o solvente evaporado condensado no condensador como resíduo orgânico contendo halogênios. Descarte todos os resíduos de clorofórmio em um recipiente devidamente rotulado para solventes orgânicos halogenados. Não despeje na pia. - Seque a película lipídica sob vácuo (≤ 80 mbar) a 25 °C por 12 h.
OBSERVAÇÃO: O passo de secagem é realizado em um dessecador a vácuo dentro de uma capela de exaustão para evitar a liberação de qualquer solvente residual. - Hidrate a película seca com 10 mL de solução salina tamponada com fosfato (PBS). Coloque o frasco no evaporador rotativo (sem vácuo) a 100 rpm e 37 °C por 1 h até que a película lipídica se solte completamente. A concentração final de rifampicina é de 1 mg/mL.
- Sonique em banho de água (40 kHz, 100 W) a 37 °C por 10 min. Certifique-se de que a temperatura do banho de água permaneça em 37 °C. O volume total da amostra tratada é de 10 mL.
- Filtre a suspensão sonificada sequencialmente. Umedeça previamente um filtro de seringa PES de 0,45 µm (diâmetro de 13 mm) com 1 mL de PBS. Usando uma seringa de 10 mL, passe toda a amostra de 10 mL através do filtro de 0,45 µm uma única vez. Em seguida, umedeça previamente um filtro de seringa PES de 0,22 µm (diâmetro de 13 mm) e passe o filtrado por ele uma única vez. Não utilize um extrusor de lipossomos (Figura 1).
2. Eficiência de encapsulação
OBSERVAÇÃO: A eficiência de encapsulação (EE) foi determinada por centrifugação com ultrafiltração, que separa rapidamente a droga livre da droga encapsulada em lipossomos com base na retenção física. Em seguida, meça o teor da droga em ambas as frações e calcule a eficiência de encapsulação27.
- Adicione exatamente 200 µL de suspensão de lipossomos ao reservatório da amostra de um tubo de ultrafiltração de 0,5 mL (corte de retenção molecular de 3 kDa) e, em seguida, centrifugue para separar a droga livre dos lipossomos.
- Centrifugue a 7.000 x g (rotor de ângulo fixo) a 25 °C por 15 min. Colete o filtrado no tubo de coleta e repita de 4 a 5 ciclos.
- Combine todos os filtrados e dilua para 10 mL com metanol em um balão volumétrico. Filtre através de um filtro de seringa de Nylon66 de 0,22 µm antes da injeção na HPLC.
- Defina as condições da HPLC conforme a seguir: Coluna: coluna C18 (4,6 mm x 250 mm, 5 µm); Fase móvel: acetonitrila:ácido fosfórico aquoso = 45:55 (V/V); Comprimento de onda de detecção: 475 nm; Vazão: 1,0 mL/min; Temperatura da coluna: 40 °C; Volume de injeção: 20 µL; Tempo de corrida: 20 min
CAUTELA: A acetonitrila é inflamável e tóxica. Prepare e manipule a fase móvel em capela de exaustão. Use equipamento de proteção individual (EPI) apropriado. - Calcule a eficiência de encapsulação (EE) utilizando a seguinte equação: Eficiência de Encapsulação (EE, %) = [(Wrfb − Wfree) / Wrfb] × 100%
- Calcule a carga de fármaco (DL) utilizando a seguinte equação: Carga de Fármaco (DL, %) = [(Wrfb − Wfree) / Wtotal] × 100%.
NOTA: Wtotal—O conteúdo total de fosfolipídios, colesterol e rifampicina adicionados; Wrfb—O conteúdo de rifampicina adicionada; Wfree—O conteúdo de drogas livres nos lipossomos.
3. Validação do método de CLAE
OBSERVAÇÃO: Realize a validação do método de CLAE para linearidade, precisão, repetibilidade, estabilidade, recuperação e especificidade conforme a seguir.
- Prepare soluções padrão de rifampicina nas seguintes concentrações em fase móvel: 1,15, 2,3, 4,6, 9,2, 13,8, 18,4 e 23,0 µg/mL. Analise cada uma por CLAE, registre as áreas dos picos e calcule a equação de regressão e o R2.
- Meça as áreas dos picos das soluções de rifampicina a 9,2, 13,8 e 18,4 µg/mL. Realize cinco testes paralelos em um único dia e calcule o RSD.
- Prepare quatro soluções paralelas de rifampicina a 9,2 µg/mL. Meça as áreas dos picos por CLAE e calcule o RSD de repetibilidade do método.
- Mantenha a solução padrão a 9,2 µg/mL em temperatura ambiente. Analise a solução em 0, 2, 4, 6, 12 e 24 h, registre as áreas dos picos e calcule o RSD para estabilidade.
- Adicione padrão conhecido de rifampicina em matrizes de lipossomos brancas. Processe as amostras por ultrafiltração, analise por CLAE e então calcule a recuperação e o RSD.
- Examine os cromatogramas quanto a picos de interferência no tempo de retenção da rifampicina.
4. Tamanho das partículas e potencial zeta
- Pipete 20 µL de suspensão de lipossomos em 980 µL de água ultrapura (pré-filtrada através de 0,22 µm). Vortex por 10 s, depois sonique em banho de água por 30 s.
- Transfira a amostra diluída para uma cubeta universal para medição de tamanho e para uma célula capilar dobrada para medição de potencial zeta.
- Defina os parâmetros da seguinte forma: dispersante = água, temperatura = 25 °C.
- Realize pelo menos 3 réplicas técnicas, cada uma composta por 10–15 execuções. Registre a média Z (diâmetro hidrodinâmico médio ponderado por intensidade) e o índice de polidispersidade (PDI).
- Insira um eletrodo de paládio na cubeta para medir o potencial zeta sob os mesmos parâmetros28.
- Remova a cubeta e desligue o instrumento.
5. Caracterização morfológica (MET)
- Dilua a suspensão de lipossomos carregados com rifampicina 50–100 vezes com água ultrapura para obter uma concentração apropriada para observação em MET.
- Sonicar a amostra diluída em banho de água utilizando um sonicator de banho (40 kHz, 100 W) por 30 s.
CAUTION: Evite sonicação excessiva para prevenir a ruptura dos lipossomos. - Coloque uma grade de cobre revestida com carbono de 300 malhas sobre o papel filtro com o lado de carbono voltado para cima.
- Pipete 10 µL da suspensão de lipossomos diluída no centro da grade. Deixe adsorver por 1 min.
- Remova o excesso de suspensão da borda da grade utilizando papel filtro limpo; não toque na área central de observação.
- Coloração negativa: adicione imediatamente 10 µL de ácido fosfotúngstico a 2% (p/v) (pH 7,0) sobre a grade. Após 1 min, remova o excesso de corante da borda.
- Seque a grade ao ar à temperatura ambiente por 3 h. Insira a grade seca no suporte de amostra do MET.
- Observe com uma tensão de aceleração de 80–120 kV. Utilize o modo de imagem com baixa dose29 e adquira imagens com uma câmera CCD (por exemplo, Gatan OneView) em ampliações nominais de 10.000x, 25.000x e 40.000x.
- Selecione campos representativos e evite áreas com agregação ou artefatos de coloração.
6. Liberação in vitro de fármacos
- Corte uma membrana de diálise (PMCO 7 kDa) em comprimentos apropriados. Prepare uma solução de grande volume contendo bicarbonato de sódio 2% (p/v) e EDTA 1 mmol/L, ajustada a pH 8,0.
- Ferva a membrana de diálise nesta solução por 10 min. Lave bem a membrana com água destilada.
- Equilibre a membrana lavada no meio de liberação (PBS 0,01 M) por 30 min. Transfira 1 mL da suspensão de lipossomos para o saco de diálise pré-tratado; feche ambas as extremidades com clipes de diálise.
- Coloque o saco de diálise em um béquer de 100 mL contendo 80 mL do meio de liberação pré-aquecido a 37 °C, suplementado com ácido ascórbico 0,1% (p/v) e 0,1 mL de Tween 80. Cubra o béquer com papel alumínio para protegê-lo da luz.
- Agite no escuro a 37 °C e 200 rpm utilizando um agitador magnético. Retire 1 mL do meio de liberação em intervalos de tempo predeterminados: 0,5; 1,5; 3; 5; 7; 9; 12; 24 e 48 h.
- Adicione 1 mL de meio de liberação fresco e pré-aquecido (37 °C) ao béquer usando uma pipeta, direcionando suavemente o jato contra a parede do béquer30 (O sistema é fechado; não é necessária correção para evaporação).
- Filtre as amostras através de um filtro de 0,22 µm e analise por CLAE. Analise as amostras utilizando as mesmas condições de CLAE descritas na Seção 2.4.
- Calcule a Liberação Acumulada (%) = (Quantidade total de fármaco detectada em cada ponto de tempo / Carga inicial de fármaco) × 100%
Avaliação da estabilidade durante o armazenamento
- Armazene a suspensão de lipossomos carregados com rifampicina em um frasco de vidro fechado a 4 °C, protegido da luz.
- Colete amostras no dia 1, 4 e 30 após o armazenamento. Descarte a amostra retirada (não a devolva ao frasco original).
- Determine o tamanho das partículas, o índice de polidispersão e o potencial zeta dos lipossomos em cada ponto temporal31.
- Registre a aparência visual e observe qualquer precipitação ou estratificação da suspensão de lipossomos.
- Colete amostras adicionais no dia 60 para observar visualmente oxidação da suspensão, precipitação e estratificação.
NOTA: Todas as medições foram realizadas em três experimentos paralelos. Os dados experimentais foram expressos como média ± desvio padrão.
Resultados
Um método validado de CLAE foi estabelecido para a quantificação da rifampicina. Cromatogramas representativos de soluções-padrão de rifampicina são mostrados na Figura 2A. O pico principal da rifampicina apareceu em um tempo de retenção de 14,13 min, com boa forma de pico e sem interferência significativa de outros picos. A curva de calibração exibiu boa linearidade na faixa de concentração de 1,15–23 µg/mL, com a equação de regressão Y = 12729,5X - 4778,6 e um coeficiente de determinação R2=0,9995. Um R2 ≥ 0,999 é geralmente considerado aceitável para análise quantitativa em laboratórios farmacêuticos; o valor obtido de 0,9995 demonstra, portanto, que o método é altamente linear ao longo da faixa testada. Quadrados pretos representam os pontos de dados medidos, e a linha contínua representa a regressão linear ajustada (Figura 2B).
Testes de precisão foram realizados em três concentrações de rifampicina (9,2, 13,8 e 18,4 µg/mL). Os valores do desvio padrão relativo (RSD) das áreas dos picos foram todos inferiores a 1%, confirmando alta precisão instrumental (Tabela 2). O teste de repetibilidade (n = 4) apresentou um RSD de 0,32%, indicando repetibilidade confiável (Tabela 3). O teste de estabilidade, realizado ao longo de 24 h à temperatura ambiente, mostrou um RSD de 0,59%, demonstrando que a solução de rifampicina permaneceu estável nessas condições (Tabela 4). A taxa média de recuperação foi de 98,12%, confirmando a exatidão do método para análise de rifampicina em amostras de lipossomos. Esses resultados conjuntamente verificaram que o método de CLAE é adequado para a determinação quantitativa de rifampicina neste estudo. Essa validação rigorosa garante que as medições subsequentes de eficiência de encapsulação, carregamento de fármaco e perfis de liberação sejam confiáveis e reprodutíveis em diferentes lotes experimentais.
A separação entre fármaco livre e fármaco encapsulado em lipossomos foi realizada por centrifugação com ultrafiltração. A análise quantitativa por cromatografia líquida de alta eficiência (CLAE) mostrou que, quando o teor de colesterol era de 20%, a eficiência de encapsulação dos lipossomos carregados com rifampicina atingiu um valor máximo de 68,54 ± 2,19, e a taxa de carregamento do fármaco foi de 11,42 ± 0,37 (Figura 3). Quando há excesso de colesterol, a eficiência de encapsulação e a taxa de carregamento de fármaco nos lipossomos diminuem significativamente (Tabela 5). Esses resultados demonstram que uma proporção de colesterol em relação aos fosfolipídios de 20% é ideal para equilibrar a rigidez e a fluidez da membrana e para reter a rifampicina na bicamada. Os pequenos desvios-padrão (todos <2,2% para EE e <0,4% para DL em preparações triplicadas) confirmam que o protocolo de preparação produz formulações com qualidade consistente e boa reprodutibilidade entre lotes.
Os lipossomos preparados utilizando o método otimizado exibiram uma distribuição estreita de tamanho (Figura 4), com um tamanho médio de 185 nm. Um valor de PDI <0,3 é amplamente aceito como indicativo de uma população monodispersa; portanto, o valor de PDI obtido de 0,153 confirma que os lipossomos são altamente uniformes em tamanho. Um potencial zeta absoluto >30 mV geralmente fornece repulsão eletrostática suficiente para evitar agregação. O valor medido de −38 mV, portanto, prediz boa estabilidade coloidal32. Os baixos desvios-padrão entre as amostras triplicatas (por exemplo, tamanho 185,41 ± 0.72 nm com 20% de colesterol) demonstram ainda mais a alta reprodutibilidade do procedimento de preparação. Esses resultados mostram que o protocolo de hidratação por filme fino-ultrassonicação-filtração produz confiavelmente lipossomos em escala nanométrica com distribuição estreita de tamanho e carga superficial adequada, garantindo, assim, estabilidade de longo prazo.
Os lipossomos preparados apresentaram um efeito Tyndall evidente. Figura 5A ilustra o efeito Tyndall dos lipossomos33. As características morfológicas dos nanolipossomos carregados com rifampicina foram avaliadas por microscopia eletrônica de transmissão (TEM) e espalhamento dinâmico de luz (DLS). Conforme mostrado na Figura 4, as curvas de distribuição de tamanho ponderadas por intensidade do DLS dos lipossomos exibiram um único pico estreito, sem partículas grandes ou agregados visíveis, indicando boa homogeneidade e monodispersão da formulação preparada (Figura 5B). Em baixa ampliação, foram observadas vesículas lipossomais esféricas; no entanto, notou-se alguma agregação local (Figura 5C), o que pode ser atribuído à dispersão incompleta durante a preparação da amostra, bem como à possível fusão das vesículas durante a secagem. Em alta ampliação (50.000×, Figura 5D), foram visíveis diferenças distintas de contraste: a região central escura corresponde ao núcleo aquoso contendo o fármaco, enquanto o anel externo mais claro representa a bicamada lipídica, uma característica típica de lipossomos corados negativamente34.
O tamanho das partículas observado por MEV foi menor que o diâmetro hidrodinâmico determinado por DLS. Essa discrepância surge dos diferentes princípios das duas técnicas: a MEV mede o diâmetro do núcleo desidratado sob vácuo, enquanto a DLS detecta o diâmetro hidratado, incluindo a camada de hidratação superficial, uma característica bem conhecida de nanopartículas lipossomais35.
Não houve liberação rápida evidente nos três primeiros grupos de lipossomos (a taxa de liberação acumulada em 0,5 h foi <40% em todos os grupos). Uma liberação rápida <40% na primeira hora é geralmente considerada segura para preparações anti-tuberculose de ação prolongada, pois minimiza o risco de toxicidade sistêmica aguda. As fases específicas de liberação podem ser divididas da seguinte forma:
Período de liberação rápida (0,5–12 h): o fármaco difundiu-se lentamente da camada superficial ou da região próxima à membrana das lipossomas, e a taxa de liberação foi relativamente rápida. A taxa de liberação acumulada dos três primeiros grupos foi próxima a 90% após 12 h (Figura 6).
Após 24 h, especulou-se que a rifampicina sofreu degradação oxidativa e degradação hidrolítica, resultando em uma diminuição anormal na taxa de liberação acumulada36. Quando o teor de colesterol era de 30%, a taxa de liberação acumulada em 0,5 h foi >40%, o que não atendeu ao padrão de liberação prolongada.
Portanto, formulações contendo 5–15% de colesterol são aceitáveis, e 20% também atende ao critério de liberação rápida. A pequena variabilidade entre lotes (Figura 6) confirma a reprodutibilidade do método de teste de liberação.
Os dados de liberação dos três primeiros grupos foram ajustados aos modelos cinéticos comuns (ordem zero, primeira ordem, Higuchi e Ritger-Peppas)Figura 7). Os resultados mostraram que o modelo cinético de primeira ordem obteve o melhor ajuste (R2= 0,987), que foi significativamente superior à ordem zero (R2= 0,246), Higuchi (R2= 0,544) e Ritger-Peppas (R² = 0,926). Isso indica que o comportamento de liberação do fármaco por lipossomos segue cinética de primeira ordem. A taxa de liberação é positivamente correlacionada com a concentração residual do fármaco nos lipossomos, apresentando um padrão típico "liberação inicial rápida - liberação sustentada subsequente" característica, verificando ainda mais o mecanismo pelo qual o colesterol afeta a taxa de difusão ao regular a estrutura da membrana37.
As lipossomas carregadas com rifampicina mostraram boa estabilidade de curto prazo durante 30 dias de armazenamento a 4 °C. Ao longo do período de avaliação de 1, 4 e 30 dias, o tamanho das partículas aumentou ligeiramente, enquanto a excelente homogeneidade de tamanho (PDI < 0,15) e estabilidade coloidal favorável (potencial zeta absoluto > 24 mV) foram mantidos (Tabela 6). Foram observadas oxidação evidente e flocos no dia 60, indicando baixa estabilidade a longo prazo da formulação. Esse resultado destaca a necessidade de liofilização ou modificação da formulação (por exemplo, adição de antioxidantes ou crioprotetores) para preservação prolongada – uma consideração prática importante para pesquisadores que utilizam este protocolo.
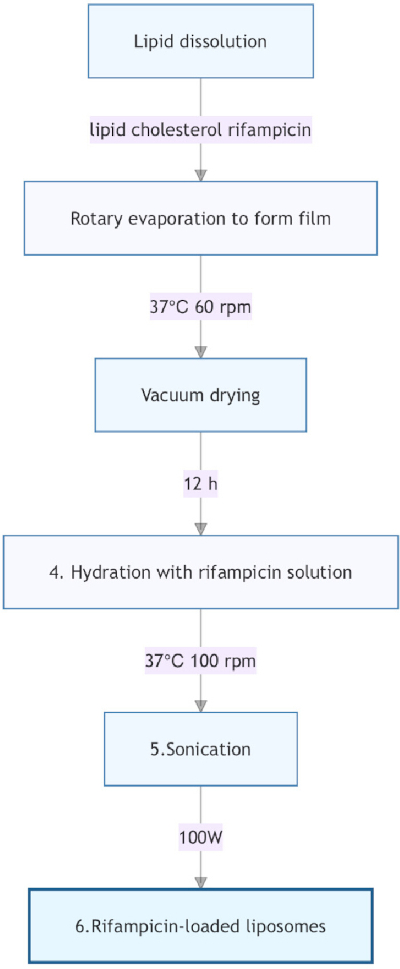
Figura 1. Preparação de lipossomas carregados com rifampicina por hidratação de filme fino. Fluxograma esquemático ilustrando a preparação de lipossomas carregados com rifampicina. Os componentes lipídicos foram dissolvidos em um solvente orgânico, seguido pela formação de filme fino por meio de evaporação rotatória, secagem a vácuo, hidratação e sonicacão para produzir a formulação lipossomal final. Clique aqui para visualizar uma versão maior desta figura.
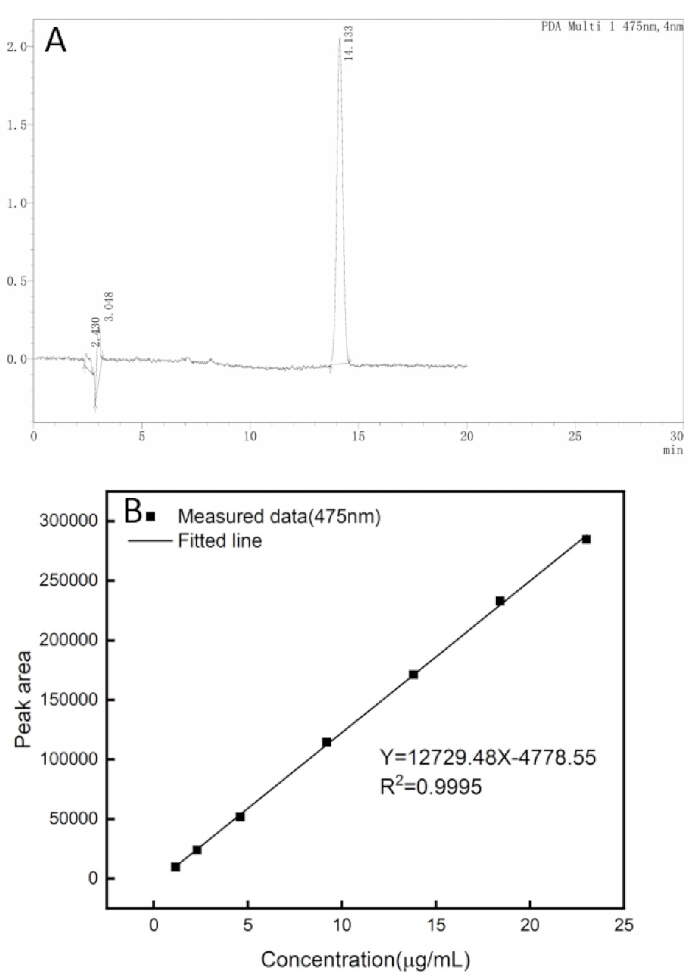
Figura 2. Identificação e calibração de rifampicina por CLAE. (A) Cromatograma representativo de CLAE da rifampicina mostrando o pico característico de retenção utilizado para análise quantitativa. (B) Curva de calibração gerada pelo gráfico da área do pico em função da concentração de rifampicina (1,15–23,0 µg/mL). A equação de regressão e o coeficiente de correlação (R2 = 0,9995) demonstram excelente linearidade ao longo da faixa de concentração testada. Clique aqui para visualizar uma versão maior desta figura.
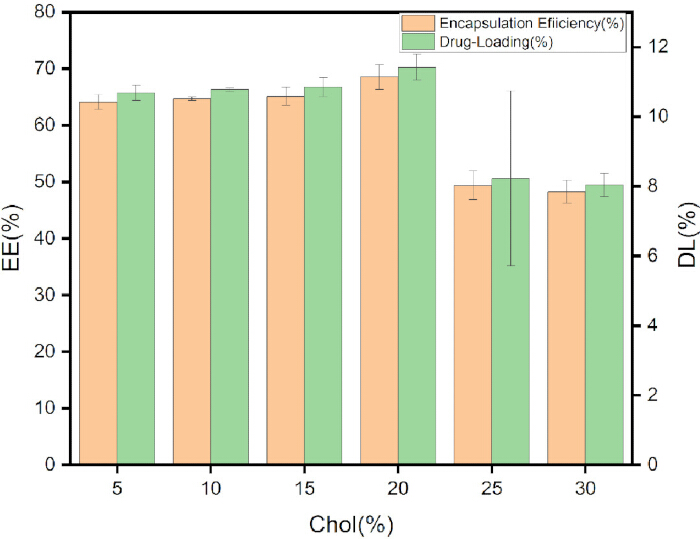
Figura 3. Eficiência de encapsulação e carregamento de fármaco em lipossomas contendo rifampicina. Eficiência de encapsulação (EE) e carregamento de fármaco (DL) de lipossomas preparados com diferentes conteúdos de colesterol. A EE mais alta (68,5%) e o DL (11,4%) foram observados com 20% de colesterol, indicando que o teor de colesterol influencia significativamente a encapsulação e o carregamento do fármaco. As barras de erro representam média × DP (n = 3). Clique aqui para visualizar uma versão maior desta figura.
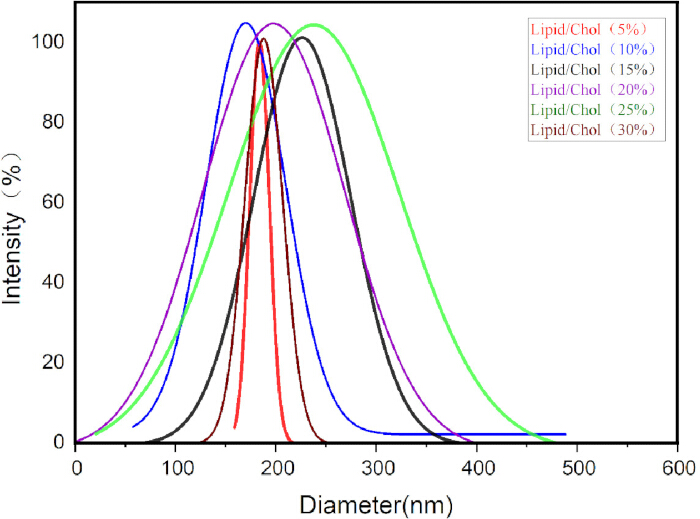
Figura 4. Distribuição do tamanho de partículas de lipossomos carregados com rifampicina. Perfis da distribuição do tamanho de partículas de lipossomos carregados com rifampicina preparados com diferentes proporções de fosfolípido para colesterol. A formulação otimizada exibiu um diâmetro médio Z de 185 nm e um índice de polidispersão (PDI) de 0,153, indicando uma distribuição estreita de tamanhos e boa homogeneidade. Clique aqui para visualizar uma versão maior desta figura.
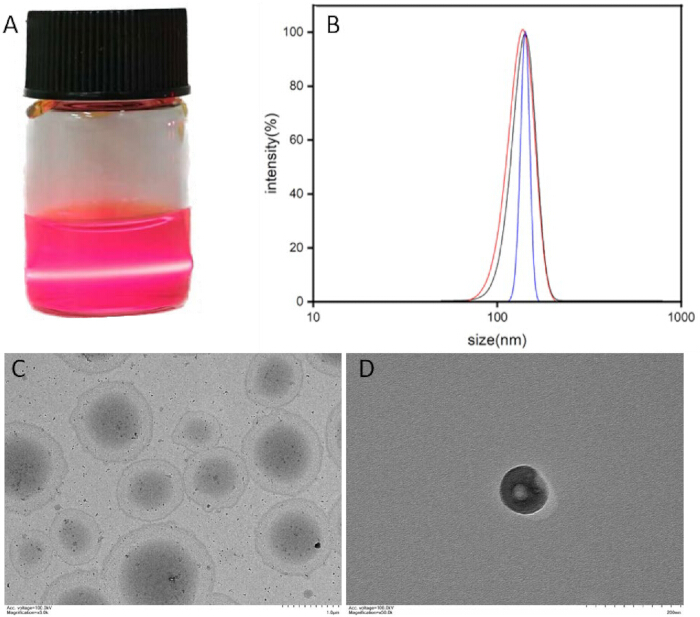
Figura 5. Caracterização físico-química de lipossomas carregados com rifampicina. (A) O efeito Tyndall observado na suspensão de lipossomas carregados com rifampicina indica a presença de partículas em escala nanométrica. (B) Curvas de distribuição do tamanho de partículas obtidas a partir de três réplicas paralelas da formulação otimizada de lipossomas. (C) Imagem de microscopia eletrônica de transmissão (TEM) mostrando múltiplas vesículas lipossomais esféricas. (D) Imagem representativa de TEM com alta ampliação de uma vesícula lipossomal individual. Clique aqui para visualizar uma versão maior desta figura.
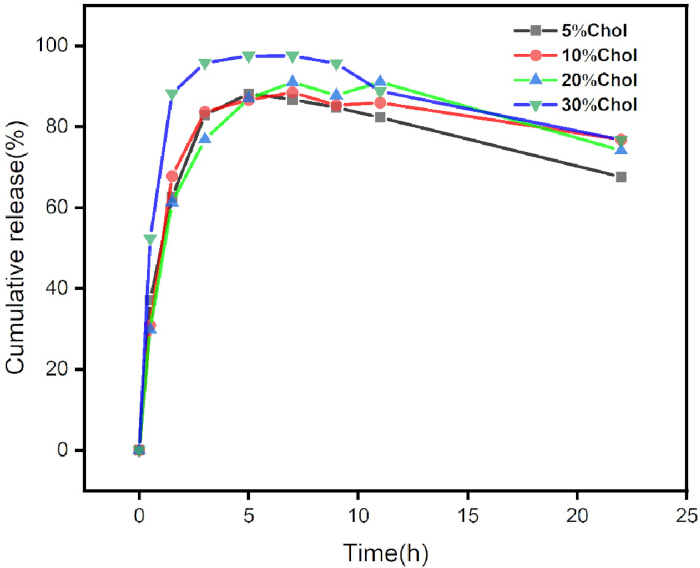
Figura 6. Perfis de liberação in vitro da rifampicina a partir de lipossomos. Perfis cumulativos de liberação da rifampicina a partir de lipossomos preparados com diferentes proporções de fosfolipídio para colesterol ao longo do período do estudo. O comportamento de liberação variou conforme o teor de colesterol, demonstrando sua influência nas características de liberação do fármaco. Clique aqui para visualizar uma versão maior desta figura.
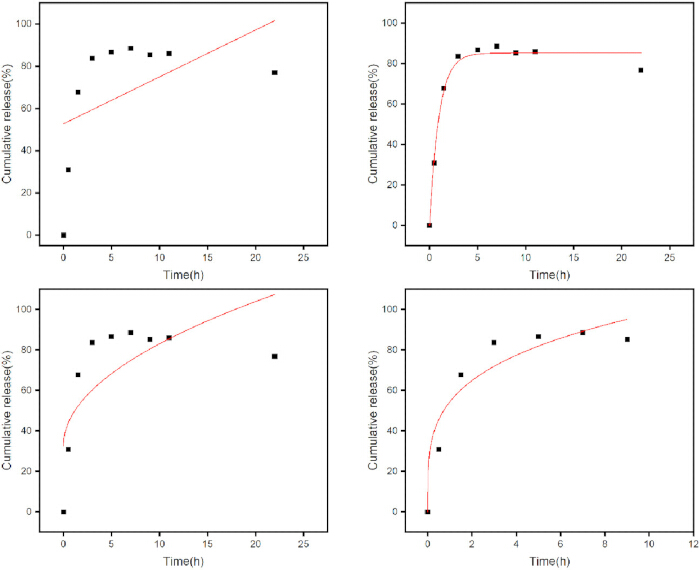
Figura 7. Modelagem cinética da liberação de rifampicina a partir de lipossomos. Dados de liberação da formulação otimizada (20% de colesterol) ajustados aos modelos cinéticos (A) de ordem zero, (B) de primeira ordem, (C) de Higuchi e (D) de Ritger-Peppas. O modelo de primeira ordem apresentou o melhor ajuste (R2 = 0,987), indicando a maior concordância com os dados experimentais de liberação. Clique aqui para visualizar uma versão maior desta figura.
| Componentes do lipossomo | Lecitina | Colesterol | Rifampicina |
| 5% | 47,5 mg | 2,5 mg | 10 mg |
| 10% | 45 mg | 5 mg | 10 mg |
| 15% | 42,5 mg | 7,5 mg | 10 mg |
| 20% | 40 mg | 10 mg | 10 mg |
| 25% | 37,5 mg | 12,5 mg | 10 mg |
| 30% | 35 mg | 15 mg | 10 mg |
| Volume final | 10 mL | ||
Tabela 1: Composição das formulações de lipossomos carregados com rifampicina. Lecitina, colesterol e rifampicina foram utilizados para preparar lipossomos com diferentes proporções de fosfolipídio para colesterol, mantendo-se um volume final de 10 mL.
| Concentração (µg/mL) | `X±S | RSD(%) |
| 9,2 | 114012,75 ± 502,42 | 0,44 |
| 13,8 | 171412,50 ± 493,90 | 0,29 |
| 18,4 | 232334,00 ± 1358,42 | 0,59 |
Tabela 2: Precisão da quantificação por CLAE em diferentes concentrações de rifampicina. As medidas da área dos picos foram obtidas para soluções padrão de rifampicina nas concentrações de 9,2, 13,8 e 18,4 µg/mL. Os resultados são apresentados como média ± desvio padrão (DP), com valores de desvio padrão relativo (DPR) demonstrando alta precisão analítica.
| Nº | 1 | 2 | 3 | 4 | DRP (%) |
| Área do pico | 114503 | 114125 | 113969 | 114539 | 0.32 |
Tabela 3: Precisão do instrumento do método de CLAE. Avaliação da precisão com base em quatro injeções consecutivas da mesma solução padrão de rifampicina. Os valores da área do pico e o desvio padrão relativo (RSD) são apresentados para avaliar a repetibilidade do instrumento.
| Tempo (h) | 0 | 2 | 4 | 6 | 8 | 12 | 24 | RSD (%) |
| Área do pico | 114503 | 114325 | 114516 | 113978 | 113894 | 113638 | 112576 | 0.59% |
Tabela 4: Estabilidade da solução padrão de rifampicina. Avaliação da estabilidade de uma solução padrão de rifampicina a 9,2 µg/mL armazenada à temperatura ambiente e analisada aos 0, 2, 4, 6, 8, 12 e 24 h. Os valores da área do pico e o desvio padrão relativo (RSD) são apresentados para avaliar a estabilidade da solução durante o período de teste.
| Colesterol | Tamanho (nm) | PDI | Potencial zeta (mV) | EE (%) | DL (%) |
| 5% | 206,27±1,14 | 0,240±0,004 | -42,72±0,26 | 64,09±1,30 | 10,68±0,22 |
| 10% | 183,87±2,54 | 0,149±0,004 | -24,80±1,04 | 64,70±0,30 | 10,78±0,05 |
| 15% | 202,06±3,16 | 0,131±0,007 | -27,90±1,04 | 65,11±1,62 | 10,85±0,27 |
| 20% | 185,41±0,72 | 0,164±0,044 | -37,74±1,44 | 68,54±2,19 | 11,42±0,37 |
| 25% | 181,58±1,31 | 0,100±0,008 | -19,96±0,16 | 49,38±2,52 | 8,23±0,42 |
| 30% | 178,78±0,82 | 0,074±0,014 | -40,25±0,33 | 48,24±2,06 | 8,04±0,34 |
Tabela 5: Características físico-químicas de lipossomas carregados com rifampicina. Tamanho das partículas, índice de polidispersidade (PDI), potencial zeta, eficiência de encapsulação (EE) e carregamento de fármaco (DL) de lipossomas preparados com diferentes teores de colesterol. Os dados são apresentados como média ± DP (n = 3).
| 1 dia | 4 dias | 30 dias | |
| Tamanho (nm) | 183,87±2,54 | 212,42±3,12 | 273,57±4,38 |
| PDI | 0,149±0,004 | 0,106±0,002 | 0,126±0,009 |
| Potencial zeta (mV) | -24,80±1,04 | -57,12±1,49 | -55,38±2,50 |
Tabela 6: Estabilidade durante o armazenamento de lipossomos carregados com rifampicina a 4 °C. Alterações no tamanho das partículas, índice de polidispersão (PDI) e potencial zeta de lipossomos carregados com rifampicina após armazenamento por 1, 4 e 30 dias a 4 °C. Os resultados foram utilizados para avaliar a estabilidade física da formulação lipossomal durante o armazenamento.
Discussão
A rifampicina continua sendo um pilar da quimioterapia antituberculosa de primeira linha, embora sua utilidade clínica seja gravemente comprometida pela hepatotoxicidade dependente da dose, baixa penetração intracelular em macrófagos que abrigam Mycobacterium tuberculosis (MTB) e rápida emergência de resistência medicamentosa sob exposição subterapêutica. Para atender a essas necessidades clínicas não atendidas, este estudo estabeleceu e otimizou um protocolo robusto de hidratação de filme fino acoplado à ultrassonicação e filtração para a fabricação de lipossomos carregados com rifampicina. A formulação otimizada exibiu tamanho uniforme de partículas em escala nanométrica, morfologia vesicular intacta, alta eficiência de encapsulação do fármaco e perfil sustentado de liberação in vitro do fármaco, com caracterização físico-química abrangente realizada por espalhamento dinâmico de luz (DLS), microscopia eletrônica de transmissão (TEM), cromatografia líquida de alta eficiência (HPLC) e testes de dissolução in vitro.
Vários passos do protocolo influenciam criticamente a qualidade e a reprodutibilidade dos lipossomos. Primeiro, a proporção entre fosfolipídio e colesterol é fundamental. A proporção ótima de 80:20 resulta em EF = 68,5% e DL = 11,4%; desvios para 75:25 ou 70:30 causam perda de EF >30%. É obrigatório o uso de balança de cinco casas decimais para pesagem precisa. Segundo, a hidratação (seção 1.6) exige rotação a 100 rpm, 37 °C por 1 h em evaporador rotativo sem vácuo. Incubação estática ou agitação manual resulta em baixa reprodutibilidade. Terceiro, a ultrassonicação (seção 1.7): 40 kHz, 100 W, 10 min a 37 °C produz um Z-médio de 185 nm e um PDI < 0,2. Ultrassonicação mais curta (5 min) resulta em >300 nm e PDI > 0,3; ultrassonicação mais longa (20 min) pode causar degradação do fármaco. Mantenha 37 °C porque a rifampicina é sensível ao calor. Quarto, na filtração sequencial (0,45 µm seguida de 0,22 µm), umedeça previamente os filtros com PBS e realize uma única passagem suave. Forçar a passagem por filtros secos ou usar seringas pequenas pode romper as vesículas. Quinto, ultrafiltração para EF (seções 2.1–2.3): exatamente 200 µL, 4 ciclos a 7.000 × g, 25 °C, coletando e combinando todos os filtrados após cada ciclo. Ciclos incompletos superestimam a EF. Sexto, coloração negativa em MEV (seção 5.6): ácido fosfotungstico a 2%, pH 7,0, com remoção imediata do excesso. Atraso ou pH incorreto colapsa as vesículas. Seguir consistentemente esses seis passos produz lipossomos que atendem aos critérios de aceitação, conforme evidenciado por baixos desvios-padrão em triplicatas.
O colesterol é um componente estrutural essencial das bicamadas lipossomais, com efeitos duplos bem documentados sobre a fluidez da membrana, estabilidade mecânica e retenção de fármacos lipofílicos. Neste estudo, avaliamos sistematicamente o impacto da razão molar de colesterol no desempenho da formulação e constatamos que a eficiência máxima de encapsulação de 68,5% foi alcançada com um teor de colesterol de 20% (razão em massa). Acredita-se que essa razão ótima equilibre a preservação da estrutura lamelar ordenada da bicamada fosfolipídica, minimizando a vazão do fármaco, com a manutenção de fluidez suficiente da membrana para acomodar moléculas lipofílicas de rifampicina no interior hidrofóbico da bicamada. Por outro lado, teores de colesterol superiores a 20% levaram à rigidez excessiva da bicamada lipídica, à desorganização do arranjo lamelar regular e a reduções significativas subsequentes tanto na eficiência de encapsulação quanto na capacidade de carregamento do fármaco. Esses achados estão de acordo com o entendimento mecanicista estabelecido sobre o papel do colesterol na engenharia de membranas lipossomais. Portanto, a pesagem precisa dos lipídios (utilizando uma balança de cinco casas decimais) e a rigorosa adesão à razão em massa de 20% de colesterol são obrigatórias para alcançar um alto carregamento de fármaco.
As lipossomas otimizadas carregadas com rifampicina exibiram um diâmetro hidrodinâmico médio de 185 nm com um índice de polidispersão (PDI) de 0,164 ± 0,044, indicando uma distribuição altamente uniforme do tamanho das partículas. Essa dimensão em escala nanométrica (< 200 nm) não só é compatível com o efeito de permeabilidade e retenção aumentadas (EPR) para direcionamento passivo a lesões tuberculosas pulmonares inflamadas, mas também é ideal para fagocitose eficiente por macrófagos alveolares — o nicho intracelular primário do MTB. Esse projeto do tamanho das partículas tem potencial para superar a limitação principal da rifampicina livre, que não consegue atingir concentrações terapêuticas dentro dos macrófagos infectados pelo MTB. O potencial zeta de −38 mV para a formulação otimizada proporciona forte repulsão eletrostática interparticular, prevenindo efetivamente a agregação, fusão e sedimentação das vesículas durante o armazenamento de curto prazo, garantindo assim excelente estabilidade coloidal. Notavelmente, o tamanho do núcleo da partícula medido por MET foi menor que o diâmetro hidrodinâmico obtido por DLS, um fenômeno bem documentado na caracterização de lipossomas: a DLS quantifica o diâmetro da vesícula hidratada, incluindo a camada de hidratação aquosa ao redor, enquanto a imagem de MET captura o núcleo lipídico desidratado em condições de alto vácuo. Essa discrepância é, portanto, um achado esperado e fisicoquimicamente racional, e não uma inconsistência na caracterização.
A microscopia eletrônica de transmissão (TEM) validou ainda mais as características morfológicas das lipossomas otimizadas, que se apresentaram como vesículas unilamelares esféricas, intactas e predominantemente uniformes, com apenas leve agregação local e sem fusão evidente ou ruptura da membrana. Esses resultados confirmam que o processo combinado de ultrassonicação e filtração permite um controle preciso sobre a morfologia e a lamelaridade das vesículas, preservando ao mesmo tempo a integridade estrutural da bicamada lipossomal. A integridade estrutural é um atributo crítico de qualidade para formulações lipossomais, pois está diretamente correlacionada à retenção do fármaco durante o armazenamento, à estabilidade na circulação in vivo e ao desempenho na entrega direcionada. Além disso, o acentuado efeito Tyndall observado na suspensão lipossomal confirmou ainda a natureza coloidal da dispersão de vesículas em escala nanométrica.
Estudos de liberação de fármacos in vitro demonstraram que as lipossomas otimizadas carregadas com rifampicina não exibiram liberação rápida significativa nas primeiras 0,5 h, uma característica crítica que atenua o risco de toxicidade sistêmica aguda associada às concentrações plasmáticas elevadas rápidas da rifampicina livre. A modelagem cinética da liberação do fármaco revelou que o perfil de liberação foi melhor descrito por um modelo cinético de primeira ordem, indicando que a liberação da rifampicina a partir da bicamada lipossomal foi predominantemente governada por difusão passiva, e não pela erosão da matriz lipídica. Esse padrão de liberação sustentada controlada por difusão é altamente desejável para a terapia anti-tuberculose, pois permite a manutenção prolongada de concentrações terapêuticas eficazes do fármaco, reduzindo assim o risco de exposição subterapêutica, que favorece o surgimento de resistência medicamentosa. Uma leve redução na liberação cumulativa do fármaco foi observada após 24 h, o que provavelmente se deve à degradação oxidativa e hidrolítica da rifampicina não encapsulada no meio aquoso de liberação, um achado consistente com dados de estabilidade previamente publicados para a rifampicina em ambientes aquosos38. Importante ressaltar que a bicamada lipossomal fornece um microambiente protetor para o fármaco encapsulado, reduzindo sua exposição às condições degradativas em comparação com a rifampicina livre.
A formulação lipossomal otimizada carregada com rifampicina desenvolvida neste estudo oferece várias vantagens distintas para a terapia anti-tuberculose, abordando diretamente as principais limitações da quimioterapia convencional com rifampicina. Primeiramente, a bicamada lipossomal fornece uma barreira protetora contra a degradação prematura do fármaco em ambientes aquosos e biológicos, preservando assim a atividade antimicrobiana da rifampicina. Em segundo lugar, o perfil sustentado de liberação controlada por difusão prolonga a meia-vida sistêmica do fármaco na circulação, permitindo uma frequência reduzida de administração e uma melhor adesão ao tratamento pelo paciente — um grande desafio na quimioterapia de longo prazo para tuberculose. Em terceiro lugar, o tamanho nanométrico otimizado das partículas facilita tanto o direcionamento passivo para lesões tuberculosas inflamadas por meio do efeito de permeabilidade e retenção aumentadas (EPR) quanto a captação eficiente por macrófagos alveolares infectados pelo MTB, alcançando concentrações intracelulares do fármaco inatingíveis com a rifampicina livre39,40. Por fim, a formulação é composta por fosfolipídios naturais biocompatíveis e colesterol, minimizando o risco de imunogenicidade ou toxicidade sistêmica associada ao próprio veículo de entrega.
Notavelmente, este estudo apresenta várias limitações que devem ser abordadas em pesquisas futuras. Embora a caracterização físico-química in vitro e o perfil de liberação demonstrem um desempenho promissor da formulação, estudos in vivo adicionais são necessários para avaliar o comportamento farmacocinético, distribuição tecidual, eficácia anti-tuberculose e toxicidade sistêmica das lipossomas carregadas com rifampicina em modelos animais relevantes. Além disso, a escalabilidade do protocolo de preparação otimizado para fabricação em escala industrial exige validação adicional.
Em conclusão, este estudo estabeleceu um protocolo simples, altamente reprodutível e robusto de hidratação com filme fino-ultrassonicação-filtração para a fabricação de lipossomos carregados com rifampicina. A otimização sistemática da formulação identificou o papel crítico do teor de colesterol no controle da eficiência de encapsulação e da estabilidade da membrana, com a formulação otimizada exibindo propriedades físico-químicas ideais, alta eficiência de encapsulação do fármaco, excelente estabilidade coloidal e liberação controlada e sustentada do fármaco in vitro. Este protocolo padronizado fornece uma estrutura metodológica confiável para o desenvolvimento e a caracterização de sistemas lipossomais de liberação de fármacos anti-tuberculose e estabelece uma base sólida para a avaliação pré-clínica subsequente da rifampicina lipossomal para o tratamento da tuberculose sensível e resistente aos fármacos.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Agradecimentos
Esta pesquisa foi apoiada pela Fundação Nacional de Ciências Naturais da China (nº 21977019).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| L-α-Fosfatidilcolina (Soja) | RHAWN | R024502 | ≥90% de pureza, 25 g/frasco, CAS: 97281-47-5 |
| Tampão PBS 1× | Solarbio | P1038 | 500 mL, 0,01 mol/L, pH 6,5 |
| Tampão PBS 1×, pH 7,4 | ThermoFisher Scientific (Gibco) | C10010500BT-1 | 500 mL, pH 7,4 |
| Clorofórmio | Guangzhou Brand | GD10-AR-2.5L | grau AR, 500 mL/frasco, CAS: 67-66-3 |
| Colesterol | Aladdin | C104028-5g | grau AR, ≥95% (CLAE), 5 g/frasco, CAS 57-88-5 |
| Membranas de Diálise (MD25, 7000 Da) | Solarbio | YA1081-5m | 7000 Da de MWCO, 5 m de comprimento, material não metálico |
| Sistema de Cromatografia Líquida de Alta Eficiência (CLAE), LC-20A | Shimadzu Corporation, Japão | LC-20A | O sistema é equipado com detector UV SPD-20A, bomba quaternária CBM-20A, desgaseificador online LC-20AT, amostrador automático SIL-20A, forno para coluna CTO-20A e software da estação de trabalho LC-solution. Foi utilizado para a determinação quantitativa da rifampicina. |
| Centrífuga de Bancada de Alta Velocidade | Fábrica de Instrumentos Científicos Anting, Xangai | TGL-16B | Utilizada para a centrifugação de amostras |
| Ácido L-ascórbico | Macklin | A800296 | pureza 99,99%, 100 g/frasco, CAS: 50-81-7 |
| Analisador de Tamanho de Partículas e Potencial Zeta Omni | Brookhaven Instruments Corporation, EUA | 173PI | Utilizado para determinação do tamanho de partículas, índice de politropicidade (PDI) e potencial zeta de lipossomos |
| Rifampicina | Macklin | R817237 | pureza 97%, 250 mg/frasco, CAS: 13292-46-1 |
| Microscópio Eletrônico de Transmissão (MET) | Hitachi, Ltd., Japão | HT7700 | Utilizado para observação morfológica de lipossomos |
| Tween 80 | Energy Chemical | E0807391000-A01 | grau AR, 100 mL/frasco, CAS: 9005-65-6 |
| Unidades Centrífugas de Filtração por Ultrafiltração (0,5 mL, 3 kDa) | Merck Millipore | UFC500396 | 3 kDa de MWCO, volume de 0,5 mL, material plástico |
Referências
- World Health Organization. Global tuberculosis report 2025. Geneva: World Health Organization; 2025.
- Wei X, Yue L, Zhao B, Jiang N, Lei H, Zhai X. Recent advances and challenges of revolutionizing drug-resistant tuberculosis treatment. Eur J Med Chem. 2024;277:116785.
- World Health Organization. Consolidated guidelines on tuberculosis: module 4: treatment and care. Geneva: World Health Organization; 2022.
- Singh V. Tuberculosis treatment-shortening. Drug Discov Today. 2024;29(5):103955.
- Li SY, et al. Next-generation diarylquinolines improve sterilizing activity of regimens with pretomanid and the novel oxazolidinone TBI-223 in a mouse tuberculosis model. Antimicrob Agents Chemother. 2023;67(4).
- Timm J, et al. Baseline and acquired resistance to bedaquiline, linezolid and pretomanid, and impact on treatment outcomes in four tuberculosis clinical trials containing pretomanid. PLOS Glob Public Health. 2023;3(10).
- Chesov E, et al. Emergence of bedaquiline resistance in a high tuberculosis burden country. Eur Respir J. 2022;59(3):2100621.
- Dhillon J, Mitchison DA. Activity and penetration of antituberculosis drugs in mouse peritoneal macrophages infected with Mycobacterium microti OV254. Antimicrob Agents Chemother. 1989;33(8):1255-9.
- Ge Z, Wang Z, Wei M. Measurement of the concentration of three antituberculosis drugs in the focus of spinal tuberculosis. Eur Spine J. 2008;17(11):1482-7.
- Parbhoo T, Schurz H, Mouton JM, Sampson SL. Persistence of Mycobacterium tuberculosis in response to infection burden and host-induced stressors. Front Cell Infect Microbiol. 2022;12:981827.
- Sarathy JP, et al. Prediction of drug penetration in tuberculosis lesions. ACS Infect Dis. 2016;2(8):552-63.
- Fountain FF, Tolley EA, Jacobs AR, Self TH. Rifampin hepatotoxicity associated with treatment of latent tuberculosis infection. Am J Med Sci. 2009;337(5):317-20.
- Chen X, et al. Acquired resistance during short-course treatment for rifampicin-resistant tuberculosis. Clin Microbiol Infect. 2026;32(2):315-22.
- Singh V, Chibale K. Strategies to combat multi-drug resistance in tuberculosis. Acc Chem Res. 2021;54(10):2361-76.
- Pinto-Alphandary H, Andremont A, Couvreur P. Targeted delivery of antibiotics using liposomes and nanoparticles: research and applications. Int J Antimicrob Agents. 2000;13:155-68.
- Drulis-Kawa Z, Dorotkiewicz-Jach A. Liposomes as delivery systems for antibiotics. Int J Pharm. 2010;387(1-2):187-98.
- Singh SR, et al. Advancing tuberculosis chemotherapy: targeted nanomedicines for the mycobacterium TB granuloma. Small. 2025;21(49).
- Ferreira M, et al. Liposomes as antibiotic delivery systems: a promising nanotechnological strategy against antimicrobial resistance. Molecules. 2021;26(7):2047.
- Zweijpfenning SMH, et al. Safety and outcomes of amikacin liposome inhalation suspension for Mycobacterium abscessus pulmonary disease: a NTM-NET study. Chest. 2022;162(1):76-81.
- Allen TM, Cullis PR. Liposomal drug delivery systems: from concept to clinical applications. Adv Drug Deliv Rev. 2013;65(1):36-48.
- Truzzi E, et al. Drugs/lamellae interface influences the inner structure of double-loaded liposomes for inhaled anti-TB therapy: an in-depth small-angle neutron scattering investigation. J Colloid Interface Sci. 2019;541:399-406.
- U.S. Food and Drug Administration. ARIKAYCE (amikacin liposome inhalation suspension) [prescribing information]. Silver Spring (MD): U.S. Food and Drug Administration; 2018.
- Yıldırım M, Düzgüneş N. Liposome-encapsulated antibiotics for the therapy of mycobacterial infections. Antibiotics (Basel). 2025;14(7):728.
- Yun Y, et al. Recent advances in functional lipid-based nanomedicines as drug carriers for organ-specific delivery. Nanoscale. 2025;17(13):7617-38.
- Farooque F, Mughees MM, Wasi M. Liposomes as drug delivery system: an updated review. J Drug Deliv Ther. 2021;11(5 Suppl):149-58.
- Wang Z, Liu L, Yin W, Liu Z, Shi L, Tang M. A novel drug delivery system: the encapsulation of naringenin in metal-organic frameworks into liposomes. AAPS PharmSciTech. 2021;22(2):61.
- Niu NK, et al. Preparation and characterization of HRZ triple anti-tuberculosis drugs/TGF-β1 siRNA nanoliposomes. Orthop J China. 2018;26(23):2177-82.
- Wang Y, et al. Formulation and pharmacokinetic evaluation of a paclitaxel nanosuspension for intravenous delivery. Int J Nanomedicine. 2011;6:1497-507.
- Mishra M, et al. Mycobacterial lipid-derived immunomodulatory drug-liposome conjugate eradicates endosome-localized mycobacteria. J Control Release. 2023;360:578-90.
- Yoshizawa Y, Kono Y, Ogawara KI, Kimura T, Higaki K. PEG liposomalization of paclitaxel improved its in vivo disposition and anti-tumor efficacy. Int J Pharm. 2011;412(1-2):132-41.
- Guo LN, et al. Liposome and exosome pre-treatment for transmission electron microscopy and morphological observation. Acta Sci Nat Univ Sunyatseni. 2025;64(4):62-68.
- Crommelin DJA, van Bommel EMG. Stability of liposomes on storage: freeze dried, frozen or as an aqueous dispersion. Pharm Res. 1984;1(4):159-63.
- Wang F, et al. Nanoliposome-encapsulated brinzolamide-hydropropyl-β-cyclodextrin inclusion complex: a potential therapeutic ocular drug-delivery system. Front Pharmacol. 2018;9:91.
- Ubhe AS. Imaging of liposomes by negative-stain transmission electron microscopy and cryo-transmission electron microscopy. Methods Mol Biol. 2023;2633:245-51.
- Filippov SK, et al. Dynamic light scattering and transmission electron microscopy in drug delivery: a roadmap for correct characterization of nanoparticles and interpretation of results. Mater Horiz. 2023;10:2023-42.
- Wallenwein CM, et al. How wound environments trigger the release from rifampicin-loaded liposomes. Int J Pharm. 2023;633:122606.
- Forte J, et al. Mucoadhesive rifampicin-liposomes for the treatment of pulmonary infection by Mycobacterium abscessus: chitosan or ε-poly-L-lysine decoration. Biomolecules. 2023;13(6):924.
- Sorokoumova GM, et al. Bacteriostatic activity and decomposition products of rifampicin in aqueous solution and liposomal composition. Pharm Chem J. 2008;42:475-8.
- Fenaroli F, et al. Enhanced permeability and retention-like extravasation of nanoparticles from the vasculature into tuberculosis granulomas in zebrafish and mouse models. ACS Nano. 2018;12(8):8646-61.
- Hamed A, Osman R, Al-Jamal KT, Holayel SM, Geneidi AS. Enhanced antitubercular activity, alveolar deposition and macrophage uptake of mannosylated stable nanoliposomes. J Drug Deliv Sci Technol. 2019;51:513-23.