Esta revisão resume o papel da metilação do DNA na regulação imunológica e na rejeição de transplantes. A metilação do DNA regula o desenvolvimento e a diferenciação das células imunes, modula a função das células imunes e pode atuar como biomarcador e alvo terapêutico para melhorar a sobrevida do enxerto.
Artigo de revisão
Regulação Imunológica da Metilação do DNA e sua Implicação na Rejeição de Alotransplantes
34 visualizações
⸱
11 de setembro de 2026
Neste artigo
Resumo
Resumo
A rejeição de transplante continua sendo uma barreira importante para a sobrevida prolongada do enxerto e é impulsionada por interações complexas entre respostas imunológicas e mecanismos regulatórios moleculares. A metilação do DNA, uma das principais modificações epigenéticas, desempenha um papel importante na regulação do desenvolvimento, diferenciação, maturação e função das células imunológicas. A metilação aberrante do DNA pode alterar a expressão de genes relacionados ao sistema imunológico e influenciar a natureza e a intensidade das respostas imunes. Em transplantes, essas alterações podem afetar linfócitos T, linfócitos B e células imunes inatas envolvidas na rejeição do enxerto. A metilação do DNA também contribui para a regulação de vias de sinalização associadas à ativação imunológica, tolerância e respostas inflamatórias. Assim, mudanças nos padrões de metilação podem influenciar tanto a progressão da rejeição quanto a manutenção da função do enxerto. Esta revisão resume o conhecimento atual sobre a metilação do DNA na regulação imunológica e examina suas implicações para a rejeição de transplantes, com ênfase particular no desenvolvimento timico, linfócitos T auxiliares e citotóxicos, linfócitos T reguladores, linfócitos B, células imunes inatas e vias de sinalização. Também considera a relevância potencial da metilação do DNA como biomarcador e alvo terapêutico em transplantes. Compreender esses mecanismos epigenéticos pode auxiliar no desenvolvimento de abordagens mais precisas para avaliar o risco de rejeição, modular as respostas imunes e melhorar os resultados prolongados do enxerto após transplante de órgãos sólidos.
Introdução
A imunologia é a disciplina científica que estuda a estrutura e a função do sistema imunológico, incluindo os mecanismos subjacentes às respostas imunes e a manutenção da homeostase após o reconhecimento de componentes próprios e não próprios. A área também abrange os processos patológicos decorrentes da disfunção imunológica. O sistema imunológico desempenha três funções fundamentais: defesa, vigilância e homeostase. Em conjunto, essas funções impedem a invasão de patógenos externos e substâncias nocivas, eliminam componentes não próprios no interior do organismo e mantêm um ambiente imunológico interno estável. Com base nas características das respostas imunes, a imunidade é classificada como inata ou adaptativa. A imunidade inata proporciona uma resposta rápida e não específica contra patógenos estranhos, enquanto a imunidade adaptativa fornece uma resposta altamente específica direcionada contra antígenos particulares1,2. Durante uma resposta imune, fatores externos e internos regulam a expressão de genes associados à função imunológica. Essa regulação envolve mecanismos genéticos clássicos, bem como modificações epigenéticas, formando uma rede regulatória transcricional complexa e dinâmica3.
A genética tradicional foca-se nas alterações na função gênica resultantes de mudanças nas sequências de DNA, enquanto a epigenética examina alterações reversíveis e herdáveis na expressão gênica que ocorrem sem modificar a sequência de DNA subjacente. Estímulos ambientais, incluindo infecções, exposições químicas e fármacos, bem como fatores internos como citocinas e hormônios, podem alterar a paisagem epigenética dos genes. Essas mudanças regulam a expressão gênica e, por fim, moldam os fenótipos celulares e as funções biológicas. Os principais mecanismos epigenéticos que controlam a expressão gênica incluem metilação do DNA, modificação de histonas, remodelação da cromatina e regulação mediada por RNA não codificante. No início do desenvolvimento embrionário, as marcas de metilação do DNA são quase completamente apagadas e posteriormente reestabelecidas durante a diferenciação4,5. A remoção e o reestabelecimento precisos dessas modificações epigenéticas são essenciais para o desenvolvimento, diferenciação e maturação celulares normais. Em contraste, alterações epigenéticas anômalas podem perturbar a função gênica e contribuir para o início e progressão de doenças6. Os padrões de metilação do DNA também mudam dinamicamente durante o desenvolvimento e a diferenciação de linfócitos T e B7,8. Essas descobertas destacam o papel crítico da regulação epigenética na orientação da diferenciação de células-tronco hematopoéticas da medula óssea em diversas linhagens de células imunes. As modificações de histonas regulam a diferenciação e a plasticidade funcional de monócitos/macrófagos e linfócitos T auxiliares9,10,11,12,13,14 e influenciam vias de sinalização importantes, incluindo as vias dos receptores tipo Toll15,16. O remodelador da cromatina Mi-2beta é altamente expresso em timócitos e regula diretamente a expressão do gene CD4 e o desenvolvimento de linfócitos T17. Os RNAs não codificantes também atuam como reguladores importantes das respostas imunes. Por exemplo, o interferon-γ (IFN-γ) desempenha um papel central na defesa do hospedeiro contra infecções bacterianas intracelulares, enquanto o miR-21 pode suprimir a produção de IFN-γ ao direcionar diretamente o mRNA de IFN-γ18. Em conjunto, essas descobertas enfatizam o papel central dos mecanismos epigenéticos na regulação das respostas imunes.
As células imunes são centrais para a função imunológica e representam principais responsáveis pela rejeição de transplantes, um determinante importante da sobrevida do enxerto19,20,21. Embora estudos imunológicos extensivos tenham examinado os mecanismos subjacentes à rejeição de transplantes, muitos aspectos ainda permanecem pouco compreendidos22. Evidências crescentes também demonstram papéis críticos dos mecanismos epigenéticos no desenvolvimento, diferenciação e maturação das células imunes23,24. Assim, a análise da base molecular da rejeição de transplantes sob uma perspectiva epigenética pode apoiar intervenções precoces e a prevenção da rejeição de transplantes e da nefropatia crônica do aloenxerto após o transplante de órgãos, com benefícios potenciais para a sobrevida prolongada do enxerto. Dentre as diversas modificações epigenéticas, a metilação do DNA representa o mecanismo mais estável que regula a transcrição no genoma de mamíferos25. Assim, esta revisão examina o papel da metilação do DNA no desenvolvimento, diferenciação e função das células imunes, bem como seu envolvimento na rejeição aguda após o transplante de órgãos.
Revisão e perspetiva
1. Metilação de DNA e tecnologia de sequenciamento
A metilação do DNA utiliza a S-adenosilmetionina como doador de grupos metila, e as DNA metiltransferases catalisam a adição covalente de um grupo metila ao quinto carbono da citosina dentro de dinucleotídeos CpG (citosina–fosfato–guanina), convertendo assim a citosina em 5-metilcitosina (5mC). Essa modificação acrescenta uma camada regulatória adicional à expressão gênica além da própria sequência de DNA. Em geral, regiões com baixos níveis de metilação permitem a ligação de proteínas e sustentam uma estrutura da cromatina que favorece a transcrição gênica ativa26. Em contraste, regiões de DNA metilado podem suprimir a transcrição e expressão gênica ao recrutar proteínas com domínio de ligação a metil-CpG (MBD), promover modificações de histonas e complexos de remodelação da cromatina, ou bloquear diretamente a ligação de fatores de transcrição e outras proteínas que se ligam ao DNA27,28,29. No entanto, a metilação do DNA também pode estar associada à ativação gênica, particularmente em regiões do corpo gênico, onde apresenta correlação positiva com a expressão gênica. Embora essa relação ocorra com menor frequência, a metilação no corpo gênico é comum em genes expressos de forma ubíqua30,31.
A função biológica da metilação do DNA deve ser interpretada dentro do seu contexto genômico. Os dinucleotídeos CpG frequentemente se agrupam em regiões denominadas ilhas CpG, definidas como segmentos de DNA com mais de 200 pares de bases (pb), com conteúdo de G+C de pelo menos 50% e uma razão observada/esperada (Obs/Exp) de pelo menos 0,632. No genoma de mamíferos, os dinucleotídeos CpG são relativamente raros e representam apenas cerca de 1% do genoma. Aproximadamente 60% dos promotores de genes humanos estão associados a ilhas CpG, e essas regiões normalmente são não metiladas em células normais. Apenas uma pequena proporção (~6%) torna-se metilada durante o desenvolvimento inicial ou a diferenciação tecidual33,34. As margens CpG referem-se a regiões localizadas até 2.000 pb a montante e a jusante das ilhas CpG, e seu estado de metilação correlaciona-se fortemente com o silenciamento transcricional. Aproximadamente 70% das regiões diferencialmente metiladas ocorrem nas margens CpG durante o reprogramamento da metilação23,35. Além disso, a maioria das metilações tecido-específicas ocorre nas margens, e não nas ilhas CpG34,35. As prateleiras CpG localizam-se até 2.000 pb a montante e a jusante das margens CpG, enquanto o termo “mar aberto” refere-se a todas as demais regiões genômicas fora das ilhas CpG, margens e prateleiras.
A metilação do DNA ocorre por meio de dois processos principais: metilação de manutenção e metilação de novo. A metilação de manutenção ocorre principalmente durante a replicação semiconservativa do DNA, quando as metiltransferases de manutenção copiam os padrões de metilação existentes para a fita filha. A DNMT1 atua como a metiltransferase de manutenção principal; ela tem preferência por alvejar DNA hemimetilado, representa a metiltransferase mais abundante nas células e é transcrita ativamente durante a fase S do ciclo celular36. Em contraste, a metilação de novo estabelece novos padrões de metilação independentemente da replicação do DNA, alvejando sítios previamente não metilados. As enzimas DNMT3A e DNMT3B atuam como as principais metiltransferases de novo. Elas são altamente expressas em células-tronco embrionárias e desempenham papéis essenciais no estabelecimento dos padrões de metilação durante o desenvolvimento embrionário, mas sua expressão diminui à medida que as células se diferenciam27. A família DNMT3 também inclui a DNMT3L, que carece de atividade catalítica, mas é fundamental para o estabelecimento da impressão genômica materna37. A DNMT3L potencializa a atividade das enzimas DNMT3A e DNMT3B, aumentando assim a eficiência da metilação do DNA38. Ao longo do genoma, muitas citosinas metiladas passam por desmetilação do DNA, especialmente nas regiões do corpo gênico. A desmetilação ocorre por mecanismos ativos e passivos. A desmetilação ativa envolve a oxidação da 5mC em seus derivados oxidados pelas enzimas TET39. Em contraste, a desmetilação passiva resulta da diluição gradual das citosinas metiladas durante a replicação do DNA, quando a atividade da metiltransferase de manutenção está ausente40.
Como a metilação do DNA desempenha um papel central na regulação da transcrição e expressão gênica, tornou-se um foco principal de pesquisa na última década, impulsionada em parte pelos avanços nas tecnologias de detecção de metilação. Com base nas diferenças no pré-tratamento das amostras, as abordagens para detecção de metilação do DNA podem ser amplamente classificadas em três categorias41. O primeiro método baseia-se em endonucleases de restrição sensíveis à metilação, que seletivamente não clivam regiões de DNA metilado, gerando assim fragmentos de tamanhos diferentes conforme o estado de metilação. O segundo método enriquece fragmentos de DNA metilado utilizando proteínas ligadoras de metilação ou anticorpos que reconhecem especificamente a 5-metilcitosina. O terceiro método utiliza o tratamento com bisulfito para converter citosinas não metiladas em uracilas, mantendo as citosinas metiladas inalteradas, permitindo a discriminação precisa entre sítios metilados e não metilados. Atualmente, a conversão com bisulfito combinada à sequenciação de nova geração representa a estratégia mais amplamente utilizada para análise da metilação do DNA. Tabela 1 resume os principais métodos de detecção de metilação, incluindo seus princípios, vantagens, limitações e possíveis aplicações na pesquisa de transplantes. Avanços contínuos nas tecnologias de detecção de metilação do DNA ampliam o conjunto de ferramentas técnicas para a pesquisa epigenética e apoiam o desenvolvimento de novas estratégias terapêuticas epigenéticas41,42,43,44,45.
2. Características de metilação do desenvolvimento e diferenciação precoces das células timocíticas
A rejeição de transplante envolve mecanismos complexos que incluem respostas imunes mediadas por células e por anticorpos. As evidências atuais em imunologia de transplantes indicam que a imunidade mediada por linfócitos T desempenha um papel central na rejeição do enxerto46,47. O timo atua como o órgão principal para o desenvolvimento, diferenciação e maturação dos linfócitos T48. Durante o desenvolvimento dos timócitos, estágio precursor dos linfócitos T, os padrões de metilação do DNA sofrem remodelação contínua e dinâmica. Essas alterações incluem tanto desmetilação quanto metilação em regiões genômicas que regulam a transcrição dos linfócitos T, embora esses processos não ocorram de maneira plenamente equilibrada. No início do desenvolvimento, os genes que codificam componentes-chave do receptor de células T (TCR) e fatores reguladores essenciais, incluindo CD3, RUNX3, RORC, RAG1 e LCK, sofrem predominantemente desmetilação7. De forma mais ampla, a desmetilação do DNA ocorre com maior frequência do que a metilação durante a diferenciação das células imunes49,50. Em contraste, a metilação de novo é relativamente limitada e ocorre principalmente no estágio inicial de comprometimento dos timócitos7. A metilação de novo também é essencial para silenciar genes associados ao potencial pluripotente das células-tronco, permitindo assim o comprometimento da linhagem e a diferenciação7,51. Outra característica importante da metilação do DNA nos timócitos é que a maioria das alterações de metilação permanece estável e amplamente irreversível uma vez estabelecidas durante a diferenciação. No entanto, alguns genes, como os genes RAG, exibem regulação dinâmica: sofrem desmetilação durante o desenvolvimento inicial das células imunes e são subsequentemente remetilados em estágios posteriores7.
3. Metilação de DNA na diferenciação e função de células imunes
A metilação do DNA desempenha um papel crucial na regulação da diferenciação, função e plasticidade de diversas populações de células imunes, influenciando assim o resultado das respostas imunes ao transplante.
- Células imunes adaptativas
- Células T auxiliares (células T CD4+)
As células T CD4+ atuam como células efetoras primárias na rejeição aguda de transplantes de órgãos52,53. Células T ingênuas (Tn) diferenciam-se em múltiplos subconjuntos de células T CD4+ por meio de mecanismos regulatórios coordenados, genéticos e epigenéticos. Após estimulação por sinais específicos, a paisagem epigenética das células T ingênuas pode mudar, alterando assim a transcrição e expressão gênica. Essas alterações podem influenciar, em última instância, tanto o tipo quanto a intensidade da rejeição imune após o transplante. Após a ativação da célula T, o gene IL2 sofre rápida desmetilação e permanece em estado não metilado. Essa alteração epigenética é essencial para potencializar a transcrição e expressão de genes que sustentam a função da célula T54.
A metilação do DNA também desempenha um papel crítico na orientação da diferenciação de células T ingênuas em subconjuntos Th1 e Th255,56. Em células T CD4+ ingênuas, o gene IFNG é altamente metilado; ele se desmetila especificamente durante a diferenciação em Th1, enquanto permanece fortemente metilado em células Th257. Em contraste, o gene IL4 é fortemente metilado em células T ingênuas e Th1, mas sofre desmetilação parcial em células Th258. Fatores externos podem regular ainda mais esses padrões de metilação modulando a atividade das DNA metiltransferases (DNMTs). Por exemplo, a deficiência de vitamina D aumenta a atividade da DNMT e promove a hipermetilação do gene IFNG, enquanto a suplementação com vitamina D pode reverter essas alterações59. O envelhecimento biológico também influencia os padrões de metilação do DNA. Estudos, incluindo os de Yu, mostram que a expressão de mRNA de DNMT3a e a metilação do promotor do gene IL4 aumentam com a idade, enquanto a metilação do promotor do gene IFNG diminui60. Esses achados sugerem que mudanças relacionadas à idade na metilação do DNA podem deslocar o equilíbrio entre as respostas celulares Th1 e Th2.
A diferenciação de células T ingênuas também envolve dois outros subconjuntos importantes de células T CD4+: células Th17 e células T reguladoras (Treg)61,62. A metilação do DNA regula rigorosamente esse processo. A expressão do fator de transcrição específico Th17, RORγt, e da citocina IL-17 depende do estado de metilação das regiões promotoras de seus respectivos genes63,64,65. Células Th17 nos tecidos do enxerto podem agravar a rejeição do transplante e promover lesões vasculares66. A metilação do DNA também influencia a plasticidade funcional das células Th17. Em condições de inflamação crônica, o gene IFNG em células Th17 permanece desmetilado, permitindo que essas células produzam IFN-γ. Como resultado, as células Th17 podem adquirir características dos fenótipos Th1 e Th1767. Além disso, estudos in vitro mostram que condições específicas de estimulação podem induzir a diferenciação de células Th17 em células Treg funcionais com forte atividade imunossupressora68.
Em contraste, as células Treg desempenham um papel crítico na manutenção da tolerância imune e na preservação da homeostase nos enxertos69. Essas células podem originar-se no timo ou diferenciar-se na periferia sob a influência do TGF-β; independentemente de sua origem, as células Treg expressam consistentemente o fator de transcrição Foxp370. A regulação epigenética, particularmente a metilação do DNA, desempenha um papel fundamental no controle da expressão de genes associados à função Treg, incluindo Foxp3 e Ctla4, influenciando diretamente sua atividade transcripcional71,72,73,74. Durante o desenvolvimento de células Treg no timo, o gene Foxp3 sofre desmetilação progressiva. Esse estado desmetilado persiste após a migração das células para os tecidos periféricos e requer sinalização contínua do TCR de intensidade adequada62,75,76,77. Na ausência de DNMT1, a estimulação do TCR pode induzir efetivamente a expressão de Foxp3 em células T negativas para Foxp3, tanto no timo quanto nos tecidos periféricos. No entanto, se a estimulação do TCR não induzir remodelação epigenética suficiente, as células não conseguem manter uma expressão estável de Foxp3, essencial para preservar o fenótipo Treg62,75,78. A expressão estável de Foxp3 é amplamente controlada por modificações epigenéticas em elementos reguladores em cis, particularmente sequências não codificantes conservadas (CNS)71,79,80. Dentre essas, o estado de metilação da região desmetilada específica de Treg (TSDR) serve como marcador confiável para distinguir populações Treg estáveis de instáveis71,81,82,83,84,85,86. Em células Treg ingênuas naturais (nTregs), a TSDR permanece não metilada, permitindo o recrutamento de fatores de transcrição como Stat5, NFAT, Runx1 e CREB, que sustentam a expressão estável de Foxp3. Em contraste, em células Treg induzidas (iTregs), a TSDR é tipicamente metilada, levando a uma expressão menos estável de Foxp372,74,87,88,89. Além disso, a perda de enzimas desmetiladoras, como TET1 ou TET2, leva à hipermetilação do locus Foxp3, o que prejudica a função Treg e promove o desenvolvimento de doenças autoimunes90. Estudos clínicos demonstram ainda que níveis mais elevados de desmetilação de Foxp3 em amostras de biópsia de enxertos renais com rejeição subclínica estão associados a melhores resultados do enxerto82,84.
As células Treg têm sido cada vez mais investigadas como meio de prevenir a rejeição de aloenxertos e promover a tolerância imune91. Um número suficiente de células Treg deve persistir no enxerto para suprimir efetivamente as células T efetoras que impulsionam a rejeição do transplante, mantendo assim a tolerância imune92. No entanto, as células Treg exibem certo grau de instabilidade fenotípica. Sob certas condições, podem sofrer alterações epigenéticas, incluindo a desmetilação do gene RORC, o que leva à expressão da citocina pró-inflamatória IL-1793,94. Essa mudança destaca a plasticidade das células Treg e representa um desafio para seu uso terapêutico. Estudos experimentais sugerem ainda que a modulação epigenética pode potencializar a função Treg. Por exemplo, Guo et al. demonstraram em modelos animais que a combinação de inibidores da metilação do DNA com IL-35 aumenta a expressão de Foxp3, promove a diferenciação de células Treg e melhora a sobrevida do enxerto95. Apesar desses avanços, o entendimento dos mecanismos relacionados às células Treg ainda é incompleto. Estudos futuros devem definir as condições que promovem a diferenciação de Treg e estabilizam seu fenótipo, com o objetivo de aplicar essas descobertas no tratamento de doenças mediadas pelo sistema imune. - Células T citotóxicas (células T CD8+)
Após a ativação, as células T CD8+ ingênuas diferenciam-se em células efetoras citotóxicas conhecidas como linfócitos T citotóxicos (CTLs). Essas células são comumente classificadas em dois subconjuntos: células Tc1, que produzem IFN-γ, e células Tc2, que produzem IL-4 e IL-596. Estudos clínicos mostram que a proporção de células T CD69+/CD8+ no sangue periférico de pacientes submetidos a transplante cardíaco correlaciona-se com rejeição grave. Além disso, as células T CD8+ no tecido miocárdico exibem um fenótipo ativado CD69+ e apresentam atividade citotóxica mediada por perfurina97,98. Evidências experimentais apoiam ainda o papel das células T CD8+ na rejeição de transplantes. Jones et al. demonstraram que, em camundongos com deficiência de células T gerados por timectomia e tratamento com anti-CD4/CD8, a transferência de células T CD8+ específicas para o antígeno do TCR é suficiente para induzir a rejeição de enxertos cardíacos alogênicos totalmente incompatíveis99. Esses achados destacam a contribuição crítica das células T CD8+ para a rejeição imunomediada do enxerto. A metilação do DNA também regula o desenvolvimento e a função das células T CD8+. Na ausência de DNMT1, a sobrevivência de timócitos é prejudicada100. Além disso, a deleção de DNMT3a em células T CD8+ maduras promove a diferenciação em células de memória, reduzindo a diferenciação em células efetoras terminais. Esse efeito é mediado em parte pelo aumento da expressão do fator de célula T 1 (Tcf1), já que DNMT3a atua na região promotora do gene Tcf7 e induz metilação de novo em células T CD8+ efetoras iniciais101. Além disso, em um modelo murino de infecção viral aguda, a deleção condicional de TET2 em células T potencializa a formação de células T CD8+ de memória102. Em conjunto, esses achados demonstram que a metilação do DNA regula criticamente o desenvolvimento, a diferenciação e as respostas funcionais das células T CD8+. - Células B
As células T desempenham um papel central na rejeição de transplantes; no entanto, as células B também contribuem para as respostas de rejeição celular e humoral103,104. A rejeição humoral é mediada principalmente por linfócitos B. Após a ativação, as células B diferenciam-se em plasmócitos que produzem e secretam grandes quantidades de anticorpos específicos, os quais podem desencadear danos inflamatórios no enxerto105. A metilação do DNA regula ainda mais as respostas imunes das células B. Lee et al. mostraram que ocorre extensa desmetilação do DNA durante o desenvolvimento inicial das células B, particularmente em regiões do corpo gênico e em regiões não ilhas de CpG. Em contraste, a influência regulatória da metilação do DNA torna-se menos acentuada em estágios posteriores da maturação das células B106. Além disso, Shaknovich et al. identificaram diferenças significativas nos perfis de metilação do DNA entre células B do centro germinativo e células B ingênuas107. As células B do centro germinativo sofrem desmetilação, o que altera a expressão de genes funcionais e afeta vias de sinalização-chave, incluindo as vias NF-κB e MAPK107,108. Estudos funcionais demonstram ainda que a metilação do DNA limita a atividade das células B. A deleção das metiltransferases de novo Dnmt3a e Dnmt3b (deficiência de Dnmt3) promove o desenvolvimento e a maturação das células B. Ao mesmo tempo, potencializa a ativação das células B e sustenta a expansão de células B do centro germinativo e plasmócitos. Esses achados indicam que a metilação de novo do DNA normalmente atua limitando a ativação das células B e restringindo a diferenciação em plasmócitos109.
- Células T auxiliares (células T CD4+)
- Células imunes inatas
A resposta imune após o transplante de órgãos sólidos envolve interações coordenadas entre a imunidade inata e adaptativa. O sistema imune inato inclui células hematopoéticas e não hematopoéticas, como células dendríticas, macrófagos, células natural killer (NK) e neutrófilos, todas as quais podem contribuir para a rejeição imune pós-transplante110.
As células dendríticas atuam como reguladoras-chave que conectam a imunidade inata e adaptativa, com capacidade de promover tanto a ativação imune quanto a tolerância111,112. Durante a diferenciação a partir de monócitos, as células dendríticas sofrem amplas alterações na metilação do DNA, caracterizadas por uma redução acentuada nos níveis de metilação em muitas regiões genômicas. Essas alterações ocorrem principalmente em regiões de enhancer e locais de ligação de fatores de transcrição essenciais para a especificação da linhagem e ativação imune113,114,115. Uma característica marcante desse processo de diferenciação é a redução da expressão de CD14 e o aumento da expressão de CD209 na superfície celular. Essa mudança correlaciona-se com a desmetilação de sítios CpG na região promotora do gene CD209116. Além disso, o tratamento com inibidores da metilação do DNA aumenta significativamente a expressão de moléculas coestimuladoras, como CD40 e CD86, potencializando a apresentação de antígenos e promovendo a maturação funcional das células dendríticas. Esses achados indicam que a metilação do DNA regula diretamente a função e a atividade imune das células dendríticas117.
Monócitos e macrófagos são componentes essenciais do sistema imune, pois medeiam a fagocitose e a eliminação de células anormais e patógenos invasores. Extensas evidências mostram que os macrófagos contribuem não apenas para os danos inflamatórios observados na rejeição aguda inicial, mas também para a progressão da fibrose durante a rejeição crônica tardia118,119. O equilíbrio entre macrófagos M1 (ativados classicamente) e macrófagos M2 (ativados alternativamente) regula criticamente as respostas imunes. Uma tendência ao predomínio de macrófagos M1 promove inflamação e lesão tecidual. Em contraste, a redução da expressão de DNMT1, seja por inibidores da metilação do DNA ou por deleção gênica, diminui a metilação no promotor do receptor ativado por proliferadores de peroxissomos γ1 (PPARγ1). Essa alteração promove a ativação de macrófagos M2 e ajuda a limitar os danos imunomediados120. Diferenças nos padrões de metilação do DNA destacam ainda mais o papel da regulação epigenética na função dos macrófagos. Estudos identificaram variações significativas na metilação de promotores de genes específicos em monócitos/macrófagos do sangue periférico entre indivíduos com e sem doença arterial coronariana121. Além disso, a diferenciação de monócitos em macrófagos envolve mudanças substanciais na metilação em locais de ligação de fatores de transcrição, indicando que a metilação do DNA em regiões reguladoras-chave desempenha um papel preciso e crítico na diferenciação de macrófagos122.
As células natural killer (NK) exercem funções efetoras e regulatórias na rejeição de transplantes. Elas podem promover a rejeição do enxerto, mas também contribuir para o desenvolvimento da tolerância imune. Durante a diferenciação de células-tronco hematopoéticas da medula óssea em células NK, a redução da metilação do gene KIR leva ao aumento da expressão de KIR, o que desempenha um papel importante na regulação imune. Além disso, o tratamento com inibidores da metilação do DNA induz a desmetilação do gene KIR e promove sua expressão em células NK123,124. Esses achados indicam que a metilação do DNA é um regulador-chave da função das células NK.
Os neutrófilos também participam ativamente da rejeição de transplantes. Neutrófilos ativados liberam uma variedade de mediadores que recrutam e ativam células apresentadoras de antígenos, iniciando assim respostas de células T específicas para antígenos e amplificando a rejeição imune125,126,127. PRV-1, uma proteína âncora expressa em neutrófilos, é regulada pela metilação do DNA em sua região promotora em condições fisiológicas e patológicas128.
4. Metilação de DNA em vias de sinalização-chave
A metilação do DNA não apenas regula diretamente a transcrição de genes funcionais, mas também influencia o comportamento celular ao modular vias de sinalização-chave. Por exemplo, a hipermetilação da região promotora do gene da proteína relacionada ao frizzled secretada (SFRP) leva ao silenciamento gênico. Esse silenciamento interrompe a regulação normal da via de sinalização Wnt/β-catenina, resultando em sua ativação anômala e promovendo o desenvolvimento do câncer colorretal129. De maneira semelhante, a hipermetilação de reguladores negativos upstream da via de sinalização mTOR em células imunes reduz sua expressão, levando à ativação excessiva do mTOR e contribuindo para lesão inflamatória nos rins diabéticos. Intervenções como decitabina ou interferência por RNA podem reduzir a metilação desses genes reguladores ao inibir a DNMT1, atenuando assim a progressão da nefropatia diabética130. Além disso, inibidores da DNA metiltransferase podem suprimir a proliferação celular ao regular vias de sinalização como NF-κB e JAK/STAT, influenciando dessa forma o desenvolvimento e a progressão da doença131,132 (Figura 1).
5. Implicações clínicas: interações entre medicamentos imunossupressores e metilação do DNA
Demonstrou-se que os agentes imunossupressores de uso corrente influenciam os padrões de metilação do DNA em células imunes, embora os efeitos variem entre diferentes medicamentos e contextos genômicos. Estudos sobre a metilação do promotor de IFNγ em células T mostraram que o ácido micofenólico contrabalança a desmetilação induzida pela ativação das células T, enquanto o tacrolimo não exerce o mesmo efeito nesse locus específico133. Em contraste, demonstrou-se que o sirolimo modula perfis globais de metilação por meio de seus efeitos nas vias de sinalização mTOR134, e a própria metilação do DNA demonstrou regular a via mTOR, afetando assim a sobrevida do aloenxerto e a rejeição aguda após transplante renal135. Além disso, glicocorticoides como a dexametasona induzem remodelamento generalizado da metilação do DNA no compartimento imune periférico. O índice de metilação da dexametasona em neutrófilos atua como um marcador farmacodinâmico sensível da exposição aos glicocorticoides e está associado a perfis imunes imunossupressores136. Também se relatou que a terapia de indução com ATG altera o metiloma de receptores de transplante renal, e modelos baseados em metilação demonstraram prever o risco de infecção de forma mais eficaz do que os perfis transcriptômicos137. A variabilidade epigenética individual pode influenciar as respostas dos pacientes a essas terapias, sugerindo que biomarcadores de metilação poderiam potencialmente orientar regimes imunossupressores personalizados136,137. Essas interações entre medicamentos e epigenoma exigem investigação adicional, pois podem ter implicações significativas para a otimização dos resultados do enxerto a longo prazo.
6. Desafios e perspectivas: Equilibrando a modulação epigenética com a segurança imunológica
Apesar de sua promessa no transplante, os inibidores da DNMT (DNMTis), como a azacitidina e a decitabina, apresentam riscos infecciosos e oncogênicos. O tratamento com esses agentes tem sido associado a complicações sépticas graves138,139, e a exposição sistêmica a agentes hipometilantes também tem sido associada a um risco aumentado de transformação em leucemia mieloide aguda secundária, com pacientes afetados apresentando uma sobrevida global mediana inferior a 5 meses140. Além das toxicidades relacionadas ao medicamento, a falta de especificidade por tipo celular representa um desafio importante. A desmetilação sistêmica pode desestabilizar o compartimento de Treg enquanto ativa linfócitos T efetores, potencialmente agravando a rejeição141, e pode comprometer a proteção dos linfócitos T de memória CD8+ contra patógenos oportunistas, como o CMV101,102.
Para superar essas limitações, estratégias emergentes visam alcançar modulação específica de tipo celular e de locus. Plataformas de nanopartículas podem entregar DNMT preferencialmente a células infiltrantes do enxerto142,143. A edição do epigenoma com CRISPR/dCas9 permite a desmetilação direcionada do TSDR do Foxp3 para estabilizar as Tregs sem efeitos globais144,145. O monitoramento orientado por biomarcadores também pode apoiar uma translação clínica mais segura146.
Conclusões
Melhorar a sobrevida do enxerto permanece um objetivo primário na pesquisa de transplante de órgãos. A rejeição do transplante é um processo imunológico complexo no qual modificações epigenéticas provenientes tanto do órgão doador quanto do receptor interagem dinamicamente para moldar o panorama epigenético geral. O sistema imunológico do receptor é um dos principais responsáveis pela rejeição do enxerto. Mecanismos epigenéticos regulam criticamente o desenvolvimento, a diferenciação e a função das células imunológicas, influenciando assim as respostas de rejeição e a sobrevida do enxerto após o transplante. Além disso, fatores como medicamentos imunossupressores, infecções e o ambiente pós-transplante complicam ainda mais a relação entre regulação epigenética e respostas imunológicas. Esses fatores podem alterar os padrões epigenéticos e modificar o comportamento das células imunológicas, acrescentando uma camada adicional de complexidade aos resultados do transplante. Assim, é necessário um estudo mais aprofundado da relação entre mecanismos epigenéticos e rejeição do transplante para identificar novos biomarcadores e alvos terapêuticos, bem como para aprimorar abordagens diagnósticas e estratégias de tratamento no transplante de órgãos.
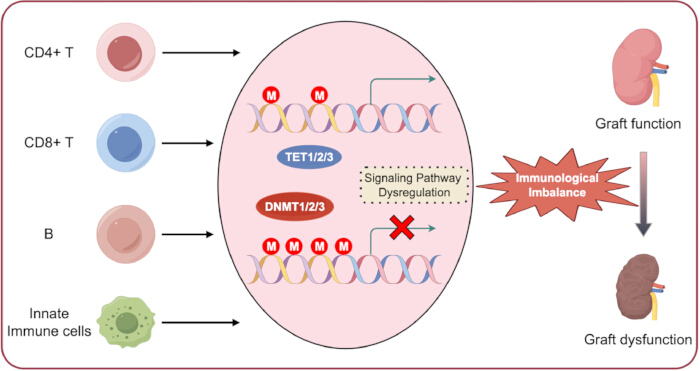
Figura 1. Metilação de DNA na imunidade ao transplante. Células imunes mantêm padrões intrínsecos distintos de metilação de DNA ao longo de sua vida útil. A interrupção desse processo fisiológico pode induzir metilação aberrante de DNA e desregulação de vias de sinalização downstream, resultando, por fim, em homeostase imunológica prejudicada e disfunção do aloenxerto.Clique aqui para visualizar uma versão maior desta figura.
| Método | Princípio | Vantagens | Limitações | Aplicações no transplante |
| MeDIP-seq⁴¹ | Enriquecimento com anticorpo anti-5mC + NGS | Economicamente eficaz para análise em todo o genoma; adequado para grandes coortes de amostras | Baixa resolução (~100–300 pb); não consegue distinguir 5mC de 5hmC | Triagem de alterações globais de metilação em PBMCs de receptores de transplante |
| WGBS⁴² | Conversão com bisulfito + NGS | Resolução de base única; cobertura em todo o genoma | Alto custo; exige grande volume de dados | Mapeamento abrangente do metiloma de biópsias de enxertos; identificação de novas DMRs relacionadas à rejeição |
| RRBS⁴³ | Enriquecimento com enzima de restrição + conversão com bisulfito + NGS | Economicamente eficaz; alta cobertura de regiões ricas em CpG | Cobertura limitada de regiões não-CpG e pobres em CpG | Análise direcionada do metiloma em tecido enxertado com redução do custo de sequenciamento |
| PCR específica para metilação⁴⁴ | Conversão com bisulfito + PCR com primers específicos para metilação | Alta sensibilidade; simples, rápida e de baixo custo | Visa apenas locos específicos; análise qualitativa ou quantitativa limitada | Validação de DMRs candidatas em coortes de descoberta; desenvolvimento de biomarcadores clínicos |
| Pirosequenciamento⁴⁵ | Conversão com bisulfito + sequenciamento por síntese | Quantitativo; resolução de base única em locos direcionados | Produtividade moderada; exige identificação prévia do alvo | Quantificação precisa dos níveis de metilação em sítios específicos de CpG, como a região TSDR do FOXP3 em células Treg |
Tabela 1: Resumo das principais abordagens de detecção de metilação de DNA. A tabela resume os métodos comumente utilizados para detecção de metilação de DNA, seus princípios, vantagens, limitações e aplicações potenciais na pesquisa de transplante.
Divulgações
Os autores declaram não haver interesses conflitantes ou potenciais conflitos de interesse.
Agradecimentos
Os autores agradecem à Figdraw pela assistência na preparação das figuras.
Referências
- Güell-Alonso R, Cabrera-Pérez R, Vives J. Immunocompatibility in transplantation: adapting to a changing therapeutic landscape. Front Immunol. 2025;16:1648534.
- Li XQ, Ding RD, Cai JZ. Organ transplantation: current status, challenges, and future prospects. MedComm. 2026;7(1):e70567.
- Medzhitov R, Horng T. Transcriptional control of the inflammatory response. Nat Rev Immunol. 2009;9:692–703.
- Bagci H, Fisher AG. DNA demethylation in pluripotency and reprogramming: the role of tet proteins and cell division. Cell Stem Cell. 2013;13:265–269.
- Gu TP, et al. The role of Tet3 DNA dioxygenase in epigenetic reprogramming by oocytes. Nature. 2011;477:606–610.
- Cedar H, Bergman Y. Programming of DNA methylation patterns. Annu Rev Biochem. 2012;81:97–117.
- Rodriguez RM, et al. Regulation of the transcriptional program by DNA methylation during human αβ T-cell development. Nucleic Acids Res. 2015;43:760–774.
- Rauch TA, et al. A human B cell methylome at 100-base pair resolution. Proc Natl Acad Sci U S A. 2009;106:671–678.
- Hardbower DM, et al. Ornithine decarboxylase regulates M1 macrophage activation and mucosal inflammation via histone modifications. Proc Natl Acad Sci U S A. 2017;114:E751–E760.
- De Santa F, et al. The histone H3 lysine-27 demethylase Jmjd3 links inflammation to inhibition of polycomb-mediated gene silencing. Cell. 2007;130:1083–1094.
- Antignano F, Zaph C. Regulation of CD4 T-cell differentiation and inflammation by repressive histone methylation. Immunol Cell Biol. 2015;93:245–252.
- Wei G, et al. Global mapping of H3K4me3 and H3K27me3 reveals specificity and plasticity in lineage fate determination of differentiating CD4+ T cells. Immunity. 2009;30:155–167.
- Liu Z, et al. The histone H3 lysine-27 demethylase Jmjd3 plays a critical role in specific regulation of Th17 cell differentiation. J Mol Cell Biol. 2015;7:505–516.
- He H, et al. Histone methylation mediates plasticity of human FOXP3(+) regulatory T cells by modulating signature gene expressions. Immunology. 2014;141:362–376.
- Menden H, et al. Histone deacetylase 6 regulates endothelial MyD88-dependent canonical TLR signaling, lung inflammation, and alveolar remodeling in the developing lung. Am J Physiol Lung Cell Mol Physiol. 2019;317:L332–L346.
- Irizarry-Caro RA, et al. TLR signaling adapter BCAP regulates inflammatory to reparatory macrophage transition by promoting histone lactylation. Proc Natl Acad Sci U S A. 2020;117:30628–30638.
- Williams CJ, et al. The chromatin remodeler Mi-2beta is required for CD4 expression and T cell development. Immunity. 2004;20:719–733.
- Yang F, et al. MiR-21 is remotely governed by the commensal bacteria and impairs anti-TB immunity by down-regulating IFN-γ. Front Microbiol. 2020;11:512581.
- Nankivell BJ, Kuypers DR. Diagnosis and prevention of chronic kidney allograft loss. Lancet. 2011;378:1428–1437.
- Zununi Vahed S, et al. Genetics and epigenetics of chronic allograft dysfunction in kidney transplants. Iran J Kidney Dis. 2016;10:1–9.
- Goldberg RJ, Weng FL, Kandula P. Acute and chronic allograft dysfunction in kidney transplant recipients. Med Clin North Am. 2016;100:487–503.
- Wood KJ, Bushell A, Hester J. Regulatory immune cells in transplantation. Nat Rev Immunol. 2012;12:417–430.
- Ji H, et al. Comprehensive methylome map of lineage commitment from haematopoietic progenitors. Nature. 2010;467:338–342.
- Suarez-Alvarez B, Rodriguez RM, Fraga MF, Lopez-Larrea C. DNA methylation: a promising landscape for immune system-related diseases. Trends Genet. 2012;28:506–514.
- Eckhardt F, et al. DNA methylation profiling of human chromosomes 6, 20 and 22. Nat Genet. 2006;38:1378–1385.
- Thomson JP, et al. CpG islands influence chromatin structure via the CpG-binding protein Cfp1. Nature. 2010;464:1082–1086.
- Esteller M. Epigenetic gene silencing in cancer: the DNA hypermethylome. Hum Mol Genet. 2007;16(Spec No 1):R50–R59.
- Lopez-Serra L, Esteller M. Proteins that bind methylated DNA and human cancer: reading the wrong words. Br J Cancer. 2008;98:1881–1885.
- Kuroda A, et al. Insulin gene expression is regulated by DNA methylation. PLoS One. 2009;4:e6953.
- Hellman A, Chess A. Gene body-specific methylation on the active X chromosome. Science. 2007;315:1141–1143.
- Jones PA. Functions of DNA methylation: islands, start sites, gene bodies and beyond. Nat Rev Genet. 2012;13:484–492.
- Esteller M. Epigenetics in evolution and disease. Lancet. 2008;372:S90–S96.
- Straussman R, et al. Developmental programming of CpG island methylation profiles in the human genome. Nat Struct Mol Biol. 2009;16:564–571.
- Irizarry RA, et al. The human colon cancer methylome shows similar hypo- and hypermethylation at conserved tissue-specific CpG island shores. Nat Genet. 2009;41:178–186.
- Doi A, et al. Differential methylation of tissue- and cancer-specific CpG island shores distinguishes human induced pluripotent stem cells, embryonic stem cells and fibroblasts. Nat Genet. 2009;41:1350–1353.
- Portela A, Esteller M. Epigenetic modifications and human disease. Nat Biotechnol. 2010;28:1057–1068.
- Bourc'his D, et al. Dnmt3L and the establishment of maternal genomic imprints. Science. 2001;294:2536–2539.
- Gowher H, et al. Mechanism of stimulation of catalytic activity of Dnmt3A and Dnmt3B DNA-(cytosine-C5)-methyltransferases by Dnmt3L. J Biol Chem. 2005;280:13341–13348.
- Wu X, Zhang Y. TET-mediated active DNA demethylation: mechanism, function and beyond. Nat Rev Genet. 2017;18:517–534.
- Bochtler M, Kolano A, Xu GL. DNA demethylation pathways: additional players and regulators. Bioessays. 2017;39:1–13.
- Laird PW. Principles and challenges of genomewide DNA methylation analysis. Nat Rev Genet. 2010;11:191–203.
- Lister R, et al. Human DNA methylomes at base resolution show widespread epigenomic differences. Nature. 2009;462:315–322.
- Meissner A, et al. Reduced representation bisulfite sequencing for comparative high-resolution DNA methylation analysis. Nucleic Acids Res. 2005;33:5868–5877.
- Herman JG, et al. Methylation-specific PCR: a novel PCR assay for methylation status of CpG islands. Proc Natl Acad Sci U S A. 1996;93:9821–9826.
- Colella S, et al. Sensitive and quantitative universal pyrosequencing methylation analysis of CpG sites. Biotechniques. 2003;35:114–120.
- Nankivell BJ, Alexander SI. Rejection of the kidney allograft. N Engl J Med. 2010;363:1451–1462.
- Gelman AE, et al. CD4+ T lymphocytes are not necessary for the acute rejection of vascularized mouse lung transplants. J Immunol. 2008;180:4754–4762.
- Seo W, Taniuchi I. Transcriptional regulation of early T-cell development in the thymus. Eur J Immunol. 2016;46:531–538.
- Calvanese V, et al. A promoter DNA demethylation landscape of human hematopoietic differentiation. Nucleic Acids Res. 2012;40:116–131.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Challen GA, et al. Dnmt3a is essential for hematopoietic stem cell differentiation. Nat Genet. 2011;44:23–31.
- Chitilian HV, et al. The strength of cell-mediated xenograft rejection in the mouse is due to the CD4+ indirect response. Xenotransplantation. 1998;5:93–98.
- Pierson RN, et al. Xenogeneic skin graft rejection is especially dependent on CD4+ T cells. J Exp Med. 1989;170:991–996.
- Bruniquel D, Schwartz RH. Selective, stable demethylation of the interleukin-2 gene enhances transcription by an active process. Nat Immunol. 2003;4:235–240.
- Sanders VM. Epigenetic regulation of Th1 and Th2 cell development. Brain Behav Immun. 2006;20:317–324.
- Wilson CB, Rowell E, Sekimata M. Epigenetic control of T-helper-cell differentiation. Nat Rev Immunol. 2009;9:91–105.
- Schoenborn JR, et al. Comprehensive epigenetic profiling identifies multiple distal regulatory elements directing transcription of the gene encoding interferon-gamma. Nat Immunol. 2007;8:732–742.
- Santangelo S, et al. Chromatin structure and DNA methylation of the IL-4 gene in human T(H)2 cells. Chromosome Res. 2009;17:485–496.
- Jiao X, et al. Vitamin D deficiency during pregnancy affects the function of Th1/Th2 cells and methylation of IFN-γ gene in offspring rats. Immunol Lett. 2019;212:98–105.
- Xia Y, et al. Age-related changes in DNA methylation associated with shifting Th1/Th2 balance. Inflammation. 2016;39:1892–1903.
- Muranski P, Restifo NP. Essentials of Th17 cell commitment and plasticity. Blood. 2013;121:2402–2414.
- Ohkura N, et al. T cell receptor stimulation-induced epigenetic changes and Foxp3 expression are independent and complementary events required for Treg cell development. Immunity. 2012;37:785–799.
- Janson PCJ, et al. Profiling of CD4+ T cells with epigenetic immune lineage analysis. J Immunol. 2011;186:92–102.
- Thomas RM, Sai H, Wells AD. Conserved intergenic elements and DNA methylation cooperate to regulate transcription at the il17 locus. J Biol Chem. 2012;287:25049–25059.
- Huang Y, et al. Decipherer manifestations and Treg/Th17 imbalance in multi-staging rheumatoid arthritis and correlation with TSDR/RORC methylation. Mol Immunol. 2020;127:1–11.
- Yuan X, et al. A novel role of CD4 Th17 cells in mediating cardiac allograft rejection and vasculopathy. J Exp Med. 2008;205:3133–3144.
- Cohen CJ, et al. Human Th1 and Th17 cells exhibit epigenetic stability at signature cytokine and transcription factor loci. J Immunol. 2011;187:5615–5626.
- Ye J, et al. Human tumor-infiltrating Th17 cells have the capacity to differentiate into IFN-γ+ and FOXP3+ T cells with potent suppressive function. Eur J Immunol. 2011;41:936–951.
- Issa F, Chandrasekharan D, Wood KJ. Regulatory T cells as modulators of chronic allograft dysfunction. Curr Opin Immunol. 2011;23:648–654.
- Josefowicz SZ, Rudensky A. Control of regulatory T cell lineage commitment and maintenance. Immunity. 2009;30:616–625.
- Baron U, et al. DNA demethylation in the human FOXP3 locus discriminates regulatory T cells from activated FOXP3(+) conventional T cells. Eur J Immunol. 2007;37:2378–2389.
- Kim HP, Leonard WJ. CREB/ATF-dependent T cell receptor-induced FoxP3 gene expression: a role for DNA methylation. J Exp Med. 2007;204:1543–1551.
- Morikawa H, et al. Differential roles of epigenetic changes and Foxp3 expression in regulatory T cell-specific transcriptional regulation. Proc Natl Acad Sci U S A. 2014;111:5289–5294.
- Polansky JK, et al. Methylation matters: binding of Ets-1 to the demethylated Foxp3 gene contributes to the stabilizationization of Foxp3 expression in regulatory T cells. J Mol Med (Berl). 2010;88:1029–1040.
- Toker A, et al. Active demethylation of the Foxp3 locus leads to the generation of stable regulatory T cells within the thymus. J Immunol. 2013;190:3180–3188.
- Jordan MS, et al. Thymic selection of CD4+CD25+ regulatory T cells induced by an agonist self-peptide. Nat Immunol. 2001;2:301–306.
- Kawahata K, et al. Generation of CD4(+)CD25(+) regulatory T cells from autoreactive T cells simultaneously with their negative selection in the thymus and from nonautoreactive T cells by endogenous TCR expression. J Immunol. 2002;168:4399–4405.
- Josefowicz SZ, Wilson CB, Rudensky AY. Cutting edge: TCR stimulation is sufficient for induction of Foxp3 expression in the absence of DNA methyltransferase 1. J Immunol. 2009;182:6648–6652.
- Floess S, et al. Epigenetic control of the foxp3 locus in regulatory T cells. PLoS Biol. 2007;5:e38.
- Polansky JK, et al. DNA methylation controls Foxp3 gene expression. Eur J Immunol. 2008;38:1654–1663.
- Barzaghi F, et al. Demethylation analysis of the FOXP3 locus shows quantitative defects of regulatory T cells in IPEX-like syndrome. J Autoimmun. 2012;38:49–58.
- Bestard O, et al. Intragraft regulatory T cells in protocol biopsies retain foxp3 demethylation and are protective biomarkers for kidney graft outcome. Am J Transplant. 2011;11:2162–2172.
- Liu J, et al. T regulatory cells in cord blood—FOXP3 demethylation as reliable quantitative marker. PLoS One. 2010;5:e13267.
- Wieczorek G, et al. Quantitative DNA methylation analysis of FOXP3 as a new method for counting regulatory T cells in peripheral blood and solid tissue. Cancer Res. 2009;69:599–608.
- Zhuo C, et al. Higher FOXP3-TSDR demethylation rates in adjacent normal tissues in patients with colon cancer were associated with worse survival. Mol Cancer. 2014;13:153.
- Lal G, et al. Epigenetic regulation of Foxp3 expression in regulatory T cells by DNA methylation. J Immunol. 2009;182:259–273.
- Zhou L, Chong MM, Littman DR. Plasticity of CD4+ T cell lineage differentiation. Immunity. 2009;30:646–655.
- Burchill MA, et al. IL-2 receptor beta-dependent STAT5 activation is required for the development of Foxp3+ regulatory T cells. J Immunol. 2007;178:280–290.
- Kanamori M, et al. Induced regulatory T cells: their development, stability, and applications. Trends Immunol. 2016;37:803–811.
- Yang R, et al. Hydrogen sulfide promotes Tet1- and Tet2-mediated Foxp3 demethylation to drive regulatory T cell differentiation and maintain immune homeostasis. Immunity. 2015;43:251–263.
- Issa F, Robb RJ, Wood KJ. The where and when of T cell regulation in transplantation. Trends Immunol. 2013;34:107–113.
- Issa F, Wood KJ. CD4+ regulatory T cells in solid organ transplantation. Curr Opin Organ Transplant. 2010;15:757–764.
- Suarez-Alvarez B, Baragano Raneros A, Ortega F, Lopez-Larrea C. Epigenetic modulation of the immune function: a potential target for tolerance. Epigenetics. 2013;8:694–702.
- Schmidl C, et al. Epigenetic reprogramming of the RORC locus during in vitro expansion is a distinctive feature of human memory but not naive Treg. Eur J Immunol. 2011;41:1491–1498.
- Guo H, et al. Inhibiting cardiac allograft rejection with interleukin-35 therapy combined with decitabine treatment in mice. Transpl Immunol. 2013;29:99–104.
- Betts RJ, Kemeny DM. CD8+ T cells in asthma: friend or foe? Pharmacol Ther. 2009;121:123–131.
- Schwengerdt KO, Fricker FJ, Bahjat KS, Kuntz ST. Increased expression of the lymphocyte early activation marker CD69 in peripheral blood correlates with histologic evidence of cardiac allograft rejection. Transplantation. 2000;69:2102–2107.
- Rutella S, et al. Induction of CD69 antigen on normal CD4+ and CD8+ lymphocyte subsets and its relationship with the phenotype of responding T-cells. Cytometry. 1999;38:95–101.
- Jones ND, et al. T-cell activation, proliferation, and memory after cardiac transplantation in vivo. Ann Surg. 1999;229:570–578.
- Lee PP, et al. A critical role for Dnmt1 and DNA methylation in T cell development, function, and survival. Immunity. 2001;15:763–774.
- Ladle BH, et al. De novo DNA methylation by DNA methyltransferase 3a controls early effector CD8+ T-cell fate decisions following activation. Proc Natl Acad Sci U S A. 2016;113:10631–10636.
- Carty SA, et al. The loss of TET2 promotes CD8(+) T cell memory differentiation. J Immunol. 2018;200:82–91.
- Schiffer L, et al. Chemokine CXCL13 as a new systemic biomarker for B-cell involvement in acute T cell-mediated kidney allograft rejection. Int J Mol Sci. 2019;20(10):2552. doi:10.3390/ijms20102552.
- Xu H, He X, Xu R. B cell activating factor, renal allograft antibody-mediated rejection, and long-term outcome. J Immunol Res. 2018;2018:5251801.
- Schmitz R, et al. B cells in transplant tolerance and rejection: friends or foes? Transpl Int. 2020;33:30–40.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Shaknovich R, et al. DNA methyltransferase 1 and DNA methylation patterning contribute to germinal center B-cell differentiation. Blood. 2011;118:3559–3569.
- Caron G, et al. Cell-cycle-dependent reconfiguration of the DNA methylome during terminal differentiation of human B cells into plasma cells. Cell Rep. 2015;13:1059–1071.
- Barwick BG, et al. B cell activation and plasma cell differentiation are inhibited by de novo DNA methylation. Nat Commun. 2018;9:1900.
- Kaur BP, Secord E. Innate immunity. Pediatr Clin North Am. 2019;66:905–911.
- Steinman RM, Banchereau J. Taking dendritic cells into medicine. Nature. 2007;449:419–426.
- Merad M, Collin M, Bromberg J. Dendritic cell homeostasis and trafficking in transplantation. Trends Immunol. 2007;28:353–359.
- Zhang X, et al. DNA methylation dynamics during ex vivo differentiation and maturation of human dendritic cells. Epigenetics Chromatin. 2014;7:21.
- Pacis A, et al. Bacterial infection remodels the DNA methylation landscape of human dendritic cells. Genome Res. 2015;25:1801–1811.
- Klug M, et al. Active DNA demethylation in human postmitotic cells correlates with activating histone modifications, but not transcription levels. Genome Biol. 2010;11:R63.
- Bullwinkel J, Lüdemann A, Deberry J, Singh PB. Epigenotype switching at the CD14 and CD209 genes during differentiation of human monocytes to dendritic cells. Epigenetics. 2011;6:45–51.
- Frikeche J, et al. Impact of the hypomethylating agent 5-azacytidine on dendritic cells function. Exp Hematol. 2011;39:1056–1063.
- van den Bosch TP, et al. CD16+ monocytes and skewed macrophage polarization toward M2 type hallmark heart transplant acute cellular rejection. Front Immunol. 2017;8:346.
- Wang YY, et al. Macrophage-to-myofibroblast transition contributes to interstitial fibrosis in chronic renal allograft injury. J Am Soc Nephrol. 2017;28:2053–2067.
- Wang X, et al. Epigenetic regulation of macrophage polarization and inflammation by DNA methylation in obesity. JCI Insight. 2016;1:e87748.
- Bakshi C, Vijayvergiya R, Dhawan V. Aberrant DNA methylation of M1-macrophage genes in coronary artery disease. Sci Rep. 2019;9:1429.
- Dekkers KF, et al. Human monocyte-to-macrophage differentiation involves highly localized gain and loss of DNA methylation at transcription factor binding sites. Epigenetics Chromatin. 2019;12:34.
- Li G, Yu M, Weyand CM, Goronzy JJ. Epigenetic regulation of killer immunoglobulin-like receptor expression in T cells. Blood. 2009;114:3422–3430.
- Schenk A, Bloch W, Zimmer P. Natural killer cells—an epigenetic perspective of development and regulation. Int J Mol Sci. 2016;17:326.
- Scapini P, et al. The neutrophil as a cellular source of chemokines. Immunol Rev. 2000;177:195–203.
- Chertov O, Yang D, Howard OM, Oppenheim JJ. Leukocyte granule proteins mobilize innate host defenses and adaptive immune responses. Immunol Rev. 2000;177:68–78.
- Hirayama S, et al. Prevention of neutrophil migration ameliorates rat lung allograft rejection. Mol Med. 2006;12:208–213.
- Jelinek J, et al. Epigenetic control of PRV-1 expression on neutrophils. Exp Hematol. 2007;35:1677–1683.
- Suzuki H, et al. Epigenetic inactivation of SFRP genes allows constitutive WNT signaling in colorectal cancer. Nat Genet. 2004;36:417–422.
- Chen G, et al. Aberrant DNA methylation of mTOR pathway genes promotes inflammatory activation of immune cells in diabetic kidney disease. Kidney Int. 2019;96:409–420.
- Shang D, Han T, Xu X, Liu Y. Decitabine induces G2/M cell cycle arrest by suppressing p38/NF-κB signaling in human renal clear cell carcinoma. Int J Clin Exp Pathol. 2015;8:11140–11148.
- Zhu Z, et al. STAT3 signaling pathway is involved in decitabine induced biological phenotype regulation of acute myeloid leukemia cells. Am J Transl Res. 2015;7:1896–1907.
- Peters F, et al. Interferon-gamma DNA methylation is affected by mycophenolic acid but not by tacrolimus after T-cell activation. Front Immunol. 2017;8:822.
- Kraig E, et al. A randomized control trial to establish the feasibility and safety of rapamycin treatment in an older human cohort: immunological, physical performance, and cognitive effects. Exp Gerontol. 2018;105:53–69.
- Zhu C, et al. DNA methylation modulates allograft survival and acute rejection after renal transplantation by regulating the mTOR pathway. Am J Transplant. 2021;21(2):567–581.
- Wiencke JK, et al. DNA methylation as a pharmacodynamic marker of glucocorticoid response and glioma survival. Nat Commun. 2022;13(1):5537.
- Hsu FM, et al. DNA methylation predicts infection risk in kidney transplant recipients. Life Sci Alliance. 2025;8(7):e202403124. doi:10.26508/lsa.202403124.
- Bai JF, et al. Efficacy and safety of venetoclax and azacitidine for acute myeloid leukemia in China: a real-world single-center study. BMC Cancer. 2025;25(1):990.
- Arora S, et al. Tumor lysis syndrome and infectious complications during treatment with venetoclax combined with azacitidine or decitabine in patients with acute myeloid leukemia. Leuk Res. 2022;117:106844.
- Batra A, et al. Characteristics and survival of secondary acute myeloid leukemia from myelodysplastic syndromes in older adults: a population analysis. Clin Lymphoma Myeloma Leuk. 2025;25(6):e417–e423.
- Bai L, Hao X, Keith J, Feng Y. DNA methylation in regulatory T cell differentiation and function: challenges and opportunities. Biomolecules. 2022;12(9):1282.
- Trinh A, Huang Y, Shao H, et al. Targeting the ADPKD methylome using nanoparticle-mediated combination therapy. APL Bioeng. 2023;7(2):026111.
- Yuan N, Ma Z, Xue Z, et al. DNMT1-targeted macrophages delivering drug-loaded nanoparticles attenuate heart allograft fibrosis via PTPRD-STAT3/6 axis. Cell Death Discov. 2026. doi:10.1038/s41420-026-03295-5.
- Cameron J, Martino P, Nguyen L, Li X. Cutting edge: CRISPR-based transcriptional regulators reveal transcription-dependent establishment of epigenetic memory of Foxp3 in regulatory T cells. J Immunol. 2020;205(11):2953–2958.
- Liu XS, et al. Rescue of fragile X syndrome neurons by DNA methylation editing of the FMR1 gene. Cell. 2018;172:979–992.e6.
- Velut Y, Poulet G, Bersez T, et al. Epigenetic signatures on plasma cell-free DNA to detect kidney allograft rejection in a non-invasive way: development of a 10-plex digital PCR assay. Biomark Res. 2025;13:118.