Este estudo investiga os efeitos terapêuticos da fórmula Bushen-Jianpi-Qingchang e suas subfórmulas na colite em ratos e revela seus mecanismos regulatórios que visam o eixo microbiota intestinal–metabolismo de ácidos biliares por meio de análise multi-ômica.
Artigo de investigação
A Fórmula Bushen Jianpi Qingchang Melhora a Colite em Ratos através da Regulação do Metabolismo dos Ácidos Biliares e da Microbiota Intestinal
Neste artigo
Resumo
Resumo
A medicina tradicional chinesa (MTC) é amplamente utilizada no tratamento da colite ulcerativa (CU) devido à sua eficácia comprovada e perfil de segurança favorável. A patogênese central da CU crônica refratária envolve deficiência do baço e dos rins acompanhada de acúmulo de umidade-calor intestinal, e a fórmula Bushen-Jianpi-Qingchang (BJQF) é uma prescrição composta clinicamente validada para essa condição. Este estudo teve como objetivo investigar os efeitos terapêuticos da BJQF e de suas três subfórmulas desmembradas (fórmula Bushen, BSF; fórmula Jianpi, JPF; fórmula Qingchang, QCF) na colite induzida por sulfato de dextrana (DSS) em ratos, bem como caracterizar seus efeitos reguladores sobre os perfis fecais de ácidos biliares (AB) e as comunidades microbianas intestinais. A composição bacteriana fecal e as concentrações de AB em ratos com CU induzida por DSS foram quantificadas por meio de sequenciamento do gene 16S rRNA e cromatografia líquida acoplada à espectrometria de massas em tandem (LC-MS/MS), e a possível associação entre o microbiota intestinal e o metabolismo de AB foi analisada. A BJQF melhorou significativamente a inflamação e a ulceração colônicas no modelo de CU. Foram identificadas alterações distintas na diversidade bacteriana e na composição entre ratos com colite e controles saudáveis. A associação entre bactérias diferenciais e AB concentrou-se no ácido 23-desoxicólico (23-DCA) como um nó metabólico chave. Notavelmente, o ácido tauro-litocólico-3-sulfato (TLCA-3S) e o ácido litocólico-3-sulfato (LCA-3S) podem atuar como biomarcadores potenciais de eficácia. A subfórmula JPF apresentou eficácia mais semelhante à da BJQF completa. A administração da BJQF e de suas fórmulas desmembradas alivia efetivamente os danos histopatológicos, a inflamação, a disbiose microbiana intestinal e a perturbação metabólica de AB em ratos com CU, fornecendo uma base mecanicista para a terapia composta na MTC.
Introdução
A colite ulcerativa (CU), uma das principais formas da doença inflamatória intestinal (DII), caracteriza-se por inflamação crônica, contínua e inespecífica, restrita à mucosa colorretal. Pacientes com CU apresentam sintomas clínicos como diarreia, dor abdominal, perda involuntária de peso e fezes sanguinolentas ou purulentas, que comprometem severamente a qualidade de vida. A patogênese da CU envolve fatores ambientais, genéticos, microbianos e imunológicos. A CU geralmente se desenvolve após desequilíbrio da microbiota intestinal, e essa disbiose pode acelerar significativamente a progressão da doença1. Evidências crescentes identificaram o eixo metabólico microbiota intestinal–ácidos biliares (AB) como um módulo regulador central na patogênese da CU. O metabolismo alterado dos ácidos biliares é um marcador bem reconhecido de dano da mucosa intestinal na DII. Os AB secundários são biossintetizados exclusivamente a partir de AB primários derivados do hospedeiro pela microbiota intestinal, que expressa enzimas-chave, como a 7α-desidroxilase, para essa biotransformação. Assim, o pool fecal de ácidos biliares constitui uma saída funcional ideal para refletir a remodelação do microbioma induzida pelo tratamento com medicina tradicional chinesa.
Esses ácidos biliares secundários atuam como moléculas sinalizadoras críticas para manter a homeostase imunológica intestinal, a integridade da barreira mucosa e a sobrevivência das células epiteliais2. Anormalidades nesse eixo, incluindo deficiência de ácidos biliares secundários induzida por disbiose microbiana e sinalização de ácidos biliares perturbada, desencadeiam diretamente respostas pró-inflamatórias intestinais e disfunção da barreira, tornando-o um alvo terapêutico promissor para intervenção na RC. A microbiota intestinal desempenha um papel fundamental no desenvolvimento da RC e afeta o hospedeiro por meio de produtos metabólicos, como ácidos biliares gerados por reações fermentativas. Alterações anormais na microbiota intestinal e no metabolismo de ácidos biliares estão estreitamente associadas à RC3. Como a microbiota intestinal media a produção de ácidos biliares secundários, mudanças na composição e abundância microbianas podem perturbar o metabolismo de ácidos biliares e contribuir para o desenvolvimento de DII4.
A MTC tem sido amplamente adotada no tratamento da RC devido à sua eficácia e segurança em terapias de longo prazo, como alternativa ou complemento a agentes anti-inflamatórios ou imunossupressores5. Aquecer e tonificar o baço e os rins, limpar o intestino e eliminar a umidade são princípios terapêuticos centrais para a RC6. De acordo com a teoria da MTC, a patogênese central da RC prolongada é a deficiência do baço e dos rins (Fu-Zheng, reforço do qi vital) combinada com o acúmulo de calor-umidade intestinal (Qu-Xie, eliminação de fatores patogênicos), sendo essencial a aplicação sinérgica dessas duas estratégias para um tratamento eficaz da RC.
Estudos experimentais anteriores confirmaram que a JPF e a QCF, duas subfórmulas principais da BJQF, exercem efeitos terapêuticos contra a RCU. A JPF melhora a inflamação da mucosa e a disfunção da barreira epitelial intestinal por meio da via de sinalização NF-κB/HIF-1α7, enquanto a QCF restaura a homeostase do metabolismo e da microbiota intestinal, protege a barreira epitelial intestinal e regula a via NLRP3/IL-1β8. Para analisar as contribuições biológicas específicas dos módulos funcionais Fu-Zheng e Qu-Xie no eixo microbiota intestinal–AB, este estudo foi planejado para incluir a fórmula completa da BJQF e três subfórmulas desmembradas: BSF (fórmula Bushen, tonificação do baço-rim, Fu-Zheng puro), JPF (fórmula Jianpi, fortalecimento do baço, Fu-Zheng principal) e QCF (fórmula Qingchang, eliminação do calor-umidade intestinal, Qu-Xie puro). Este delineamento experimental permite a análise dos efeitos sinérgicos e independentes de cada módulo funcional no tratamento da RCU, o que é essencial para a tradução de prescrições compostas da MTC em terapias baseadas em evidências.
A hipótese de trabalho é que o BJQF melhora a colite induzida por DSS por meio da remodelação da composição microbiana intestinal e da normalização do metabolismo de ácidos biliares, e que o módulo Jianpi atua como o componente funcional central que conduz os efeitos regulatórios sobre o eixo microbiota intestinal–ácidos biliares. Este estudo foi planejado para dissecar sistematicamente o mecanismo "composto-a-módulo" do BJQF. Ao avaliar a fórmula completa e seus submódulos fisiológicos direcionados correspondentes, o estudo busca decifrar a sinergia biológica desse composto de medicina tradicional chinesa e fornecer uma base farmacológica moderna para o tratamento da DII por meio da regulação do eixo microbiota intestinal–metabolismo de ácidos biliares. Aqui, compara-se sistematicamente a eficácia terapêutica do BJQF completo e de suas três fórmulas funcionais decompostas contra a RC induzida por DSS. Dado o papel crucial do eixo microbiota intestinal–metabolismo de ácidos biliares na patogênese da RC, este trabalho analisa o mecanismo sinérgico composto-a-módulo do BJQF, esclarece as contribuições regulatórias específicas dos módulos Bushen, Jianpi e Qingchang e caracteriza os efeitos de remodelação de cada módulo sobre a composição microbiana intestinal e os perfis fecais de ácidos biliares. Os objetivos principais são revelar a base biológica moderna do BJQF no alívio da RC, identificar alvos microbianos e metabólicos-chave para intervenção pela medicina tradicional chinesa e fornecer uma referência mecanicista para a aplicação racional e a pesquisa translacional de prescrições de medicamentos chineses compostos na DII.
Protocolo
Quarenta e quatro ratos machos saudáveis da linhagem Sprague-Dawley, pesando 200 ± 20 g, foram obtidos para o estudo. Todos os animais foram mantidos em condições livres de patógenos específicos, com livre acesso a uma dieta padrão em pellets e água, e aclimatados por 1 semana antes do experimento. O bem-estar animal e todos os procedimentos experimentais foram realizados de acordo com o Guia para Cuidado e Uso de Animais de Laboratório emitido pelo Ministério de Ciência e Tecnologia da China. O estudo foi aprovado pelo Comitê de Ética em Experimentação Animal da Universidade de Medicina Chinesa de Nanquim sob o número de aprovação 2023DW-029-01. Detalhes completos sobre a origem dos animais e os insumos de manejo são fornecidos na Tabela de Materiais.
Preparação da fórmula de MTC
A fórmula completa Bushen-Jianpi-Qingchang (BJQF) foi formulada com nove ingredientes herbáceos em dosagens predeterminadas: 15 g de Astragali Radix, 10 g de Atractylodis Macrocephalae Rhizoma refogado, 10 g de Scutellariae Radix, 4 g de Coptidis Rhizoma, 10 g de Sanguisorbae Radix, 6 g de Aucklandiae Radix, 5 g de Glycyrrhizae Radix, 15 g de Psoraleae Fructus e 15 g de Alpiniae Oxyphyllae Fructus. Todos os materiais herbáceos brutos foram embebidos em soro fisiológico durante 1 h, seguido por 1 h de decocção para obter um volume final de 1500 mL. Três subfórmulas decompostas foram preparadas utilizando um protocolo de decocção idêntico. A fórmula Bushen (BSF) continha 15 g de Psoraleae Fructus e 15 g de Alpiniae Oxyphyllae Fructus, decoccionada até um volume final de 500 mL. A fórmula Jianpi (JPF) era composta por 15 g de Astragali Radix, 10 g de Atractylodis Macrocephalae Rhizoma refogado e 5 g de Glycyrrhizae Radix, com um volume final de decocção de 500 mL. A fórmula Qingchang (QCF) consistia em 10 g de Scutellariae Radix, 4 g de Coptidis Rhizoma, 10 g de Sanguisorbae Radix e 6 g de Aucklandiae Radix, também ajustada para um volume final de 500 mL. As especificações completas do fabricante e os números de lote de todos os materiais herbáceos estão indicados na Tabela de Materiais. A nomenclatura herbácea genérica é utilizada de forma consistente ao longo do texto principal, com detalhes específicos do fabricante restritos exclusivamente à Tabela de Materiais.
Indução de colite e agrupamento experimental
Ratos foram divididos aleatoriamente em seis grupos experimentais: Grupo controle (n = 6): água potável normal + solução salina normal por via intragástrica. Grupo modelo de UC (n = 6): água potável com DSS 3,5% (p/v) + solução salina normal por via intragástrica. Grupo tratado com BJQF (n = 8): água potável com DSS 3,5% + BJQF por via intragástrica (0,6 g/kg de peso corporal). Grupo tratado com BSF (n = 8): água potável com DSS 3,5% + BSF por via intragástrica (0,6 g/kg de peso corporal). Grupo tratado com JPF (n = 8): água potável com DSS 3,5% + JPF por via intragástrica (0,6 g/kg de peso corporal). Grupo tratado com QCF (n = 8): água potável com DSS 3,5% + QCF por via intragástrica (0,6 g/kg de peso corporal).
A colite experimental foi induzida por 3,5% de DSS na água de beber durante 10 dias consecutivos; o grupo controle recebeu água destilada sem DSS. A dosagem de cada fórmula de MTC (0,6 g/kg) foi convertida da dose eficaz clínica em humanos para a dose equivalente em ratos utilizando o método de normalização pela área da superfície corporal (fórmula de Meeh-Rubner). Como um estudo na fase de descoberta com foco na comparação entre fórmulas, adotou-se uma única dose equivalente clínica. A partir do dia 1, cada fórmula de MTC foi administrada por via intragástrica uma vez ao dia. Os grupos controle e modelo receberam o mesmo volume de soro fisiológico (10 mL/kg). No dia 11, os ratos foram sacrificados por dislocação cervical. Amostras de soro, fezes e tecidos do cólon foram coletadas para análise. O peso corporal foi medido diariamente. Todos os grupos foram inicialmente planejados com n = 8. Durante a indução com DSS, 2 ratos de cada grupo controle e modelo morreram devido à colite grave, resultando em um n final de 6 para esses dois grupos. A análise de poder pós-hoc confirmou que o tamanho final da amostra alcança poder estatístico ≥ 0,8 para todos os desfechos primários (escore histológico, citocinas-chave, peso corporal), atendendo aos requisitos estatísticos padrão.
Medição das concentrações de citocinas inflamatórias
Os níveis séricos de IL-1β, IL-10 e TNF-α foram quantificados utilizando kits comerciais de ELISA, seguindo rigorosamente os protocolos do fabricante. Os valores de densidade óptica foram lidos usando um leitor automático de microplacas. Análise estatística: ANOVA unifatorial para diferenças globais entre grupos, seguida da correção FDR de Benjamini-Hochberg para comparações par a par pós-hoc, conforme prática usual na análise de dados ômicos.
Avaliação histopatológica
Espécimes de tecido colônico foram fixados em formalina a 10%, desidratados, emblocados em parafina, seccionados e corados com hematoxilina e eosina (HE). A pontuação histológica foi realizada utilizando o sistema modificado de pontuação de colite de Cooper, uma escala semi-quantitativa validada para colite experimental9. A pontuação abrange quatro dimensões: infiltração inflamatória, dano estrutural das criptas, edema da mucosa e extensão da úlcera (pontuação total de 0 a 12). Declaração de ocultação: todos os lâminas foram identificados com códigos numéricos antes da pontuação. Dois patologistas independentes, cegos quanto à atribuição dos grupos, pontuaram cada lâmina de forma independente. A pontuação final foi a média das duas pontuações; discrepâncias iguais ou superiores a 2 pontos foram resolvidas por um terceiro patologista sênior. ANOVA unifatorial com correção FDR de Benjamini-Hochberg para comparações aos pares, consistente com os demais dados fenotípicos.
Coleta de amostras e extração de DNA
Amostras frescas de fezes de rato foram coletadas em tubos estéreis de centrífuga de 1 mL, congeladas imediatamente a −80 °C e transportadas em gelo seco. O DNA genômico bacteriano das fezes foi extraído a partir de 250 mg de fezes utilizando o Kit de Isolamento de DNA, conforme as instruções do fabricante. A concentração de DNA foi quantificada por meio de espectrofotômetro e a integridade foi verificada por eletroforese em gel de agarose a 0,8%. Um controle negativo com tampão foi incluído durante a extração e a quantificação. Os extratos foram armazenados a -20 °C até o uso.
Sequenciamento do gene 16S rRNA e análise bioinformática
A amplificação por PCR visou as regiões hipervariáveis V3–V4 (338F–806R) do gene 16S rRNA. Os produtos de PCR foram purificados e sequenciados na plataforma Illumina MiSeq com leitura pareada de 2 × 300 pb. Após o filtro de qualidade, obteve-se em média 68.450 ± 28.297 leituras limpas de alta qualidade por amostra (máximo de 158.361, mínimo de 28.294). As sequências foram agrupadas em OTUs com 97% de similaridade. Foram calculadas curvas de rarefação, índices de riqueza e índices de diversidade. A anotação taxonômica foi realizada utilizando o classificador RDP. A ACp baseada nas distâncias UniFrac e o agrupamento hierárquico foram realizados em R para avaliar a similaridade comunitária. A análise LEfSe foi realizada na plataforma Galaxy para identificar táxons diferencialmente abundantes (limites: LDA > 3, Kruskal-Wallis p < 0,05, Wilcoxon pós-hoc p < 0,05). Para comparações múltiplas das abundâncias microbianas, foi aplicada a correção FDR de Benjamini-Hochberg; considerou-se significativo p(FDR) < 0,05.
Análise por LC-MS/MS de ácidos biliares fecais
Uma amostra fecal de 20 mg foi homogeneizada com 200 µL de metanol. Após centrifugação, o sobrenadante foi concentrado, reconstituído em 100 µL de metanol aquoso a 50% e analisado por LC-MS/MS. O sistema de detecção incluiu um sistema Shimadzu UPLC e um sistema MS/MS Applied Biosystems 6500 QTRAP. As análises qualitativa e quantitativa foram realizadas utilizando curvas de calibração padrão de ácidos biliares. A PCA foi utilizada para avaliar a separação do perfil metabólico. Os ácidos biliares diferenciais foram definidos como VIP ≥ 1 e razão de variação ≥ 2 ou ≤ 0,5. Gráficos de violino foram utilizados para visualizar as distribuições diferenciais de ácidos biliares. Para comparações múltiplas, foi aplicada a correção FDR de Benjamini-Hochberg, conforme realizado na análise de dados microbianos.
Análise estatística
A correlação de Spearman foi calculada utilizando a função cor no R. A significância da correlação foi testada utilizando a função corPvalueStudent do pacote R WGCNA. Os dados fenotípicos são expressos como média ± desvio padrão (Média ± DP). Para todas as comparações entre múltiplos grupos (fenotípicas, microbianas, metabólicas), foi aplicada ANOVA unidirecional com correção FDR de Benjamini-Hochberg para testes post-hoc. Valores de p corrigidos < 0,05 foram considerados estatisticamente significativos. Todas as análises foram realizadas no GraphPad Prism 7.00 e R 4.2.0. O cálculo pós-hoc do poder estatístico baseado no tamanho da amostra foi realizado utilizando o G*Power 3.1.
Resultados
As fórmulas de MTC melhoram a inflamação e os danos colônicos na colite induzida por DSS
A eficácia protetora das fórmulas de MTC foi inicialmente avaliada por meio das alterações no peso corporal. Em comparação com os controles, o grupo modelo de RCU apresentou perda sustentada de peso. BJQF, BSF, JPF e QCF atenuaram significativamente a perda de peso induzida por DSS (Figura 1A). A coloração com HE revelou mucosa colônica íntegra e ausência de inflamação nos controles. Em contraste, o tecido colônico do grupo modelo mostrou grave distorção epitelial, destruição das criptas e intensa infiltração de células inflamatórias na mucosa e submucosa. Todos os tratamentos com MTC promoveram a recuperação tecidual e reduziram a inflamação, sendo o BJQF o que apresentou a melhora mais acentuada (Figura 1B–C). A pontuação histológica quantitativa confirmou que a MTC melhorou significativamente os danos histopatológicos (p < 0,05).
BJQF, BSF, JPF e QCF reduziram o IL-1β sérico (Figura 1D) e o TNF-α (Figura 1F) em graus variados. Os níveis de IL-10 nos grupos tratados não atingiram os níveis do grupo controle, mas foram significativamente mais altos do que no grupo modelo (Figura 1E). Esses resultados indicam que as fórmulas de MTC inibem a inflamação intestinal induzida por DSS.
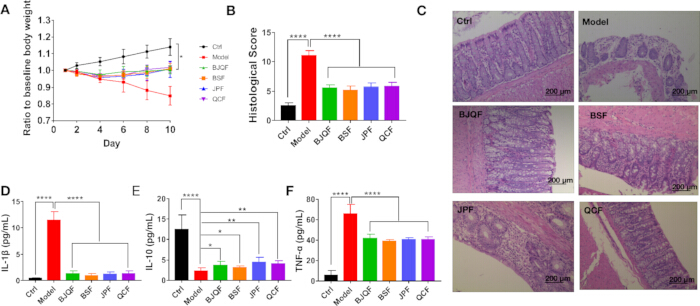
Figura 1: Efeitos terapêuticos do BJQF e de suas subfórmulas decompostas na colite induzida por DSS em ratos. (A) Alterações dinâmicas na razão entre o peso corporal e o valor basal em cada grupo ao longo do período experimental de 10 dias; (B) Pontuações histológicas quantitativas dos tecidos do cólon em todos os grupos experimentais; (C) Cortes representativos de tecidos do cólon corados com hematoxilina-eosina (HE) de cada grupo (barra de escala = 200 µm); (D–F) Concentrações séricas de citocinas inflamatórias em cada grupo: (D) IL-1β, (E) IL-10, (F) TNF-α. Os dados são expressos como média ± DP. *p < 0,05, **p < 0,01, ****p < 0,0001. Clique aqui para visualizar uma versão maior desta figura.
O tratamento com MTC remodela a estrutura da comunidade microbiana intestinal em ratos com RC
Após a filtragem de qualidade, obteve-se uma média de 68.450 ± 28.297 leituras limpas de alta qualidade por amostra. O tratamento com MTC alterou a diversidade bacteriana α (índice Chao1, Figura 2A). O BJQF reduziu significativamente a diversidade α elevada em ratos com RC (p(FDR) < 0,05). Entre as subfórmulas, o JPF reduziu significativamente a diversidade (p(FDR) < 0,05), enquanto o BSF e o QCF não apresentaram efeito significativo. Quanto à diversidade β, a PCoA não ponderada das distâncias UniFrac mostrou separação clara entre os grupos, indicando que o tratamento com MTC remodelou a composição microbiana geral (Figura 2B). A agrupamento hierárquico demonstrou ainda agrupamentos distintos entre os grupos modelo e de tratamento (Figura 2C).
Um total de 13 filos, 22 classes, 36 ordens, 65 famílias e 158 gêneros foi detectado. No nível de filo, Firmicutes, Bacteroidetes, Actinobacteria, Verrucomicrobia e Proteobacteria predominaram (>99% de abundância total, Figura 2D). Firmicutes foi predominante nos controles (86,98%), diminuiu significativamente na RC (p(FDR) < 0,05) e foi restaurado pela MTC (p(FDR) < 0,05), sendo o BJQF o que apresentou o efeito mais acentuado. Bacteroidetes e Proteobacteria aumentaram significativamente na RC e foram revertidos por todas as fórmulas de MTC. No nível de gênero (abundância >1%, Figura 2E), Lactobacillus foi predominante nos controles (59,77%), reduziu-se acentuadamente na RC (3,57%, p(FDR) < 0,05) e foi restaurado pela MTC (p(FDR) < 0,05). BJQF e JPF mostraram efeitos mais fortes na restauração de Lactobacillus. A RC também aumentou Bacteroides, Ruminococcus_2, Bifidobacterium e Blautia, e reduziu Enterorhabdus e Corynebacterium_1 — a maioria dos quais foi revertida pela MTC. De modo geral, todas as fórmulas atenuaram a disbiose microbiana associada à RC, sendo que BJQF e JPF apresentaram os efeitos mais acentuados.
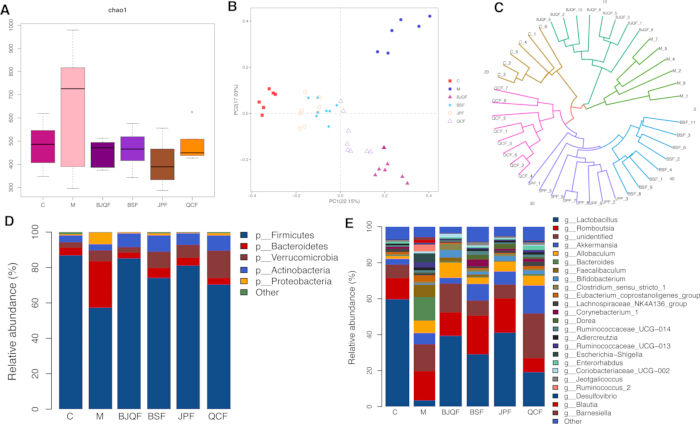
Figura 2: Composição da microbiota intestinal em grupos. (A) Índice de diversidade bacteriana α avaliado utilizando o Chao 1 (p(FDR) < 0,05 versus Modelo); (B) Análise de coordenadas principais (PCoA) das distâncias UniFrac com base na composição e abundâncias de OTUs em diferentes grupos; (C) Análise de agrupamento hierárquico com base na matriz de distância; (D) Abundância relativa no nível de filo (p(FDR) < 0,05 versus Modelo); e (E) Abundância relativa no nível de gênero (p(FDR) < 0,05 versus Modelo). Clique aqui para visualizar uma versão maior desta figura.
LEfSe identifica táxons diferenciais associados à DC e à MTC
A análise LEfSe foi realizada para identificar táxons diferencialmente enriquecidos entre os grupos (LDA > 3, p < 0.05, Figura 3). Os táxons enriquecidos em UC incluíram Bacteroidaceae, Bacteroides, Clostridiales, Clostridia, Bacteroidia, Bacteroidales, Bacteroidetes, Faecalibaculum e Ruminococcaceae, principalmente de Bacteroidetes e Firmicutes. Após o tratamento com TCM, a maioria dos táxons enriquecidos por BJQF pertencia a Firmicutes, com apenas Bifidobacteriaceae, Bifidobacteriales, e Bifidobacterium de Actinobactérias. Os táxons enriquecidos em BSF foram também principalmente Firmicutes. Táxons enriquecidos com JPF, tais como Turicibacter e Dorea pertenciam a Firmicutes. QCF mostrou o maior enriquecimento de Verrucomicrobia (incluindo Akkermansia), indicando alta sensibilidade desse filo à intervenção com QCF. Em geral, Firmicutes foi o filo mais responsivo ao BJQF, BSF e JPF.
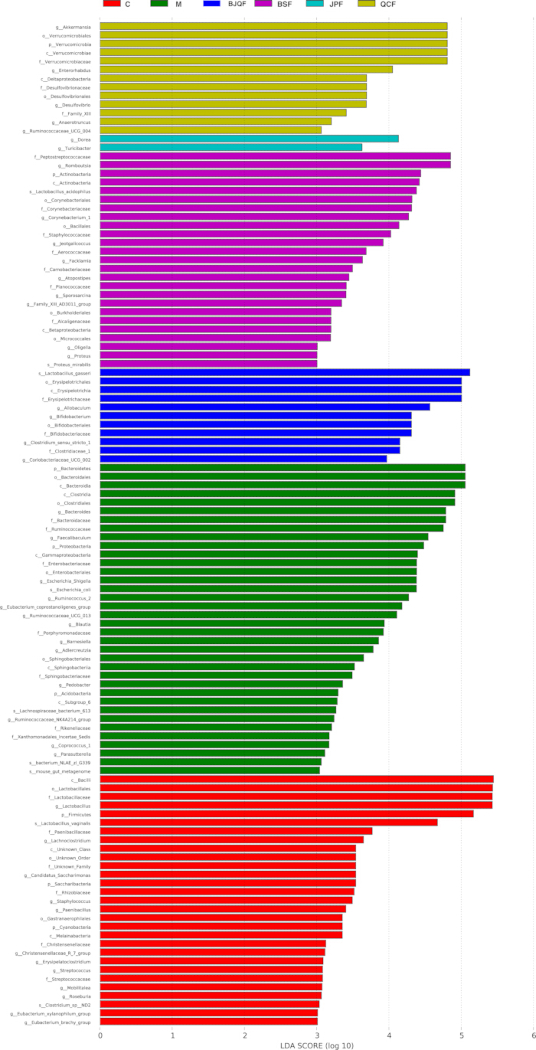
Figura 3: O LEfSe identificou as OTUs mais diferencialmente abundantes em diferentes grupos. Diferenças significativas nos escores LDA (p < 0,05) foram observadas entre classes (teste de Kruskal–Wallis) e entre subclasses (teste de Wilcoxon). Os táxons diferenciais foram determinados com base em um escore limiar de LDA > 3 e um nível de significância estatística de 0,05. (p: filo c: classe o: ordem f: família g: gênero). Clique aqui para visualizar uma versão maior desta figura.
A intervenção com MTC normaliza os perfis fecais de ácidos biliares em ratos com RC
Dada a má absorção de ácidos biliares (AB) na DII, os autores utilizaram LC-MS/MS para quantificar ABs fecais. A ACP mostrou separação clara entre os grupos controle e modelo, enquanto todos os grupos tratados se agruparam mais próximos aos controles, indicando normalização parcial do metabolismo de ABs (Figura 4A). Os ABs mais alterados no grupo modelo foram LCA-3S elevado e GDCA reduzido (Figura 4B). Após o tratamento, os ABs mais aumentados foram ILCA (BJQF), GCDCA (BSF), DLCA (JPF) e GCDCA (QCF); os ABs mais reduzidos foram TLCA-3S (BJQF), LCA-3S (BSF), LCA-3S (JPF) e TLCA-3S (QCF) (Figura 4C–F). Gráficos de violino visualizaram os ABs diferencialmente expressos comuns entre os grupos (Figura 5). Notavelmente, todas as fórmulas de MTC aumentaram 23-DCA, 3-oxo-DCA e DLCA, e reduziram HCA, LCA-3S, TCA e TLCA-3S.
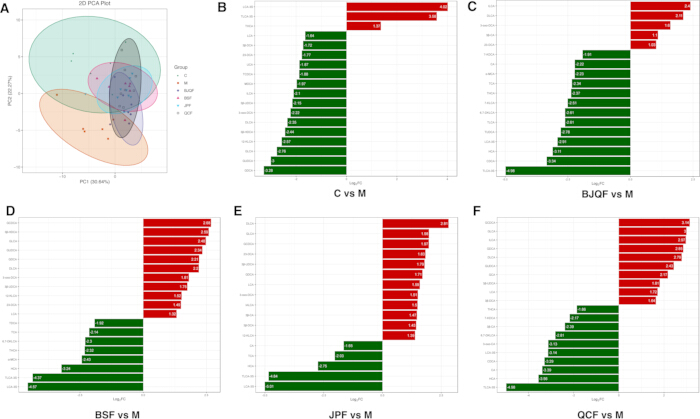
Figura 4: Fórmulas de MTC regularam a desordem de ácidos biliares induzida por DSS no modelo de RC. (A) Gráfico PCA de ácidos biliares dos grupos Controle, Modelo, BJQF, BSF, JPF e QCF. (B) Diagrama de barras da variação de expressão no grupo Modelo em relação ao Controle. (C) Diagrama de barras da variação de expressão no grupo BJQF em relação ao Modelo. (D) Diagrama de barras da variação de expressão no grupo BSF em relação ao Modelo. (E) Diagrama de barras da variação de expressão no grupo JPF em relação ao Modelo e (F) Diagrama de barras da variação de expressão no grupo QCF em relação ao Modelo. Clique aqui para visualizar uma versão maior desta figura.
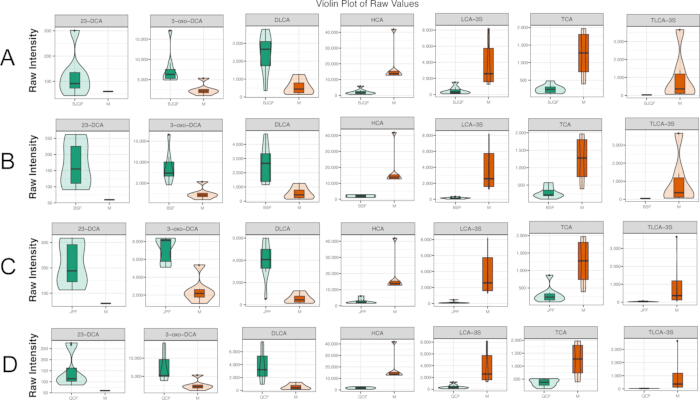
Figura 5: Gráfico de violino das BA diferenciais em cada grupo de comparação. (A) BA diferenciais em BJQF versus Modelo. (B) BA diferenciais em BSF versus Modelo. (C) BA diferenciais em JPF versus Modelo e (D) BA diferenciais em QCF versus Modelo. Clique aqui para visualizar uma versão maior desta figura.
Correlação entre ácidos biliares fecais e abundância microbiana intestinal
Foi realizada análise de correlação de Spearman entre filos diferenciais e ácidos biliares diferenciais (Figura 6A–F, Figura 7A–D). Os gráficos em cordas mostram correlações com |r| ≥ 0,8 (Figura 6B, 6D, 6F). Na comparação modelo versus controle, a 23-DCA apresentou correlação positiva com Saccharibacteria e Firmicutes, e correlação negativa com Proteobacteria e Bacteroidetes (Figura 6B). Na comparação BJQF versus modelo, Proteobacteria esteve associado a TLCA-3S, LCA-3S, TCA, α-MCA, 6,7-DKLCA, HCA, CDCA e THCA (Figura 6D). Na comparação BSF versus modelo, Proteobacteria apresentou correlação positiva com TDCA, 6,7-DKLCA e LCA-3S; Saccharibacteria apresentou correlação positiva com GUDCA e 23-DCA (Figura 6F).
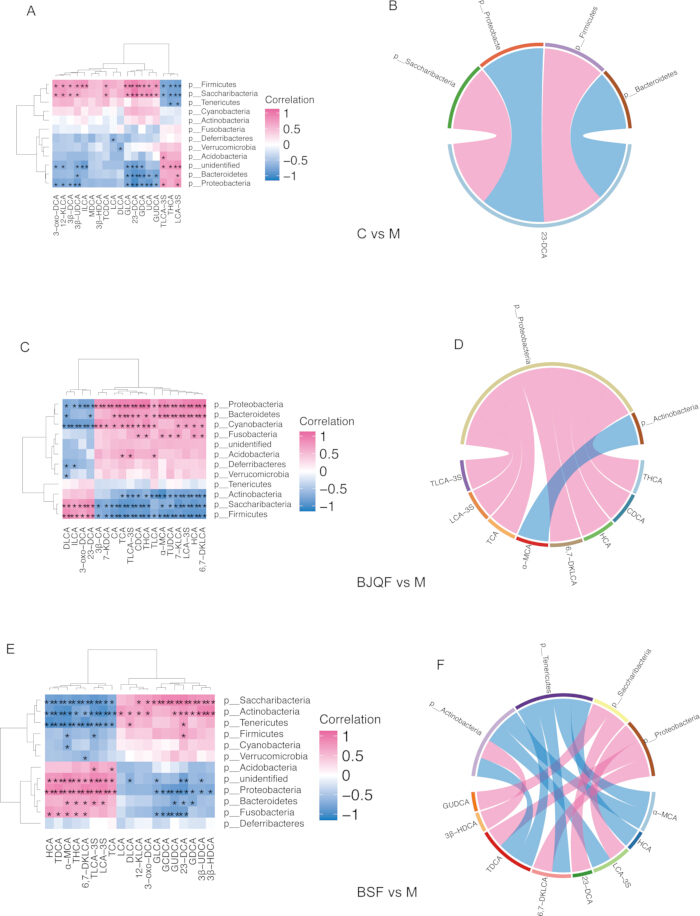
Figura 6: Correlações entre ácidos biliares (AB) diferenciais nas fezes e a abundância de bactérias diferenciais ao nível de filo. (A, C, E) Análises de correlação de Spearman para os grupos Controle versus Modelo, BJQF versus Modelo e BSF versus Modelo, respectivamente. (B, D, F) Gráficos circulares correspondentes ilustrando correlações fortes (|r| ≥ 0,8) para os grupos Controle versus Modelo, BJQF versus Modelo e BSF versus Modelo, respectivamente. Clique aqui para visualizar uma versão maior desta figura.
Os gráficos de cordas mostram correlações com |r| ≥ 0,8 (Figura 7B, 7D). Na comparação entre JPF e o modelo, Saccharibacteria apresentou associação negativa com TLCA-3S, LCA-3S e HCA, e correlação positiva com 23-DCA (Figura 7B). Na comparação entre QCF e o modelo, Saccharibacteria apresentou correlação negativa com HCA, CA, LCA-3S, THCA e TLCA-3S, e correlação positiva com 23-DCA (Figura 7D). Esses resultados indicam que diferentes fórmulas de MTC modulam a rede de interação bactéria–AB por meio de padrões distintos.
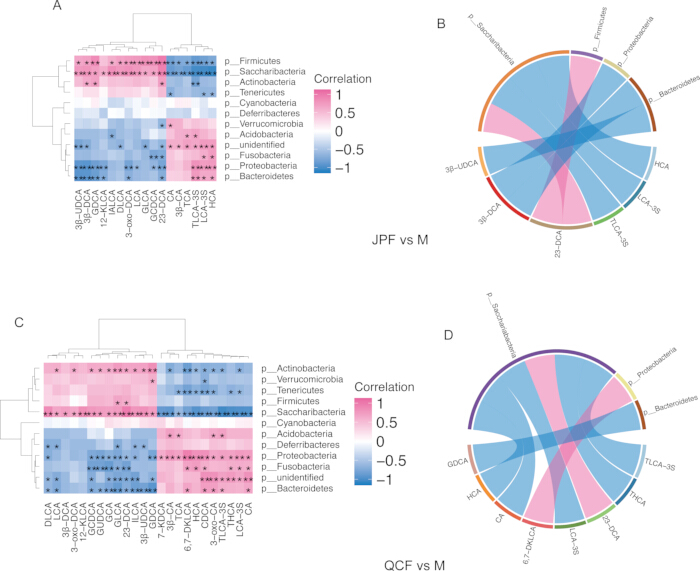
Figura 7: Correlações entre ácidos biliares (AB) diferenciais nas fezes e a abundância de bactérias diferenciais. (A, C) Análises de correlação de Spearman para os grupos JPF versus Modelo e QCF versus Modelo, respectivamente. (B, D) Gráficos de cordas correspondentes ilustrando correlações fortes (|r| ≥ 0,8) para os grupos JPF versus Modelo e QCF versus Modelo, respectivamente. O vermelho indica correlações positivas, enquanto o azul indica correlações negativas. p < 0,05, p < 0,01. Clique aqui para visualizar uma versão maior desta figura.
DISPONIBILIDADE DE DADOS:
Todos os dados brutos foram enviados para o banco de dados NCBI Sequence Reads Archive (SRA) (Número de acesso: PRJNA749732). https://www.ncbi.nlm.nih.gov/bioproject/PRJNA749732
Discussão
Este estudo investiga o mecanismo terapêutico do BJQF e de suas fórmulas subdesdobradas na atenuação da RCU induzida por DSS por meio do eixo microbiota intestinal–metabolismo de ácidos biliares. Essa análise multi-ômica sugere que o BJQF exerce efeitos anti-colite ao restaurar a disbiose microbiana associada à RCU e normalizar o reservatório fecal de ácidos biliares. Suas fórmulas subdesdobradas exibem efeitos regulatórios distintos e específicos de módulos, sendo o JPF o que apresenta eficácia mais semelhante à da fórmula completa, revelando o papel central da estratégia Jianpi. Os autores também identificam a 23-DCA como um nó-chave de ácidos biliares que conecta a reorganização microbiana à melhora da RCU, além de TLCA-3S/LCA-3S como biomarcadores potenciais de eficácia.
A restauração da disbiose microbiana mediada por BJQF está potencialmente associada à normalização da reserva de ácidos biliares e à redução da inflamação. A RC é impulsionada pela desregulação da rede imunidade-microbiota-metabolismo, e o desequilíbrio dos filos centrais é uma característica típica tanto em pacientes quanto em modelos animais10. Esses resultados confirmam que ratos com RC induzida por DSS apresentam redução de Firmicutes e Lactobacillus, e aumento de Bacteroidetes e Proteobacteria — consistente com os perfis clínicos de RC11. BJQF e JPF reverteram de forma mais eficaz essas anormalidades, enquanto BSF e QCF apresentaram efeitos moderados. Considerando que táxons de Firmicutes, como Lactobacillus e Clostridium, são bem documentados por abrigar a maquinaria enzimática central para a biossíntese de ácidos biliares secundários12, isso sugere uma possível ligação associativa: BJQF, especialmente seu módulo Jianpi, restaura Firmicutes com capacidade de biossíntese de ácidos biliares, o que pode potencializar a biotransformação de ácidos biliares secundários e corrigir distúrbios metabólicos. No nível de gênero, BJQF e JPF também reverteram alterações induzidas pela RC em Bacteroides, Ruminococcus_2, Enterorhabdus e Corynebacterium_1, reparando ainda mais a disbiose e funções relacionadas à síntese de ácidos biliares.
A restauração da disbiose microbiana pode contribuir para a normalização da piscina de ácidos biliares (AB), um mecanismo metabólico-chave dos efeitos anti-colite. O metabolismo dos AB é altamente dependente da atividade microbiana, e os AB secundários são essenciais para a homeostase imunológica e a integridade da barreira13. Os dados de LC-MS/MS mostram que ratos com RC apresentam níveis reduzidos de AB secundários protetores (23-DCA, 3-oxo-DCA, DLCA) e acúmulo de AB sulfatados (TLCA-3S, LCA-3S) — consistente com relatos anteriores de desregulação dos AB associada à RC14. Os AB sulfatados possuem baixa absorção intestinal e não conseguem entrar na circulação entero-hepática15, e seu acúmulo reflete um metabolismo prejudicado dos AB e está associado à ativação de vias pró-inflamatórias16. Todas as fórmulas revertem esse distúrbio, sendo BJQF e JPF as que apresentam os efeitos mais acentuados.
A análise de correlação confirma o 23-DCA como o principal nó de BA associado às alterações nos filos centrais: correlacionado positivamente com Firmicutes e negativamente com Proteobacteria. Como um BA secundário com efeitos anti-inflamatórios e protetores da barreira17, o aumento do 23-DCA induzido por BJQF/JPF pode ser atribuído ao enriquecimento de Firmicutes e à biossíntese aumentada, e se correlaciona com a redução de citocinas e melhora na histologia. Com base nesses achados correlacionais, os autores propõem um modelo mecanicista hipotético: BJQF restaura a abundância de Firmicutes > aumenta a biossíntese microbiana de BA secundário > regula positivamente o 23-DCA protetor > inibe a inflamação intestinal. Esse modelo permanece a ser validado por experimentos funcionais.
Este estudo integra a teoria da MTC e a biologia molecular moderna, mapeando os módulos funcionais do BJQF em alterações microbianas e metabólicas específicas. O conceito Jianpi é o elo central. Em consonância com a teoria da MTC de "reforço mútuo entre baço e rim"18, o BSF mostrou enriquecimento moderado de Firmicutes e upregulação de 23-DCA. O QCF enriqueceu principalmente Verrucomicrobia (Akkermansia) e regulou o metabolismo de xenobióticos, refletindo o efeito de "eliminação de umidade-calor". A fórmula completa exerce efeitos sinérgicos superiores a qualquer módulo isolado, confirmando a racionalidade do design de compostos da MTC com base na diferenciação de síndromes.
A análise de correlação revela ainda redes distintas de interação entre bactérias e ácidos biliares moldadas por cada fórmula. Essas diferenças refletem características regulatórias específicas de cada módulo e fornecem uma base para aplicação clínica individualizada: JPF para RC com predomínio de deficiência do baço e disbiose centrada em Firmicutes, QCF para RC com predomínio de umidade-calor e dano à barreira mucosa, e BJQF completo para a síndrome combinada clássica. Em consonância com esses achados, estudos recentes também apoiam o eixo microbiota intestinal–ácido biliar como alvo terapêutico central para a RC e intervenções de MTC19,20,21,22. A deficiência de ácidos biliares secundários induzida pela disbiose microbiana é uma característica central da RC ativa, e a restauração da homeostase dos ácidos biliares pode efetivamente aliviar a inflamação e o dano mucoso23.
Este estudo apresenta várias limitações. Primeiro, todas as associações entre remodelamento microbiano e normalização dos ácidos biliares baseiam-se em análises multi-ômicas correlacionais; relações causais não foram validadas por experimentos funcionais, como o transplante de microbiota fecal. Segundo, o tamanho da amostra é relativamente moderado, o que pode limitar o poder estatístico e a generalização dos resultados. Terceiro, apenas os ácidos biliares fecais foram quantificados; os perfis séricos e mucosais de ácidos biliares, que refletem a circulação entero-hepática, não foram medidos. Quarto, os fitoquímicos ativos específicos responsáveis pela regulação da microbiota e dos ácidos biliares ainda não foram identificados. Estudos futuros validarão as relações causais por meio de transplante de microbiota fecal e experimentos com animais livres de germes, identificarão os componentes ativos principais do BJQF e conduzirão estudos clínicos piloto para verificar o valor translacional.
Divulgações
Os autores não têm nada a declarar.
CONTRIBUIÇÃO DOS AUTORES:
Hongyu Chen contribuiu com a conceituação, metodologia, validação, análise formal, investigação, visualização e redação da versão original do manuscrito. Song Zhao contribuiu com a metodologia, administração do projeto, investigação, visualização, obtenção de financiamento e redação da versão original. Luzhou Xu contribuiu com a conceituação, provisão de recursos, revisão e edição do manuscrito, administração do projeto e supervisão geral do estudo.
Agradecimentos
Este trabalho foi apoiado pela Fundação Nacional de Ciências Naturais da China (81774243).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Tubos PCR de 0,2 mL | Axygen | PCR-02-C | Para reações de amplificação gênica de PCR do RNA ribossômico 16S |
| Tubos Centrífugos Estéreis de 1,5 mL | Axygen | MCT-150-C | Recipientes estéreis para coleta, armazenamento e centrifugação de amostras |
| Formalina Tamponada Neutra a 10% | Solarbio Science & Technology | 1008128 | Para fixação de espécimes de tecido do cólon |
| Sistema 6500 QTRAP MS/MS | Sciex | 5009065 | Para perfilagem quantitativa baseada em MRM de ácidos biliares fecais |
| Freezer de Temperatura Ultra-baixa a -80 ºC | Thermo Fisher Scientific | 702-UR | Para criopreservação de amostras fecais e espécimes biológicos |
| Agarose | Sigma-Aldrich | A9539 | Para detecção da integridade do DNA por eletroforese em gel |
| Fructus Alpiniae Oxyphyllae | Nanjing TCM Co., Ltd. | Lote 20230321 | Matéria-prima herbácea, 15 g por dose, utilizada em BJQF e BSF |
| Radix Astragali | Nanjing TCM Co., Ltd. | Lote 20230312 | Matéria-prima herbácea, 15 g por dose, utilizada em BJQF e JPF |
| Radix Aucklandiae | Nanjing TCM Co., Ltd. | Lote 20230217 | Matéria-prima herbácea, 6 g por dose, utilizada em BJQF e QCF |
| Mistura Padrão de Ácidos Biliares | Sigma-Aldrich | B4893 | Para calibração qualitativa e quantitativa de ácidos biliares fecais |
| Rhizoma Coptidis | Nanjing TCM Co., Ltd. | Lote 20230118 | Matéria-prima herbácea, 4 g por dose, utilizada em BJQF e QCF |
| Sulfato de dextrana sódico (DSS, 36–50 kDa) | MP Biomedicals | 160110 | Para indução de UC em ratos, preparado como solução de bebida a 3,5% (p/v) por 10 dias consecutivos |
| Radix Glycyrrhizae | Nanjing TCM Co., Ltd. | Lote 20230411 | Matéria-prima herbácea, 5 g por dose, utilizada em BJQF e JPF |
| GraphPad Prism | GraphPad Software | v7.00 | Para análise estatística, testes de significância e plotagem de gráficos científicos |
| Kit de Coloração Hematoxilina-Eosina (H&E) | Beyotime Biotechnology | C0105S | Para coloração de cortes de tecido do cólon, observação histopatológica e pontuação de inflamação |
| Centrífuga Refrigerada de Alta Velocidade | Eppendorf | 5810R | Para centrifugação de amostras na extração de ácidos nucleicos e preparação para metabolômica |
| Metanol de Grau HPLC | Merck KGaA | 1.06007.4008 | Para preparação de amostras em LC-MS/MS e preparação da fase móvel |
| Plataforma de Sequenciamento Illumina MiSeq | Illumina Inc. | SY-410-1003 | Para sequenciamento de alto rendimento do gene do RNA ribossômico 16S e perfilagem da microbiota intestinal |
| Banco de Dados KEGG | Kanehisa Laboratories | Liberação 107.0 | Para anotação de vias funcionais microbianas |
| Ratos SD machos, grau SPF | Shanghai Xipu-Bikai Experimental Animal Co., Ltd. | / | 44 ratos pesando 200 ± 20 g, para construção do modelo de UC e experimentos subsequentes |
| Leitor de Microplacas Multiskan™ GO | Thermo Fisher Scientific Oy | 51119080 | Para leitura de absorbância em ELISA e quantificação de citocinas |
| Espetrofotômetro NanoDrop 2000 | Thermo Fisher Scientific | ND-2000 | Para quantificação e avaliação da pureza do DNA genômico bacteriano fecal |
| Cassetes para Inclusão em Parafina | Leica Biosystems | 3801520 | Para desidratação do tecido do cólon e inclusão em parafina |
| Kit PowerFecal® para Isolamento de DNA | MoBio (Qiagen) | 12830-50 | Para extração e purificação do DNA genômico bacteriano fecal |
| Fructus Psoraleae | Nanjing TCM Co., Ltd. | Lote 20230129 | Matéria-prima herbácea, 15 g por dose, utilizada em BJQF e BSF |
| Ambiente Estatístico R | R Foundation for Statistical Computing | v4.2.0 | Para análise bioinformática e computação estatística |
| Kit ELISA para IL-10 de Rato | Lun Chang Shuo Biotech | YD-30194 | Para detecção quantitativa da concentração sérica de IL-10 |
| Kit ELISA para IL-1β de Rato | Lun Chang Shuo Biotech | YD-30206 | Para detecção quantitativa da concentração sérica de IL-1β |
| Kit ELISA para TNF-α de Rato | Lun Chang Shuo Biotech | YD-31063 | Para detecção quantitativa da concentração sérica de TNF-α |
| Radix Sanguisorbae | Nanjing TCM Co., Ltd. | Lote 20230309 | Matéria-prima herbácea, 10 g por dose, utilizada em BJQF e QCF |
| Radix Scutellariae | Nanjing TCM Co., Ltd. | Lote 20230407 | Matéria-prima herbácea, 10 g por dose, utilizada em BJQF e QCF |
| Sistema UPLC Shim-pack UFLC | Shimadzu Corporation | CBM-20A | Para separação cromatográfica de amostras de ácidos biliares fecais |
| Rhizoma Atractylodis Macrocephalae Torrado | Nanjing TCM Co., Ltd. | Lote 20230225 | Matéria-prima herbácea, 10 g por dose, utilizada em BJQF e JPF |
Referências
- Gilbert JA, et al. Current understanding of the human microbiome. Nat Med. 2018;24(4):392-400.
- Fiorucci S, et al. Bile acid signaling in inflammatory bowel diseases. Dig Dis Sci. 2021;66(3):674-693.
- Sinha SR, et al. Dysbiosis-induced secondary bile acid deficiency promotes intestinal inflammation. Cell Host Microbe. 2020;27(4):659-670.e5.
- Zhan K, et al. Gut microbiota-bile acid crosstalk in diarrhea-irritable bowel syndrome. Biomed Res Int. 2020;2020:3828249.
- Zhang C, Jiang M, Lu A. Considerations of traditional Chinese medicine as adjunct therapy in the management of ulcerative colitis. Clin Rev Allergy Immunol. 2013;44(3):274-283.
- Zhang S, et al. Consensus on Chinese medical diagnosis and treatment of ulcerative colitis (2009). Chin J Integr Tradit West Med. 2010;30(5):527-532.
- Chen YL, et al. Systems pharmacology approach reveals protective mechanisms of Jian-Pi Qing-Chang decoction on ulcerative colitis. World J Gastroenterol. 2019;25(21):2603-2622.
- Hu J, et al. Qingchang Huashi Formula attenuates DSS-induced colitis in mice by restoring gut microbiota-metabolism homeostasis and goblet cell function. J Ethnopharmacol. 2021;266:113394.
- Cooper HS, et al. Clinicopathologic study of dextran sulfate sodium experimental murine colitis. Lab Invest. 1993;69(2):238-249.
- Zuo T, Ng SC. The gut microbiota in the pathogenesis and therapeutics of inflammatory bowel disease. Front Microbiol. 2018;9:2247.
- Kobayashi T, et al. Ulcerative colitis. Nat Rev Dis Primers. 2020;6(1):74.
- Wahlström A, Sayin SI, Marschall HU, Bäckhed F. Intestinal crosstalk between bile acids and microbiota and its impact on host metabolism. Cell Metab. 2016;24(1):41-50.
- Joyce SA, Gahan CGM. Bile acid-microbiota crosstalk in inflammatory bowel disease. Nat Rev Gastroenterol Hepatol. 2020;17(11):694-707.
- Duboc H, et al. Connecting dysbiosis, bile-acid dysmetabolism and gut inflammation in inflammatory bowel diseases. Gut. 2013;62(4):531-539.
- Alnouti Y. Bile acid sulfation: A pathway of bile acid elimination and detoxification. Toxicol Sci. 2009;108(2):225-246.
- Ungaro R, et al. Ulcerative colitis. Lancet. 2017;389(10080):1756-1770.
- Tang Y, Li Y, Zhang L, et al. 23-Deoxycholic acid ameliorates colitis by regulating gut microbiota and activating FXR signaling. J Ethnopharmacol. 2022;298:115463.
- Lu YH, Cong LL, Zhang Y. TCM syndrome classification and its correlation with gut microbiota in ulcerative colitis. Chin J Integr Tradit West Med. 2020;40(7):867-871.
- Zhang Y, Li X, Wang H. Traditional Chinese medicine for inflammatory bowel disease: From empirical therapy to mechanism-based treatment. J Ethnopharmacol. 2022;296:115347.
- Li J, Wang Y, Zhang L, et al. Targeting the gut microbiota-bile acid axis: a novel strategy for TCM compound prescriptions in treating chronic inflammatory diseases. Pharmacol Res. 2023;192:106589.
- Abdo W, et al. Gut Microbiota and Bile Acid Metabolism in Inflammatory Bowel Disease: Pathophysiological Links and Therapeutic Implications. Arch Med Res. 2023;54(8):789-801.
- Liu M, et al. Traditional Chinese Medicine Targeting Gut Microbiota-Bile Acid Axis for Ulcerative Colitis: A Systematic Review. Arch Med Res. 2022;53(6):542-553.
- Chen L, et al. Secondary Bile Acids as Key Mediators of Intestinal Mucosal Barrier Protection in Inflammatory Bowel Disease. Arch Med Res. 2023;54(2):189-200.