Este estudo integra transcriptômica pediátrica pública de pneumonia, sequenciamento de RNA de única célula em pulmão de camundongo, triagem de compostos derivados de Paeonia, encaixe molecular e simulações de dinâmica molecular para identificar alvos inflamatórios associados a neutrófilos e prever interações com catequinas para validação futura.
Artigo de investigação
Efeitos da Catequina derivada de Paeonia na Inflamação associada a Neutrófilos na Pneumonia
Neste artigo
Resumo
Resumo
A pneumonia em crianças é frequentemente acompanhada por respostas inflamatórias excessivas e desregulação imunológica, o que pode levar a desfechos clínicos graves. A catequina demonstrou atividade anti-inflamatória em múltiplas condições de doenças, mas seu papel e mecanismos moleculares na pneumonia permanecem pouco claros. Dados públicos de sequenciamento de RNA em massa de pneumonia pediátrica (GSE261482) e dados públicos de sequenciamento de RNA de única célula de pulmão de camundongo de um modelo experimental de pneumonia (GSE295484) foram analisados utilizando análise de rede de coexpressão gênica ponderada, análise de expressão diferencial, anotação de tipos celulares e análise de enriquecimento de conjuntos de genes. As interações entre catequina e proteínas selecionadas foram avaliadas por meio de simulações de acoplamento molecular e dinâmica molecular. Um módulo gênico-chave associado a características relacionadas à pneumonia foi identificado, e 18 genes candidatos, principalmente enriquecidos em vias inflamatórias e imunológicas, foram selecionados. A análise de única célula mostrou que esses genes foram predominantemente enriquecidos em neutrófilos e macrófagos alveolares, com aumento nas proporções de neutrófilos em condições inflamatórias. MMP9, PYGL e GADD45A foram selecionados como genes candidatos. Simulações de acoplamento e dinâmica molecular apoiaram interações estáveis previstas entre a catequina e essas proteínas selecionadas. A catequina pode estar associada a vias inflamatórias relacionadas à pneumonia por meio da modulação de vias associadas a neutrófilos e da interação com proteínas imunológicas-chave. Este estudo fornece uma visão em nível sistêmico da ação da catequina na pneumonia e destaca potenciais alvos para validação experimental adicional.
Introdução
A pneumonia é uma doença respiratória comum e potencialmente grave em crianças, causada principalmente por agentes infecciosos como Mycoplasma pneumoniae. Representa um componente importante da pneumonia adquirida na comunidade e está associada a uma morbidade significativa devido a respostas inflamatórias excessivas e desregulação imunológica1,2. Evidências crescentes sugerem que citocinas inflamatórias, incluindo fator de necrose tumoral-α (TNF-α) e interleucina-6 (IL-6), desempenham papéis cruciais na progressão da doença, promovendo o recrutamento de células imunes, lesão tecidual e disfunção pulmonar3. Apesar dos avanços na terapia antimicrobiana, os mecanismos moleculares que impulsionam a inflamação na pneumonia pediátrica ainda não são completamente compreendidos4.
Os flavonoides têm atraído considerável atenção devido às suas propriedades anti-inflamatórias e antioxidantes5. A catequina, um polifenol que ocorre naturalmente e é amplamente encontrado no chá e em alimentos de origem vegetal, demonstrou atenuar o estresse oxidativo e as respostas inflamatórias em diversos modelos de doenças6. Estudos anteriores mostraram que a catequina pode suprimir cascatas de sinalização pró-inflamatórias, incluindo as vias MAPK e NF-κB, e regular a expressão de citocinas, aliviando assim a inflamação e a disfunção metabólica7. No entanto, a maioria dos estudos existentes concentra-se em doenças metabólicas ou cardiovasculares, enquanto o papel da catequina em doenças inflamatórias respiratórias, particularmente na pneumonia, permanece pouco explorado. Além disso, os alvos moleculares e os mecanismos subjacentes à proteção mediada pela catequina na pneumonia ainda não estão claros.
Este estudo teve como objetivo investigar os possíveis mecanismos moleculares da catequina na pneumonia. Levantou-se a hipótese de que a catequina poderia atenuar as respostas inflamatórias por meio da interação com proteínas-chave e vias de sinalização envolvidas na regulação imunológica. Para testar essa hipótese, foram integradas análises de farmacologia de rede, acoplamento molecular, simulação de dinâmica molecular e sequenciamento de RNA de única célula para identificar sistematicamente genes candidatos e avaliar suas interações com a catequina. A distribuição de células imunes e os padrões de expressão gênica foram ainda analisados para explorar o papel dos neutrófilos e macrófagos na progressão da doença.
Os resultados mostraram ligação prevista estável entre a catequina e proteínas selecionadas, incluindo PYGL, MMP9 e GADD45A, mantendo a estabilidade estrutural ao longo das simulações de dinâmica molecular. Além disso, análises de célula única revelaram alterações significativas nas proporções de células imunes, particularmente neutrófilos, sob condições inflamatórias. Esses achados sugerem que a catequina pode estar associada a mecanismos anti-inflamatórios envolvendo a função de células imunes e vias de sinalização chave. Este estudo fornece uma visão em nível sistêmico dos possíveis mecanismos associados à catequina na pneumonia e apoia a validação adicional da catequina como um composto candidato para pesquisas sobre doenças respiratórias inflamatórias.
Protocolo
Este estudo envolveu análise secundária de conjuntos de dados publicamente disponíveis e desidentificados provenientes do banco de dados Gene Expression Omnibus. Nenhum novo participante humano, experimento com animais ou amostras clínicas foram recrutados, coletados ou gerados para este estudo. A aprovação ética e o consentimento informado para os conjuntos de dados originais foram de responsabilidade dos estudos originais que geraram os dados. Portanto, não foi necessária aprovação adicional de comitê de ética para a presente análise secundária.
Coleta de dados e pré-processamento
Os dados de sequenciamento de RNA em massa (RNA-seq) foram obtidos do conjunto de dados Gene Expression Omnibus (GEO) GSE2614828. A matriz de expressão utilizada neste estudo continha 177 amostras de sangue total, incluindo 139 amostras de pneumonia pediátrica e 38 amostras de controle saudável. Os metadados disponíveis incluíam sexo, classificação etiológica, tubo de coleta, lote e condição da doença. As amostras de pneumonia foram anotadas como bacteriana definitiva (DB), viral definitiva (DV), bacteriana provável (PB), viral provável (PV) ou desconhecida (U), de acordo com a anotação original do conjunto de dados.
Dados de sequenciamento de RNA de célula única (scRNA-seq) foram obtidos do conjunto de dados GEO GSE2954849, derivado de tecidos pulmonares de camundongos C57BL/6 selvagens em um modelo experimental de pneumonia. O conjunto de dados incluía camundongos neonatos (PND05) e camundongos jovens (PND12) expostos ao ar ambiente, PBS ou E. coli e coletados às 48 h ou 96 h após a aspiração.
Análise de rede de coexpressão gênica ponderada (WGCNA)
Para a construção da rede de coexpressão, a matriz de expressão foi inicialmente filtrada para remover genes com baixa expressão. Após a remoção dos genes de baixa expressão, a variabilidade foi avaliada usando o desvio absoluto mediano (MAD). Os 5.000 genes com os valores mais altos de MAD foram selecionados para a análise de rede de coexpressão gênica ponderada (WGCNA) em R. Uma potência de limiarização suave de 15 foi aplicada, pois atendeu ao critério de topologia livre de escala com R2> 0,8. Esse limiar foi usado para construir a matriz de adjacência ponderada, que posteriormente foi transformada em uma matriz de sobreposição topológica (TOM). Os módulos gênicos foram então detectados a partir da árvore de agrupamento hierárquico baseada na TOM. Para identificar módulos relacionados a características associadas à pneumonia, os eigengenes dos módulos foram calculados e testados quanto à correlação com o estado da doença e sua etiologia.
Análise de expressão diferencial
Os grupos com pneumonia e controles saudáveis foram comparados utilizando o pacote R limma para identificar genes diferencialmente expressos. A correção para testes múltiplos foi realizada utilizando o método de Benjamini-Hochberg. Os genes foram considerados diferencialmente expressos somente quando ambos os limiares foram atingidos: |variação do log2| > 1 e valor-p ajustado < 0,05.
Identificação de compostos ativos derivados de Paeonia e previsão de alvos
Para identificar de forma sistemática os compostos bioativos em Paeonia e seus possíveis alvos biológ游戏副本
Alvos proteicos potenciais foram previstos utilizando abordagens complementares baseadas em ligantes. O SwissTargetPrediction (http://www.swisstargetprediction.ch) foi utilizado para identificar alvos humanos prováveis, comparando estruturas de compostos com ligantes de atividade conhecida, e somente previsões com probabilidade ≥ 0,1 foram mantidas. Para ampliar a cobertura de alvos, a Similarity Ensemble Approach (SEA, http://sea.bkslab.org) também foi empregada para triagem de possíveis interações fora do alvo principal em famílias de proteínas, incluindo interações não capturadas por previsões canônicas de alvos. Para complementar ainda mais a previsão baseada em ligantes, o PharmMapper Server (http://lilab.ecust.edu.cn/pharmmapper/) foi utilizado para mapeamento reverso de farmacóforos contra uma base de dados abrangente de proteínas humanas, selecionando-se alvos com escores de ajuste normalizados ≥ 0,7. Além disso, interações compostos-alvos validadas experimentalmente foram coletadas de bases de dados públicas, incluindo DrugBank e BindingDB, para melhorar a confiabilidade da identificação de alvos. Todos os alvos previstos foram posteriormente padronizados para os símbolos gênicos oficiais utilizando a base de dados UniProt (https://www.uniprot.org), com o organismo restringido a "Homo sapiens". Entradas duplicadas foram removidas para garantir a precisão dos dados. O conjunto integrado de alvos foi definido como a união de todos os alvos previstos e validados para Paeonia, representando a base molecular potencial de seus efeitos farmacológicos. Como a catequina foi identificada como um dos compostos ativos derivados de Paeonia e possui atividade anti-inflamatória bem documentada, foi selecionada como o composto representativo para simulações subsequentes de encaixe molecular e dinâmica molecular.
Análise de enriquecimento funcional
O enriquecimento funcional foi avaliado para processos biológicos da Ontologia Genética (GO) e vias da Enciclopédia de Kyoto de Genes e Genomas (KEGG) utilizando o pacote R clusterProfiler. Os termos enriquecidos foram mantidos quando a taxa de falsa descoberta (FDR) era < 0,05.
Análise de sequenciamento de RNA de célula única e análise complementar
Os dados de sequenciamento de RNA de célula única foram processados no Seurat. A matriz GSE295484 processada foi utilizada para análise complementar, e nenhum filtro adicional por nível celular foi aplicado após sua importação. A matriz processada continha 90.883 células e 26.511 genes. Os gráficos de controle de qualidade utilizaram limiares de referência de 200 e 8.000 genes detectados por célula e 1,4% de leituras mitocondriais. Os dados foram normalizados, escalonados e submetidos à análise de componentes principais (PCA). Em seguida, foi realizada a agrupamento celular, e a aproximação uniforme de variedades e projeção (UMAP) foi utilizada para visualizar as populações celulares em um espaço reduzido dimensionalmente. As identidades celulares foram atribuídas com base em genes marcadores canônicos. Os genes marcadores foram identificados utilizando o FindAllMarkers com only.pos = TRUE, min.pct = 0,25 e logfc.threshold = 0,25.
Para avaliar a atividade de conjuntos de genes candidatos no nível de única célula, foi realizada análise AUCell utilizando o pacote R AUCell. As células foram pontuadas com base na expressão de assinaturas gênicas predefinidas, e os padrões de enriquecimento foram visualizados em gráficos UMAP. Para o GSE295484, as proporções das populações de células imunes, incluindo macrófagos alveolares e neutrófilos, foram calculadas nos grupos ar ambiente, PBS e E. coli aos 48 h e 96 h após a aspiração. As diferenças entre os grupos foram avaliadas utilizando testes estatísticos não paramétricos. Genes marcadores de neutrófilos foram identificados a partir do conjunto de dados de única célula e intersectados com genes candidatos previamente identificados para obter os principais genes associados a neutrófilos para análises adicionais.
Encaixe molecular
O encaixe molecular foi realizado utilizando o AutoDock Vina, com a preparação do receptor e do ligante conduzida por meio do AutoDock Tools. As estruturas cristalinas das proteínas-alvo foram obtidas do Protein Data Bank (PDB), incluindo GADD45A (ID PDB: 2KG4), MMP9 (ID PDB: 6ESM) e PYGL (ID PDB: 3DDS). As estruturas proteicas foram processadas antes do encaixe mediante a remoção de moléculas de água e ligantes co-cristalizados. Em seguida, foram adicionados átomos de hidrogênio polares e foram atribuídas cargas de Gasteiger.
A estrutura tridimensional da catequina foi obtida do PubChem e preparada no AutoDock Tools. Em seguida, o AutoDock Vina foi utilizado para acoplar a catequina a cada proteína-alvo e avaliar a afinidade de ligação prevista e o padrão de interação. Os parâmetros da caixa de grade para o acoplamento foram os seguintes: GADD45A-catequina, center_x = 0,131, center_y = -0,002, center_z = -0,018, size_x = 47,25, size_y = 47,25, size_z = 47,25; MMP9-catequina, center_x = -0,434, center_y = 43,036, center_z = 14,868, size_x = 47,25, size_y = 47,25, size_z = 47,25; PYGL-catequina, center_x = 88,408, center_y = -80,795, center_z = 105,959, size_x = 100,45, size_y = 100,45, size_z = 100,45.
Simulação de dinâmica molecular
O campo de forças AMBER14SB foi utilizado para os componentes proteicos. Os parâmetros do ligante foram gerados com o campo de forças GAFF2 por meio do sobtop_1.0 (dev3.1), e as cargas RESP foram atribuídas. A água TIP3P foi usada para solvatar cada complexo proteína-ligante em uma caixa de simulação cúbica. A adição de íons Na⁺ e Cl⁻ ajudou a neutralizar o sistema e atingir uma concentração iônica de 0,15 M. O método de malha de partículas-Ewald (PME) foi utilizado para interações eletrostáticas de longo alcance com um corte de 1 nm. Restrições de ligação foram aplicadas usando o algoritmo LINCS. Para eliminar colisões estéricas, a minimização da energia foi realizada usando os métodos de descida mais íngreme e gradiente conjugado.
Após a equilibração, foram realizadas simulações de dinâmica molecular (MD) de produção em condições NPT a 310 K e 1 bar, controladas pelo termostato de Nosé–Hoover e pelo barostato de Parrinello–Rahman. Cada simulação foi executada por 100 ns com um passo de tempo de 2 fs.
Análise estatística
Todas as análises estatísticas foram realizadas utilizando o software R. As análises de correlação foram conduzidas pelos métodos de Pearson ou Spearman, conforme apropriado. As comparações entre grupos foram realizadas utilizando testes não paramétricos, incluindo o teste de Kruskal–Wallis. Um valor de p < 0,05 foi considerado estatisticamente significativo.
Resultados
Identificação de um módulo gênico chave associado à pneumonia pediátrica por meio de WGCNA
Para identificar módulos gênicos associados à pneumonia pediátrica, foi realizada uma análise de WGCNA em dados transcriptômicos de sangue total provenientes de pacientes com pneumonia e controles saudáveis. A análise de agrupamento de amostras revelou ausência de outliers evidentes, indicando boa qualidade dos dados para as análises subsequentes (Figura 1A). A ACP demonstrou ainda uma tendência clara de separação entre os grupos com pneumonia e saudáveis, sugerindo perfis transcriptômicos distintos entre as condições (Figura 1B). Para construir uma rede livre de escala, os genes foram ordenados com base no desvio absoluto mediano, os 5.000 genes superiores foram selecionados para a construção da rede e a potência de limiarização suave foi definida como 15, com base no critério de índice de ajuste da topologia livre de escala (R2 > 0,8), mantendo-se uma conectividade média relativamente baixa (Figura 1C). Utilizando esse limiar, a análise por agrupamento hierárquico identificou múltiplos módulos gênicos com padrões de expressão distintos (Figura 1D). A análise da relação entre módulos e características revelou que diversos módulos apresentaram correlação significativa com fenótipos clínicos. Notavelmente, o módulo azul mostrou forte correlação tanto com o estado da doença (pneumonia versus saudável) quanto com a classificação etiológica, sugerindo seu possível papel na progressão da doença e na resposta do hospedeiro (Figura 1E).
Além disso, a análise de gráfico de dispersão da associação do módulo em relação à significância do gene dentro do módulo azul demonstrou uma forte correlação positiva (cor = 0,6, p = 2,1e−35), indicando que os genes altamente conectados dentro do módulo também estavam fortemente associados à característica clínica (Figura 1F).
Associação do módulo azul com a etiologia da pneumonia bacteriana
Para investigar mais a fundo as diferenças de expressão gênica entre as etiologias da pneumonia, foi realizada uma análise WGCNA utilizando múltiplas classificações clínicas, incluindo controles (C), bacteriana definitiva (BD), viral definitiva (VD), bacteriana provável (BP), viral provável (VP) e grupo desconhecida (D). A análise da relação entre módulos e traços revelou que diversos módulos exibiram correlações significativas com subtipos etiológicos específicos. Notavelmente, o módulo azul apresentou a correlação positiva mais forte com o grupo BD, sugerindo seu possível envolvimento nas respostas do hospedeiro específicas à infecção bacteriana (Figura 2A).
O dendrograma de agrupamento gênico e a atribuição de módulos correspondente confirmaram ainda mais a robustez da construção dos módulos e a clara separação dos agrupamentos gênicos (Figura 2B). Dentro do módulo azul, a análise da pertinência ao módulo versus significância gênica demonstrou uma correlação positiva significativa (cor = 0,41, p = 7,8e−14), sugerindo que os genes altamente conectados neste módulo também estavam fortemente associados à característica etiológica (Figura 2C).
Além disso, a comparação da expressão do eigengene do módulo entre diferentes grupos etiológicos revelou diferenças significativas no módulo azul (teste de Kruskal–Wallis, p = 1,5e−13). Especificamente, o módulo azul apresentou expressão elevada nos grupos com pneumonia bacteriana, particularmente no subgrupo DB, em comparação com outras categorias etiológicas (Figura 2D).
Dezoito genes candidatos derivados de compostos de Paeonia associados à pneumonia pediátrica identificados por análise integrativa
Para identificar genes candidatos associados à pneumonia pediátrica e potenciais alvos relacionados à Paeonia, foi realizada inicialmente uma análise de expressão diferencial entre pacientes com pneumonia e controles saudáveis. Com base nesses critérios, foram identificados 1.110 genes diferencialmente expressos (GDEs) entre amostras de pneumonia e controles saudáveis, incluindo 524 genes superexpressos e 586 genes subexpressos. Os 524 GDEs superexpressos estão listados na Tabela Suplementar S1 (ver também a Figura 3A). Para refinar ainda mais os genes-chave, os GDEs relacionados à pneumonia foram cruzados com genes associados ao fenótipo DB e com alvos previstos da Paeonia. Essa análise integrativa resultou em 18 genes comuns, sugerindo seus possíveis papéis na progressão da doença e nas respostas associadas à Paeonia (Figura 3B).
Uma rede de interação composto-alvo foi construída para visualizar as relações entre os componentes ativos da Paeonia e os genes candidatos identificados, revelando uma ampla conectividade entre compostos e alvos (Tabela Suplementar S2 e Figura 3C). Para explorar as funções biológicas desses 18 genes, foram realizadas análises de enriquecimento funcional. O enriquecimento do processo biológico na ontologia genética (GO) associou os genes candidatos principalmente a funções imunes e inflamatórias, incluindo regulação da resposta inflamatória, resposta a hormônios peptídicos, regulação positiva do metabolismo de espécies reativas de oxigênio e regulação da sinalização mediada por interferon tipo II (Figura 3D). A análise KEGG mostrou ainda que os genes estavam enriquecidos em vias relacionadas à inflamação e imunidade, como as vias de sinalização de IL-17 e NF-κB, bem como em vias metabólicas e endócrinas, incluindo sinalização de glucagon e biossíntese de hormônios esteroides (Figura 3D).
Enriquecimento de genes candidatos em neutrófilos e macrófagos alveolares na análise transcriptômica de única célula
Para investigar a distribuição celular de genes candidatos em um contexto experimental de pneumonia, foi analisado o conjunto de dados de sequenciamento de RNA de única célula (scRNA-seq) de pulmão de camundongo GSE295484. Foi realizada uma análise de controle de qualidade para avaliar a confiabilidade dos dados. As distribuições do número de genes detectados, contagens de UMI e porcentagens de genes mitocondriais e ribossomais indicaram dados de célula única de alta qualidade na matriz processada (Figura 4A). Gráficos de dispersão mostraram os limiares de referência para detecção de genes e conteúdo mitocondrial utilizados na visualização do controle de qualidade (Figura 4B).
Após a normalização e redução da dimensionalidade, as células foram agrupadas e visualizadas usando UMAP. Foram identificadas populações celulares distintas, incluindo neutrófilos, macrófagos alveolares, monócitos, células epiteliais e outros tipos celulares imunes e estromais, demonstrando a heterogeneidade celular do microambiente pulmonar durante a pneumonia (Figura 4C). Para avaliar a atividade dos 18 genes candidatos no nível de única célula, foi realizada análise AUCell. Os resultados mostraram que a assinatura gênica foi predominantemente enriquecida em neutrófilos e macrófagos alveolares, conforme indicado por escores AUC mais altos nessas populações celulares (Figura 4D).
Genes inflamatórios associados aos alvos de compostos derivados de Paeonia em um modelo de pneumonia bacteriana em camundongo
Para investigar mais a fundo a dinâmica das células imunes no modelo experimental de pneumonia em camundongos, as proporções de macrófagos alveolares e neutrófilos foram analisadas nos grupos ar ambiente, PBS e E. coli em 48 h e 96 h após a aspiração. Em 48 h, os macrófagos alveolares apresentaram uma diminuição acentuada na infecção por E. coli em comparação com as condições de ar e PBS, enquanto os neutrófilos exibiram um aumento substancial na proporção celular (Figura 5A). Uma tendência semelhante foi observada em 96 h, com as proporções de neutrófilos permanecendo elevadas em resposta à estimulação por E. coli, enquanto os macrófagos alveolares apresentaram níveis comparativamente mais baixos. Esses resultados indicam uma expansão acentuada de neutrófilos durante a infecção bacteriana. Para explorar as características funcionais dos neutrófilos, identificaram-se genes marcadores de neutrófilos e realizou-se análise de enriquecimento funcional. O enriquecimento KEGG associou os genes marcadores de neutrófilos a sinalização inflamatória, incluindo as vias de TNF, MAPK e receptor de lectina tipo C (Figura 5B). Os termos GO de processo biológico também se concentraram em funções de resposta imune, como migração de leucócitos, adesão célula-célula de leucócitos, regulação positiva da resposta de defesa e resposta a moléculas de origem bacteriana (Figura 5B). Para identificar genes-chave que conectam a atividade de neutrófilos, pneumonia e alvos de Paeonia, os genes marcadores de neutrófilos foram cruzados com os 18 genes candidatos previamente identificados. Essa análise revelou três genes em comum: MMP9, PYGL e GADD45A (Tabela Suplementar S3 e Figura 5C). Finalmente, a visualização da expressão gênica em nível de célula única mostrou que esses três genes foram predominantemente expressos nas populações de neutrófilos (Figura 5D), reforçando ainda mais seus possíveis papéis nas respostas inflamatórias mediadas por neutrófilos.
Afinidade de ligação prevista da catequina com proteínas selecionadas em encaixe molecular
Para avaliar mais amplamente as possíveis interações entre catequina e proteínas, realizou-se uma análise de encaixe molecular entre as proteínas selecionadas (MMP9, PYGL e GADD45A) e a catequina, um composto ativo derivado de Paeonia. As estruturas cristalinas de GADD45A, MMP9 e PYGL foram obtidas do Protein Data Bank, e a estrutura tridimensional da catequina foi recuperada do banco de dados PubChem. Os resultados do encaixe sugeriram que a catequina poderia ligar-se a sítios nas três proteínas selecionadas, com energias de ligação de −6,3 kcal/mol para GADD45A, −7,6 kcal/mol para MMP9 e −8,0 kcal/mol para PYGL (Figura 6). Dentre essas proteínas selecionadas, a catequina exibiu a maior afinidade de ligação prevista com PYGL, seguida por MMP9 e GADD45A, sugerindo uma possível interação preferencial com uma proteína relacionada ao metabolismo.
No nível molecular, a catequina formou múltiplas ligações de hidrogênio e interações hidrofóbicas com resíduos de aminoácidos-chave em cada proteína. Na GADD45A, a catequina interagiu com resíduos como GLN33 e TRP135. Na MMP9, observou-se ligação de hidrogênio estável com resíduos incluindo GLN227, TYR248 e HIS236. De forma semelhante, na PYGL, a catequina formou múltiplas ligações de hidrogênio com resíduos como LYS554 e ASN631, contribuindo para a estabilidade da ligação. Além das ligações de hidrogênio, a análise de interações revelou forças de van der Waals e interações relacionadas ao π, indicando um padrão de ligação multifuncional que aumenta a estabilidade dos complexos previstos entre ligante e proteína. Em conjunto, esses resultados sugerem que a catequina pode formar complexos previstos estáveis com MMP9, PYGL e GADD45A. No entanto, a relevância terapêutica dessas interações exige validação experimental adicional.
Interações estáveis previstas entre a catequina e proteínas selecionadas
Com base nas conformações obtidas no encaixe molecular, foram realizadas simulações de dinâmica molecular de 100 ns para avaliar mais detalhadamente a estabilidade dos complexos catequina-proteína. A análise de RMSD mostrou que os três complexos proteína-ligante atingiram o equilíbrio durante o período de simulação. Dentre eles, os complexos PYGL–catequina e MMP9–catequina exibiram flutuações de RMSD relativamente estáveis, enquanto o complexo GADD45A–catequina apresentou flutuações ligeiramente maiores, mas que permaneceram dentro de uma faixa aceitável (Figura 7A). A análise de Rg indicou que todos os complexos mantiveram uma compactação estrutural estável ao longo da simulação, com variação mínima ao longo do tempo (Figura 7B). De forma semelhante, a análise de SASA demonstrou níveis estáveis de exposição para todos os complexos, reforçando ainda mais sua estabilidade estrutural (Figura 7C). A análise de ligações de hidrogênio revelou interações persistentes entre a catequina e as proteínas selecionadas. O complexo PYGL–catequina manteve um número maior de ligações de hidrogênio ao longo do tempo em comparação com MMP9 e GADD45A, sugerindo interações de ligação mais fortes e estáveis (Figura 7D).
A flexibilidade em nível de resíduo foi avaliada usando RMSF. Os resultados mostraram que a maioria dos resíduos exibiu baixa flutuação, com apenas algumas regiões apresentando maior flexibilidade, indicando que a ligação do ligante não induziu instabilidade estrutural significativa nas proteínas (Figura 7E). Em conjunto, esses achados sugerem que a catequina forma complexos preditos estáveis com MMP9, PYGL e GADD45A, sendo a maior estabilidade observada na interação entre PYGL e catequina. Esses resultados apoiam interações preditas estáveis entre a catequina e as proteínas selecionadas, fornecendo evidências computacionais para validação experimental adicional.
Disponibilidade de Dados:
Conjuntos de dados disponíveis publicamente foram analisados neste estudo. O conjunto de dados de RNA-seq em massa está disponível no Gene Expression Omnibus (GEO) sob o número de acesso GSE261482 (https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE261482), e o conjunto de dados de scRNA-seq de pulmão de camundongo está disponível sob o número de acesso GSE295484 (https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE295484). As saídas processadas utilizadas no artigo são fornecidas como Tabela Suplementar S1, Tabela Suplementar S2 e Tabela Suplementar S3.
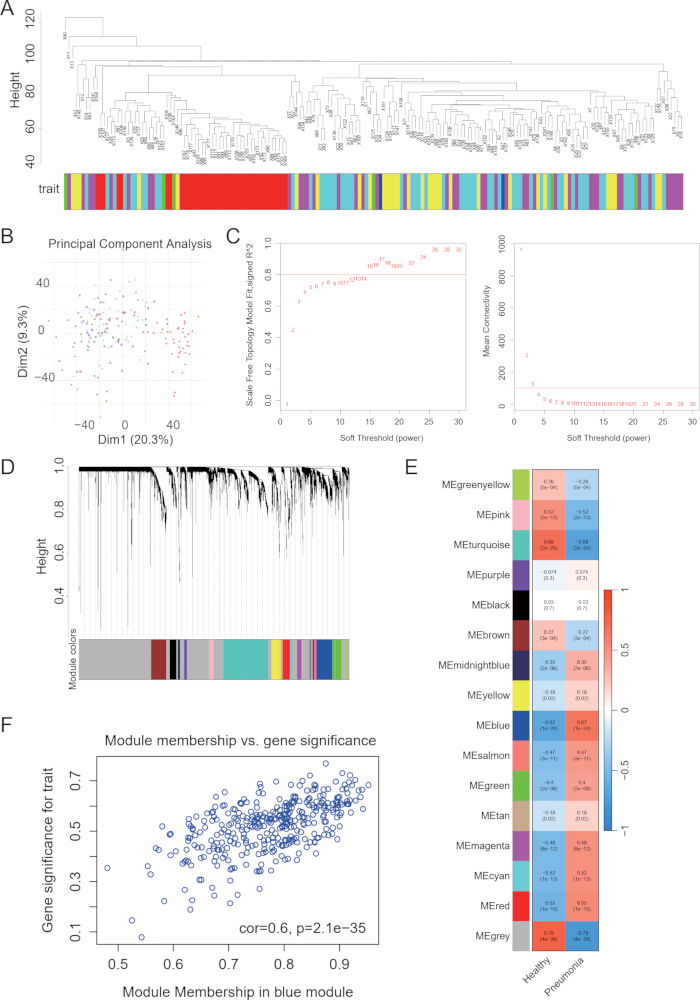
Figura 1. Construção do WGCNA e identificação de módulos associados à doença (A) A agrupamento de amostras foi realizado a partir dos perfis de expressão gênica, e as respectivas anotações de traços estão exibidas abaixo do dendrograma. (B) A análise de componentes principais mostra a distribuição das amostras ao longo dos dois primeiros componentes principais. (C) A potência de limiarização suave foi avaliada utilizando o índice de ajuste à topologia livre de escala e a conectividade média. (D) Os genes foram agrupados de acordo com a sobreposição topológica, e as atribuições dos módulos são indicadas por cores. (E) As correlações entre os eigengenes dos módulos e os traços clínicos são mostradas como um mapa de calor. (F) A relação entre a pertinência ao módulo e a significância gênica é mostrada para os genes no módulo azul. Clique aqui para visualizar uma versão maior desta figura.
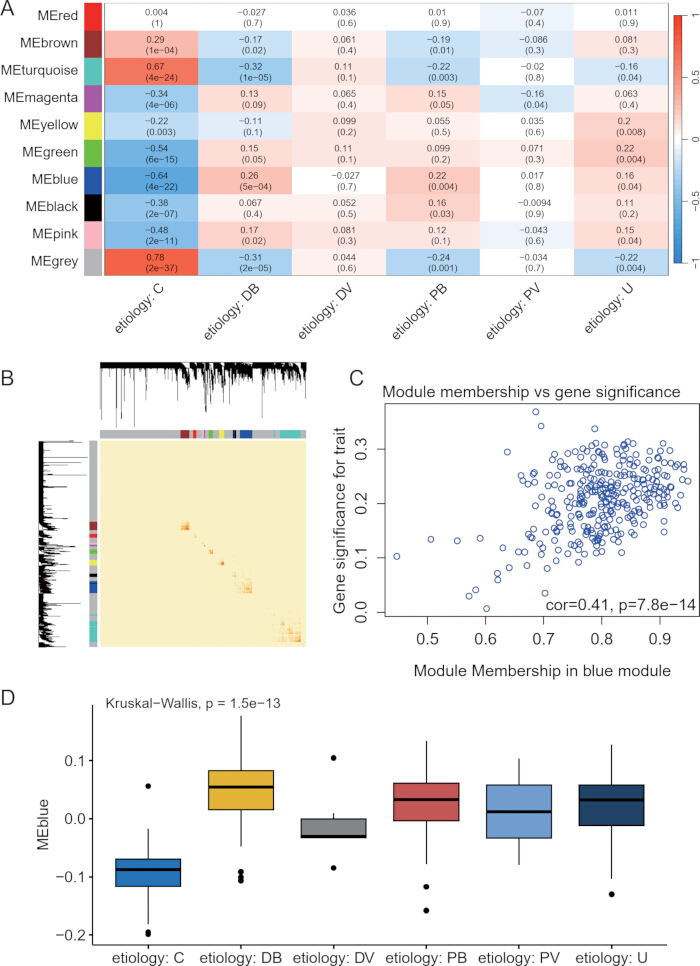
Figura 2. Análise WGCNA com base na etiologia da pneumonia. (A) As correlações dos eigengenes dos módulos são apresentadas para os grupos de etiologia, incluindo controle, bacteriana definitiva, viral definitiva, bacteriana provável, viral provável e desconhecida. (B) Os módulos de genes foram atribuídos a partir do dendrograma de agrupamento baseado na sobreposição topológica. (C) A pertinência ao módulo e a significância do gene são representadas graficamente para o módulo azul. (D) A expressão do eigengene do módulo azul é comparada entre os grupos de etiologia. Abreviações: WGCNA = análise de rede de coexpressão gênica ponderada; C = controle; DB = bacteriana definitiva; DV = viral definitiva; PB = bacteriana provável; PV = viral provável; U = desconhecida. Clique aqui para visualizar uma versão maior desta figura.
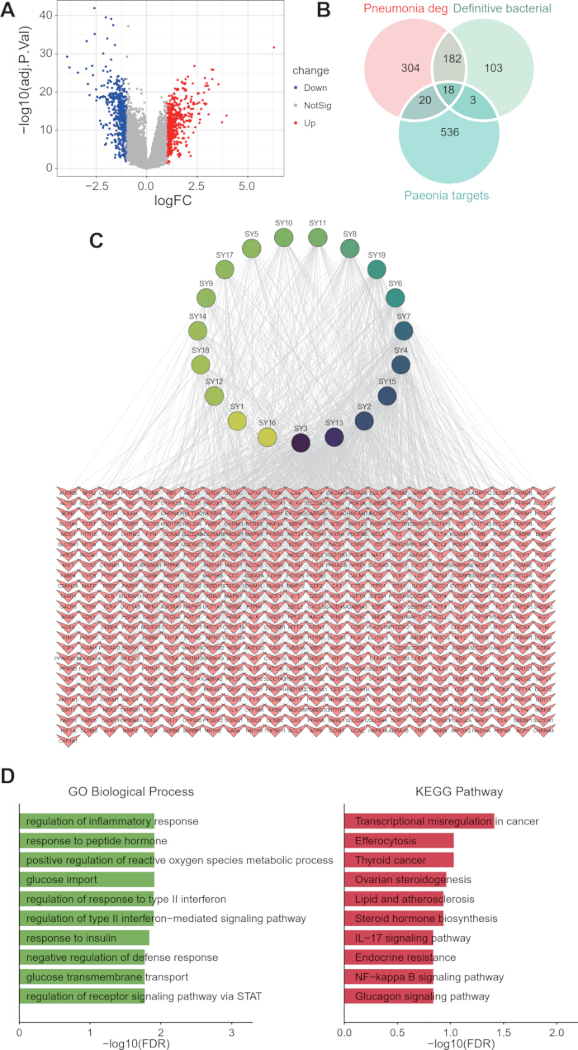
Figura 3. Identificação e análise funcional de genes candidatos. (A) Gráfico de dispersão do tipo "vulcão" mostrando genes diferencialmente expressos entre amostras de pneumonia e controle. (B) Diagrama de Venn mostrando a interseção entre os genes diferencialmente expressos na pneumonia, os genes relacionados a bactérias definitivos e os genes-alvo de Paeonia. (C) Rede de interação entre compostos e alvos dos componentes ativos de Paeonia e os genes candidatos. (D) Gráficos de barras mostrando o enriquecimento de processos biológicos da Ontologia Genética (à esquerda) e o enriquecimento de vias KEGG (à direita) para os genes em comum. Clique aqui para visualizar uma versão ampliada desta figura.
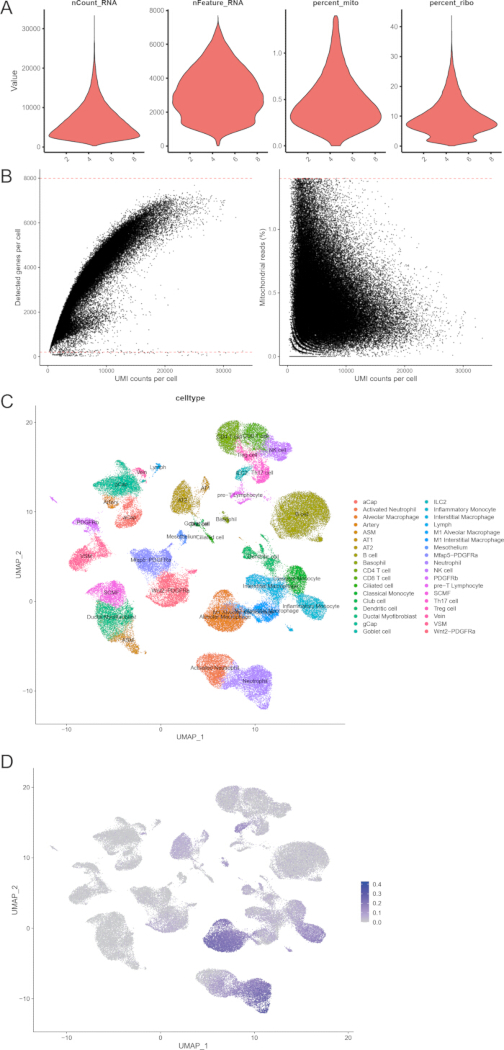
Figura 4. Análise transcriptômica de célula única da pneumonia. (A) Gráficos em violino resumem métricas de controle de qualidade, incluindo nCount_RNA, nFeature_RNA, porcentagem de genes mitocondriais e porcentagem de genes ribossomais. (B) Gráficos de dispersão mostrando as relações entre contagens de UMI, genes detectados por célula e porcentagem de genes mitocondriais. (C) Visualização UMAP dos agrupamentos celulares anotados por tipos celulares. (D) Gráfico UMAP mostrando os escores de AUCell para a assinatura gênica candidata ao longo de células individuais. Clique aqui para visualizar uma versão maior desta figura.
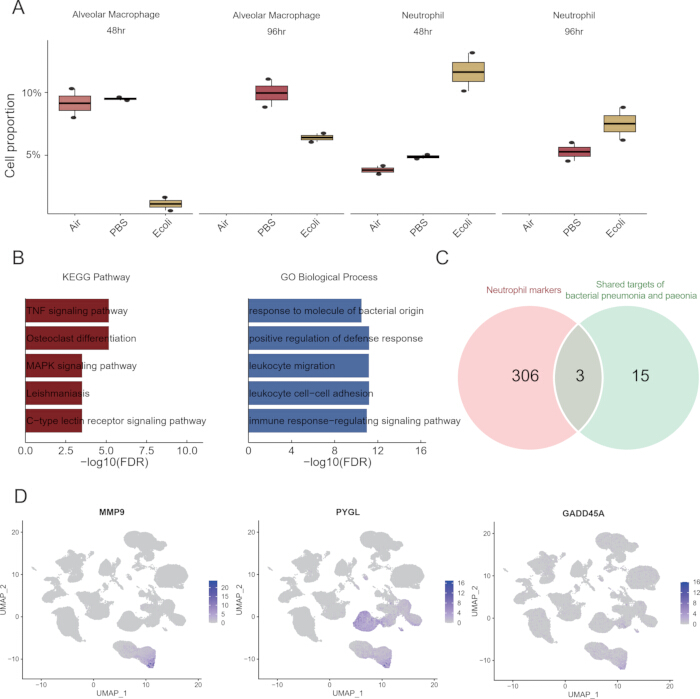
Figura 5. Dinâmica dos neutrófilos e identificação de genes-chave. (A) Boxplots mostrando as proporções celulares de macrófagos alveolares e neutrófilos sob diferentes condições (ar, PBS e E. coli) em 48 h e 96 h. (B) Gráficos de barras mostrando o enriquecimento de vias KEGG (esquerda) e o enriquecimento de processo biológico GO (direita) para genes marcadores de neutrófilos. (C) Diagrama de Venn mostrando a sobreposição entre genes marcadores de neutrófilos e alvos compartilhados da pneumonia bacteriana e Paeonia. (D) Gráficos UMAP mostrando os padrões de expressão de MMP9, PYGL e GADD45A nas populações celulares. Clique aqui para visualizar uma versão maior desta figura.
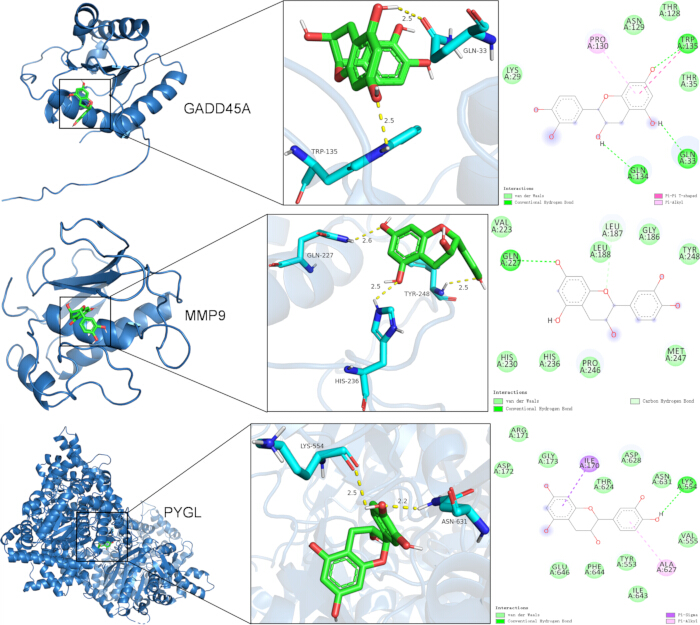
Figura 6. Simulação de ligação molecular da catequina com proteínas selecionadas. Estruturas tridimensionais de complexos proteína-ligante mostrando a ligação da catequina com GADD45A (superior), MMP9 (meio) e PYGL (inferior). Os painéis ampliados mostram as regiões de ligação e os contatos com resíduos aminoácidos-chave. Os diagramas bidimensionais apresentam ligações de hidrogênio e outras interações entre a catequina e as proteínas selecionadas. Clique aqui para visualizar uma versão maior desta figura.
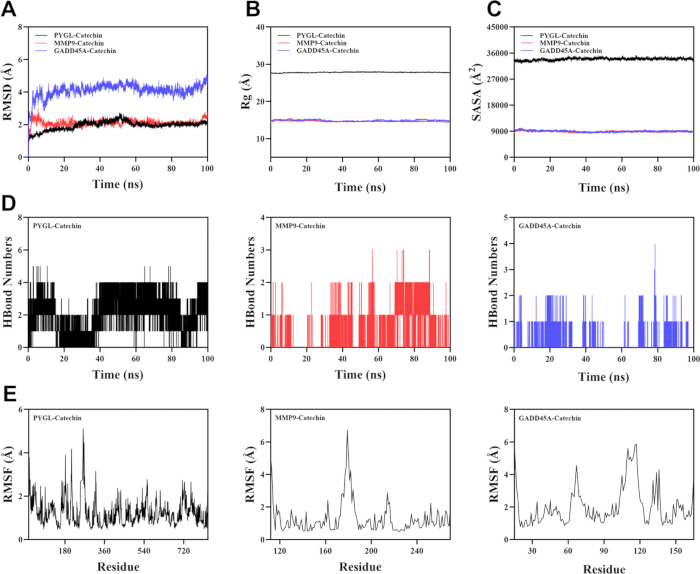
Figura 7. Simulações de dinâmica molecular de complexos proteína–ligante. (A) Desvio médio quadrático dos complexos durante a simulação. (B) Alterações no raio de giração ao longo do tempo. (C) Área de superfície acessível ao solvente durante a simulação. (D) Número de ligações de hidrogênio entre a catequina e as proteínas-alvo ao longo do tempo. (E) Flutuação média quadrática dos resíduos proteicos em cada complexo. Abreviações: RMSD = desvio médio quadrático; Rg = raio de giração; SASA = área de superfície acessível ao solvente; RMSF = flutuação média quadrática. Clique aqui para visualizar uma versão maior desta figura.
Tabela Suplementar S1. Genes diferencialmente expressos regulados para cima em pneumonia pediátrica em comparação com amostras de controle saudável, incluindo símbolos gênicos, mudanças de expressão log2, valores de P, valores de P ajustados e estatísticas limma relacionadas. Clique aqui para baixar este arquivo.
Tabela Suplementar S2. Tabela de interação composto-alvo de Paeonia utilizada para análise de rede, incluindo identificadores dos compostos, nomes dos compostos e genes alvo associados. Clique aqui para baixar este arquivo.
Tabela Suplementar S3. Tabela de genes marcadores de célula única do GSE295484, incluindo valores de P, médias de mudanças log2, porcentagens de expressão, valores de P ajustados, anotações de agrupamentos celulares e símbolos gênicos. Clique aqui para baixar este arquivo.
Discussão
A pneumonia é uma causa global importante de doença e morte em lactentes e crianças pequenas, gerando um peso substancial para a saúde pública1. A patogênese da pneumonia pediátrica é complexa e envolve múltiplos processos interconectados, incluindo respostas inflamatórias excessivas, estresse oxidativo e desregulação de vias imunes e metabólicas2,10,11. Estudos anteriores sugeriram que a ativação descontrolada de células imunes inatas, particularmente neutrófilos e macrófagos, contribui para lesão do tecido pulmonar por meio da liberação de citocinas pró-inflamatórias, enzimas proteolíticas e espécies reativas de oxigênio (ROS)12. Apesar dos avanços nas terapias antimicrobianas e de suporte, estratégias eficazes que visem esses mecanismos moleculares subjacentes ainda são limitadas. Portanto, identificar novos agentes terapêuticos capazes de modular a inflamação e restaurar a homeostase imunológica é de grande importância.
Fitoquímicos, especialmente catequinas, têm atraído atenção crescente devido às suas propriedades anti-inflamatórias, antioxidantes e imunomoduladoras bem documentadas13,14,15. No entanto, os mecanismos moleculares precisos pelos quais a catequina exerce seus efeitos protetores na pneumonia permanecem amplamente desconhecidos. Este estudo explorou sistematicamente mecanismos potenciais associados à catequina na pneumonia pediátrica utilizando uma abordagem integrativa que combina transcriptômica, sequenciamento de RNA de célula única, acoplamento molecular e simulações de dinâmica molecular.
Conforme a hipótese inicial, os resultados demonstraram que o módulo azul identificado pela WGCNA apresentou associação significativa com o estado da doença e com a classificação etiológica, sugerindo que este módulo representa um programa transcritivo central envolvido na pneumonia pediátrica. A integração adicional da análise de expressão diferencial e da predição de alvos de Paeonia revelou 18 genes sobrepostos, os quais foram enriquecidos em vias relacionadas ao sistema imunológico, incluindo resposta inflamatória, metabolismo de espécies reativas de oxigênio e sinalização por interferon tipo II16,17. Esses achados reforçam a ideia de que respostas imunes desreguladas e o estresse oxidativo são fatores centrais no progresso da doença.
A análise de sequenciamento de RNA em única célula revelou ainda que o conjunto de genes candidatos foi predominantemente enriquecido em neutrófilos e macrófagos alveolares, destacando o papel central das células do sistema imunológico inato na progressão da pneumonia. As proporções de neutrófilos aumentaram significativamente sob E. coli estimulação, particularmente em 48 h e 96 h, indicando ativação sustentada durante a inflamação aguda, o que é consistente com seu papel dual na eliminação de patógenos e na lesão tecidual por meio de mediadores inflamatórios e ERO18. Uma análise adicional identificou três genes-chave—MMP9, PYGL, e GADD45A—como possíveis ligações entre respostas imunes, regulação metabólica e estresse celular. Embora a MMP9 esteja envolvida no remodelamento da matriz extracelular e na infiltração inflamatória19e GADD45A regula as respostas ao estresse e imunes, enquanto PYGL sugere um papel para o reprogramamento metabólico na ativação imune20,21. Simulações de docking molecular e dinâmica sugeriram ligação prevista estável da catequina a essas proteínas selecionadas, suportada por energias de ligação favoráveis e perfis estáveis de RMSD, Rg e SASA, além de ligações de hidrogênio persistentes e valores baixos de RMSF. Esses achados sugerem que a catequina pode estar associada a esses alvos inflamatórios e metabólicos, mas efeitos regulatórios diretos requerem validação experimental adicional22.
Além de seus efeitos anti-inflamatórios, a catequina também pode exercer papéis protetores ao modular o estresse oxidativo e o equilíbrio metabólico. O enriquecimento de vias relacionadas ao ROS sugere que a catequina pode atenuar danos oxidativos ao aumentar a capacidade antioxidante, o que está de acordo com relatos anteriores sobre as propriedades antioxidantes das catequinas. Além disso, o envolvimento de enzimas metabólicas como a PYGL destaca um possível papel da catequina na regulação da imunometabolismo, um conceito emergente nas doenças inflamatórias.
Várias limitações deste estudo devem ser reconhecidas. Primeiramente, este estudo baseou-se principalmente em conjuntos de dados transcriptômicos publicamente disponíveis e em análises computacionais, e os mecanismos previstos ainda não foram validados experimentalmente. Embora a ancoragem molecular e as simulações de dinâmica molecular tenham sugerido interações estáveis entre a catequina e as proteínas-alvo candidatas, essas descobertas não comprovam inibição funcional, ativação ou eficácia terapêutica. Ensaios bioquímicos adicionais, experimentos celulares e estudos in vivo são necessários para validar os efeitos regulatórios da catequina sobre MMP9, PYGL e GADD45A e determinar sua relevância terapêutica na pneumonia. Em segundo lugar, as informações clínicas disponíveis para o conjunto de dados de pneumonia pediátrica eram limitadas. O conjunto de dados GSE261482 forneceu dados transcriptômicos de sangue total de pacientes pediátricos com pneumonia e controles saudáveis, juntamente com metadados incluindo sexo, classificação etiológica, tubo de coleta, lote e condição da doença.
No entanto, variáveis clínicas detalhadas, incluindo idade individual, gravidade da pneumonia, status de tratamento no momento da coleta e outras informações sobre a evolução da doença, não estavam totalmente disponíveis nos metadados do GEO utilizados neste estudo. Portanto, análises estratificadas adicionais de acordo com gravidade clínica, estágio de tratamento ou subgrupo etário não puderam ser realizadas. Em terceiro lugar, os conjuntos de dados de RNA-seq em massa e de RNA-seq de célula única foram obtidos a partir de contextos biológicos diferentes. O GSE261482 foi gerado a partir de amostras de sangue total de pacientes pediátricos, enquanto o GSE295484 foi gerado a partir de tecidos pulmonares de camundongos selvagens C57BL/6 em um modelo experimental de pneumonia. Assim, os resultados de célula única devem ser interpretados como evidências complementares no contexto celular sobre populações de células inflamatórias e distribuição de genes candidatos, e não como validação direta na pneumonia pediátrica humana. Além disso, o modelo de pneumonia induzida por E. coli em camundongos não representa completamente as etiologias heterogêneas da pneumonia pediátrica, incluindo causas bacterianas, virais, provavelmente bacterianas, provavelmente virais e desconhecidas.
Por fim, a seleção de MMP9, PYGL e GADD45A baseou-se em triagem bioinformática integrativa e na relevância biológica conhecida, mas seus papéis precisos na inflamação associada a neutrófilos e na regulação mediada por catequinas permanecem a ser confirmados. Estudos futuros utilizando coortes clínicas pediátricas, conjuntos de dados humanos de única célula, ensaios funcionais específicos para alvos e modelos experimentais de pneumonia são necessários para validar essas descobertas e esclarecer o potencial translacional da catequina.
Em resumo, este estudo sugere que a catequina pode estar associada a respostas inflamatórias relacionadas aos neutrófilos e a genes selecionados envolvidos na regulação imune, estresse oxidativo e vias metabólicas na pneumonia. Por meio de uma análise integrada de sequenciamento de RNA em massa, sequenciamento de RNA de única célula, acoplamento molecular e simulações de dinâmica molecular, este estudo identificou um módulo de genes associado à doença e selecionou MMP9, PYGL e GADD45A para análises de acoplamento e simulação com catequina. O enriquecimento dos genes candidatos em neutrófilos e macrófagos alveolares, juntamente com as interações previstas estáveis observadas entre a catequina e as proteínas selecionadas, apoia um mecanismo potencial para validação experimental adicional. No geral, essas descobertas fornecem uma perspectiva em nível sistêmico sobre mecanismos potencialmente associados à catequina na pneumonia, mas são necessários mais estudos experimentais e clínicos para validar essas observações e esclarecer seu potencial terapêutico.
Divulgações
Os autores não têm conflitos de interesse para declarar.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| campo de força AMBER14SB Tipo: Campo de força | campo de força proteico para simulações de dinâmica molecular | ||
| pacote R AUCell Tipo: Pacote R | pontuação de atividade de conjunto de genes em célula única | ||
| Ferramentas AutoDock Tipo: Software | preparação de receptor e ligante | ||
| AutoDock Vina Tipo: Software | acoplamento molecular | ||
| BindingDB Tipo: Banco de dados | BindingDB | interações compostos-alvo validadas experimentalmente; URL/versão não fornecida no manuscrito | |
| pacote R clusterProfiler Tipo: Pacote R | análise de enriquecimento GO e KEGG | ||
| DrugBank Tipo: Banco de dados | DrugBank | interações compostos-alvo validadas experimentalmente; URL/versão não fornecida no manuscrito | |
| banco de dados ETCM Tipo: Banco de dados | ETCM | triagem de compostos ativos de Paeonia; URL/versão não fornecida no manuscrito | |
| campo de força GAFF2 Tipo: Campo de força | campo de força de ligante para simulações de dinâmica molecular | ||
| GROMACS 2022 Tipo: Software | GROMACS | simulação de dinâmica molecular | |
| GSE261482 Tipo: Conjunto de dados público de RNA-seq em bulk | Gene Expression Omnibus (GEO) | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE261482 | dados de expressão em sangue total de pneumonia pediátrica e controles saudáveis |
| GSE295484 Tipo: Conjunto de dados público de scRNA-seq | Gene Expression Omnibus (GEO) | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE295484 | dados de sequenciamento de RNA em célula única de pulmão de camundongo de um modelo experimental de pneumonia |
| pacote R limma Tipo: Pacote R | análise de expressão diferencial | ||
| Servidor PharmMapper Tipo: Banco de dados/ferramenta | PharmMapper | http://lilab.ecust.edu.cn/pharmmapper/ | mapeamento farmacofórico reverso |
| Banco de Dados de Proteínas (PDB) Tipo: Banco de dados | Banco de Dados de Proteínas | estruturas proteicas para GADD45A (2KG4), MMP9 (6ESM) e PYGL (3DDS) | |
| banco de dados PubChem Tipo: Banco de dados | PubChem | estrutura tridimensional da catequina | |
| software R Tipo: Software | Projeto R | análises estatísticas | |
| pacote R Seurat Tipo: Pacote R | controle de qualidade, normalização, agrupamento, visualização UMAP e anotação celular em sequenciamento de RNA em célula única | ||
| Abordagem de Conjunto de Similaridade (SEA) Tipo: Banco de dados/ferramenta | SEA | http://sea.bkslab.org | predição de interações potenciais fora do alvo |
| sobtop_1.0 (dev3.1) Tipo: Software | geração de parâmetros de ligante | ||
| SwissTargetPrediction Tipo: Banco de dados/ferramenta | SwissTargetPrediction | http://www.swisstargetprediction.ch | predição de alvos de compostos |
| modelo de água TIP3P Tipo: Modelo de água | solvatação de complexos proteína-ligante | ||
| Banco de Dados de Farmacologia de Sistemas da Medicina Tradicional Chinesa (TCMSP) Tipo: Banco de dados | TCMSP | https://tcmsp-e.com | triagem de compostos ativos de Paeonia |
| banco de dados UniProt Tipo: Banco de dados | UniProt | https://www.uniprot.org | padronização de símbolos gênicos |
| pacote R WGCNA Tipo: Pacote R | análise de rede de coexpressão gênica ponderada |
Referências
- Chen L, Chen Y, Huang J, Zhang J. LncRNA LINC00707 serves as a sponge of miR-382-5p to alleviate lipopolysaccharide (LPS)-induced WI-38 cell injury through upregulating NKAP in infantile pneumonia. Autoimmunity. 2022;55(5):328-38.
- Li S et al. miRNA-302e attenuates inflammation in infantile pneumonia through the RelA/BRD4/NF-κB signaling pathway. Int J Mol Med. 2019;44(1):47-56.
- Kennedy II DE et al. Contribution of Puma to inflammatory resolution during early pneumococcal pneumonia. Front Cell Infect Microbiol. 2022;12:886901.
- Wang C et al. Suppressing neutrophil itaconate production attenuates Mycoplasma pneumoniae pneumonia. PLoS Pathog. 2024;20(11):e1012614.
- Shen N et al. Plant flavonoids: classification, distribution, biosynthesis, and antioxidant activity. Food Chem. 2022;383:132531.
- Peng X, McClements DJ, Liu X, Liu F. EGCG-based nanoparticles: synthesis, properties, and applications. Crit Rev Food Sci Nutr. 2025;65(12):2177-98.
- Li T et al. Synergistic anti-inflammatory effects of quercetin and catechin via inhibiting activation of TLR4-MyD88-mediated NF-κB and MAPK signaling pathways. Phytother Res. 2019;33(3):756-67.
- Viz-Lasheras S et al. A diagnostic host-specific transcriptome response for Mycoplasma pneumoniae pneumonia to guide pediatric patient treatment. Nat Commun. 2025;16(1):673.
- Michki SN et al. Age-dependent immune responses and resident cell dynamics in young mice following pneumonia. iScience. 2026;29(1):114219.
- Jin M et al. Catechin-functionalized cationic lipopolymer based multicomponent nanomicelles for lung-targeting delivery. Adv Mater. 2024;36(17):e2302985.
- Shin-Ya M et al. Effects of tea, catechins and catechin derivatives on Omicron subvariants of SARS-CoV-2. Sci Rep. 2023;13(1):16577.
- Zheng Q, Li J, Yang L. Systematic investigation of catechin/cyclodextrin encapsulated polymeric nanospheres for the treatment and nursing care of pediatric pneumonia-causing human pathogens. Microb Pathog. 2025;205:107524.
- Zhang Y et al. Anti-inflammatory effect of chlorogenic acid in Klebsiella pneumoniae-induced pneumonia by inactivating the p38MAPK pathway. Int J Med Microbiol. 2023;313(2):151576.
- Gleeson K, Reynolds HY. Life-threatening pneumonia. Clin Chest Med. 1994;15(3):581-602.
- Ross SM. Resveratrol: the anti-inflammatory effects of a phytochemical compound on pneumonia, respiratory syncytial virus, and severe acute respiratory syndrome (SARS-CoV-2). Holist Nurs Pract. 2023;37(2):110-2.
- Hu H et al. Hybrid biomimetic membrane coated particles-mediated bacterial ferroptosis for acute MRSA pneumonia. ACS Nano. 2023;17(12):11692-712.
- Dong L et al. A ROS-responsive nanoprodrug-engineered phage biotherapy for precision treatment of multidrug-resistant Gram-negative bacterial pneumonia. J Control Release. 2025;382:113708.
- Wiegman CH et al. Oxidative stress in ozone-induced chronic lung inflammation and emphysema: a facet of chronic obstructive pulmonary disease. Front Immunol. 2020;11:1957.
- Jiang T et al. Dual role of Baimao-Longdan-Congrong-Fang in inhibiting Staphylococcus aureus virulence factors and regulating TNF-α/TNFR1/NF-κB/MMP9 axis. Phytomedicine. 2025;139:156477.
- Zhang H et al. The attenuated Mycoplasma bovis strain promotes apoptosis of bovine macrophages by upregulation of CHOP expression. Front Microbiol. 2022;13:925209.
- Borella R et al. Metabolic reprograming shapes neutrophil functions in severe COVID-19. Eur J Immunol. 2022;52(3):484-502.
- Xu Y et al. Exosomal miR-155-5p drives widespread macrophage M1 polarization in hypervirulent Klebsiella pneumoniae-induced acute lung injury via the MSK1/p38-MAPK axis. Cell Mol Biol Lett. 2023;28(1):92.