Este estudo avalia a expressão de ARHGAP22 no carcinoma de células claras do rim e suas associações com o prognóstico, características clinicopatológicas, microambiente imunológico do tumor e sensibilidade a fármacos predita computacionalmente.
Artigo de investigação
ARHGAP22 como um Potencial Biomarcador Prognóstico no Carcinoma de Células Renais de Células Claras: Percepções sobre a Imunidade Tumoral e Redes de Coexpressão
* These authors contributed equally
Neste artigo
Resumo
Resumo
O carcinoma de células claras do rim (ccRCC) é o subtipo mais comum de câncer renal e caracteriza-se por heterogeneidade clínica substancial, destacando a necessidade de biomarcadores prognósticos confiáveis. Este estudo avaliou o padrão de expressão, a relevância prognóstica e as associações imunológicas de ARHGAP22 no ccRCC utilizando dados transcriptômicos e clínicos do conjunto de dados do Atlas do Genoma do Câncer do Rim Renal de Células Claras (TCGA-KIRC), juntamente com dados de validação externa e informações de expressão proteica do Atlas da Proteína Humana (HPA). A expressão de ARHGAP22 foi comparada entre tecidos tumorais e tecidos normais adjacentes, e suas associações com sobrevida global, características clínico-patológicas, escores do microambiente tumoral e frações estimadas de células imunes foram avaliadas. Análises de coexpressão e de enriquecimento funcional também foram realizadas para caracterizar possíveis associações biológicas. ARHGAP22 foi significativamente superexpresso nos tecidos de ccRCC no nível transcriptômico, com diferenças correspondentes observadas nas imagens de imuno-histoquímica. A alta expressão de ARHGAP22 foi associada à menor sobrevida global, características clínico-patológicas avançadas e valores mais elevados de ImmuneScore, StromalScore e ESTIMATEScore. A análise baseada no CIBERSORT mostrou que o grupo de alta expressão apresentava frações estimadas mais altas de macrófagos M2 e células T reguladoras, e frações estimadas mais baixas de linfócitos B ingênuos, mastócitos em repouso e células dendríticas ativadas, após correção da taxa de falsa descoberta. As análises de enriquecimento funcional associaram genes ligados a ARHGAP22 a processos imunológicos, migração celular e vias de sinalização mediadas por quimiocinas e citocinas. Esses achados sugerem que ARHGAP22 pode representar um biomarcador potencial com relevância prognóstica e imunológica no ccRCC, embora validação clínica e experimental independente adicional seja necessária.
Introdução
O carcinoma de células claras do carcinoma renal de células renais (ccRCC) é o subtipo histológico mais comum do carcinoma de células renais, correspondendo a aproximadamente 70%–80% dos casos e contribuindo significativamente para a mortalidade relacionada ao câncer renal1˒2. A incidência do carcinoma de células renais aumentou globalmente nos últimos anos, com variações epidemiológicas acentuadas entre regiões. Os fatores de risco estabelecidos incluem tabagismo, obesidade, hipertensão e doença renal crônica3˒4. O carcinoma de células claras do carcinoma renal de células renais caracteriza-se por agressividade acentuada e heterogeneidade molecular. Um subconjunto de pacientes apresenta doença metastática no diagnóstico, e a recorrência e progressão pós-cirúrgicas permanecem comuns2˒5. No nível molecular, a inativação de von Hippel–Lindau (VHL) e a ativação sustentada da sinalização do fator induzível por hipóxia (HIF) são reconhecidas como eventos-chave na patogênese do ccRCC e são acompanhadas por amplas alterações genômicas e epigenéticas6˒7. Embora as terapias direcionadas e imunoterapias tenham melhorado os resultados em doenças avançadas, as respostas ao tratamento permanecem altamente heterogêneas, destacando a necessidade de biomarcadores confiáveis de prognóstico e relacionados ao sistema imunológico8,9,10.
As guanosina trifosfatazas Rho (Rho GTPases) são interruptores moleculares que regulam a remodelação do citoesqueleto, polaridade celular, adesão, migração e invasão, e desempenham papéis multifacetados na tumorigênese e na progressão do câncer11˒12. Além de regular a proliferação, apoptose e motilidade das células tumorais, a sinalização das Rho GTPases contribui para a angiogênese, respostas inflamatórias e remodelação do microambiente imune tumoral13,14,15. A importância biológica da sinalização das Rho GTPases no carcinoma de células renais claras (ccRCC) tem recebido crescente atenção. Relatos indicam que a sinalização Rac promove o crescimento do ccRCC e a transição angiogênica, enquanto o ccRCC impulsionado por VHL/HIF pode depender da via da proteína quinase com domínio em espiral contendo Rho (ROCK) regulada pelas Rho GTPases16˒17. Assinaturas gênicas relacionadas às Rho GTPases também foram associadas a mau prognóstico, estado imunossupressor e respostas diferenciais à imunoterapia no ccRCC, sugerindo que essa via pode representar uma ligação molecular importante entre a progressão tumoral e a imunidade tumoral18˒19.
ARHGAP22 pertence à família de proteínas ativadoras de GTPase Rho (RhoGAP) e à subfamília relacionada ao FilGAP, atuando principalmente como uma RhoGAP específica para Rac envolvida na regulação antagônica do eixo RhoA–Rac120˒21. A proteína contém um domínio de homologia com pleckstrina (PH) e um domínio RhoGAP, podendo regular a atividade de Rac por meio da localização endossomal e transporte para a membrana plasmática, influenciando assim a formação de lamelipódios, a expansão celular e a migração20˒22˒23. Estudos anteriores associaram ARHGAP22 à dinâmica do citoesqueleto, à motilidade de células tumorais, ao microambiente imune tumoral e a possíveis papéis como biomarcador em diversas malignidades20,23,24,25. No entanto, o padrão de expressão, o significado prognóstico, as associações imunes e a relevância terapêutica potencial de ARHGAP22 no carcinoma de células renais claras (ccRCC) ainda não estão suficientemente caracterizados. Assim, o presente estudo avaliou se a expressão de ARHGAP22 está associada à progressão clínico-patológica, ao prognóstico do paciente, à infiltração imune, à sensibilidade computacionalmente predita a fármacos e às redes de coexpressão no ccRCC, com o objetivo de determinar seu valor potencial como biomarcador prognóstico e relacionado à resposta imune.
Protocolo
Este estudo utilizou dados disponíveis publicamente e desidentificados do TCGA, HPA e outras bases de dados de acesso aberto, e não envolveu recrutamento adicional de participantes humanos, experimentos com animais ou informações privadas identificáveis. Portanto, não foi necessária aprovação ética institucional adicional nem consentimento informado. Informações detalhadas sobre as ferramentas utilizadas no protocolo são fornecidas na Tabela de Materiais.
1. Conjuntos de dados públicos e análise bioinformática
Foram utilizados conjuntos de dados disponíveis publicamente, e nenhuma pesquisa direta envolvendo participantes humanos ou animais foi realizada. Dados transcriptômicos e clínicos foram obtidos a partir do projeto The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC), e dados de expressão proteica foram recuperados do Human Protein Atlas. Essa abordagem computacional permitiu a triagem eficiente de grandes conjuntos de dados transcriptômicos e clínicos, apoiou a identificação preliminar de biomarcadores candidatos e forneceu uma base para a validação experimental subsequente. Todas as análises computacionais foram realizadas utilizando software estatístico.
2. Aquisição de dados e seleção de amostras
Acessou-se o portal de dados do Genomic Data Commons e selecionou-se o projeto TCGA-KIRC. Foram baixados os dados de perfilamento transcriptômio e as informações clínicas correspondentes para o carcinoma de células claras do rim (ccRCC). Utilizaram-se dados de expressão de RNA mensageiro normalizados por transcritos por milhão (TPM) para as análises transcriptômicas subsequentes. Os valores de expressão de ARHGAP22 foram extraídos da matriz transcriptômica do TCGA-KIRC e associados aos registros clínicos correspondentes usando os códigos de amostra do TCGA. Incluíram-se tecidos tumorais primários e tecidos renais normais adjacentes com dados de expressão de ARHGAP22 e anotações clínicas disponíveis. Excluíram-se amostras com valores de expressão de ARHGAP22 ausentes, informações clínicas ou de sobrevida incompletas, registros duplicados ou tempos de sobrevida inferiores a 30 dias. Após a filtragem, foram mantidas 533 amostras tumorais e 72 amostras de tecido normal adjacente para as análises subsequentes.
3. Análise de expressão pan-câncer
A análise de expressão pan-câncer de ARHGAP22 foi realizada utilizando o módulo Gene_DE do TIMER2.0 (http://timer.cistrome.org/; acesso em 12 de abril de 2026). Dados de sequenciamento de RNA do TCGA foram usados para comparar a expressão de ARHGAP22 entre tecidos tumorais e tecidos normais correspondentes em múltiplos tipos de câncer. Os valores de expressão foram apresentados como log2(TPM), e a expressão diferencial foi avaliada utilizando o teste de soma de postos de Wilcoxon implementado no TIMER2.0. Um valor de P bilateral inferior a 0,05 foi considerado estatisticamente significativo.
4. Validação externa no GEO
A validação externa foi realizada utilizando o conjunto de dados do Gene Expression Omnibus GSE167573 por meio da plataforma online BEST (https://rookieutopia.hiplot.com.cn/app_direct/BEST/; acesso em 9 de julho de 2026). A expressão de ARHGAP22 em tecidos de ccRCC e tecidos renais normais foi comparada utilizando os dados de expressão normalizados fornecidos pela plataforma e avaliada por meio do teste t não pareado de Student. Para a análise de sobrevida, os pacientes foram divididos em grupos de alta e baixa expressão utilizando o método de corte ótimo da plataforma, e a sobrevida global foi avaliada por meio da análise de Kaplan–Meier com o teste log-rank. Um valor P bilateral inferior a 0,05 foi considerado estatisticamente significativo.
5. Análise da expressão de ARHGAP22
Os dados de expressão do RNA mensageiro de ARHGAP22 normalizados por TPM foram extraídos do conjunto de dados TCGA-KIRC e transformados como log2(TPM + 1) antes da análise estatística. Foi avaliada a expressão diferencial de ARHGAP22 entre tecidos tumorais primários e tecidos renais normais adjacentes. O teste de soma de postos de Wilcoxon foi utilizado para comparações não pareadas entre tecidos tumorais e normais. Para a análise pareada, pares correspondentes de tumor e tecido normal foram identificados usando os códigos de barras dos pacientes do TCGA, e o teste de postos com sinal de Wilcoxon foi aplicado para comparar a expressão de ARHGAP22 entre tecidos normais adjacentes e os tecidos tumorais correspondentes. Um valor P bicaudal inferior a 0,05 foi considerado estatisticamente significativo.
6. Análise de sobrevida e de característica operacional do receptor
Foram realizadas análises de sobrevida e de característica operacional do receptor (ROC) dependentes do tempo utilizando amostras tumorais do TCGA-KIRC com dados clínicos de acompanhamento disponíveis. O tempo de sobrevida global foi convertido de dias para anos. Os pacientes foram divididos em grupos de alta e baixa expressão de ARHGAP22 utilizando o valor mediano de expressão de ARHGAP22, e o mesmo ponto de corte foi aplicado de forma consistente em todas as análises que envolviam agrupamento com base na expressão. Curvas de Kaplan–Meier foram geradas utilizando os pacotes survival e survminer. As diferenças entre os grupos foram avaliadas pelo teste log-rank. A regressão de riscos proporcionais de Cox foi utilizada para estimar as razões de risco e os intervalos de confiança de 95%. Curvas ROC dependentes do tempo foram geradas utilizando o pacote timeROC. As áreas sob a curva em 1, 3 e 5 anos foram calculadas utilizando o método de ponderação de Aalen. Um valor P bicaudal inferior a 0,05 foi considerado estatisticamente significativo.
7. Análise de associação clinicopatológica
A associação entre a expressão de ARHGAP22 e as características clinicopatológicas foi analisada utilizando amostras tumorais do TCGA-KIRC. Amostras normais foram excluídas. A idade foi categorizada como 65 anos ou menos e mais de 65 anos. Amostras com anotações desconhecidas ou ausentes foram excluídas da análise correspondente. O teste de soma de postos de Wilcoxon foi utilizado para comparações entre dois grupos, e o teste de Kruskal–Wallis foi utilizado para comparações envolvendo três ou mais grupos. Gráficos de violino foram gerados utilizando os pacotes ggpubr, ggplot2 e scales. Para a visualização em mapa de calor, os pacientes foram classificados em grupos de alta e baixa expressão de ARHGAP22 utilizando o valor mediano como ponto de corte. As associações entre os grupos de expressão e as variáveis clinicopatológicas foram avaliadas por meio de testes qui-quadrado. Os mapas de calor foram gerados utilizando o pacote ComplexHeatmap, após pré-processamento com limma. Um valor de P bilateral inferior a 0,05 foi considerado estatisticamente significativo.
8. Construção do nomograma
Um nomograma prognóstico foi construído integrando a expressão de ARHGAP22 com características clínico-patológicas disponíveis em um modelo de regressão de riscos proporcionais de Cox. O modelo foi utilizado para estimar a sobrevida global em 1, 3 e 5 anos na coorte TCGA-KIRC. Os escores de risco individuais dos pacientes foram calculados utilizando o modelo de Cox ajustado. Curvas de calibração para sobrevida global em 1, 3 e 5 anos foram geradas utilizando o método de Kaplan–Meier com 1.000 iterações de reamostragem bootstrap. A concordância entre as probabilidades de sobrevida previstas pelo nomograma e os desfechos de sobrevida observados foi avaliada. A regressão de Cox foi realizada utilizando o pacote survival. A visualização do nomograma e as análises de calibração foram conduzidas utilizando regplot e rms. Um valor de P bicaudal inferior a 0,05 foi considerado estatisticamente significativo.
9. Análise de coexpressão
Dados transcriptômicos de amostras tumorais do TCGA-KIRC foram utilizados para avaliar as relações de coexpressão entre ARHGAP22 e todos os demais genes por meio de análise de correlação de Pearson. Genes com coeficiente de correlação de Pearson absoluto maior que 0,6 e valor de P inferior a 0,001 foram definidos como genes significativamente coexpressos. Os genes significativamente coexpressos foram classificados de acordo com o valor absoluto do coeficiente de correlação. Os genes com as classificações mais altas foram selecionados para construir uma matriz de correlação, e um diagrama de cordas foi gerado para visualizar a rede de coexpressão associada ao ARHGAP22.
10. Análise de genes diferencialmente expressos e análises de enriquecimento funcional
A análise de expressão diferencial entre os grupos de alta e baixa expressão de ARHGAP22 foi realizada utilizando o teste de soma de postos de Wilcoxon com correção para taxa de falsa descoberta (FDR). Genes com variação média log2 maior que 1 em valor absoluto e FDR inferior a 0,05 foram definidos como genes diferencialmente expressos significativos. Os resultados foram visualizados utilizando um gráfico de vulcão e um mapa de calor. Análises de enriquecimento de Gene Ontology e do Kyoto Encyclopedia of Genes and Genomes foram realizadas utilizando o pacote clusterProfiler. Os símbolos dos genes foram convertidos em identificadores Entrez utilizando o banco de dados org.Hs.eg.db. Termos de Gene Ontology e vias do Kyoto Encyclopedia of Genes and Genomes que apresentaram valor nominal de P inferior a 0,05 e valor de P ajustado por FDR inferior a 0,05 foram considerados significativamente enriquecidos. A Análise de Enriquecimento de Conjuntos de Genes foi realizada utilizando conjuntos de genes do Kyoto Encyclopedia of Genes and Genomes do arquivo c2.cp.kegg.v7.4.symbols.gmt da Molecular Signatures Database. Os genes foram classificados por variação log2, e conjuntos de genes com valor de P nominal < 0,05 foram considerados significativamente enriquecidos.
11. Análise da infiltração imune e dos pontos de controle imunológico
As análises de infiltração imune e de pontos de controle imunológico foram realizadas utilizando amostras tumorais do TCGA-KIRC. Os valores de StromalScore, ImmuneScore e ESTIMATEScore foram calculados com o pacote estimate. As frações de células imunes foram estimadas usando o script R CIBERSORT, com 1.000 permutações e normalização por quantis. Foram mantidas as amostras com valor de P da desconvolução CIBERSORT inferior a 0,05. Os pacientes foram divididos em grupos ARHGAP22-alto e ARHGAP22-baixo de acordo com o nível mediano de expressão de ARHGAP22. As diferenças nos escores ESTIMATE e nas frações de células imunes entre os dois grupos foram avaliadas utilizando o teste de soma de postos de Wilcoxon. As correlações entre a expressão de ARHGAP22 e os genes de pontos de controle imunológico foram avaliadas por meio de análise de correlação de Pearson. Os valores de P provenientes de múltiplas comparações de células imunes e testes de correlação de pontos de controle imunológico foram ajustados utilizando o método FDR de Benjamini–Hochberg, sendo considerado estatisticamente significativo um FDR inferior a 0,05. Os genes de pontos de controle imunológico com FDR significativo foram visualizados por meio de mapas de calor de correlação gerados com o corrplot. O pré-processamento e a visualização dos dados foram realizados principalmente utilizando limma, ggpubr e corrplot.
12. Previsão da sensibilidade a medicamentos
Foram utilizados dados transcriptômicos de tumores do TCGA-KIRC após a exclusão das amostras de tecido normal. Os valores computacionalmente previstos da concentração inibitória máxima semielítica foram calculados utilizando o pacote oncoPredict e o conjunto de dados de referência Genomics of Drug Sensitivity in Cancer 2. Os pacientes foram divididos em grupos ARHGAP22-alto e ARHGAP22-baixo utilizando o valor mediano de expressão de ARHGAP22. Os valores previstos da concentração inibitória máxima semielítica foram comparados entre os grupos utilizando o teste de postos de Wilcoxon. Os valores de P provenientes de múltiplas comparações de medicamentos foram ajustados utilizando o método de Benjamini–Hochberg, e uma FDR inferior a 0,05 foi considerada estatisticamente significativa. Os resultados foram interpretados como estimativas computacionalmente previstas de sensibilidade a medicamentos, e não como respostas a medicamentos validadas experimentalmente ou observadas clinicamente.
13. Validação no Atlas de Proteínas Humanas
O banco de dados do Atlas de Proteínas Humanas foi acessado e ARHGAP22 foi pesquisado. A seção de Tecido foi revisada para avaliar a expressão da proteína ARHGAP22 em tecido renal normal. A seção de Patologia foi aberta, carcinoma de células claras de rim foi selecionado e a expressão da proteína ARHGAP22 em tecido tumoral foi analisada. Imagens imuno-histoquímicas representativas de tecido renal normal e de tecido ccRCC foram obtidas e selecionadas para inclusão no manuscrito, a fim de comparar a expressão da proteína ARHGAP22 entre tecidos normais e tumorais.
Resultados
Perfil de expressão pan-cancer de ARHGAP22
O perfil transcricional pan-cancer mostrou heterogeneidade acentuada na expressão de ARHGAP22 entre tipos tumorais e tecidos normais correspondentes (Figura 1). Observou-se uma tendência geral de aumento na expressão de ARHGAP22 em diversos tumores sólidos. A expressão de ARHGAP22 foi significativamente maior em tecidos tumorais do que nos tecidos normais correspondentes em carcinoma invasivo de mama, colangiocarcinoma, carcinoma de células escamosas de cabeça e pescoço, cromófobo renal, carcinoma de células claras do rim, carcinoma papilar renal do rim e carcinoma hepatocelular hepático. Esses achados indicaram que ARHGAP22 é diferencialmente expresso em múltiplos tipos de câncer e pode ter relevância como biomarcador associado ao tumor.
Padrão de expressão e valor prognóstico de ARHGAP22 no carcinoma de células renais de tipo claro
O padrão de expressão e a relevância clínica de ARHGAP22 no carcinoma de células renais de tipo claro (ccRCC) foram avaliados utilizando dados transcriptômicos, análises de sobrevida, um conjunto de dados de validação independente e imagens de imunohistoquímica. A expressão de ARHGAP22 foi significativamente maior nos tecidos de ccRCC do que nos tecidos renais normais, tanto em amostras não pareadas quanto pareadas do The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) (Figura 1B, C). A análise de Kaplan–Meier mostrou que pacientes com alta expressão de ARHGAP22 tiveram sobrevida global (OS) significativamente menor do que pacientes com baixa expressão (P = 0,013; Figura 1D). A análise de características operacionais do receptor dependente do tempo gerou áreas sob a curva de 0,641, 0,637 e 0,641 para sobrevida global em 1, 3 e 5 anos, respectivamente, indicando desempenho prognóstico moderado (Figura 1E). Os achados foram ainda avaliados utilizando o conjunto de dados independente GSE167573. A expressão de ARHGAP22 foi significativamente maior nos tecidos de ccRCC do que nos tecidos renais normais (Figura 1F), e a alta expressão de ARHGAP22 esteve associada à menor sobrevida global (Figura 1G). Imagens de imunohistoquímica obtidas do Human Protein Atlas mostraram marcação proteica mais intensa de ARHGAP22 no tecido de ccRCC do que no tecido renal normal, fornecendo apoio adicional ao nível proteico para os achados transcriptômicos (Figura 1H, I).
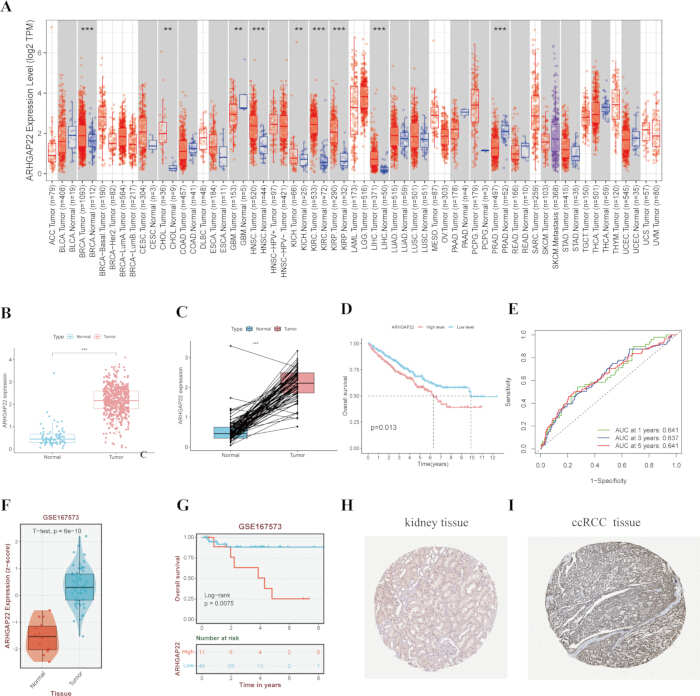
Figura 1: Expressão pan-câncer, padrão de expressão e valor prognóstico de ARHGAP22 no carcinoma de células renais de tipo claro. (A) Perfil de expressão pan-câncer de ARHGAP22 em múltiplos tipos tumorais e tecidos normais correspondentes. (B) Expressão de ARHGAP22 em tecidos de carcinoma de células renais de tipo claro (ccRCC) e tecidos renais normais não pareados. (C) Expressão de ARHGAP22 em tecidos de ccRCC e tecidos renais normais adjacentes pareados. (D) Curvas de sobrevida global de Kaplan–Meier comparando pacientes com alta e baixa expressão de ARHGAP22. (E) Curvas de característica operacional do receptor dependentes do tempo avaliando o desempenho prognóstico de ARHGAP22 para sobrevida global em 1, 3 e 5 anos. (F) Validação da expressão de ARHGAP22 no conjunto de dados GSE167573. (G) Análise de sobrevida global de Kaplan–Meier no conjunto de dados GSE167573. (H, I) Imagens de imuno-histoquímica do Atlas da Proteína Humana mostrando a expressão proteica de ARHGAP22 em tecido renal normal (H) e tecido de ccRCC (I). *P < 0,05; **P < 0,01; ***P < 0,001. Abreviações: ccRCC, carcinoma de células renais de tipo claro; OS, sobrevida global; ROC, característica operacional do receptor; DEG, gene diferencialmente expresso; GO, Ontologia de Genes; KEGG, Enciclopédia de Kyoto de Genes e Genomas; GSEA, Análise de Enriquecimento de Conjunto de Genes; FDR, taxa de falsas descobertas; IC50, concentração inibitória máxima à metade. Clique aqui para visualizar uma versão maior desta figura.
Associação de ARHGAP22 com características clinicopatológicas
A associação entre a expressão de ARHGAP22 e as características clinicopatológicas foi avaliada para determinar se a expressão variava com a gravidade da doença. A expressão de ARHGAP22 foi significativamente maior em pacientes com classificações avançadas de T, M e N, incluindo pacientes com doença metastática (Figura 2A–C). A expressão também aumentou com o grau histológico e o estágio clínico mais avançados (Figura 2D, E). A análise de mapa de calor mostrou ainda associações significativas entre alta expressão de ARHGAP22 e maior grau histológico, estágio clínico avançado e classificação desfavorável de tumor-nódulo-metástase (Figura 2F). Esses resultados indicaram que a expressão elevada de ARHGAP22 estava associada a características clinicopatológicas mais agressivas no ccRCC.
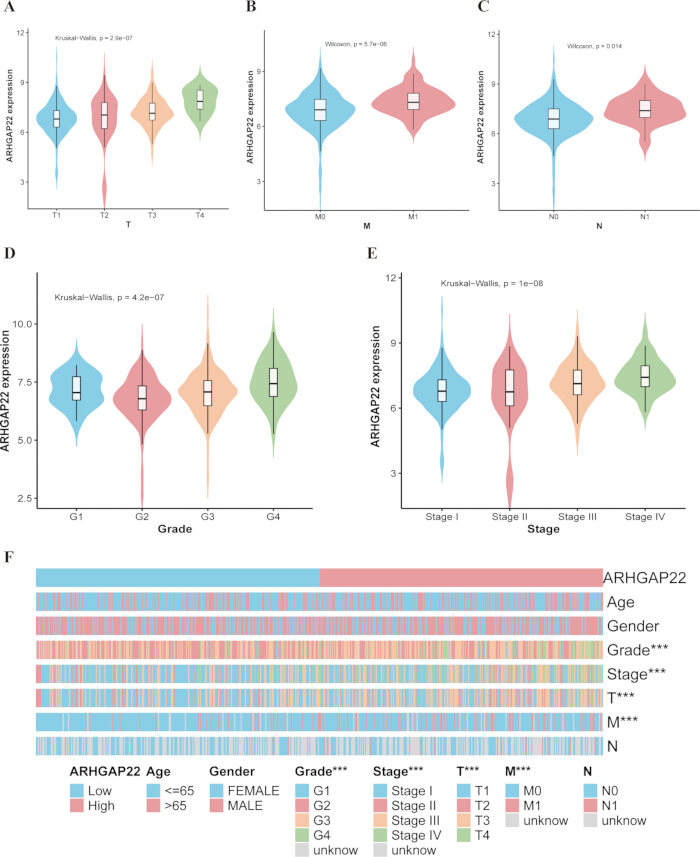
Figura 2: Associação entre a expressão de ARHGAP22 e características clinicopatológicas no carcinoma de células claras do rim. (A–C) Expressão de ARHGAP22 de acordo com as classificações T, M e N, respectivamente. (D) Expressão de ARHGAP22 de acordo com o grau histológico. (E) Expressão de ARHGAP22 de acordo com o estágio clínico. (F) Mapa de calor mostrando as associações entre a expressão de ARHGAP22 e características clinicopatológicas. *P < 0,05; **P < 0,01; ***P < 0,001. Clique aqui para visualizar uma versão maior desta figura.
Características clinicopatológicas e sobrevida global
A análise de Kaplan–Meier mostrou diferenças significativas na sobrevida global (SG) entre os subgrupos clinicopatológicos (Figura 3). Pacientes com graus histológicos mais altos, G3–G4, apresentaram SG significativamente menor do que pacientes com graus mais baixos, G1–G2 (P < 0,0001; Figura 3A). Pacientes com doença estágio III–IV também tiveram SG significativamente menor do que pacientes com doença estágio I–II (P < 0,0001; Figura 3B). A sobrevida global diferiu significativamente entre os subgrupos de classificação T, sendo que classificações T mais avançadas estavam associadas a desfechos menos favoráveis (P < 0,0001; Figura 3C). Pacientes com metástase linfonodal (N1) ou metástase à distância (M1) também apresentaram SG significativamente menor do que aqueles sem metástase linfonodal ou à distância (ambos P < 0,0001; Figura 3D, E). Esses achados confirmaram que o grau histológico, o estágio clínico e a classificação tumor-nódulo-metástase estavam associados à sobrevida no carcinoma de células renais claro (ccRCC).
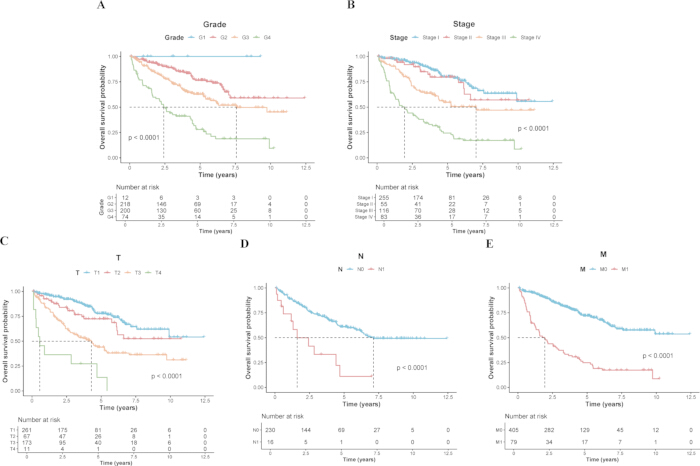
Figura 3: Sobrevivência global de acordo com características clínico-patológicas no carcinoma de células claras do rim. (A–E) Curvas de sobrevivência global de Kaplan-Meier de acordo com grau histológico, estágio clínico, classificação T, classificação N e classificação M, respectivamente. Clique aqui para visualizar uma versão maior desta figura.
Modelo prognóstico para carcinoma de células claras do carcinoma renal de células renais
Um modelo prognóstico que integra a expressão de ARHGAP22 com características clinicopatológicas disponíveis foi construído para estimar a sobrevida em 1, 3 e 5 anos em pacientes com ccRCC (Figura 4A). A análise de calibração mostrou concordância entre as probabilidades de sobrevida previstas pelo modelo e as observadas nos três pontos temporais. As curvas de calibração posicionaram-se próximas à linha de referência ideal, indicando desempenho satisfatório de calibração (Figura 4B). O modelo clínico apresentou um índice de concordância de 0,779 (intervalo de confiança de 95%, 0,729–0,828), enquanto a inclusão de ARHGAP22 resultou em um índice de concordância de 0,781 (intervalo de confiança de 95%, 0,735–0,827), indicando melhoria prognóstica mínima adicional.
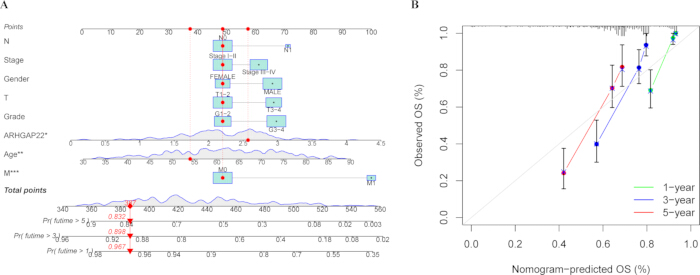
Figura 4: Nomograma prognóstico baseado em ARHGAP22 e análise de calibração no carcinoma de células claras do rim. (A) Nomograma para estimar a sobrevida global em 1, 3 e 5 anos. (B) Curvas de calibração comparando a sobrevida global prevista pelo nomograma e a observada em 1, 3 e 5 anos. Clique aqui para visualizar uma versão maior desta figura.
Análise da rede molecular de ARHGAP22
Foi realizada uma análise de correlação para caracterizar a rede molecular associada à expressão de ARHGAP22. A rede de correlação mostrou associações entre ARHGAP22 e múltiplos genes no ccRCC (Figura 5A). A expressão de ARHGAP22 correlacionou-se significativamente e positivamente com GMIP, TRPM2, CARD9, FMNL1, STAC3 e MYO9B. Correlações negativas significativas foram observadas com BSND, HEPACAM2, ATP6V1G3, TMEM38A e FOXI1 (Figura 5B–L). Esses achados indicaram que a expressão de ARHGAP22 estava associada a uma rede complexa de coexpressão no ccRCC.
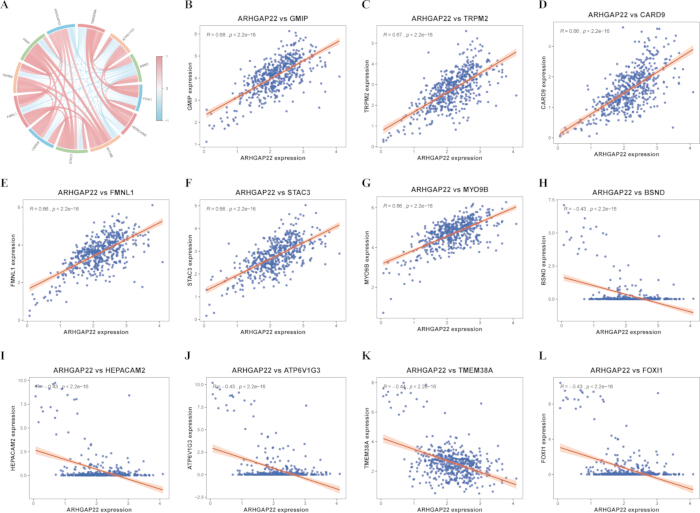
Figura 5: Características moleculares associadas ao ARHGAP22 no carcinoma de células claras do rim. (A) Rede de correlação mostrando associações entre ARHGAP22 e genes relacionados. (B–G) Correlações positivas entre ARHGAP22 e GMIP, TRPM2, CARD9, FMNL1, STAC3 e MYO9B, respectivamente. (H–L) Correlações negativas entre ARHGAP22 e BSND, HEPACAM2, ATP6V1G3, TMEM38A e FOXI1, respectivamente. Clique aqui para visualizar uma versão maior desta figura.
Genes diferencialmente expressos associados ao ARHGAP22
As amostras de carcinoma de células claras do rim foram divididas em grupos de alta e baixa expressão de ARHGAP22 utilizando o valor mediano de expressão, e foi realizada uma análise de expressão diferencial. Um total de 334 genes foram superexpressos e 38 genes foram subexpressos no grupo de alta expressão (Figura 6A). A análise de mapa de calor revelou padrões de expressão distintos entre os grupos de alta e baixa expressão de ARHGAP22, indicando que os genes diferencialmente expressos identificados separaram os dois grupos (Figura 6B).
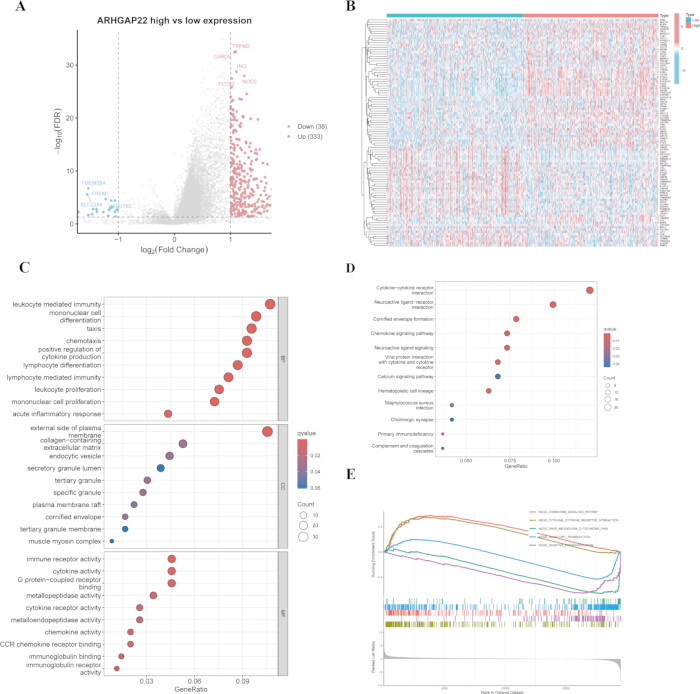
Figura 6: Genes diferencialmente expressos associados ao ARHGAP22 e enriquecimento funcional. (A) Gráfico de vulcão dos genes diferencialmente expressos entre os grupos de alta e baixa expressão de ARHGAP22. (B) Mapa de calor dos genes diferencialmente expressos. (C) Análise de enriquecimento da Ontologia Genética. (D) Análise de enriquecimento de vias da Enciclopédia de Kyoto de Genes e Genomas. (E) Análise de Enriquecimento de Conjunto de Genes mostrando as vias enriquecidas no grupo de alta expressão de ARHGAP22. Clique aqui para visualizar uma versão maior desta figura.
Enriquecimento funcional dos genes diferencialmente expressos associados ao ARHGAP22
Foi realizada uma análise de enriquecimento funcional para caracterizar os processos biológicos associados aos genes diferencialmente expressos. A análise da Ontologia Genética mostrou enriquecimento em processos biológicos relacionados à imunidade, incluindo imunidade mediada por leucócitos, quimiotaxia, produção de citocinas e diferenciação e proliferação de linfócitos. No nível de componente celular, observou-se enriquecimento na matriz extracelular, grânulos secretórios e estruturas associadas à membrana plasmática. No nível de função molecular, houve enriquecimento para atividade de citocinas, ligação a receptores de quimiocinas e atividades relacionadas a metalopeptidases (Figura 6C). A análise do Kyoto Encyclopedia of Genes and Genomes revelou enriquecimento significativo nas interações entre citocinas e seus receptores, sinalização de quimiocinas, sinalização de cálcio e vias relacionadas a infecção e imunidade (Figura 6D). A Análise de Enriquecimento de Conjuntos de Genes identificou ainda múltiplas vias relacionadas ao sistema imunológico enriquecidas no grupo com alta expressão de ARHGAP22 (Figura 6E).
ARHGAP22 e o microambiente imune no carcinoma de células claras do rim
A análise baseada no CIBERSORT das frações estimadas de células imunes mostrou diferenças significativas entre os grupos com alta e baixa expressão de ARHGAP22 (Figura 7A). Após a correção da taxa de falsa descoberta, o grupo com alta expressão de ARHGAP22 apresentou frações estimadas maiores de macrófagos M2 e células T reguladoras, e frações estimadas menores de linfócitos B ingênuos, mastócitos em repouso e células dendríticas ativadas. A análise de correlação revelou que a expressão de ARHGAP22 estava positivamente associada a macrófagos M2 e células T reguladoras, e negativamente associada a linfócitos B ingênuos, mastócitos em repouso e células dendríticas ativadas (Figura 7B). Essas estimativas derivadas do CIBERSORT indicaram que a expressão elevada de ARHGAP22 estava associada a um perfil imunossupressor no ccRCC.
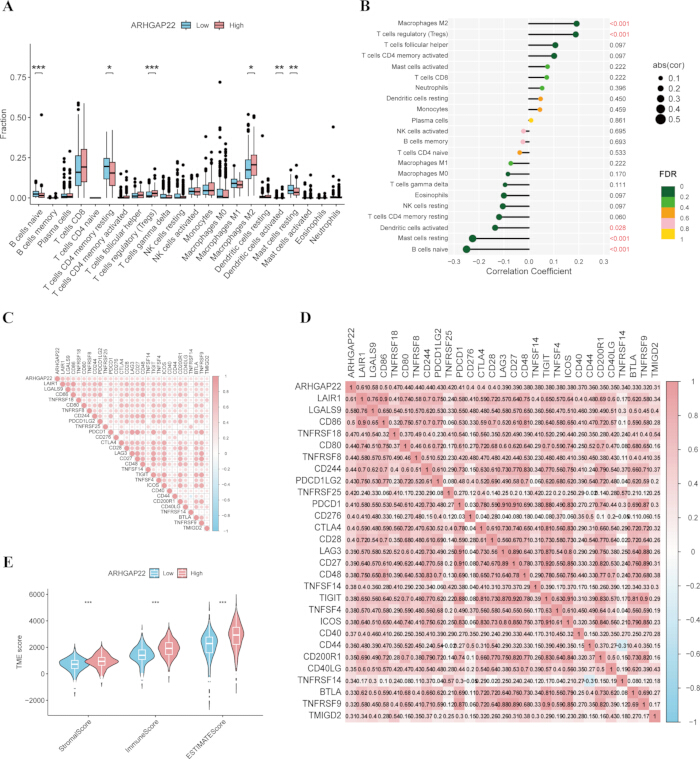
Figura 7: Associação entre a expressão de ARHGAP22 e características do microambiente imune no carcinoma de células claras do rim. (A) Diferenças nas frações de células imunes estimadas pelo CIBERSORT entre os grupos com alta e baixa expressão de ARHGAP22. (B) Correlações entre a expressão de ARHGAP22 e as frações de células imunes estimadas pelo CIBERSORT. (C) Mapa de calor de correlação mostrando as associações entre a expressão de ARHGAP22 e genes de pontos de controle imunológico. (D) Matriz de correlação de ARHGAP22 e moléculas de pontos de controle imunológico. (E) Diferenças nos valores de StromalScore, ImmuneScore e ESTIMATEScore entre os grupos com alta e baixa expressão de ARHGAP22, calculados utilizando o algoritmo ESTIMATE. *P < 0,05; **P < 0,01; ***P < 0,001. Clique aqui para visualizar uma versão maior desta figura.
ARHGAP22, pontos de controle imunológico e componentes do microambiente tumoral
A alta expressão de ARHGAP22 foi positivamente associada a diversos genes de pontos de controle imunológico, incluindo PDCD1LG2, CTLA4, LAG3, TIGIT e ICOS (Figura 7C, D), sugerindo uma possível associação com características relacionadas à evasão imunológica. A análise ESTIMATE também mostrou que os valores de StromalScore, ImmuneScore e ESTIMATEScore foram significativamente mais altos no grupo de alta expressão de ARHGAP22 (Figura 7E), refletindo um aumento nos componentes estromais e imunes dentro do microambiente tumoral. Esses achados indicaram que a expressão de ARHGAP22 estava associada às frações estimadas de células imunes pelo CIBERSORT, à expressão de pontos de controle imunológico e a um perfil imunossupressor do microambiente tumoral no ccRCC.
ARHGAP22 e sensibilidade computacionalmente prevista a fármacos direcionados
A associação entre a expressão de ARHGAP22 e a sensibilidade computacionalmente prevista a fármacos direcionados foi avaliada mediante comparação dos valores preditos de concentração inibitória half-máxima entre os grupos de alta e baixa expressão (Figura 8A–I). O grupo de baixa expressão apresentou valores significativamente mais baixos de concentração inibitória half-máxima predita para axitinibe, sorafenibe, savolitinibe, foretinibe, cediranibe, alpelisibe, buparlisibe, afuresertibe e ipatasertibe. Valores mais baixos de concentração inibitória half-máxima predita indicaram maior sensibilidade prevista computacionalmente. Esses achados sugerem uma associação entre menor expressão de ARHGAP22 e maior sensibilidade predita aos agentes direcionados avaliados. Os resultados representam previsões computacionais e não constituem respostas a fármacos validadas experimentalmente ou clinicamente.
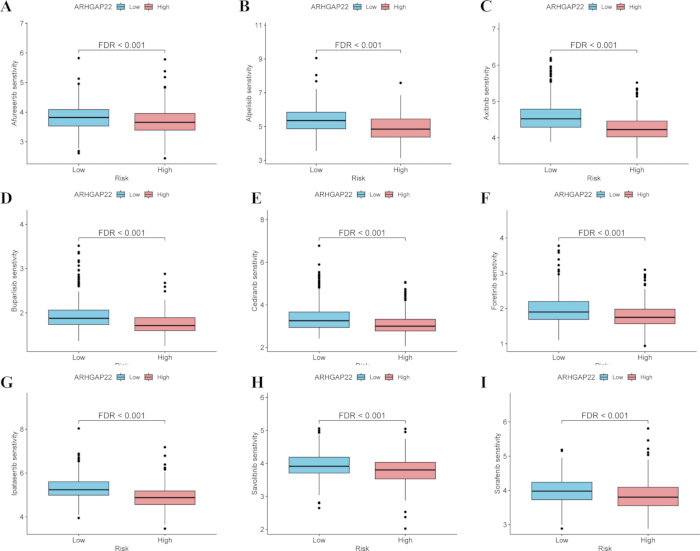
Figura 8: Associação entre a expressão de ARHGAP22 e a sensibilidade computacionalmente prevista a fármacos direcionados no carcinoma de células renais de tipo claro. (A–I) Comparação dos valores computacionalmente previstos da concentração inibitória máxima metade para axitinibe, sorafenibe, savolitinibe, foretinibe, cediranibe, alpelisibe, buparlisibe, afuresertibe e ipatasertibe, respectivamente, entre os grupos com alta e baixa expressão de ARHGAP22. Valores mais baixos da concentração inibitória máxima metade prevista indicam maior sensibilidade prevista ao fármaco. Clique aqui para visualizar uma versão maior desta figura.
DISPONIBILIDADE DE DADOS:
Os dados transcriptômicos e clínicos analisados neste estudo foram obtidos do projeto publicamente disponível The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) (https://portal.gdc.cancer.gov/). Dados externos de expressão e validação de sobrevida foram obtidos do conjunto de dados Gene Expression Omnibus GSE167573. Dados de expressão proteica foram recuperados do Human Protein Atlas (https://www.proteinatlas.org/). Dados de expressão pan-câncer foram analisados usando o TIMER2.0, e a validação externa foi realizada por meio da plataforma BEST. Dados de referência de sensibilidade a fármacos foram obtidos do conjunto de dados Genomics of Drug Sensitivity in Cancer 2, e os conjuntos de genes utilizados para análise de enriquecimento foram obtidos do Molecular Signatures Database. Os conjuntos de dados originais estão publicamente acessíveis por meio dos repositórios e plataformas correspondentes. Os scripts em R utilizados para processamento de dados, análise estatística e visualização são fornecidos como Arquivo Suplementar 1. Os resultados processados são fornecidos como Tabela Suplementar 1, contendo os resultados completos da análise de expressão diferencial; Tabela Suplementar 2, contendo os resultados do enriquecimento de Gene Ontology; e Tabela Suplementar 3, contendo os resultados do enriquecimento de vias do Kyoto Encyclopedia of Genes and Genomes.
Tabela Suplementar 1: Resultados completos da análise de expressão diferencial. Este arquivo contém a lista completa dos genes diferencialmente expressos identificados entre os grupos de alta e baixa expressão de ARHGAP22, incluindo identificadores dos genes, valores de expressão dos grupos, mudanças no log2 da razão, valores de P, valores de P ajustados pela taxa de falsas descobertas e a direção da regulação. Clique aqui para baixar este arquivo.
Tabela Suplementar 2: Resultados da análise de enriquecimento de Ontologia Genética. Este arquivo contém os resultados completos da análise de enriquecimento de Ontologia Genética para os genes diferencialmente expressos associados ao ARHGAP22, incluindo categorias de processo biológico, componente celular e função molecular, juntamente com estatísticas de enriquecimento, valores P, valores P ajustados, contagens de genes e identificadores gênicos associados. Clique aqui para baixar este arquivo.
Tabela Suplementar 3: Resultados da análise de enriquecimento de vias do Kyoto Encyclopedia of Genes and Genomes. Este arquivo contém os resultados completos da análise de enriquecimento de vias do Kyoto Encyclopedia of Genes and Genomes para os genes diferencialmente expressos associados ao ARHGAP22, incluindo identificadores e nomes das vias, estatísticas de enriquecimento, valores de P, valores de P ajustados, valores de q, contagens de genes e identificadores dos genes associados. Clique aqui para baixar este arquivo.
Arquivo Suplementar 1: Scripts R para processamento de dados, análise estatística e visualização. Este arquivo contém os scripts R utilizados para pré-processamento de dados, análise de expressão, análise de sobrevida, análise de associação clinicopatológica, análise de coexpressão, análise de expressão diferencial, análise de enriquecimento funcional, análise de infiltração imune, predição de sensibilidade a fármacos e geração de figuras. Clique aqui para baixar este arquivo.
Discussão
O carcinoma de células renais (CCR) é uma das malignidades mais comuns do sistema urinário, e o carcinoma de células claras de rim (ccRCC) é o subtipo histológico predominante e um dos principais responsáveis pela mortalidade relacionada ao CCR. A incidência de CCR aumentou globalmente nos últimos anos, com variações geográficas notáveis. Os fatores de risco estabelecidos incluem tabagismo, obesidade, hipertensão e doença renal crônica3˒4. Apesar dos avanços no diagnóstico e tratamento, o ccRCC permanece clinicamente heterogêneo; alguns pacientes apresentam doença avançada ou metastática, e a recorrência pós-operatória e as metástases à distância ainda são comuns2˒5˒26. A identificação de biomarcadores moleculares associados ao comportamento tumoral e ao prognóstico, portanto, continua sendo um objetivo importante na pesquisa do ccRCC. A análise atual mostrou que ARHGAP22 estava superexpresso no ccRCC e estava associado a pior sobrevida global, características clínico-patológicas desfavoráveis, alterações transcriptômicas relacionadas ao sistema imunológico, um perfil de microambiente tumoral imunossupressor e diferenças na sensibilidade predita computacionalmente a agentes direcionados. Esses achados sustentam o valor potencial de ARHGAP22 como biomarcador candidato com relevância prognóstica e imunológica, embora sua utilidade clínica e causalidade ainda não tenham sido estabelecidas.
ARHGAP22 codifica uma proteína ativadora da GTPase Rho envolvida na regulação do citoesqueleto e na motilidade celular. A proteína contém um domínio de homologia com pleckstrina, um domínio RhoGAP e uma região C-terminal em alfa-hélice, e pode interagir com proteínas 14-3-3, sugerindo um papel na migração celular regulada por fatores de crescimento22. Como uma proteína relacionada à FilGAP, ARHGAP22 participa da regulação antagônica do eixo RhoA–Rac1 e do controle dos modos de migração celular21˒27. ARHGAP22 está principalmente localizada em endossomos e pode ser transportada para pregas da membrana ou para a membrana plasmática, onde inibe a formação de lamelipódios dependentes de Rac e a expansão celular; sua localização subcelular está estreitamente relacionada à atividade de RacGAP20˒23. Também foram relatadas associações com tumores. Em ccRCC, ARHGAP22 foi identificada como uma molécula candidata em análises transcricionais relacionadas à inibição da proteína com domínio de bromo 4 e associada a pior sobrevida geral28. Membros da família ARHGAP também foram associados à infiltração imune com potencial de promoção tumoral e à progressão da doença no câncer de bexiga25, expressão alterada e variação de éxons na leucemia mieloide aguda24, e resposta diferencial ao bevacizumabe no câncer colorretal metastático29.
Os achados atuais foram consistentes com essas observações. A expressão de ARHGAP22 aumentou com o avanço das classificações T, N e M, do grau histológico e do estágio clínico, e expressões mais altas estiveram associadas a menor sobrevida geral. A sinalização de Rac já foi previamente descrita como promotora do crescimento do ccRCC e da transição angiogênica16, enquanto a via da proteína quinase associada à Rho GTPase/Rho (Rho-associated coiled-coil-containing protein kinase) tem sido associada a comportamento maligno no ccRCC17. A superexpressão observada de ARHGAP22 pode, portanto, refletir alterações moleculares associadas a fenótipos tumorais agressivos. Análises de coexpressão e de expressão diferencial mostraram ainda que ARHGAP22 estava associado a uma ampla rede transcritiva. Foram observadas correlações positivas com genes como FMNL1, CARD9 e TRPM2, enquanto correlações negativas foram observadas com genes como BSND e FOXI1. Os resultados das análises de Enriquecimento de Conjunto de Genes, Ontologia Genética e Enciclopédia de Genes e Genomas de Quioto (Kyoto Encyclopedia of Genes and Genomes) mostraram enriquecimento em imunidade mediada por leucócitos, quimiotaxia, produção de citocinas, diferenciação e proliferação de linfócitos, interações citocina-receptor e sinalização de quimiocinas. As redes de quimiocinas contribuem para o recrutamento de células imunes, crescimento tumoral e metástase no carcinoma de células renais30, enquanto o enriquecimento de vias imunológicas tem sido associado a prognóstico desfavorável e a um microambiente tumoral alterado no ccRCC31. O carcinoma de células claras do rim também exibe assinaturas transcripcionais imunes distintas associadas ao desfecho clínico e à complexidade do microambiente imune32. Relações semelhantes entre expressão gênica aberrante, enriquecimento de vias imunológicas, prognóstico ruim e padrões complexos de coexpressão já foram relatadas em outras neoplasias33.
A expressão de ARHGAP22 também foi associada a diferenças no microambiente imune tumoral. O grupo de alta expressão mostrou frações estimadas mais elevadas de células T reguladoras e macrófagos M2, e frações estimadas mais baixas de linfócitos B ingênuos, mastócitos em repouso e células dendríticas ativadas, após correção da taxa de falsa descoberta. Associações positivas também foram observadas entre a expressão de ARHGAP22 e diversas moléculas de ponto de controle imune, juntamente com valores mais altos de ImmuneScore, StromalScore e ESTIMATEScore. O carcinoma de células claras do rim é caracterizado por infiltração imune substancial, mas essa característica não indica necessariamente uma resposta antitumoral eficaz34. Estados disfuncionais de células imunes e características imunossupressoras podem limitar a eficácia do bloqueio de pontos de controle imunológico35. Células T reguladoras e macrófagos M2 têm sido associados à imunossupressão, progressão tumoral e mau prognóstico no câncer de rim36˒37, enquanto o aumento da expressão de pontos de controle imunológico pode refletir processos relacionados à evasão imune38. Os resultados atuais sugerem, portanto, que a alta expressão de ARHGAP22 está associada não simplesmente a maior infiltração imune, mas a um perfil imune que contém características comumente ligadas à imunossupressão. Essa interpretação permanece inferencial, pois as estimativas de células imunes foram derivadas de dados de sequenciamento de RNA em massa e de um único método computacional de desconvolução.
Foram observadas também diferenças na sensibilidade a fármacos predita computacionalmente entre os grupos de expressão de ARHGAP22. Características moleculares de alto risco foram previamente associadas à infiltração imune alterada, enriquecimento de vias imunes e resposta diferencial a fármacos.39Assinaturas gênicas relacionadas ao sistema imunológico em ccRCC também foram relatadas como capazes de estratificar a sobrevida e prever respostas diferenciais à imunoterapia e à terapia direcionada.40˒41No presente análise, o grupo com baixa expressão de ARHGAP22 apresentou valores preditos mais baixos de concentração inibitória半-máxima para diversos agentes direcionados. Esses achados indicam uma associação entre a expressão de ARHGAP22 e a sensibilidade computacionalmente predita aos fármacos, mas não demonstram resposta real ao tratamento ou benefício clínico. Diversas escolhas metodológicas apoiaram a consistência analítica, incluindo a filtragem por qualidade das amostras, o uso de um ponto de corte uniforme baseado na mediana para expressão gênica, a filtragem por confiança dos resultados do CIBERSORT e a correção da taxa de falsa descoberta para comparações múltiplas. Não obstante, a sensibilidade predita aos fármacos deve ser interpretada como exploratória, sendo necessária uma validação independente com dados de resposta aos fármacos medidos experimentalmente ou observados clinicamente.
Várias limitações devem ser consideradas. Embora o conjunto GSE167573 tenha fornecido validação externa da expressão de ARHGAP22 e suas associações com sobrevida, a validação em coortes clínicas maiores e multicêntricas ainda é necessária. As análises basearam-se principalmente em conjuntos de dados públicos retrospectivos e em dados de sequenciamento de RNA em massa; consequentemente, a origem celular da expressão de ARHGAP22 não pôde ser distinguida entre células tumorais, células estromais e células imunes infiltrantes. O sequenciamento de RNA em nível unicelular, a imunofluorescência multiplex ou a transcriptômica espacial poderiam ajudar a superar essa limitação. A infiltração de células imunes, a expressão de pontos de controle imunológico e a sensibilidade a fármacos foram inferidas computacionalmente e podem não representar diretamente a função biológica ou a resposta ao tratamento clínico. Nenhum método independente de desconvolução imune, nenhuma coorte institucional de imunohistoquímica ou análise experimental de perturbação foi incluído. Além disso, as associações observadas não estabelecem relações causais entre a expressão de ARHGAP22, genes coexpressos, infiltração de células imunes e resposta a fármacos. Experimentos mecanicistas, validação clínica prospectiva e comparações de desempenho de modelos serão, portanto, necessários antes da transposição clínica. No geral, o fluxo de trabalho fornece um arcabouço reproduzível para avaliar biomarcadores candidatos utilizando conjuntos de dados moleculares públicos, mas a relevância biológica e clínica de ARHGAP22 exige confirmação independente adicional.
Divulgações
Os autores declaram não haver conflitos de interesse.
Agradecimentos
Dados disponíveis publicamente do The Cancer Genome Atlas (TCGA) foram utilizados neste estudo. Agradece-se à TCGA Research Network por gerar e disponibilizar esses recursos.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| pacote R circlize | Version 0.4.16 | CRAN | Utilizado para gráficos circos e diagramas de acordes. |
| pacote R clusterProfiler | Version 4.12.0 | Bioconductor | Utilizado para análises de enriquecimento GO, KEGG e GSEA. |
| pacote R ComplexHeatmap | Version 2.20.0 | Bioconductor | Utilizado para visualização de mapas de calor complexos e mapas de calor com anotações clínicas. |
| pacote R e1071 | Version 1.7.16 | CRAN | Utilizado para regressão por vetores de suporte em análises relacionadas ao CIBERSORT. |
| pacote R enrichplot | Version 1.24.0 | Bioconductor | Utilizado para visualização de resultados de enriquecimento funcional. |
| pacote R estimate | Version 1.0.13 | pacote R/pacote fonte | Utilizado para calcular escores estromal, imune e ESTIMATE. |
| pacote R ggExtra | Version 0.10.1 | CRAN | Utilizado para gráficos de dispersão com distribuições marginais de densidade. |
| pacote R ggplot2 | Version 3.5.1 | CRAN | Utilizado para visualização geral de dados. |
| pacote R ggpubr | Version 0.6.0 | CRAN | Utilizado para gráficos de caixa, gráficos de violino e comparações estatísticas. |
| pacote R ggrepel | Version 0.9.5 | CRAN | Utilizado para rótulos de texto não sobrepostos em gráficos de vulcão. |
| pacote R limma | Version 3.60.4 | Bioconductor | Utilizado para pré-processamento de dados de expressão e análises relacionadas à expressão diferencial. |
| pacote R oncoPredict | Version 1.2 | CRAN | Utilizado para prever sensibilidade a fármacos com base em dados transcriptômicos. |
| pacote R org.Hs.eg.db | Version 3.19.1 | Bioconductor | Utilizado para anotação gênica e conversão entre símbolos gênicos e IDs Entrez. |
| pacote R pheatmap | Version 1.0.12 | CRAN | Utilizado para visualização de mapas de calor. |
| pacote R preprocessCore | Version 1.68.0 | Bioconductor | Utilizado para normalização por quantis em análises relacionadas ao CIBERSORT. |
| Software R | Version 4.4.0 | Foundation for Statistical Computing | Utilizado para análise e visualização estatística. |
| pacote R RColorBrewer | Version 1.1.3 | CRAN | Utilizado para geração de paletas de cores na visualização. |
| pacote R regplot | Version 1.1 | CRAN | Utilizado para visualização de nomogramas. |
| pacote R reshape2 | Version 1.4.4 | CRAN | Utilizado para remodelação de dados antes da visualização. |
| pacote R rms | Version 6.8.1 | CRAN | Utilizado para construção de modelos prognósticos, análise de calibração e análises relacionadas a nomogramas. |
| pacote R scales | Version 1.4.0 | CRAN | Utilizado para ajuste de escalas e configurações de transparência de cores. |
| pacote R survival | Version 3.5.8 | CRAN | Utilizado para regressão de Cox e análise de sobrevida Kaplan-Meier. |
| pacote R survminer | Version 0.4.9 | CRAN | Utilizado para visualização de curvas de sobrevida Kaplan-Meier. |
| pacote R timeROC | Version 0.4 | CRAN | Utilizado para análise de curva ROC dependente do tempo. |
Referências
- Winter TD et al. Using Mendelian randomization to investigate etiologic heterogeneity across renal cell carcinoma subtypes. Int J Epidemiol. 2025;54(6):dyaf177. https://doi.org/10.1093/ije/dyaf177
- Hsieh JJ et al. Renal cell carcinoma. Nat Rev Dis Primers. 2017;3:17009. https://doi.org/10.1038/nrdp.2017.9
- Capitanio U et al. Epidemiology of renal cell carcinoma. Eur Urol. 2019;75(1):74-84.
- Siegel RL, Miller KD, Fuchs HE, Jemal A. Cancer statistics, 2022. CA Cancer J Clin. 2022;72(1):7-33.
- Wiechno P et al. Contemporary treatment of metastatic renal cell carcinoma. Med Oncol. 2018;35(12):156. https://doi.org/10.1007/s12032-018-1217-1
- Chen W et al. Targeting renal cell carcinoma with a HIF-2 antagonist. Nature. 2016;539(7627):112-117.
- Rydzanicz M, Wrzesiński T, Bluyssen HA, Wesoły J. Genomics and epigenomics of clear cell renal cell carcinoma: recent developments and potential applications. Cancer Lett. 2013;341(2):111-126.
- Barata PC, Rini BI. Treatment of renal cell carcinoma: current status and future directions. CA Cancer J Clin. 2017;67(6):507-524.
- Chowdhury N, Drake CG. Kidney cancer: an overview of current therapeutic approaches. Urol Clin North Am. 2020;47(4):419-431.
- Gulati S, Vaishampayan U. Current state of systemic therapies for advanced renal cell carcinoma. Curr Oncol Rep. 2020;22(3):26. https://doi.org/10.1007/s11912-020-0892-1
- Haga RB, Ridley AJ. Rho GTPases: regulation and roles in cancer cell biology. Small GTPases. 2016;7(4):207-221.
- Sahai E, Marshall CJ. RHO-GTPases and cancer. Nat Rev Cancer. 2002;2(2):133-142.
- Bustelo XR. RHO GTPases in cancer: known facts, open questions, and therapeutic challenges. Biochem Soc Trans. 2018;46(3):741-760.
- Crosas-Molist E et al. Rho GTPase signaling in cancer progression and dissemination. Physiol Rev. 2022;102(1):455-510.
- Li H, Peyrollier K, Kilic G, Brakebusch C. Rho GTPases and cancer. BioFactors. 2014;40(2):226-235.
- Goka ET, Chaturvedi P, Lopez DTM, Lippman ME. Rac signaling drives clear cell renal carcinoma tumor growth by priming the tumor microenvironment for an angiogenic switch. Mol Cancer Ther. 2020;19(7):1462-1473.
- Thompson JM, Landman J, Razorenova OV. Targeting the RhoGTPase/ROCK pathway for the treatment of VHL/HIF pathway-driven cancers. Small GTPases. 2020;11(1):32-38.
- Feng J et al. RhoJ promotes the progression of clear cell renal cell carcinoma via .the TNF-α/NF-κB axis. Transl Androl Urol. 2025;14(7):1849-1864.
- Guo K et al. Activation of RHO-GTPase gene pattern correlates with adverse clinical outcome and immune microenvironment in clear cell renal cell carcinoma. Clin Exp Med. 2025;25(1):67. https://doi.org/10.1007/s10238-025-01593-3
- Mori M, Saito K, Ohta Y. ARHGAP22 localizes at endosomes and regulates actin cytoskeleton. PLoS One. 2014;9(6):e100271. https://doi.org/10.1371/journal.pone.0100271
- Nakamura F. FilGAP and its close relatives: a mediator of Rho-Rac antagonism that regulates cell morphology and migration. Biochem J. 2013;453(1):17-25.
- Hu SH et al. The weak complex between RhoGAP protein ARHGAP22 and signal regulatory protein 14-3-3 has 1:2 stoichiometry and a single peptide binding mode. PLoS One. 2012;7(8):e41731. https://doi.org/10.1371/journal.pone.0041731
- Mori M et al. Endosomal localization of RacGAP protein ARHGAP22 regulates its GAP activity in human melanoma cells. Anticancer Res. 2022;42(12):5763-5771.
- El-Masry OS, Alamri AM, Alzahrani F, Alsamman K. ADAMTS14, ARHGAP22, and EPDR1 as potential novel targets in acute myeloid leukaemia. Heliyon. 2022;8(3):e09065. https://doi.org/10.1016/j.heliyon.2022.e09065
- Yang C et al. Transcriptomic analysis identified ARHGAP family as a novel biomarker associated with tumor-promoting immune infiltration and nanomechanical characteristics in bladder cancer. Front Cell Dev Biol. 2021;9:657219. https://doi.org/10.3389/fcell.2021.657219
- Schiavoni V et al. Recent advances in the management of clear cell renal cell carcinoma: novel biomarkers and targeted therapies. Cancers (Basel). 2023;15(12):3207. https://doi.org/10.3390/cancers15123207
- Sanz-Moreno V et al. Rac activation and inactivation control plasticity of tumor cell movement. Cell. 2008;135(3):510-523.
- Sakaguchi T et al. Bromodomain protein BRD4 inhibitor JQ1 regulates potential prognostic molecules in advanced renal cell carcinoma. Oncotarget. 2018;9(33):23003-23017.
- Stránská J et al. Copy number variation and clinical response to chemotherapy and bevacizumab in Czech patients with metastatic colorectal cancer. Klin Onkol. 2024;37(4):277-285.
- Parihar JS, Tunuguntla HS. Role of chemokines in renal cell carcinoma. Rev Urol. 2014;16(3):118-121.
- Chen Z, Wu R, Ma J, Zheng J. C chemokines are prognostic biomarkers correlated with diverse immune cell infiltrations in clear cell renal cell carcinoma. Transl Cancer Res. 2022;11(8):2501-2522.
- Şenbabaoğlu Y et al. Tumor immune microenvironment characterization in clear cell renal cell carcinoma identifies prognostic and immunotherapeutically relevant messenger RNA signatures. Genome Biol. 2016;17(1):231. https://doi.org/10.1186/s13059-016-1092-z
- Song DM et al. LIG1 is a novel marker for bladder cancer prognosis: evidence based on experimental studies, machine learning, and single-cell sequencing. Front Immunol. 2024;15:1419126. https://doi.org/10.3389/fimmu.2024.1419126
- Vuong L, Kotecha RR, Voss MH, Hakimi AA. Tumor microenvironment dynamics in clear-cell renal cell carcinoma. Cancer Discov. 2019;9(10):1349-1357.
- Burgers FH et al. Immunological features of clear-cell renal-cell carcinoma and resistance to immune checkpoint inhibitors. Nat Rev Nephrol. 2025;21(10):687-701.
- Davidsson S et al. Infiltration of M2 macrophages and regulatory T cells plays a role in recurrence of renal cell carcinoma. Eur Urol Open Sci. 2020;20:62-71.
- Zhang X et al. Tumor-associated M2 macrophages in the immune microenvironment influence the progression of renal clear cell carcinoma by regulating M2 macrophage-associated genes. Front Oncol. 2023;13:1157861. https://doi.org/10.3389/fonc.2023.1157861
- Tronik-Le Roux D et al. Comprehensive landscape of immune checkpoints uncovered in clear cell renal cell carcinoma reveals new and emerging therapeutic targets. Cancer Immunol Immunother. 2020;69(7):1237-1252.
- Hong J et al. A zinc metabolism-related gene signature for predicting prognosis and characteristics of breast cancer. Front Immunol. 2023;14:1276280. https://doi.org/10.3389/fimmu.2023.1276280
- Xu W et al. Prognostic immunophenotyping clusters of clear cell renal cell carcinoma defined by the unique tumor immune microenvironment. Front Cell Dev Biol. 2021;9:785410. https://doi.org/10.3389/fcell.2021.785410
- Gu J et al. A novel immune-related gene signature for predicting immunotherapy outcomes and survival in clear cell renal cell carcinoma. Sci Rep. 2023;13(1):18922. https://doi.org/10.1038/s41598-023-45966-8