Um ensaio de FRET com resolução temporal monitora a cinética da clivagem do substrato de Mpro para avaliar se os PROTACs afetam a atividade enzimática, permitindo a separação funcional dos efeitos de degradação e inibição.
Artigo de método
Um Ensaio de Atividade FRET com Resolução Temporal para Distinguir Inibição Enzimática da Degradação Mediada por PROTAC da Mpro do SARS-CoV-2
Neste artigo
Resumo
Resumo
As quimeras direcionadas à proteólise (PROTACs) estão surgindo como uma estratégia promissora para o desenvolvimento de fármacos antivirais e são mecanisticamente distintas dos inibidores clássicos de moléculas pequenas. Muitos designs de PROTACs direcionados a proteases virais, como a protease principal do SARS-CoV-2 (Mpro), utilizam grupos reativos derivados de inibidores do sítio ativo, combinando assim a degradação induzida por proximidade com potencial inibição enzimática. Essa funcionalidade dupla complica a distinção experimental entre efeitos impulsionados pela degradação e inibição direta da atividade catalítica sobre a replicação viral. Para resolver isso, estabelecemos um ensaio baseado em transferência de ressonância de energia por fluorescência (FRET) para quantificar a atividade catalítica da Mpro recombinante na presença de inibidores e degradadores. O ensaio utiliza um substrato peptídico fluorogênico com fluorescência suprimida (MI-2822) contendo a sequência canônica de clivagem da Mpro, flanqueada por um fluoróforo e um quenchador. A clivagem proteolítica resulta em um aumento dependente do tempo na fluorescência, permitindo o monitoramento cinético contínuo da atividade enzimática. A Mpro recombinante expressa em Escherichia coli é purificada e incubada com o substrato FRET em condições definidas de tampão, e a fluorescência é registrada ao longo do tempo para obter perfis de atividade enzimática. O ensaio é controlado com o inibidor do sítio ativo aprovado clinicamente, nirmatrelvir, que suprime eficientemente a clivagem do substrato. Em contraste, as PROTACs direcionadas à Mpro fora da fenda catalítica não reduzem substancialmente o aumento da fluorescência, indicando que não inibem de forma mensurável a atividade enzimática nas condições testadas. Este protocolo fornece uma abordagem robusta e reprodutível para distinguir entre inibição enzimática e mecanismos associados à degradação. É amplamente aplicável para a caracterização mecanicista de PROTACs e outras moléculas bifuncionais direcionadas a proteases virais.
Introdução
A degradação direcionada de proteínas (TPD) aproveita o sistema celular de ubiquitina-proteassoma (UPS) para eliminar seletivamente proteínas de interesse. Essa estratégia baseia-se em moléculas heterobifuncionais, comumente denominadas quimeras direcionadas à proteólise (PROTACs), que ligam simultaneamente uma proteína alvo e uma ligase de ubiquitina E32. As ligases de ubiquitina E3 representam uma classe ampla e diversificada de enzimas celulares3 que catalisam a ubiquitinação de proteínas substrato, marcando-as assim para degradação pelo proteassoma4.
Os PROTACs consistem em um ligante para a proteína-alvo e um ligante para uma ligase E3, conectados por meio de um ligador químico5. Ao induzir proximidade entre a proteína-alvo e a ligase E3, os PROTACs promovem a formação de um complexo ternário que permite a transferência de ubiquitina e a subsequente degradação da proteína-alvo pelo proteassoma6,7. Em comparação com inibidores clássicos de pequenas moléculas, essa abordagem oferece diversas vantagens8. Os PROTACs podem agir de forma catalítica, permitindo esgotamento eficiente do alvo em concentrações mais baixas, e podem explorar ligantes ou inibidores existentes como unidades de direcionamento5. Além disso, estratégias baseadas em degradação podem manter a eficácia na presença de mutações que conferem resistência9,10 e podem ser aplicadas a proteínas difíceis de inibir diretamente, como aquelas que não possuem bolsos de ligação bem definidos11.
No contexto do desenvolvimento de fármacos antivirais, muitos PROTACs descritos que visam proteínas virais dependem de grupos ativos derivados de inibidores do sítio ativo10,12,13,14. Como resultado, essas moléculas frequentemente combinam inibição enzimática com esgotamento do alvo mediado pela degradação, o que complica a interpretação mecanicista da atividade antiviral. Embora ensaios celulares antivirais integrem o resultado combinado de múltiplos processos, incluindo degradação do alvo e inibição da replicação viral, eles geralmente não permitem uma distinção clara entre efeitos mediados pela inibição e efeitos mediados pela degradação. Além disso, muitas proteínas virais não possuem bolsos de ligação ou sítios catalíticos bem definidos, o que limita sua acessibilidade às estratégias atuais de design de PROTACs.
Para enfrentar esse desafio, desenvolvemos um ensaio baseado em transferência de ressonância de energia por fluorescência (FRET), utilizando um substrato peptídico da Mpro do SARS-CoV-2, permitindo o monitoramento em tempo real da atividade enzimática. Essa abordagem permite discriminar entre efeitos associados ao PROTAC e inibição enzimática direta. Com este ensaio, avaliamos um degradador direcionado à Mpro que se liga fora da fenda catalítica e não interfere de forma mensurável na atividade da protease nas condições testadas, mantendo ao mesmo tempo sua capacidade degradação. Em paralelo, o inibidor de Mpro aprovado clinicamente, nirmatrelvir, foi utilizado como controle e resultou em uma redução acentuada da atividade enzimática.
Em resumo, este ensaio fornece um método robusto para distinguir entre inibição enzimática e efeitos relacionados à degradação. É particularmente valioso para caracterizar degradadores que visam proteínas com atividade enzimática, nos quais a separação desses mecanismos é essencial para compreender sua atividade antiviral (Figura 1).
Protocolo
1. Preparação dos materiais
- Prepare o sistema de expressão
- Utilize células competentes quimicamente Escherichia coli BL21 Rosetta2 como hospedeiro para expressão.
- Utilize um vetor de expressão pET28a(+) que codifique a Mpro do SARS-CoV-2 com marcações de 6× histidina nas extremidades N- e C-terminal.
- Prepare o meio de crescimento
- Prepare 5 L de meio Luria–Bertani (LB) dissolvendo 10 g/L de triptona, 5 g/L de extrato de levedura e 10 g/L de cloreto de sódio (NaCl) em água destilada. Esterilize o meio por autoclavagem a 121 °C por 20 min.
- Prepare a solução estoque de IPTG
- Dissolva 4,20 g de IPTG em 45 mL de água destilada para preparar uma solução estoque 0,4 M. Armazene a solução estoque a −20 °C.
- Prepare os tampões
- Prepare 1 L de tampão de lise da Mpro (MLB) contendo 50 mM Tris, 300 mM NaCl, 5% glicerol e 0,5% Triton X-100 (pH 7,5).
- Prepare 4 L de tampão proteico da Mpro (MB) contendo 20 mM Tris e 150 mM NaCl (pH 7,5).
- Prepare 500 mL de tampão de lavagem (WB) contendo 20 mM Tris, 150 mM NaCl e 20 mM imidazol (pH 7,5).
- Prepare 100 mL de cada tampão de eluição: Tampão de Eluição 1 (100 mM imidazol), Tampão de Eluição 2 (250 mM imidazol) e Tampão de Eluição 3 (500 mM imidazol), cada um contendo 20 mM Tris e 150 mM NaCl (pH 7,5).
- Prepare 1 mL de tampão amostral 4× contendo mercaptoetanol, azul de bromofenol, glicerol, Tris (pH 6,8), dodecil sulfato de sódio (SDS) e água destilada.
- Prepare 1 L de solução salina tamponada com fosfato (PBS) contendo KCl, KH₂PO₄, Na₂HPO₄ e NaCl em água destilada.
2. Expressão da Mpro em Escherichia coli
- Transformar o plasmídeo de expressão em E. coli
- Prepare células quimicamente competentes de E. coli Rosetta2 utilizando um kit comercial de transformação. Inocule 5 mL de meio super ótimo (SOB) e incube a cultura durante a noite a 37 °C com agitação.
- Transfira a cultura da noite para 100 mL de meio SOB e cultive as células até atingir uma OD600 de 0,4–0,5. Resfrie a cultura em gelo e centrifugue a 1.800 × g durante 5 min.
- Lave o pellet celular duas vezes com tampão de lavagem e reconstitua-o em tampão competente. Aliquote 50 µL de células competentes e armazene-as a −70 °C.
- Transformar o plasmídeo de expressão em bactérias quimicamente competentes
- Deixe descongelar um alíquota de células competentes em gelo por 10 min. Adicione 1 µL de DNA plasmidial (<50 ng) e misture suavemente.
- Incube as células em gelo por 30 min. Plaque as células transformadas em ágar LB (1,5% de ágar) contendo 100 µg/mL de canamicina e incube as placas durante a noite (aproximadamente 18 h) a 37 °C.
- Expandir a cultura bacteriana
- Inocule 5 mL de meio LB contendo 100 µg/mL de canamicina com uma única colônia. Incube a cultura durante a noite a 37 °C com agitação a 200 rpm.
- Transfira a cultura da noite para 100 mL de meio LB contendo 100 µg/mL de canamicina. Incube a cultura durante a noite nas mesmas condições.
- Transfira 35 mL da cultura da noite para 1 L de meio LB contendo 100 µg/mL de canamicina. Incube a cultura a 37 °C com agitação a 140 rpm até que a OD600 atinja 1,0–1,2.
- Induzir a expressão de Mpro
- Resfrie a cultura a 16 °C. Adicione 1 mL de IPTG 0,4 M (concentração final de 0,4 mM) para induzir a expressão proteica.
- Incube a cultura a 16 °C com agitação a 140 rpm por 72 h.
3. Colheita e purificação de Mpro
- Coletar as células bacterianas
- Centrifugue a cultura a 5.000 × g e 4 °C durante 1 h. Descarte o sobrenadante e ressuspenda o pellet em 35 mL de solução salina tamponada com fosfato (PBS).
NOTA: Assegure a completa ressuspensão do pellet para maximizar a recuperação proteica durante a purificação subsequente. - Transfira a suspensão para um tubo de centrífuga de 50 mL e centrifugue a 6.800 × g e 4 °C durante 10 min. Descarte o sobrenadante e armazene o pellet celular a −20 °C.
- Centrifugue a cultura a 5.000 × g e 4 °C durante 1 h. Descarte o sobrenadante e ressuspenda o pellet em 35 mL de solução salina tamponada com fosfato (PBS).
- Lisar as células
- Deixe o pellet celular descongelar no gelo por 15–30 min. Ressuspenda o pellet em 80 mL de tampão de lise para Mpro (MLB) até obter uma suspensão homogênea.
NOTA: Mantenha o tampão e a amostra no gelo durante todo este passo para minimizar a degradação e agregação proteica. - Sonicar a suspensão no gelo por 10 min, utilizando pulsos de 30 s com amplitude de 50–60% e intervalos de resfriamento de 2 min entre os pulsos.
- Transfira o lisado para tubos de centrífuga e centrifugue a 60.000 × g e 4 °C durante 1 h. Colete o sobrenadante clarificado para purificação por afinidade.
- Deixe o pellet celular descongelar no gelo por 15–30 min. Ressuspenda o pellet em 80 mL de tampão de lise para Mpro (MLB) até obter uma suspensão homogênea.
- Purificar Mpro por cromatografia de afinidade com metal imobilizado
- Equilibre a coluna de afinidade com 10 volumes de coluna (CV) de água destilada, seguido por 10 CV de tampão proteico para Mpro (MB). Prepare os tampões de lavagem e eluição antes de carregar a amostra.
NOTA: Evite introduzir bolhas de ar na coluna, pois elas podem reduzir a eficiência de ligação. - Carregue o lisado clarificado na coluna equilibrada com uma vazão baixa. Colete o fluxo que passa.
NOTA: Mantenha uma vazão suficientemente baixa para maximizar a ligação da proteína com marcação His. - Lave a coluna com 50 mL de tampão de lavagem (WB). Colete os últimos 2 mL da fração de lavagem para avaliação de qualidade, se necessário.
- Elua a proteína ligada sequencialmente com 6 mL do Tampão de Eluição 1 (três frações de 2 mL), 6 mL do Tampão de Eluição 2 (três frações de 2 mL) e 8 mL do Tampão de Eluição 3 (quatro frações de 2 mL). Mantenha todas as frações coletadas no gelo.
- Equilibre a coluna de afinidade com 10 volumes de coluna (CV) de água destilada, seguido por 10 CV de tampão proteico para Mpro (MB). Prepare os tampões de lavagem e eluição antes de carregar a amostra.
- Regenerar a coluna de afinidade
- Lave a coluna sequencialmente com 10 CV do Tampão de Eluição 3, 10 CV do tampão proteico para Mpro, 10 CV de água destilada e 10 CV de etanol a 20%.
- Avaliar a qualidade da proteína
- Misture 45 µL de cada amostra proteica com 15 µL de tampão amostra 4×. Incube as amostras a 100 °C por 10 min e centrifugue brevemente.
- Sequencie as amostras em um gel de SDS-PAGE 10–12% a 150 V até que a frente de corante alcance a base do gel.
- Colore o gel com azul de Coomassie por 15–30 min. Lave o gel com água destilada e avalie a pureza proteica (peso molecular esperado: cerca de 36 kDa).
4. Preparação da proteína
- Substitua o tampão e concentre a proteína
- Substitua o tampão da proteína por tampão da proteína Mpro (MB) utilizando filtros centrífugos (MWCO: 10 kDa). Concentre a solução proteica até um volume final de aproximadamente 1 mL.
- Quantifique a proteína
- Meça a concentração proteica utilizando um espectrofotômetro. Faça a leitura de branco do instrumento com MB antes da medição.
- Calcule a concentração proteica utilizando o coeficiente de extinção apropriado (ε = 0,931).
5. Otimizar as condições do ensaio
- Preparar os reagentes do ensaio
- Prepare uma solução estoque de 3 µM de Mpro purificada e uma solução estoque de 300 µM do substrato peptídico em tampão proteico de Mpro (MB).
- Preparar diluições seriadas
- Prepare seis diluições seriadas em duas vezes da solução estoque de Mpro em MB.
- Prepare três diluições seriadas em duas vezes do substrato peptídico em MB.
- Configurar o leitor de placas
- Pré-aqueça o leitor de placas a 37 °C. Defina o comprimento de onda de excitação em 320 nm, o comprimento de onda de emissão em 420 nm (largura de banda de 20 nm) e o intervalo de aquisição em 60 s, com tempo total de medição de 60 min.
NOTA: Prepare todos os componentes do ensaio antes de adicionar o substrato, pois a reação começa imediatamente após a adição do substrato.
- Pré-aqueça o leitor de placas a 37 °C. Defina o comprimento de onda de excitação em 320 nm, o comprimento de onda de emissão em 420 nm (largura de banda de 20 nm) e o intervalo de aquisição em 60 s, com tempo total de medição de 60 min.
- Preparar a placa do ensaio
- Adicione 25 µL de cada diluição de Mpro às colunas 1–6 de uma placa de 96 poços preta. Adicione 25 µL de MB à coluna 7 como controle sem enzima.
- Adicione 100 µL de MB a cada poço.
NOTA: Utilize placas de 96 poços pretas para minimizar a fluorescência de fundo e otimizar o sinal fluorescente.
- Iniciar a reação
- Adicione 25 µL do substrato peptídico às linhas A–C. Adicione 25 µL de MB à linha D para servir como controle sem substrato.
- Inicie imediatamente a aquisição de fluorescência após a adição do substrato.
- Analisar os dados
- Exporte os dados de fluorescência e trace as unidades relativas de fluorescência (RFU) em função do tempo.
- Selecione as concentrações de Mpro e de substrato que proporcionem uma alta relação sinal-ruído sem atingir saturação precoce do sinal (por exemplo, 500 nM de Mpro e 50 µM de substrato).
- Determinar os parâmetros cinéticos (opcional)
- Determine os parâmetros cinéticos do substrato fluorogênico ajustando as velocidades iniciais da reação à equação de Michaelis–Menten. Converta as unidades de fluorescência em concentração de produto utilizando uma curva de calibração gerada com 2-amino-N-(3-aminopropil) benzamida. A síntese detalhada do fluoróforo de calibração está descrita no Arquivo Suplementar 1.
6. Realize o ensaio de FRET
- Preparar o leitor de placas
- Pré-aqueça o leitor de placas a 37 °C. Defina o comprimento de onda de excitação em 320 nm, o comprimento de onda de emissão em 420 nm (largura de banda de 20 nm) e o intervalo de aquisição em 60 s, por um tempo total de medição de 60 min.
- Preparar os reagentes do ensaio
- Prepare soluções estoque da Mpro purificada (3 µM), do substrato peptídico (300 µM) e dos compostos em teste no tampão proteico da Mpro (MB).
- Prepare diluições seriadas de cada composto em teste em DMSO, mantendo uma concentração final constante de DMSO em todas as amostras. Inclua controles apenas com DMSO e apenas com tampão.
- Preparar as misturas de reação
- Dilua cada composto em teste ou controle em 100 µL de MB. Adicione 25 µL de Mpro para obter uma concentração final da enzima de 500 nM.
- Transfira imediatamente as misturas de reação para os poços de uma placa de 96 poços preta.
- Iniciar a reação
- Adicione 25 µL do substrato peptídico a cada poço para atingir uma concentração final do substrato de 50 µM (volume final da reação: 150 µL).
- Inicie imediatamente a aquisição de fluorescência após a adição do substrato.
NOTA: Inicie a aquisição de dados imediatamente após a adição do substrato para garantir uma medição precisa da cinética inicial da reação.
- Adquirir os dados de fluorescência
- Registre continuamente a fluorescência por 60 min utilizando as configurações de aquisição pré-definidas.
Resultados
A implementação bem-sucedida do ensaio de transferência de energia de ressonância de fluorescência resolvida no tempo (TR-FRET) requer a otimização da relação enzima-substrato. Conforme descrito no protocolo, isso pode ser alcançado por meio da titulação de ambos os componentes. Neste estudo, testaram-se concentrações de enzima variando de 15,6 a 500 nM em combinação com concentrações de substrato variando de 12,5 a 50 µM. Foram incluídas reações controle sem o substrato ou sem a enzima. Em um experimento separado, determinou-se que a constante de Michaelis–Menten (KM) era de 29,2 ± 6,1 µM (Supplementary Figure 1).
Os resultados demonstram que a concentração da enzima determina principalmente a conversão do substrato, enquanto a concentração do substrato influencia principalmente a intensidade do sinal de fluorescência. O aumento das concentrações de substrato resultou em sinais iniciais de fluorescência mais altos (t = 0). Por exemplo, a fluorescência de base variou de aproximadamente 400 a 500 RFU na Figura 2A, enquanto concentrações mais baixas de substrato produziram valores menores de fluorescência de base (Figura 2B,C). Na ausência de substrato (Figura 2D), apenas a fluorescência de fundo, tipicamente abaixo de 20 RFU, foi detectada.
O aumento das concentrações da enzima resultou em maior conversão do substrato e em melhores relações sinal-ruído (Figura 2A). Na concentração mais alta da enzima, a reação aproximou-se de uma placa de saturação após aproximadamente 50 min, indicando conversão quase completa do substrato. A placa foi atingida mais cedo em concentrações mais baixas de substrato e mais tarde em concentrações mais altas de substrato. Em contraste, concentrações mais baixas da enzima não atingiram a saturação durante o período de medição de 60 min e mantiveram um aumento aproximadamente linear da fluorescência.
Com base nessas observações, as condições ideais do ensaio devem atender aos seguintes critérios: (1) fluorescência de fundo mínima no controle sem substrato; (2) fluorescência de linha de base estável sem conversão do substrato no controle sem enzima; (3) uma proporção enzima-substrato que forneça uma relação sinal-ruído adequada para análise quantitativa; e (4) sinais de fluorescência que se aproximem de uma placa ao final do período de medição. Com base nesses critérios, uma concentração de enzima de 500 nM e uma concentração de substrato de 50 µM foram selecionadas para experimentos subsequentes.
Para caracterizar mais amplamente o substrato fluorogênico, os parâmetros cinéticos enzimáticos foram determinados em condições-padrão de ensaio utilizando oito concentrações de substrato (0,39–50 µM) e uma concentração fixa de enzima (15,9 nM). As velocidades iniciais da reação obtidas das curvas de progresso da fluorescência foram ajustadas à equação de Michaelis–Menten (Supplementary Figure 1A,B). O substrato MI-2822 apresentou uma KM de 29,2 ± 6,1 µM e uma Vmax de 91,8 ± 14,2 RFU/s (n = 7). Utilizando uma curva de calibração gerada com 2-amino-N-(3-aminopropil) benzamida (Supplementary Figure 1C), a kcat foi calculada como 0,62 s⁻1, correspondendo a uma eficiência catalítica (kcat/KM) de 2,12 × 10⁴ s⁻1 M⁻1, aproximadamente 30 vezes maior do que a relatada para substratos fluorogênicos baseados em ACC descritos anteriormente. Esses dados cinéticos indicam um reconhecimento eficiente do substrato pela Mpro do SARS-CoV-2 e sustentam a adequação do MI-2822 para ensaios enzimáticos sensíveis baseados em fluorescência.
O ensaio foi realizado utilizando 500 nM de Mpro e 50 µM de substrato (Figura 3 e Figura 4). O nirmatrelvir foi usado como inibidor de referência que direciona o sítio catalítico (o "inibidor"). Em paralelo, avaliou-se um PROTAC direcionado ao Mpro que se liga fora da fenda catalítica (o "PROTAC") e um ligante correspondente sem o grupo que liga a ligase E3 (o "ligante"). Todos os compostos foram testados em três concentrações para avaliar os efeitos dependentes da dose.
Para controlar os efeitos do solvente, todas as reações continham uma concentração constante de DMSO (0,1%). Controles adicionais incluíram um controle com apenas tampão e um controle sem enzima (controle simulado).
Espera-se que o inibidor reduza a conversão do substrato de maneira dependente da dose. Em contraste, o PROTAC, que se liga fora do sítio catalítico, não deve afetar significativamente a atividade enzimática em condições livres de células. Da mesma forma, espera-se que o controle do ligante tenha pouco ou nenhum efeito sobre a conversão do substrato. O controle mock deve manter a fluorescência basal ao longo do experimento.
Conforme esperado, o DMSO não teve efeito mensurável na atividade enzimática em comparação com o controle de tampão (Figura 3A–C, preto). Da mesma forma, o controle simulado manteve um sinal de fluorescência estável ao longo de todo o experimento (Figura 3A–C, magenta).
O inibidor produziu inibição dependente da dose da atividade da Mpro (Figura 3A, vermelho). A 10 µM, a conversão do substrato foi acentuadamente reduzida, enquanto concentrações mais baixas produziram inibição progressivamente mais fraca. Em contraste, tanto o PROTAC (Figura 3B, azul) quanto o ligante (Figura 3C, verde) causaram apenas reduções menores na conversão do substrato. Como ambos os compostos compartilham a mesma arma química, seu comportamento semelhante é consistente com suas propriedades de ligação. Importante ressaltar que nenhum dos compostos inibiu significativamente a atividade enzimática nas condições testadas.
Essas descobertas são importantes para a interpretação da atividade antiviral baseada em degradação. Como o PROTAC exibiu inibição mínima da atividade enzimática de Mpro, ao contrário do inibidor do sítio ativo, qualquer redução na replicação viral observada em ensaios celulares é atribuível principalmente à degradação proteica e não à inibição enzimática direta. Essa distinção mecanicista é essencial para validar que a atividade antiviral é mediada pelo mecanismo de degradação pretendido.
A cinética da reação foi avaliada ainda por meio do cálculo da área sob a curva de fluorescência em função do tempo (AUC; Figura 4), que fornece uma medida quantitativa da conversão cumulativa do substrato (ΣRFU). A AUC foi calculada como a soma dos valores de RFU em todos os pontos de tempo registrados.
Essa análise confirmou que apenas a maior concentração do inibidor reduziu significativamente a conversão do substrato. O PROTAC produziu apenas um pequeno efeito dependente da dose, enquanto o ligante não teve efeito mensurável. Os controles de DMSO e tampão apresentaram resultados comparáveis. O controle simulado mostrou uma leve diminuição na fluorescência ao longo do tempo, muito provavelmente devido ao fotodesvanecimento do fluoróforo.
Exemplos representativos de reações fracassadas ou subótimas são mostrados na Figura 5 para ilustrar limitações potenciais do ensaio. O desempenho confiável do ensaio depende tanto da pureza quanto da integridade da preparação enzimática, o que deve ser verificado antes de interpretar os resultados.
Figura 5A ilustra uma reação fracassada na qual a pureza da enzima era insuficiente ou a concentração da enzima ativa era muito baixa para permitir a conversão do substrato. A linha de base inicial de fluorescência (t = 0) excedeu 1.000 URF, possivelmente devido à preparação imprecisa do substrato ou à presença de impurezas na preparação enzimática que contribuíram para a fluorescência de fundo. Além disso, nenhuma conversão do substrato foi observada em nenhuma condição experimental, sugerindo ausência de enzima ativa suficiente ou contaminação que interferiu na atividade enzimática.
Um controle sem substrato pode ser incluído para determinar se a preparação da enzima contribui para a fluorescência de fundo. Idealmente, esse sinal deve permanecer mínimo. No ensaio otimizado (Figura 5B), a fluorescência de fundo permaneceu abaixo de 20 URF e foi consistente em todas as concentrações da enzima, indicando que a preparação enzimática contribuiu de forma desprezível para o sinal de fundo. Embora a interferência com a atividade enzimática não possa ser completamente excluída, uma contribuição significativa da preparação da enzima para a fluorescência elevada da linha de base pode ser descartada.
A preparação do substrato é outro fator crítico para o desempenho do ensaio. Neste estudo, o substrato peptídico foi dissolvido em tampão proteico para manter condições consistentes do ensaio. Durante a otimização do ensaio, a solubilidade do substrato foi avaliada em dois tampões proteicos e em água destilada. A dissolução do substrato em água destilada reduziu sua solubilidade e promoveu a agregação do peptídeo. À medida que esses agregados se dissolviam gradualmente durante o ensaio, ocorriam aumentos abruptos na fluorescência, resultando em estimativas imprecisas das concentrações efetivas de substrato (Figura 5C, vermelho). Portanto, utilize um solvente que mantenha a solubilidade completa do substrato, ao mesmo tempo que preserva a atividade enzimática.
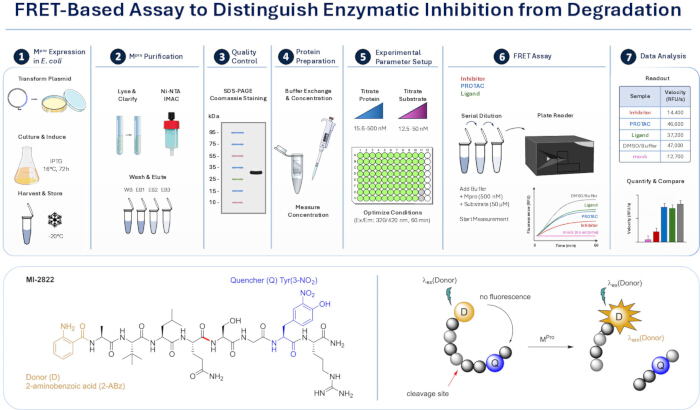
Figura 1: Visão geral do experimento baseado em FRET e princípio do ensaio. O painel superior ilustra o fluxo de trabalho experimental, incluindo expressão recombinante da Mpro em E. coli, purificação por cromatografia de afinidade com metal imobilizado, controle de qualidade, preparação da proteína e otimização das condições do ensaio, seguidos pelo ensaio FRET e análise de dados. O painel inferior mostra o princípio do ensaio: um substrato peptídico fluorogênico quenchado é clivado pela Mpro, resultando na separação do fluoróforo e do quencher e em um aumento correspondente no sinal de fluorescência. Esta configuração permite o monitoramento cinético da atividade enzimática e a comparação entre condições tratadas com inibidores, PROTACs e ligantes. Abreviações: Mpro = protease principal, E. coli = Escherichia coli, FRET = transferência de ressonância de energia por fluorescência, PROTAC = quimera direcionada à proteólise. Clique aqui para visualizar uma versão maior desta figura.
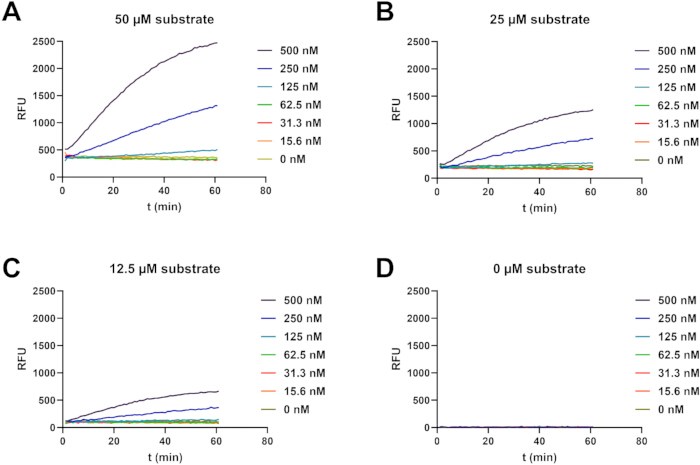
Figura 2: Titulação de proteína e substrato. Em um volume total de reação de 150 µL, uma diluição seriada da Mpro purificada (15,6–500 nM) foi combinada com (A) 50 µM, (B) 25 µM, (C) 12,5 µM de substrato ou (D) tampão (controle sem substrato). As reações foram realizadas em placas de 96 poços, fundo plano e pretas, e monitoradas em um leitor multimodal de microplacas. A fluorescência foi registrada a cada 60 s durante 60 min (λex 320 nm, λem 420 nm). Os valores de RFU são representados em função do tempo. Abreviações: Mpro = protease principal, λex = comprimento de onda de excitação, λem = comprimento de onda de emissão, RFU = unidades de fluorescência relativa. Clique aqui para visualizar uma versão maior desta figura.
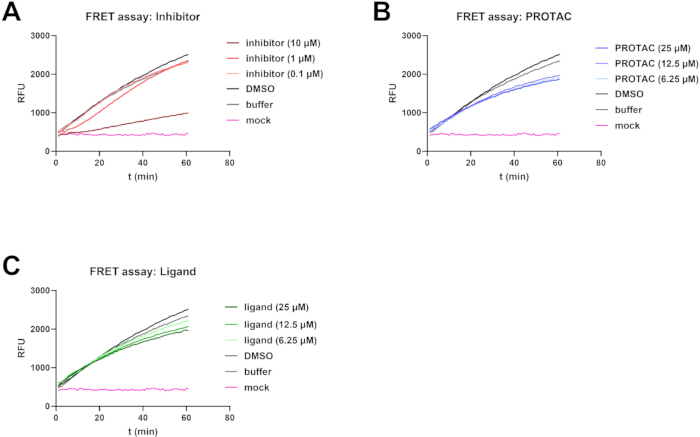
Figura 3: TR-FRET na presença de inibidor de Mpro, PROTAC e ligante. Em um volume total de reação de 150 µL, 500 nM de Mpro purificada foram incubados com 50 µM de substrato na presença de diluições seriadas de (A) o inibidor do sítio ativo nirmatrelvir, (B) um PROTAC direcionado à Mpro ou (C) o ligante correspondente sem o grupo ligante da ligase E3. As reações foram realizadas em placas de 96 poços, fundo plano e pretas, e monitoradas em um leitor multimodo de microplacas. A fluorescência foi registrada a cada 60 s durante 60 min (λex 320 nm, λem 420 nm). Os valores de RFU são representados graficamente ao longo do tempo. Abreviações: Mpro = protease principal, PROTAC = quimera direcionada à proteólise, λex = comprimento de onda de excitação, λem = comprimento de onda de emissão. RFU = unidades de fluorescência relativa. Clique aqui para visualizar uma versão maior desta figura.
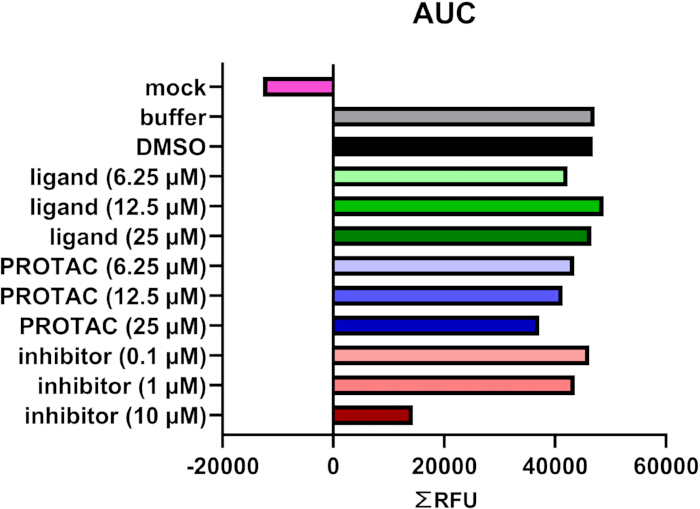
Figura 4: Análise cinética integrada do ensaio TR-FRET. A cinética integrada derivada da AUC (mostrada na Figura 3) é expressa como ΣRFU, que integra todas as RFUs ao longo de 60 min. Os valores de AUC quantificam a conversão do substrato e permitem a comparação direta entre condições tratadas com inibidor, PROTAC e ligante. Abreviações: AUC = área sob a curva, RFU = unidades de fluorescência relativa, PROTAC = quimera direcionada à proteólise. Clique aqui para visualizar uma versão maior desta figura.
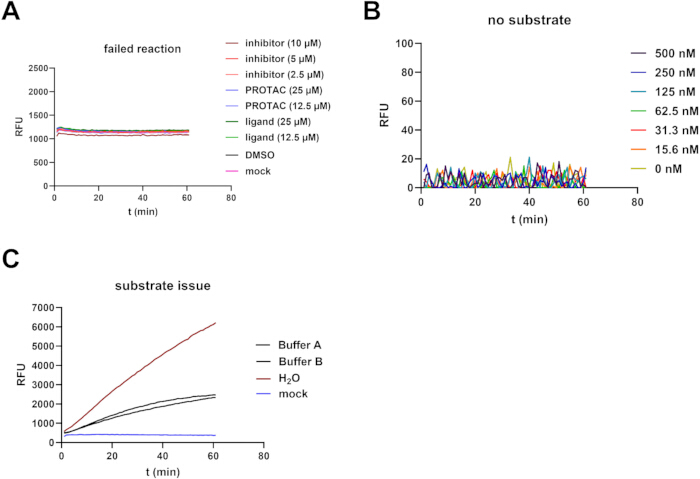
Figura 5: Resultados exemplares de reações fracassadas e experimentos controle. (A) Ensaio TR-FRET realizado conforme descrito na Figura 3, incluindo diluições seriadas de inibidor, PROTAC e ligante. Os dados mostram uma reação falha caracterizada por fluorescência basal elevada e ausência de conversão do substrato em todas as condições. (B) Controle sem substrato realizado conforme descrito na Figura 2D. A fluorescência de fundo permanece baixa (<20 RFU) e constante nas diferentes concentrações de enzima. (C) Ensaio TR-FRET realizado conforme descrito na Figura 3, utilizando substrato dissolvido em diferentes solventes (tampões proteicos A e B ou dH₂O). Baixa solubilidade em dH₂O resulta em agregação do peptídeo, levando a aumentos irregulares na fluorescência devido à dissolução tardia do substrato e concentrações efetivas imprecisas. Abreviações: TR-FRET = transferência de ressonância de energia de fluorescência com resolução temporal, PROTAC = quimera direcionada à proteólise. Clique aqui para visualizar uma versão maior desta figura.
Figura suplementar 1: Análise cinética enzimática da protease principal do SARS-CoV-2 (15,9 nM no ensaio) utilizando o substrato MI-2822. (A) Curvas de progresso em concentrações de substrato de 50 µM (preto), 25 µM (verde claro), 12,5 µM (azul), 6,25 µM (rosa), 3,13 µM (verde escuro), 1,56 µM (azul escuro), 0,78 µM (violeta) e 0,39 µM (roxo). (B) O ajuste das velocidades à equação de Michaelis-Menten forneceu um KM de 29,2 ± 6,1 µM e um valor de Vmax de 91,8 ± 14,2 RFU/s (n = 7). (C) Uma curva de calibração com o fluoróforo 2-amino-N-(3-aminopropyl) benzamide foi utilizada para calcular um kcat de 0,62 s-1 e um valor de kcat/KM de 2,12 × 10⁴ s-1 M-1.Clique aqui para baixar este arquivo.
Arquivo Suplementar 1: Síntese de 2-amino-N-(3-aminopropil) benzamida. Procedimento sintético detalhado e caracterização analítica de 2-amino-N-(3-aminopropil) benzamida, o derivado de amida solúvel em água do fluoróforo 2-aminobenzamida (2-Abz) utilizado para calibração de fluorescência no ensaio cinético enzimático.Clique aqui para baixar este arquivo.
Discussão
Neste trabalho, apresentamos um ensaio baseado em transferência de ressonância de energia de fluorescência com resolução temporal (TR-FRET) para avaliar a atividade enzimática da Mpro do SARS-CoV-2 na presença de inibidores, quimeras direcionadoras de proteólise (PROTACs) e seus ligantes correspondentes. O ensaio foi desenvolvido para distinguir funcionalmente os efeitos de um PROTAC decorrentes exclusivamente da degradação proteica e aqueles resultantes da inibição direta da atividade catalítica da enzima-alvo. Utilizando um substrato peptídico fluorogênico, demonstramos que um PROTAC direcionado à Mpro, que se liga fora do sulco catalítico, tem apenas um efeito mínimo sobre a atividade enzimática, enquanto o inibidor do sítio ativo nirmatrelvir suprime acentuadamente a conversão do substrato.
O desempenho confiável do ensaio depende de vários fatores críticos, incluindo a pureza e atividade da enzima recombinante, a solubilidade completa e a preparação precisa do substrato peptídico, e a cuidadosa otimização das concentrações de enzima e substrato. Qualidade subótima da enzima ou concentrações imprecisas do substrato podem aumentar a fluorescência de fundo ou reduzir a conversão detectável do substrato. Além disso, as medições da atividade enzimática devem ser iniciadas imediatamente após a adição do substrato, e o leitor de placas deve estar equilibrado em temperatura antes de iniciar o ensaio, para garantir medições cinéticas consistentes e reprodutíveis.
O ensaio pode ser facilmente adaptado a diferentes proteases15,16,17,18,19 ou configurações experimentais mediante a otimização das concentrações de enzima e substrato para alcançar a faixa dinâmica desejada. Controles apropriados, incluindo controles sem enzima, sem substrato e com solvente, são essenciais para identificar artefatos relacionados ao ensaio. O diagnóstico de problemas deve focar na distinção entre artefatos técnicos e efeitos reais sobre a atividade enzimática, avaliando-se a fluorescência de fundo, confirmando-se a integridade e atividade da enzima e, quando necessário, testando-se solventes alternativos para o substrato. Em particular, a solubilidade incompleta do substrato pode levar à agregação e aumentos irregulares na fluorescência devido à dissolução tardia do substrato durante a reação.
Como este ensaio é realizado em um sistema bioquímico livre de células, ele não capta processos dependentes de degradação, como a formação de complexo ternário, ubiquitinação ou degradação proteassomal. Consequentemente, ele mede especificamente a contribuição da inibição enzimática direta, sem avaliar a eficiência de degradação. Além disso, artefatos relacionados ao composto, incluindo fluorescência intrínseca, quenching de fluorescência ou interferência no clivamento do substrato, podem influenciar o resultado do ensaio. Esses fatores potencialmente confundidores devem ser abordados mediante a inclusão de experimentos de controle apropriados, incluindo controles com apenas composto, sem enzima, sem substrato e com solvente. A interpretação correta dos resultados também exige manter as condições do ensaio dentro da faixa linear da cinética enzimática.
Em comparação com ensaios celulares de degradação, o ensaio TR-FRET apresentado fornece uma medição direta e quantitativa da atividade enzimática sob condições bioquímicas bem definidas. Os ensaios celulares que avaliam a atividade antiviral de PROTACs integram múltiplos processos biológicos, incluindo a degradação do alvo e consequências downstream, como o processamento prejudicado da politrina viral, a redução da replicação viral e a alteração na expressão das proteínas virais. Embora esses ensaios forneçam informações valiosas sobre a eficácia antiviral global, geralmente não conseguem distinguir se os efeitos observados resultam da inibição direta da atividade enzimática ou da degradação da proteína-alvo10,12,13,14. Em contraste, o ensaio TR-FRET permite uma análise mecanicista precisa no nível enzimático e, portanto, atua como um complemento importante aos métodos bioquímicos e celulares já estabelecidos.
Este ensaio é particularmente valioso para o desenvolvimento e a otimização de PROTACs e outras moléculas bifu ncionais que visam proteínas com atividade enzimática. Muitos degradadores antivirais incorporam grupos ativos derivados de inibidores do sítio ativo, combinando assim a inibição enzimática direta com a degradação direcionada de proteínas10,12,13,14. No entanto, nem todos os esqueletos de ligantes possuem atividade inibitória intrínseca, e modificações estruturais, como a ligação de conectores, podem alterar a afinidade de ligação ou o modo de ligação20. O ensaio apresentado, portanto, permite a avaliação quantitativa da contribuição da inibição enzimática direta para a atividade antiviral global de um PROTAC. Além da Mpro do SARS-CoV-2, o método é amplamente aplicável a outras proteases virais e alvos enzimáticos, podendo facilitar o desenvolvimento racional de degradadores com perfis mecanicistas bem definidos. Importante ressaltar que, ao demonstrar que o PROTAC investigado induz apenas inibição mínima da atividade da Mpro in vitro, este ensaio de TR-FRET fornece validação mecanicista de que os efeitos antivirais observados em ensaios celulares subsequentes são atribuídos principalmente à degradação proteica e não à inibição enzimática direta.
Em resumo, o ensaio TR-FRET apresentado fornece uma plataforma robusta, sensível e versátil para distinguir inibição enzimática direta de efeitos associados à degradação. Quando integrado a ensaios celulares complementares, permite a caracterização abrangente dos mecanismos de ação de PROTACs e apoia o desenvolvimento racional de degradadores antivirais de nova geração.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Agradecimentos
Agradecemos a Laura Bunt, Justus Happe, Dominique Hagene e Lukas Plamper pelo apoio na síntese dos compostos utilizados neste estudo. Agradecemos ainda a Konstantin Bloch e Miriam Ruth Heindl pelas orientações durante o estabelecimento deste ensaio. Além disso, agradecemos à Fundação Jürgen Manchot, ao Centro LOEWE DRUID e à Fundação Uniscientia pelo financiamento.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Acrilamida (Rotiphorese® Gel 30) | Carl Roth | 3029.1 | Ingrediente para SDS-PAGE |
| Persulfato de amônio (APS) | Biorad | 1610700 | Ingrediente para SDS-PAGE |
| Estirpe bacteriana BL21 Rosetta2 | La Jolla Institute for Immunology, San Diego, EUA | N/A | Fornecida por parceiros |
| Leitor Multimodo BioTek Synergy H1 | Agilent Technologies | Synergy H1 | Para leitura TR-FRET |
| Placas pretas de 96 poços FluoroNunc MaxiSorp | Thermo-Fisher Scientific | 437111 | Certifique-se de usar placas pretas |
| Bromofenol azul | Sigma-Aldrich | 1.08122 | Ingrediente do tampão de amostra |
| Centrífuga 5430-R (de bancada) | Eppendorf | 5430-R | Com função de refrigeração |
| Centrífuga Avanti J-25 | Beckman Coulter | 6594 | Centrífuga de alta velocidade |
| Centrífuga Avanti J-26 XP | Beckman Coulter | JXN-26 | Centrífuga de alta velocidade |
| Dissulfato de dimetila (DMSO) | Carl Roth | A994.1 | Solvente |
| Fosfato de sódio dibásico (Na2HPO4) | Carl Roth | X987.2 | Ingrediente do tampão |
| Etanol (ROTIPURAN® ≥ 99,8 %, p.a.) | Carl Roth | 9065.1 | Para IMAC |
| Glicerol | Carl Roth | 6967.1 | Para estoque bacteriano |
| Bomba peristáltica Hei-FLOW Core 120 | Heidolph | 523-50010-00 | Para IMAC |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | Sem função de refrigeração |
| Colunas de purificação de proteínas com marcação de histidina HisTrap® FF Crude (5 mL) | Cytiva | 17528601 | Para IMAC |
| Imidazol | Carl Roth | 3899.3 | Para eluição de proteínas durante IMAC |
| Medidor de pH InoLab pH/ION 7320 BNC | WTW | 1GA330 | Para titulação de pH |
| Isopropil-β-D-tiogalactopiranosídeo (IPTG) | Carl Roth | CN08.1 | Para indução de expressão |
| Sulfato de canamicina | Sigma-Aldrich | PHR1487 | Antibiótico |
| Agitador magnético (com aquecimento) | Heidolph | 7402 | Para preparação de tampões |
| Mercaptoetanol | Sigma-Aldrich | M6250-10ML | Ingrediente do tampão de amostra |
| Placa MultiScreen® de 96 poços | MilliporeSigma | MSSBNFX40 | Para diluições |
| N,N,N',N'-tetrametiletilenodiamina (TEMED) | Fisher Scientific | 11424214 | Ingrediente para SDS-PAGE |
| Fotômetro Nanodrop ND1000 | Peqlab | 7533 | Determinação da concentração proteica |
| Vetor plasmidial pET28a(+) | Addgene | 69864-3 | Vetor de expressão |
| Cloreto de potássio (KCl) | Carl Roth | 1LCY.1 | Componente do tampão |
| Fosfato monobásico de potássio (KH2PO4) | Carl Roth | 3904.1 | Componente do tampão |
| Protein Detective - corante ultrarrápido de Coomassie para proteínas (1 L) | BIOZOL | BZL-PD1 | Para coloração rápida e fácil de proteínas |
| Rotores JA 25.50 e JLA 8.1000 | Beckmann Coulter | 363055, 363688 | Rotores de alta velocidade |
| Eletrodo de pH SenTix® 81 | WTW | 103642 | Para titulação de pH |
| Cloreto de sódio (NaCl) | Carl Roth | 3957.1 | Componente do tampão e do meio |
| Dodecilsulfato de sódio (SDS) | Carl Roth | 0183.1 | Ingrediente para SDS-PAGE e tampão de amostra |
| Sonificador Branson Ultrasonics S-450 | BANDELIN electronic | 10656933 | Para sonicação |
| Cabeçote de bomba monocanal SP standard (espessura 1,6 mm) | Heidolph | 523-43010-00 | Para IMAC |
| Leitor Multimodo de Microplacas Spark | Tecan Group | N/A | Ensaio cinético enzimático |
| Tris | Carl Roth | 4855.2 | Ingrediente do tampão |
| Triton-X100 | Sigma-Aldrich | X100-100ML | Ingrediente do tampão |
| Triptona/Peptona | Carl Roth | 6681.3 | Ingrediente do meio |
| Extrato de levedura | Carl Roth | 2363.2 | Ingrediente do meio |
| Kit de Transformação Competente Z- E. coli® e Conjunto de Tampões | Zymo Research | T3001 | Para transformação bacteriana |
Referências
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve