Este protocolo integra a predição de alvos de metabólitos microbianos, transcritômica da mucosa retal, interação proteína-proteína e enriquecimento de vias, acoplamento molecular, simulação de dinâmica molecular e estimativa da energia livre de ligação por mecânica molecular/área de superfície de Poisson-Boltzmann (MM-PBSA) para gerar uma lista curta classificada, com hipóteses geradoras, de genes hospedeiros candidatos associados a metabólitos e complexos proteína-ligante prioritizados estruturalmente para acompanhamento experimental.
Artigo de método
Um Fluxo de Trabalho Computacional para a Priorização de Genes do Hospedeiro Associados a Metabólitos Microbianos na Síndrome do Intestino Irritável com Predomínio de Constipação
Neste artigo
Resumo
Resumo
Não existe um pipeline computacional padronizado para priorizar de forma sistemática genes do hospedeiro associados a metabólitos microbianos e complexos proteína-ligante a partir de bases de dados públicas disponíveis de natureza química, genômica e estrutural. Este artigo descreve um fluxo de trabalho em oito etapas que aceita um conjunto definido pelo usuário de metabólitos derivados da microbiota intestinal e produz uma lista curta classificada de genes candidatos do hospedeiro associados a metabólitos, vias biológicas enriquecidas e complexos proteína-ligante priorizados estruturalmente para acompanhamento experimental. O pipeline integra (i) perfilagem quimioinformática de metabólitos; (ii) predição de alvos candidatos em múltiplas bases de dados, utilizando ferramenta de interação proteína-químico e predição de alvos baseada em ligante, além de um programa de docking molecular; (iii) análise de expressão gênica diferencial de dados transcriptômicos disponíveis publicamente; (iv) sobreposição entre alvos e genes diferencialmente expressos; (v) construção de rede de interação proteína-proteína e enriquecimento de vias; (vi) docking molecular com um programa de docking molecular; (vii) simulação de dinâmica molecular de 200 ns utilizando um motor de dinâmica molecular com um campo de força proteico empregado em simulações de dinâmica molecular; e (viii) estimativa da energia livre de ligação MM-PBSA. Como exemplo prático, nove metabólitos derivados ou modificados pela microbiota intestinal, representando ácidos graxos de cadeia curta, ácidos biliares, metabólitos derivados de triptofano e urolitina A, foram processados utilizando o conjunto de dados transcriptômicos públicos de mucosa retal de IBS-C GSE36701. O fluxo de trabalho classificou 17 genes únicos preditos associados a metabólitos que foram diferencialmente expressos nesse conjunto de dados. As análises de docking, simulação de dinâmica molecular e MM-PBSA priorizaram estruturalmente cinco complexos metabólito-proteína: ácido litocólico-VDR, ácido litocólico-NR1H4/FXR, ácido ursodesoxicólico-NR1H4/FXR, triptamina-HTR2A (simulada em uma bicamada lipídica explícita de 1-Palmitoil-2-oleoil-sn-glicerol-3-fosfocolina (POPC)) e urolitina A-CASP3. O protocolo foi projetado para ser adaptável a outros conjuntos de metabólitos, conjuntos de dados transcriptômicos de doenças e classes de alvos; todas as saídas são predições computacionais geradoras de hipóteses que exigem replicação transcriptômica independente, validação ao nível proteico e ensaios funcionais de resposta ao ligante antes que conclusões causais ou terapêuticas possam ser estabelecidas.
Introdução
A síndrome do intestino irritável com constipação (IBS-C) é uma desordem gastrointestinal funcional prevalente, caracterizada por dor abdominal recorrente, alterações nos hábitos intestinais, distensão abdominal e constipação, com uma prevalência global estimada em aproximadamente 10–15% da população geral1,2. As terapias farmacológicas atuais, incluindo secretagogos, pró-cinéticos e antiespasmódicos, podem melhorar sintomas individuais em um subconjunto de pacientes; no entanto, a resposta ao tratamento permanece heterogênea e a remissão duradoura é raramente alcançada, refletindo a patobiologia complexa e multifatorial da condição1,3,4. É, portanto, necessária uma compreensão mecanicista mais completa de como os sinais microbianos intestinais são transduzidos ao nível da mucosa para gerar hipóteses testáveis sobre novos alvos terapêuticos.
A microbiota intestinal contribui para a homeostase gastrointestinal inferior por meio da produção e biotransformação de metabólitos quimicamente diversos, incluindo ácidos graxos de cadeia curta (AGCC), ácidos biliares secundários, compostos derivados de triptofano e metabólitos derivados de polifenóis, como as urolitinas5,6,7,8. Essas moléculas comunicam-se com células do hospedeiro por meio de um amplo e ainda parcialmente caracterizado conjunto de alvos moleculares, que vai muito além dos receptores de membrana canônicos sensíveis a metabólitos, abrangendo receptores nucleares, enzimas citosólicas, proteínas modificadoras de histonas, precursores de hormônios peptídicos e proteínas intracelulares de sinalização9. Alterações na composição da comunidade microbiana intestinal e nos perfis de metabólitos foram documentadas em pacientes com síndrome do intestino irritável (SII), fornecendo uma base biológica para investigar se genes do hospedeiro associados à resposta a metabólitos microbianos estão transcricionalmente perturbados na mucosa retal de pacientes com SII-C10.
O painel de nove metabólitos foi definido a priori para fornecer um conjunto compacto, quimicamente diverso e biologicamente interpretável de pequenas moléculas derivadas da microbiota intestinal ou modificadas por ela. A seleção baseou-se em cinco critérios: representação das principais classes de metabólitos microbianos envolvidos na sinalização entre hospedeiro e microbiota; exposição plausível ou conhecida na mucosa intestinal distal; disponibilidade de identificadores PubChem inequívocos e estruturas canônicas; tamanho molecular e tratabilidade estrutural para previsão e encaixe de alvos baseados em ligantes; e plausibilidade prévia de atuação em sinalizações epiteliais, neuroimunes, enteroendócrinas, mediadas por receptores nucleares ou relacionadas à motilidade no IBS-C. O painel selecionado incluiu butirato e propionato como ácidos graxos de cadeia curta (SCFAs); ácido quenodesoxicólico, ácido litocólico e ácido ursodesoxicólico como ácidos biliares; triptamina, ácido indol-3-propiônico e ácido indol-3-lático como metabólitos derivados de triptofano; e urolitina A como um metabólito de polifenóis derivado da microbiota intestinal5,6,7,8,9,10.
A maioria das investigações computacionais e experimentais anteriores examinou pares isolados de metabólito–receptor ou metabólito–enzima separadamente, uma abordagem que não capta a natureza distribuída e convergente da sinalização por metabólitos microbianos ao longo das vias do hospedeiro9,11. A integração de múltiplas etapas analíticas confere um poder de filtragem mutuamente reforçador que nenhuma etapa individual pode fornecer isoladamente. A predição computacional de alvos contra bancos de dados curados gera um amplo conjunto de proteínas candidatas do hospedeiro para cada metabólito. A intersecção com dados transcriptômicos relevantes para a doença filtra substancialmente esse conjunto, mantendo apenas os candidatos cujos transcritos são alterados no contexto da doença. As análises de enriquecimento de vias e de redes de interação proteína–proteína, então, mapeiam a lista reduzida de candidatos para módulos biológicos conhecidos. O encaixe molecular fornece uma avaliação computacional inicial da complementaridade do sítio de ligação para cada complexo candidato, e uma simulação adicional de dinâmica molecular (MD) de 200 ns com decomposição da energia livre de ligação por MM-PBSA acrescenta uma dimensão termodinâmica e dependente do tempo à priorização estrutural, que não está disponível apenas a partir das pontuações de encaixe. Realizar cada etapa independentemente, sem integração sistemática e filtragem sequencial, resultaria em listas de candidatos excessivamente amplas para serem viáveis experimentalmente e falharia em detectar a arquitetura convergente das vias.
Dentro do contexto deste protocolo completo, o termo “gene associado a metabólitos” (MAG) refere-se a um gene humano cujo produto proteico foi indicado como um alvo molecular putativo de um ou mais metabólitos derivados da microbiota intestinal por pelo menos uma base de dados computacionais preditivas curada, e cujo transcrito é diferencialmente expresso no conjunto de dados transcriptômicos relevante para a doença, utilizado para demonstrar o fluxo de trabalho. Essa definição operacional inclui deliberadamente receptores de membrana e receptores nucleares, enzimas citosólicas, proteínas de sinalização, precursores de hormônios peptídicos e outras proteínas intracelulares. A designação MAG não constitui evidência experimental de que um metabólito se ligue, forme um complexo proteína-ligante, ative um receptor, altere a abundância proteica ou cause doença, mas sim uma indicação hipotética derivada computacionalmente, que exige validação experimental.
Este protocolo descreve o fluxo de trabalho computacional completo em oito etapas (Figura 1) com detalhes operacionais suficientes para permitir a replicação independente, adaptação a outros painéis de metabólitos ou conjuntos de dados de doenças e extensão a outros contextos de interação hospedeiro-microbiota. O escopo do fluxo de trabalho é explicitamente definido como um quadro para geração de hipóteses e priorização estrutural que opera exclusivamente com recursos ômicos e estruturais disponíveis publicamente, não inferindo concentrações alteradas de metabólitos, estados de ativação de receptores, alterações na expressão proteica, atividade de sinalização downstream ou significância clínica a partir dos resultados computacionais isoladamente. Aqui, demonstramos o protocolo como um exemplo prático utilizando nove metabólitos derivados ou modificados pela microbiota intestinal e o conjunto de dados transcriptômicos públicos do tecido retal de pacientes com IBS-C GSE36701, com o objetivo de identificar MAGs e priorizar complexos metabólito-proteína para acompanhamento experimental subsequente.
Protocolo
A análise utilizou apenas dados transcriptômicos anonimizados e de acesso público do GSE36701 e bancos de dados químicos, proteicos e estruturais de acesso público. Os bancos de dados foram acessados entre janeiro e maio de 2026. Qualquer data de acesso posterior foi documentada na Tabela de Materiais separada.
1. Planejamento do estudo, requisitos de hardware e software
- Defina o fluxo de trabalho antes de iniciar a análise. Utilize oito etapas: seleção de metabólitos, predição de alvos, análise de expressão diferencial, sobreposição de genes diferencialmente expressos (DEG), enriquecimento de interação proteína-proteína (PPI)/via metabólica, encaixe molecular, simulação de dinâmica molecular (MD) e estimativa de MM-PBSA.
- Registre que o encaixe molecular, a dinâmica molecular (MD) e a estimativa de MM-PBSA são ferramentas apenas para priorização estrutural. Não interprete essas saídas como evidência experimental de ligação, ativação do receptor, alteração na abundância proteica, eficácia terapêutica ou causalidade da doença.
- Confirme o hardware computacional antes de executar simulações de dinâmica molecular (MD). Utilize um sistema operacional Linux de 64 bits, uma CPU com 6 núcleos ou superior, uma plataforma com aceleração por GPU e ≥8 GB de memória de vídeo (VRAM), ou uma plataforma equivalente com aceleração por GPU e ≥8 GB de VRAM, com pelo menos 8 GB de VRAM, mínimo de 32 GB de RAM e pelo menos 200 GB de armazenamento livre por sistema de MD.
- Registre o software principal: um mecanismo de dinâmica molecular, um programa de encaixe molecular de ligantes metabólitos a proteínas-alvo, conversão de formatos de arquivos químicos12, geração tridimensional de ligantes, preparação de ligantes, um kit de ferramentas para preparação de entradas para encaixe molecular, um programa de encaixe molecular de ligantes metabólitos a proteínas-alvo, um ambiente de programação de uso geral, um ambiente de computação estatística com estrutura de software bioinformático e um pacote de análise de expressão gênica diferencial.
- Registre as ferramentas de análise estrutural: ferramenta web para construção de sistemas de membrana, serviço de parametrização de ligantes compatível com CHARMM, ferramenta de cálculo de energia de ligação por mecânica molecular/solvente contínuo, biblioteca de conversão de topologia e parâmetros moleculares, programa de visualização molecular tridimensional e ferramenta de visualização molecular e diagrama de interações bidimensional 2021 (consulte a Tabela de Materiais para links de download e informações de versão).
- Registre os identificadores exatos dos campos de força proteicos utilizados nas simulações de dinâmica molecular, CGenFF, CHARMM-GUI, estrutura de software R/bioinformática e versões da ferramenta de cálculo de energia de ligação por mecânica molecular/solvente contínuo na Tabela de Materiais/arquivo de ambiente. Marque os identificadores ausentes como “não recuperável”; não os infira.
2. Seleção de metabólitos e caracterização quimioinformática
- Defina o painel de metabólitos antes da predição de alvos. Inclua butirato (PubChem CID: 264), propionato (CID: 1032), ácido quenodesoxicólico (CID: 10133), ácido litocólico (CID: 9903), ácido ursodesoxicólico (CID: 31401), triptamina (CID: 1150), ácido indol-3-propiônico (CID: 3744), ácido indol-3-lático (CID: 92904) e urolitina A (CID: 5488186).
- Obtenha o Simplified Molecular Input Line Entry System (SMILES) canônico e o CID do PubChem para cada metabólito. Verifique sinônimos e estruturas duplicadas antes da predição de alvos. Armazene os identificadores finais na planilha mestra de metabólitos.
- Envie as sequências SMILES canônicas para a ferramenta web de predição de propriedades físico-químicas e ADME13 (veja Tabela de Materiais). Registre o peso molecular, área topológica da superfície polar (TPSA), logP consenso, doadores de ligação de hidrogênio, aceptores de ligação de hidrogênio, ligações rotatóveis, absorção gastrointestinal predita, predição de glicoproteína P e alertas de Lipinski, Veber, Ghose, Egan, Muegge e PAINS.
- Mantenha os metabólitos com reconhecimento estrutural bem-sucedido, peso molecular ≤500 Da e sem alertas de PAINS. Registre qualquer critério não atendido e a decisão de manter ou excluir o metabólito.
- Atribua estados de ionização antes da predição de alvos e do encaixe molecular (docking). Utilize carboxilatos desprotonados para butirato e propionato, formas ácidas carboxílicas neutras para os ácidos biliares, forma protonada de amônio para triptamina e formas neutras para os demais metabólitos.
3. Previsão de alvos humanos candidatos
- Abra uma previsão de alvo de interação químico-proteína14 (consulte a Tabela de Materiais). Insira o nome de cada metabólito ou o CID do PubChem, selecione Homo sapiens (ID taxonômico: 9606) e defina a pontuação mínima combinada de interação como ≥0,700.
- Priorize canais de evidência experimentais e de bases de dados curadas em uma previsão de alvo de interação químico-proteína. Baixe a tabela completa de associações proteicas para cada metabólito.
- Abra um programa de encaixe molecular15 (consulte a Tabela de Materiais). Envie cada string SMILES canônica com Homo sapiens selecionado e mantenha os alvos com probabilidade ≥0,70.
- Combine as saídas da previsão de alvo de interação químico-proteína e do programa de encaixe molecular como um conjunto união para cada metabólito. Mantenha qualquer alvo que atenda a qualquer um dos limites da base de dados e remova entradas duplicadas exatas de símbolos gênicos.
- Padronize as entradas proteicas para símbolos gênicos aprovados pelo Comitê de Nomenclatura Genética HUGO (HGNC) usando o mapeamento de identificadores proteicos para símbolos gênicos padronizados e aprovados pelo HGNC ou a base de dados integrada de informações genéticas humanas (consulte a Tabela de Materiais). Resolva sinônimos, símbolos obsoletos e anotações de isoformas para um único símbolo gênico por proteína.
- Classifique cada alvo como receptor de membrana, receptor nuclear, enzima, proteína de sinalização intracelular, hormônio peptídico, proteína relacionada a hormônio ou outra proteína intracelular. Registre a classe na tabela de alvos.
4. Conjunto de dados transcriptômico e análise de expressão gênica diferencial
- Acesse o GSE36701 por meio da ferramenta baseada na web do NCBI para análise de expressão gênica diferencial16,17 (consulte a Tabela de Materiais). Registre que o conjunto de dados inclui dados de expressão de biópsias da mucosa retal de grupos com síndrome do intestino irritável com predomínio de constipação (IBS-C), síndrome do intestino irritável com predomínio de diarreia (IBS-D), síndrome do intestino irritável pós-infecciosa e voluntários saudáveis18.
- Busque no GEO e no ArrayExpress um coorte independente para validação. Utilize combinações dos termos síndrome do intestino irritável com predomínio de constipação (IBS-C), síndrome do intestino irritável com predomínio de constipação, mucosa retal, mucosa cólica, biópsia, transcriptoma, microarranjo e RNA-seq. Registre os repositórios, os termos de busca, a data da busca e se um conjunto de dados de validação comparável foi identificado.
- Inicie a ferramenta baseada na web para análise de expressão gênica diferencial a partir do registro do GSE36701 (consulte a Tabela de Materiais). Atribua as 18 amostras de IBS-C ao grupo IBS-C, atribua os 40 voluntários saudáveis ao grupo controle e deixe as amostras de IBS-D e de síndrome do intestino irritável pós-infecciosa não atribuídas.
- Execute a análise de expressão diferencial utilizando o framework do pacote de análise de expressão gênica diferencial com correção da taxa de falsa descoberta (FDR) de Benjamini-Hochberg19. Baixe a tabela completa de resultados com ID da sonda, símbolo do gene, título do gene, logFC, AveExpr, estatística t moderada, valor P bruto e valor P ajustado.
- Consolide as sondas em entradas ao nível gênico. Remova as sondas sem símbolos gênicos; mantenha a sonda com o menor FDR para símbolos duplicados; e utilize o maior valor absoluto de logFC como critério de desempate.
5. Análise de sobreposição alvo-deg e avaliação estatística
- Intersecte cada lista predita específica de metabólito com a lista de DEGs no nível gênico com FDR < 0,05. Registre os genes sobrepostos, o metabólito de origem, logFC, valor-P ajustado e a direção da expressão.
- Una as listas de sobreposição específicas por metabólito em uma lista não redundante de MAGs. Conte o número total de alvos preditos, sobreposições específicas por metabólito e o total de MAGs únicos.
- Avalie a consistência direcional no nível dos sondas para genes com múltiplas sondas. Destaque qualquer gene cujas sondas discordem quanto à direção da expressão.
- Construa a tabela de contingência do teste exato de Fisher utilizando o número total de entradas agrupadas por gene, número total de DEGs, número total de alvos preditos únicos e o número de MAGs observados. Calcule o valor-P unicaudal, a razão de chances e o intervalo de confiança de 95% usando a implementação do teste exato de Fisher.
- Se a taxa de DEGs na base exceder 50%, relate a sobreposição como descritiva, e não como enriquecimento validado independentemente. Trate a downregulação uniforme como um padrão direcional descritivo, a menos que um teste de direcionalidade separado seja realizado.
6. Análise da Rede de Interações Proteína-Proteína e Enriquecimento de Vias
- Envie a lista completa e única de MAGs para a construção da rede de interação proteína-proteína e enriquecimento de vias20 (veja Tabela de Materiais). Selecione Homo sapiens e defina a pontuação mínima de interação como 0,700.
- Exporte a rede combinada de construção de interação proteína-proteína e enriquecimento de vias e a tabela completa de interações. Se a mineração de texto produzir uma topologia artificialmente densa, desmarque a mineração de texto e mantenha os canais experimentais, de coexpressão e de banco de dados.
- Gere subredes por classe de metabólito para MAGs associados a AGCC, associados a ácidos biliares e a triptamina/serotoninérgicos. Utilize as mesmas configurações de organismo e confiança da construção de rede de interação proteína-proteína e enriquecimento de vias.
- Execute a construção de rede de interação proteína-proteína e enriquecimento de vias contra o Kyoto Encyclopedia of Genes and Genomes (KEGG)21, Reactome22 e Gene Ontology (GO) Biological Process23,24. Aplique Benjamini–Hochberg BH FDR <0,05 e exporte todas as tabelas de enriquecimento.
7. Encaixe molecular
- Recupere estruturas de receptores determinadas experimentalmente a partir do Research Collaboratory for Structural Bioinformatics Protein Data Bank RCSB PDB25 (consulte a Tabela de Materiais). Utilize VDR/1DB1, NR1H4/FXR/3DCT, CASP3/2DKO e HTR2A/6A93 para os cinco complexos proteína-ligante prioritários.
- Prepare cada receptor mantendo a cadeia A e removendo moléculas de água, ligantes co-cristalizados, cofatores, íons e registros HETATM não proteicos. Para o 6A93, remova o segmento de fusão da lisozima T4 antes da preparação do receptor.
- Adicione hidrogênios polares, atribua cargas de Gasteiger e salve cada receptor no formato PDBQT utilizando o kit de ferramentas de estrutura molecular. Inspeccione os estados de protonação das histidinas no sítio de ligação antes da conversão para PDBQT e documente os estados selecionados.
- Gere a estrutura tridimensional de cada ligante utilizando o kit de ferramentas de conversão de arquivos de estrutura química. Minimize a energia com o Universal Force Field (UFF) por 500 passos, atribua o estado de ionização em pH 7,4, atribua cargas de Gasteiger e salve no formato PDBQT.
- Defina uma caixa de acoplamento de 25 Å x 25 Å x 25 Å centrada no centróide do ligante co-cristalizado. Utilize os centros (10, 19, 33) para VDR, (137, 31, 78) para FXR, (37, 34, 32) para CASP3 e (12, −1, 61) para HTR2A.
- Realize um acoplamento molecular de ligantes metabólitos às proteínas-alvo26,27 com exaustividade = 8, semente = 42, num_modes = 9 e energy_range = 3 kcal/mol. Registre a pontuação Vina mais alta e os valores de desvio quadrático médio (RMSD) para todas as conformações.
- Selecione o modo 1 para cada complexo prioritário. Gere diagramas bidimensionais de ligante-resíduo em uma ferramenta de visualização molecular e de diagrama de interação bidimensional, e vistas tridimensionais do receptor-ligante em um programa de visualização molecular tridimensional.
- Realize controles de redocking para VDR/1DB1 e FXR/3DCT. Aceite a configuração de acoplamento do receptor quando o RMSD de átomos pesados for <2,0 Å em relação à conformação cristalográfica.
- Realize controles de cross-docking acoplando o ácido litocólico (LCA) ao CASP3 e a triptamina ao VDR. Compare as pontuações cognatas e não cognatas e registre os casos em que a diferença de pontuação for <1,0 kcal/mol.
8. Simulação de dinâmica molecular
- Gere parâmetros de ligante com o serviço de parametrização de ligantes compatível com CHARMM28 (consulte a Tabela de Materiais). Inspecione todas as pontuações de penalidade e marque qualquer parâmetro com penalidade >50.
- Converta arquivos de fluxo de ligante em arquivos .itp e .prm compatíveis com o motor de dinâmica molecular usando o script de conversão de topologia de campo de força. Combine os arquivos de topologia do ligante e da proteína para cada complexo.
- Aplicar a redistribuição da massa do hidrogênio com a biblioteca de conversão de parâmetros e topologia molecular. Gere topologias aquosas utilizando o campo de força da proteína empregado em simulações de dinâmica molecular29 e um modelo explícito de água com três sítios30.
- Solvate os complexos aquosos em uma caixa dodecaédrica com pelo menos 1,2 nm de distância entre o soluto e a borda. Neutralize os sistemas e adicione NaCl até 0,15 M.
- Construa o sistema de membrana tryptamina-HTR2A com uma ferramenta baseada na web para construção de sistemas de membrana31,32,33 (consulte a Tabela de Materiais). Utilize coordenadas do receptor alinhadas ao banco de dados de orientação de proteínas de membrana34 (consulte a Tabela de Materiais), uma bicamada de POPC pura, camadas de água de 22,5 Å e NaCl 0,15 M.
- Minimize energeticamente todos os sistemas por descida mais íngreme por até 50.000 passos. Confirme a convergência com Fmáx <1000 kJ·mol-1·nm-1 antes da equilibração.
- Equilibre os sistemas aquosos com os conjuntos de Número constante de partículas, volume e temperatura (NVT) e Número constante de partículas, pressão e temperatura (NPT). Equilibre o sistema de membrana utilizando o fluxo de trabalho multietapa baseado na web com seis etapas e restrições liberadas gradualmente.
- Execute simulações de dinâmica molecular produtiva de 200 ns para os cinco complexos. Utilize um passo de tempo de 4 fs com redistribuição de massa do hidrogênio (HMR), termostato V-rescale a 310 K, barostato de Parrinello-Rahman a 1 bar, eletrostática por Ewald em malha de partículas (PME)35 e vínculos LINCS36.
- Analise as trajetórias finais com utilitários de análise de trajetórias de dinâmica molecular. Calcule o RMSD da cadeia principal, flutuação quadrática média dos átomos Cα (RMSF), raio de giração, área de superfície acessível ao solvente (SASA) e ligações de hidrogênio entre proteína e ligante, utilizando os últimos 150 ns como janela principal de análise.
9. Estimativa da energia livre de ligação por MM-PBSA
- Extraia instantâneos da trajetória para análise MM-PBSA. Utilize 2.001 quadros para cada complexo aquoso e 201 quadros processados para o subsistema HTR2A embutido na membrana.
- Execute a ferramenta de cálculo da energia de ligação em mecânica molecular/solvente contínuo37 com solvatação de Poisson-Boltzmann, constante dielétrica interna = 1, constante dielétrica externa = 80, solvatação não polar baseada em SASA e sem correção de entropia. Informe a energia livre média de ligação e o desvio padrão.
- Realize a decomposição por resíduo para os cinco complexos. Relate os resíduos estabilizadores e desestabilizadores com contribuições absolutas ≥0,5 kcalmol−1.
Resultados
Alvos associados a metabólitos candidatos
Os nove metabólitos produziram conjuntos heterogêneos de alvos previstos em um programa de previsão de alvos de interação químico-proteína e em um programa de encaixe molecular. O propionato, a triptamina, os ácidos biliares e a urolitina A geraram diversos alvos com relevância conhecida para a sinalização gastrointestinal. A paisagem de alvos previstos incluiu receptores de membrana canônicos, receptores nucleares, enzimas intracelulares, proteínas de sinalização e proteínas relacionadas a hormônios peptídicos. Os resultados subsequentes são, portanto, descritos como genes associados a metabólitos (GAM), em vez de achados exclusivos de receptores (Tabela 1).
Avaliação comparativa com interações relatadas entre metabólitos e proteínas
Para estabelecer uma comparação entre a saída de predição de alvos e o conhecimento experimental existente, as relações preditas entre metabólitos e alvos foram classificadas em três níveis de evidência: (i) interações diretas ou em nível de classe próxima entre metabólito e proteína com suporte experimental, nas quais o metabólito ou um metabólito endógeno estreitamente relacionado foi relatado como ligante, ativador, inibidor ou regulador funcional da proteína codificada; (ii) interações com suporte baseado em vias ou classes de alvos, nas quais o alvo predito pertence a uma via estabelecida sensível ao metabólito ou a uma família de receptores, mas há evidência direta limitada para o par exato de metabólito-proteína; e (iii) associações exclusivamente computacionais para as quais nenhuma interação experimental direta foi identificada na literatura revisada. Esse processo de comparação foi utilizado para contextualizar, e não validar, os MAGs preditos.
Várias previsões recapitularam biologias previamente relatadas. A interação propionato-FFAR2 foi considerada com suporte experimental porque FFAR2/GPR43 é um receptor canônico de ácidos graxos de cadeia curta. A previsão butirato-HDAC3 foi classificada como com suporte experimental ou por classe, pois o butirato é um inibidor reconhecido de histona deacetilase, e a sobreposição prevista envolvia um membro da família HDAC. As previsões associadas aos ácidos biliares envolvendo NR1H4/FXR e VDR foram consideradas apoiadas pela biologia estabelecida dos receptores nucleares de ácidos biliares, particularmente para ácidos biliares hidrofóbicos como o LCA; as previsões associadas ao ácido ursodesoxicólico (UDCA) e FXR foram interpretadas com cautela, pois o UDCA é geralmente um ligante mais fraco ou dependente do contexto para o FXR. As previsões associadas à triptamina envolvendo HTR1B, HTR2A, HTR2B e HTR6 foram classificadas como com suporte da via serotoninérgica, e não como interações diretas e específicas confirmadas, pois a triptamina é uma monoamina derivada microbiana do triptofano, e os receptores de serotonina são reguladores estabelecidos da motilidade e da secreção gastrointestinais. A previsão urolitina A-CASP3 foi considerada com suporte da via devido a evidências publicadas sobre a ligação entre urolitina A e respostas apoptóticas ou relacionadas à caspase, mas não por evidência direta de ligação com CASP3. As previsões indol-3-ácido lático-KYAT1 e ácido indol-3-propiônico-KYAT1 foram mantidas como hipóteses exclusivamente computacionais, pois a literatura mais ampla apoia o sinalização no hospedeiro por derivados microbianos de índole, mas não a ligação direta com KYAT1 por esses exatos metabólitos7,8,38,39,40.
Assim, a Tabela 1 distingue a indicação computacional de alvos do nível de evidência experimental prévia ou de apoio por vias metabólicas. Também fornece, para cada alvo, a fonte da previsão (uma previsão de alvo baseada em interação químico-proteína, um programa de encaixe molecular ou ambos), a pontuação combinada de interação para a previsão de alvo químico-proteína e a probabilidade do programa de encaixe molecular quando o alvo foi identificado por esse programa. Alvos previstos sem evidência experimental direta prévia são descritos como genes candidatos associados a metabólitos que exigem validação independente ao nível proteico e de resposta ao ligante.
Sobreposição entre os alvos preditos e os genes diferencialmente expressos em IBS-C
A interseção entre as listas combinadas de alvos preditos e os resultados de expressão gênica diferencial identificou 17 genes únicos associados a metabólitos preditos que apresentaram expressão diferencial significativa na comparação entre IBS-C e voluntários saudáveis. Os 17 genes estavam todos subregulados. O conjunto incluiu receptores de membrana e nucleares (CASR, FFAR2, GPR68, HTR1B, HTR2A, HTR2B, HTR6, NR1H4, TBXA2R, VDR) e proteínas não receptoras (CASP3, GCG, GNAQ, GPHN, HDAC3, KYAT1, MLN) (Tabela 1, Figura 2A,B).
Todas as 17 MAGs atenderam a um limiar de taxa de falsa descoberta (FDR) abaixo de 0,05; 16 das 17 atenderam ao critério mais rigoroso de FDR < 0,001, com o gene restante (HTR1B) significativo em FDR < 0,05. Sete dos 17 alvos (CASP3, GCG, GNAQ, GPHN, GPR68, HDAC3, TBXA2R) satisfizeram simultaneamente os critérios de FDR < 0,001 e uma variação absoluta no log2 superior a 1,0 (intervalo de logFC de −1,34 a −1,10), indicando uma subregulação forte e consistente para este subconjunto. Os alvos restantes exibiram subregulação moderada, mas estatisticamente significativa (|logFC| variando de 0,45 a 0,97). Esse padrão descritivo uniforme foi interpretado com cautela, considerando as características de expressão em todo o genoma do conjunto de dados (ver avaliação estatística abaixo).
Avaliação estatística da sobreposição entre alvo e DEG
Para avaliar formalmente a significância estatística da sobreposição de 17 genes, um teste exato de Fisher unicaudal foi aplicado utilizando os 17 genes-alvo preditos como conjunto de consulta e todas as 18.296 entradas únicas colapsadas por gene detectadas em GSE36701 como fundo genômico. Deste fundo, 17.296 genes (94,5%) foram diferencialmente expressos com FDR < 0,05, refletindo uma supressão transcricional quase universal na comparação da mucosa retal de IBS-C. Todos os 17 genes-alvo preditos estavam entre os genes diferencialmente expressos (sobreposição observada 17/17, 100%). Dada a taxa de 94,5% de expressão diferencial no fundo, a sobreposição esperada para qualquer conjunto aleatório de 17 genes é de 16,1 genes. O teste exato de Fisher resultou em p = 0,384 com uma razão de chances corrigida para continuidade de 2,03 (intervalo de confiança de 95% 0,12–33,73), o que não foi estatisticamente significativo em α = 0,05 (Figura 3A–C).
Esse resultado indica que a sobreposição observada de 17/17 não excede a sobreposição esperada por acaso sob o perfil de expressão genômica deste conjunto de dados. Assim, esses achados são interpretados como um padrão descritivo direcional, no qual todos os 17 alvos previstos foram consistentemente e significativamente subregulados no tecido da mucosa retal de IBS-C, ao invés de constituírem evidência de enriquecimento estatístico ou validação independente em relação a um fundo genômico. Um teste formal de enriquecimento exigiria replicação em conjuntos de dados transcriptômicos com perfis de expressão diferencial mais seletivos, nos quais significativamente menos da metade de todos os genes alcance significância. Deve-se enfatizar que a subregulação uniforme dos 17 genes sobrepostos é uma observação descritiva, e não um resultado estatístico validado separadamente, porque o fundo de expressão diferencial deste conjunto de dados é ele próprio predominantemente subregulado; uma direção descendente compartilhada entre os genes sobrepostos é esperada e não foi submetida a um teste formal de direcionalidade. Essa direção uniforme não deve, portanto, ser interpretada como evidência estatística independente de regulação coordenada e específica ao metabólito.
Padrões específicos de metabólitos
O propionato apresentou o maior número de genes sobrepostos, incluindo CASR, FFAR2, GCG, GNAQ, GPHN, GPR68, MLN e TBXA2R, sugerindo possível envolvimento de vias de sinalização associadas a ácidos graxos de cadeia curta e ao Gq. O butirato apresentou sobreposição com HDAC3, compatível com a biologia da desacetilase de histonas associada ao butirato, embora a simples redução do mRNA não estabeleça alteração na sensibilidade ao butirato. As sobreposições associadas aos ácidos biliares incluíram os receptores nucleares VDR e NR1H4, ambos reconhecidos como efetores da sinalização de ácidos biliares no intestino38,39. A triptamina apresentou sobreposição com HTR1B, HTR2A, HTR2B e HTR6, implicando a sinalização serotoninérgica como um módulo candidato, um sistema com papéis bem estabelecidos na motilidade e secreção gastrointestinais40. O ácido indol-3-lático e o ácido indol-3-propiônico apresentaram sobreposição com KYAT1, e a urolitina A apresentou sobreposição com CASP3.
Enriquecimento de vias
A análise de enriquecimento funcional dos 17 genes sobrepostos identificou vias relacionadas à sinalização downstream do receptor acoplado à proteína G (GPCR), sinalização Gαq, ligação de ligantes ao GPCR, sinapse serotoninérgica, interação entre ligantes neuroativos e receptores, transdução de sinal de cálcio, sinalização de cAMP e secreção de hormônios peptídicos. Esses resultados são consistentes com a composição do conjunto gênico e apoiam sua coerência biológica, mas refletem a anotação funcional dos genes submetidos, e não evidência independente de atividade em nível de via.
Estrutura da rede de interação proteína-proteína
A construção da rede de interação proteína-proteína e a análise de enriquecimento de vias foram interpretadas em três redes complementares. Na rede meta combinada de 17 genes (Rede 1), a estrutura mais evidente com suporte de anotação foi um componente centralizado em GNAQ do sinalização GPCR/Gαq, ligando GNAQ a genes associados a receptores, incluindo TBXA2R, CASR, HTR2A e HTR2B. A conectividade limitada entre receptores de serotonina também foi mantida, mais proeminentemente entre HTR2A e HTR2B, enquanto vários outros genes permaneceram isolados ou fracamente conectados no limiar de confiança selecionado. A rede específica de propionato (Rede 2) apresentou uma topologia mais restrita, com GNAQ mantendo ligações com suporte de anotação para CASR e TBXA2R, enquanto FFAR2, GPR68, GCG, GPHN e MLN estavam isolados ou fracamente conectados. A rede de triptamina/serotonina (Rede 3) incluiu HTR1B, HTR2A, HTR2B e HTR6; dentro deste subconjunto, HTR2A e HTR2B mostraram a principal conexão com suporte de anotação, enquanto HTR1B e HTR6 não estavam diretamente conectados no limiar escolhido (Figura 4A–C).
Encaixe molecular
O encaixe molecular foi realizado em cinco complexos metabólito-proteína selecionados. Os pares ácido biliar-receptor nuclear apresentaram pontuações Vina mais favoráveis do que urolitina A-CASP3 e triptamina-HTR2A. LCA-VDR obteve a melhor pontuação, de −10,0 kcal/mol, seguida por LCA-NR1H4/FXR (−9,9 kcal/mol) e UDCA-NR1H4/FXR (−9,4 kcal/mol). A urolitina A-CASP3 e a triptamina-HTR2A apresentaram pontuações menores, mas ainda razoáveis, de −7,1 kcal/mol (Tabela 2).
Para o complexo LCA-VDR (ID PDB: 1DB1), a posição prevista foi sustentada por uma ligação de hidrogênio convencional entre o oxigênio carboxilato do LCA e Ser278 (4,29 Å), juntamente com extensos contatos hidrofóbicos envolvendo Leu230, Val234, Trp286, Val300, His305, Tyr295, Leu233 e His397, além de contatos adicionais de van der Waals com Met272, Leu313, Ile271, Ile268, Leu309, Phe422, Val418, Ala231, Ala303, Cys288, Ser275 e Phe150. A posição com melhor classificação obteve uma pontuação Vina de −10,0 kcal/mol, um tamanho de cavidade de 2055 Å3 e um centro da grade em (10, 19, 33) (Tabela 3, Figura 5A,B).
Para o complexo LCA-NR1H4/FXR (ID PDB: 3DCT), a pontuação de encaixe de −9,9 kcal/mol foi acompanhada por ligações de hidrogênio previstas envolvendo His294 e Ile335, uma interação π-Sigma com His294 e contatos hidrofóbicos Alquila ou π-Alquila envolvendo Met290, Met328, Ala291, Leu287, Ile352 e His447, com contatos adicionais de van der Waals que apoiam acomodação do esqueleto esteroide na bolsa do FXR (Tabela 4, Figura 6A,B).
A posição prevista do complexo UDCA-NR1H4/FXR (ID PDB: 3DCT) mostrou uma ligação de hidrogênio convencional com His447 (3,66 Å), outra ligação de hidrogênio com Gly322 (3,46 Å), uma interação π-Ânion com Val325 (4,96 Å) e uma ligação carbono-hidrogênio com Trp469 (4,51 Å). O mapa de interações também identificou contatos doadores-doador desfavoráveis com Arg395 (3,89 Å) e Gln396 (3,40 Å), sugerindo que a pontuação Vina mais baixa da UDCA em comparação com a LCA no mesmo sítio de ligação pode ser devida a uma geometria local ou eletrostática menos favorável (Tabela 5, Figura 7A,B).
No complexo urolitina A-CASP3 (ID PDB: 2DKO), o modo de ligação previsto apresentou ligações de hidrogênio convencionais com Gln161 (3,78 e 4,19 Å), Ser120 (3,95 Å) e Arg207 (3,05 e 3,77 Å), sendo ainda estabilizado por interações π-Cátion com Arg207, uma ligação de hidrogênio doadora de π com Cys163 e contatos adicionais π-Alquila e de van der Waals envolvendo Arg64, Ala162, His121, Ser205 e Trp206 (Tabela 6, Figura 8A,B).
Para o complexo triptamina-HTR2A (ID PDB: 6A93), a pose prevista foi estabilizada por uma ponte salina eletrostática entre a amina protonada da triptamina e Asp155, o aspartato conservado na hélice transmembrana 3 (D3.32 na numeração de Ballesteros-Weinstein) que fixa a amina protonada de ligantes aminérgicos em receptores de serotonina e relacionados41,42,43, juntamente com ligações de hidrogênio com Thr160 e Ser159, contatos aromáticos com Phe340 e Trp336, e interações π-alquila com Val156 e Ile163. Contatos adicionais de van der Waals com Tyr370, Phe339, Ser242, Phe243, Phe332 e Leu123 sustentaram um padrão de ligação ao sítio ortostérico (Tabela 7, Figura 9A,B).
Validação do protocolo de docking
Para avaliar a confiabilidade do protocolo de docking, dois experimentos controle complementares foram realizados. Para os controles de redocking (positivos), ligantes co-cristalizados foram extraídos de suas estruturas de raios X de referência e redockeados em seus sítios de ligação nativos. A conformação predita com maior classificação para o análogo da vitamina D, VDX, em VDR/1DB1, desviou-se em 0,87 Å da posição cristalográfica, e o ligante co-cristalizado WAY-362450 em FXR/3DCT desviou-se em 1,79 Å; ambos os valores ficaram abaixo do limiar convencional de aceitação de 2,0 Å, o que sustenta a validade geométrica do protocolo de docking para esses sistemas de receptores (Figura 10A,B). Para os controles de cross-docking (negativos), o ácido litocólico foi submetido a docking na caspase-3 (2DKO), uma protease de cisteína para a qual não é um ligante conhecido, resultando em uma pontuação predita (−8,3 kcal/mol) 1,7 kcal/mol mais fraca do que no seu alvo correspondente VDR (−10,0 kcal/mol), o que está de acordo com a seletividade prevista para o sítio de ligação. A triptamina submetida a docking em VDR resultou em uma pontuação predita de −6,4 kcal/mol em comparação com −7,1 kcal/mol em seu alvo correspondente HTR2A, uma diferença de 0,7 kcal/mol que se encontra dentro da incerteza relatada para pontuações de docking molecular de ligantes metabólitos com proteínas-alvo, indicando, portanto, apenas uma seletividade predita modesta para este ligante menor (Figura 10C). Em conjunto, esses controles indicam que o protocolo de docking reproduz geometrias de ligação conhecidas e discrimina pares cognatos de não cognatos nas condições testadas, embora as previsões computacionais permaneçam sem substituir as medidas experimentais de afinidade (Tabela 8).
Simulação de dinâmica molecular
Simulações de dinâmica molecular foram realizadas para os cinco complexos priorizados ao longo de trajetórias de produção de 200 ns. Os quatro complexos solúveis e de receptores nucleares foram simulados em solvente aquoso explícito, enquanto o complexo triptamina-HTR2A foi simulado em uma bicamada lipídica POPC explícita para fornecer um ambiente de membrana fisiologicamente apropriado para este receptor acoplado à proteína G. As análises testaram a estabilidade dinâmica das conformações encaixadas sob condições dependentes do tempo e permitiram a comparação do comportamento estrutural relativo entre os complexos (Table 9).
O perfil de RMSD do complexo LCA-VDR/1DB1 mostrou um curto período de equilíbrio durante os primeiros 10 ns, seguido por uma fase estável com flutuações principalmente na faixa de 0,20–0,28 nm (Figura 11A). Os valores de RMSF foram baixos, e as flutuações da estrutura principal foram < 0,15 nm para a maioria dos resíduos (Figura 11B). A análise de ligações de hidrogênio revelou uma rede persistente de 2–5 ligações de hidrogênio, com aumentos ocasionais para 7 (Figura 11C). O raio de giração (Rg) manteve-se na faixa de 1,25–1,75 nm, e a área de superfície acessível ao solvente (SASA) permaneceu em torno de 130 nm2 (Figura 11D,E).
O complexo urolitina A-CASP3/2DKO exibiu maior atividade dinâmica. O RMSD inicialmente aumentou e depois oscilou entre 0,4 e 0,7 nm, com um breve evento de alta variação por volta de 165 ns (Figura 12A). A análise de RMSF mostrou alta mobilidade ao nível dos resíduos, com as maiores flutuações na região do loop flexível ao redor do resíduo 175 (Figura 12B). A análise de ligações de hidrogênio revelou uma rede inicial extensa de cerca de 2–5 ligações durante os primeiros 30–40 ns, seguida principalmente por 0 a 2 ligações intermitentes (Figura 12C). Os perfis correspondentes de raio de giração e SASA são mostrados em Figura 12D,E.
Para os sistemas de ácidos biliares NR1H4/FXR (3DCT), o perfil de RMSD do esqueleto permaneceu dentro de uma faixa relativamente estreita durante a maior parte da trajetória (Figura 13A), enquanto o perfil de RMSF mostrou menor mobilidade nas regiões centrais e flutuações mais elevadas nas regiões flexíveis (Figura 13B). O complexo LCA-3DCT manteve aproximadamente de três a quatro ligações de hidrogênio persistentes ao longo de toda a trajetória, enquanto o complexo UDCA-3DCT exibiu maior flutuação nas ligações de hidrogênio e uma redução no número de ligações após aproximadamente 125 ns. Os perfis de raio de giração para os sistemas ligados ao LCA e ao UDCA são mostrados na Figura 13C,D, respectivamente, e os perfis correspondentes de SASA são apresentados na Figura 13E,F.
Dinâmica molecular da membrana do complexo triptamina-HTR2A
O complexo triptamina-HTR2A/6A93 foi simulado por 200 ns em uma bicamada lipídica explícita de POPC composta por 258 moléculas lipídicas, um modelo explícito de água de três sítios e NaCl 0,15 M, totalizando aproximadamente 100.925 átomos33,44,45. O receptor permaneceu estável e incorporado na bicamada ao longo de toda a trajetória (Figura 14). O RMSD do esqueleto principal aumentou de aproximadamente 0,10 nm para um platô estável próximo a 0,15–0,20 nm nos primeiros 100 ns e permaneceu estável posteriormente, com todos os valores abaixo de 0,25 nm, indicando que o receptor manteve uma conformação estável no ambiente da membrana, sem desdobramento global (Figura 15A). O RMSF por resíduo mostrou baixas flutuações no núcleo helicoidal transmembrana, com mobilidade esperada mais elevada nas regiões de alças e terminais, consistente com a flexibilidade típica de GPCR (Figura 15B). O raio de giração foi estritamente confinado entre aproximadamente 2,06 e 2,12 nm, e a SASA flutuou dentro de uma faixa estreita sem deriva progressiva, confirmando ambos a preservação do feixe transmembrana compacto (Figura 15C,D).
As ligações de hidrogênio entre a proteína e o ligante foram mantidas ao longo de toda a trajetória (Figura 15E), com grandes flutuações no número de ligações de hidrogênio, variando de 1 a 3. Para avaliar especificamente a persistência da interação iônica chave, monitorou-se ao longo de toda a trajetória a distância mínima entre o nitrogênio do grupo amônio protonado da triptamina e os átomos de oxigênio carboxilato da Asp155 (D3.32). Essa distância permaneceu estritamente distribuída em torno de uma média de 0,270 nm (mínimo de 0,247 nm, máximo de 0,424 nm), e o contato da ponte salina (< 0,4 nm) foi mantido durante 99,9% da simulação, com apenas duas breves excursões transitórias e nenhum evento de dissociação sustentado (Figura 16). Esses resultados sugerem que a interação iônica conservada com a Asp155 foi suficiente para estabilizar a triptamina dentro do sítio ortostérico do HTR2A ao longo de toda a simulação em membrana.
Energia livre de ligação MM-PBSA e decomposição por resíduo
Foi realizada uma análise MM-PBSA para adicionar uma camada adicional de priorização energética aos cinco complexos (Tabela 10). Para os quatro complexos aquosos, a decomposição por resíduo identificou os principais contribuintes energéticos para cada modo de ligação previsto. No complexo LCA-VDR/1DB1, o ligante e a Gln317 apresentaram contribuição favorável, enquanto Trp286 apresentou contribuição desfavorável. No complexo urolitina A-CASP3/2DKO, Arg64 e Arg207 exibiram contribuições por resíduo fortemente negativas, indicando uma estabilização polar ou eletrostática substancial; contudo, a trajetória correspondente permaneceu altamente dinâmica, demonstrando que a termodinâmica favorável ao nível dos resíduos, por si só, não garante estabilidade sustentada do complexo. Para os sistemas 3DCT, a ligação da LCA foi principalmente impulsionada por Arg331, enquanto a ligação da UDCA envolveu uma rede energética mais distribuída, composta por Glu326, Asp394, Arg395, Arg441 e Asp470. Nos quatro sistemas aquosos, a decomposição MM-PBSA apoiou a priorização relativa dos complexos baseados em LCA.
Para o complexo triptamina-HTR2A/6A93 embutido na membrana, a análise MM-PBSA foi realizada no subsistema proteína-ligante extraído da trajetória na bicamada46,47. Foram observadas contribuições favoráveis para o ligante e Asp155 (D3.32), que foi de longe o resíduo com maior contribuição estabilizadora, consistente com a interação por ponte de sal identificada nas análises de encaixe molecular e de distância ao longo da trajetória. Trp137 exibiu a maior contribuição desfavorável por resíduo entre os resíduos circundantes do bolso ortostérico (Ser86, Phe87, Phe133, Phe140, Phe141, Val156, Ser159, Thr160, Ile163, Val167, Tyr171), que juntos formam a rede de contatos aromáticos e polares que reveste o bolso de ligação. Esses valores representam estimativas computacionais relativas para priorização estrutural e não são afinidades de ligação experimentais.
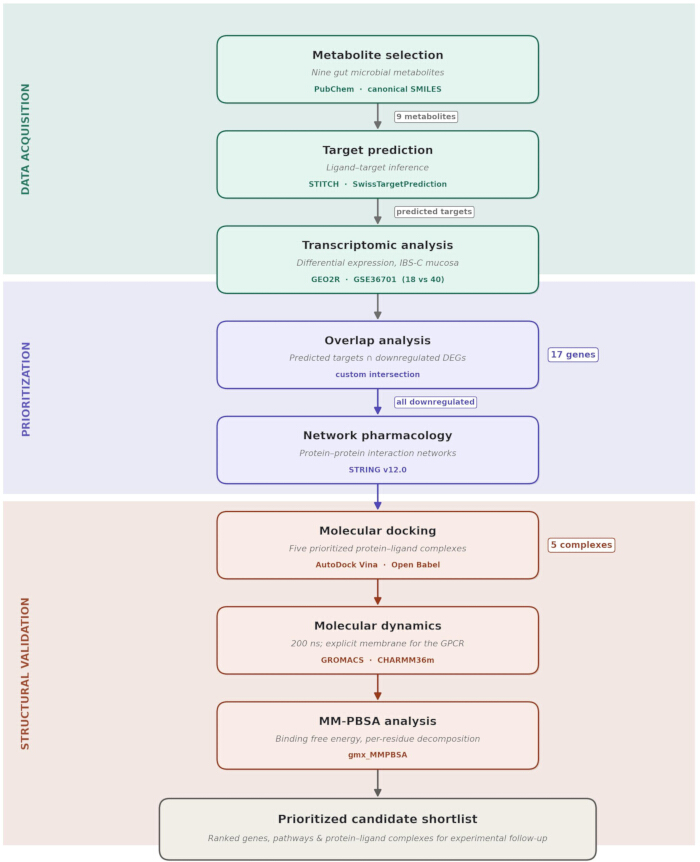
Figura 1: Fluxo computacional para priorização de genes hospedeiros associados a metabólitos em IBS-C. Representação esquemática do fluxo de trabalho em oito etapas, integrando seleção de metabólitos, predição de alvos, expressão diferencial transcriptômica, análise de sobreposição, enriquecimento de rede e vias, docking molecular, simulação de dinâmica molecular e análise de energia livre de ligação por MM-PBSA. Clique aqui para visualizar uma versão maior desta figura.
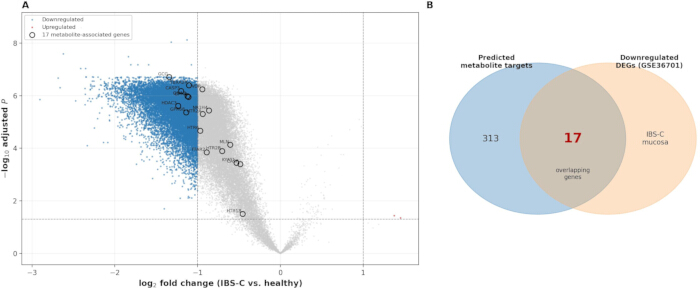
Figura 2: Análise da expressão diferencial e sobreposição entre alvos de metabólitos em mucosa de IBS-C. (A) Gráfico de vulcão da expressão diferencial em nível gênico no GSE36701. Pontos azuis, genes significativamente subregulados; pontos vermelhos, genes significativamente superregulados; pontos cinzas, genes não significativos. Genes associados a metabólitos com sobreposição selecionados estão indicados. (B) Diagrama de Venn mostrando a sobreposição entre 330 alvos de metabólitos preditos únicos e genes subregulados no GSE36701; 17 genes foram compartilhados. Clique aqui para visualizar uma versão maior desta figura.
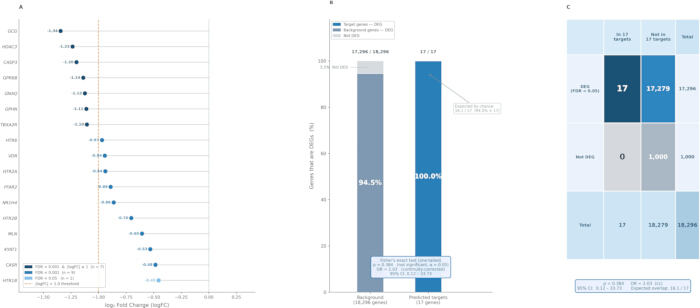
Figura 3: Avaliação estatística dos 17 genes-alvo de metabólitos preditos em relação ao GSE36701. (A) Mudança log2 por gene para todos os 17 genes, coloridos por categoria de significância. (B) Taxa de expressão diferencial de genes de fundo versus alvos preditos, com teste exato de Fisher. (C) Uma tabela de contingência dois por dois é utilizada para o teste exato de Fisher. Os 17 alvos foram significativamente regulados para baixo; a sobreposição é interpretada como um padrão descritivo direcional, e não como enriquecimento estatístico. Clique aqui para visualizar uma versão ampliada desta figura.
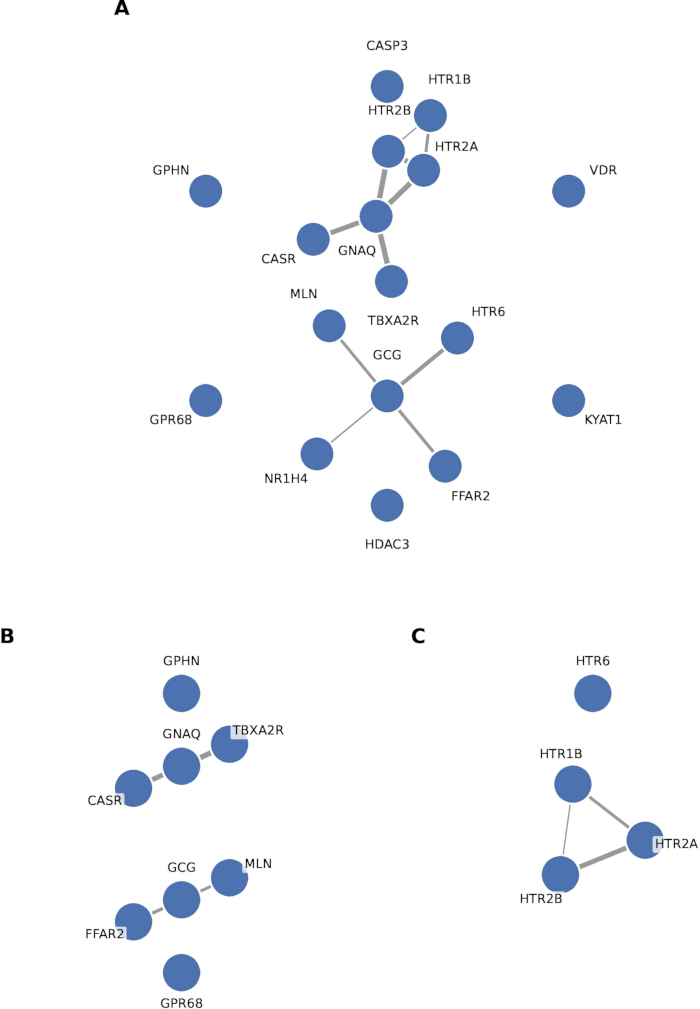
Figura 4: Construção da rede composta de interação proteína-proteína e redes de enriquecimento de vias de interação proteína-proteína dos genes associados a metabólitos sobrepostos. (A) Rede 1: meta-rede combinada de todos os 17 genes. (B) Rede 2: rede específica de propionato com oito genes (CASR, FFAR2, GCG, GNAQ, GPHN, GPR68, MLN, TBXA2R). (C) Rede 3: rede de triptamina/serotonina com quatro genes (HTR1B, HTR2A, HTR2B, HTR6). As redes foram geradas para Homo sapiens no mínimo, utilizando confiança de construção de rede de interação proteína-proteína e enriquecimento de vias ≥ 0,700. As arestas representam associação funcional apoiada por anotação Clique aqui para visualizar uma versão maior desta figura.
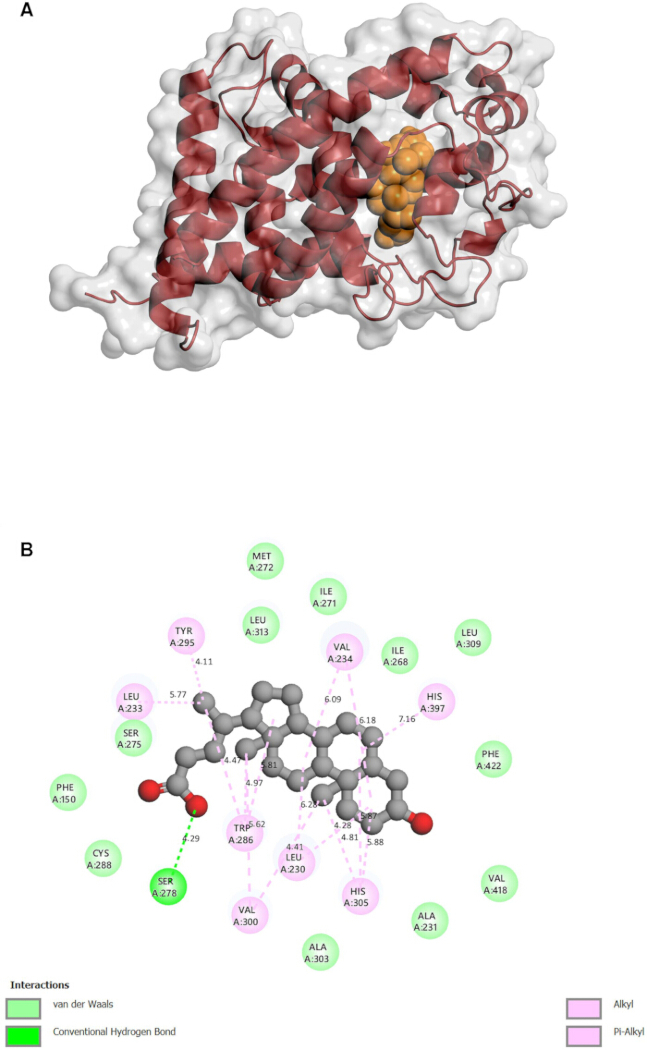
Figura 5: Representação estrutural tridimensional e bidimensional do ácido litocólico em complexo com o VDR (ID PDB: 1DB1). (A) Representação tridimensional em superfície e esquema tipo cartoon, com o ácido litocólico mostrado como esferas. (B) Mapa de interações bidimensional mostrando a ligação de hidrogênio com a Ser278 e as interações hidrofóbicas e de van der Waals ao redor. Clique aqui para visualizar uma versão maior desta figura.
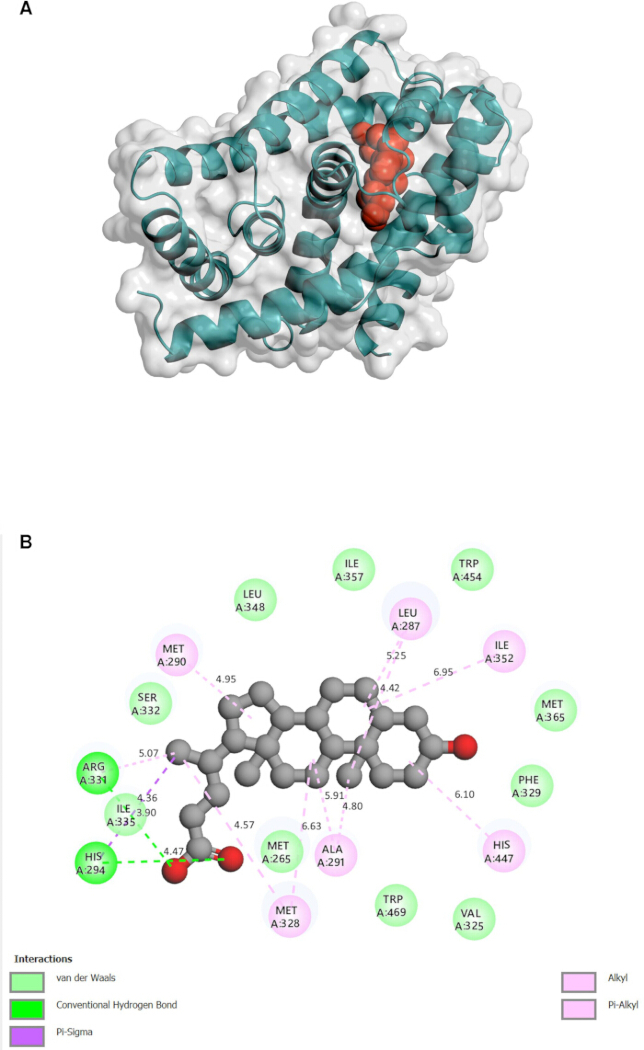
Figura 6. Representação estrutural tridimensional e bidimensional do ácido litocólico em complexo com NR1H4/FXR (ID PDB: 3DCT). (A) Representação tridimensional em superfície e no formato de fita. (B) Mapa bidimensional de interações mostrando ligações de hidrogênio com His294 e Ile335, uma interação π-Sigma e contatos adjacentes. Clique aqui para visualizar uma versão maior desta figura.
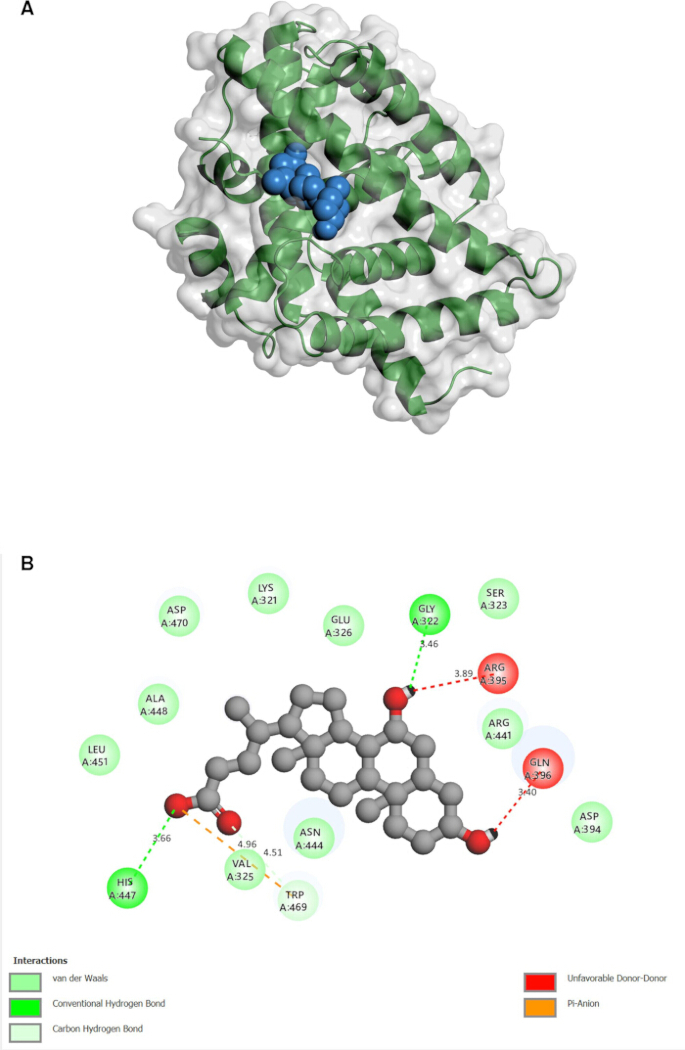
Figura 7: Representação estrutural tridimensional e bidimensional do ácido ursodesoxicólico em complexo com NR1H4/FXR (ID PDB: 3DCT). (A) Representação em superfície tridimensional e em formato de esquema. (B) Mapa bidimensional de interações mostrando ligações de hidrogênio com His447 e Gly322, uma interação π-ânion com Val325, uma ligação carbono-hidrogênio com Trp469 e contatos desfavoráveis doador-doador com Arg395 e Gln396. Clique aqui para visualizar uma versão maior desta figura.
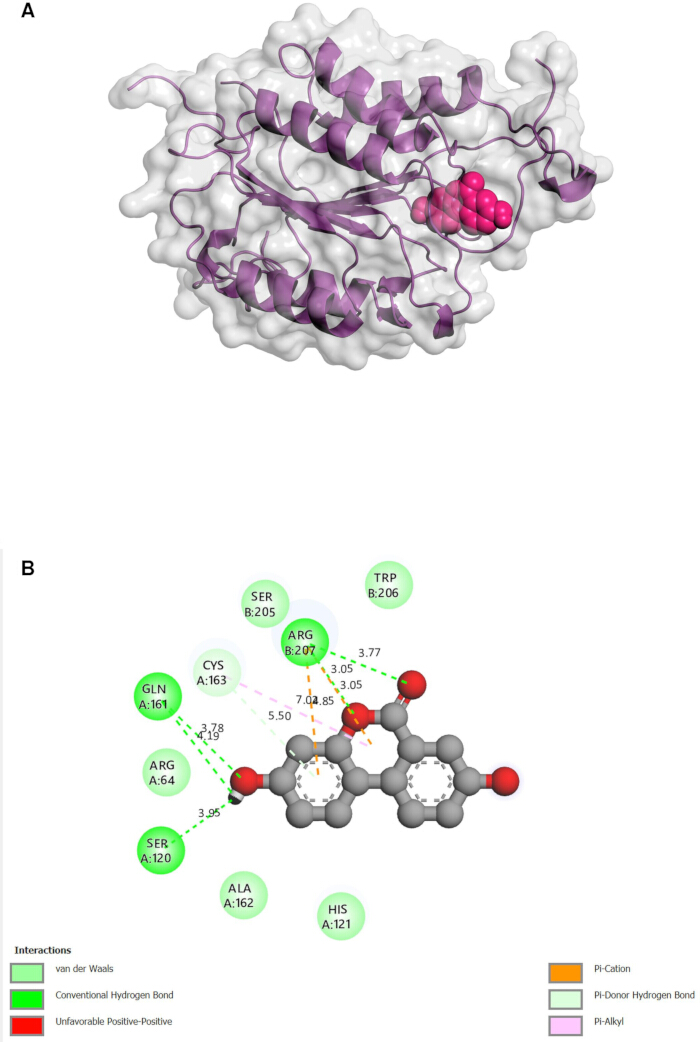
Figura 8: Representação estrutural tridimensional e bidimensional da urolitina A em complexo com CASP3 (ID PDB: 2DKO). (A) Representação tridimensional em superfície e formato esquemático. (B) Mapa bidimensional de interações mostrando ligações de hidrogênio com Gln161, Ser120 e Arg207, interações π-cátion com Arg207, uma ligação de hidrogênio doadora π com Cys163 e contatos circundantes. Clique aqui para visualizar uma versão maior desta figura.
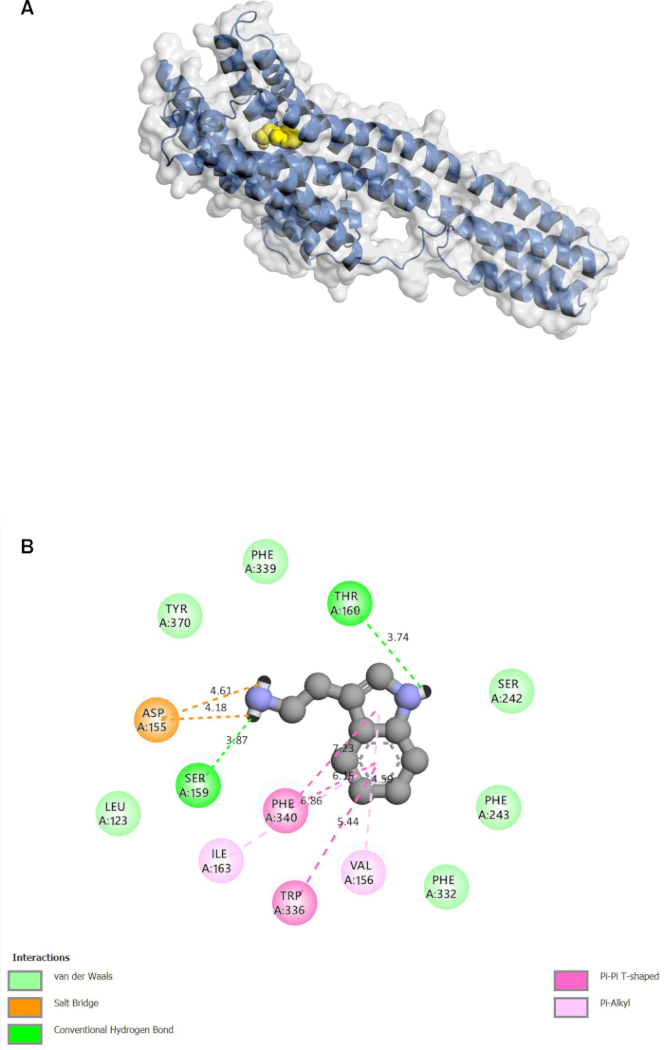
Figura 9: Representação estrutural tridimensional e bidimensional da triptamina em complexo com HTR2A (ID PDB: 6A93). (A) Representação tridimensional em superfície e no formato de fita gerada por um programa de visualização molecular tridimensional. (B) Um mapa de interações bidimensional gerado por uma ferramenta de visualização molecular e diagrama de interações bidimensional, ilustrando a ponte salina de Asp155 e interações adicionais no sítio de ligação. Clique aqui para visualizar uma versão maior desta figura.
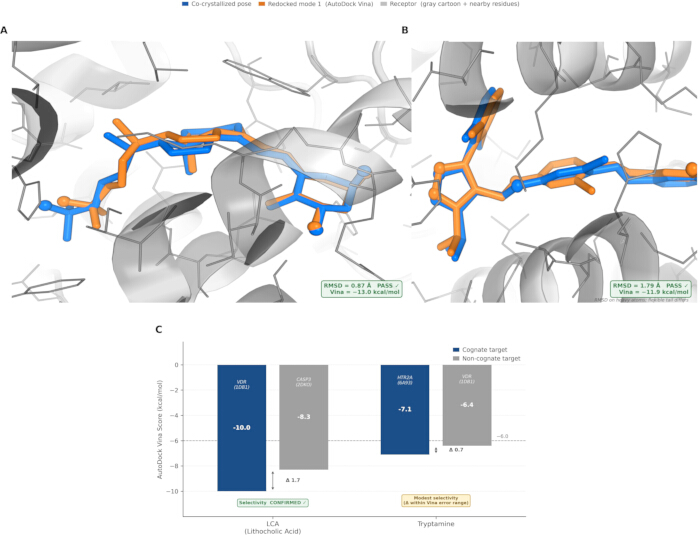
Figura 10: Validação do protocolo de docking. (A,B) Redocking de ligantes co-cristalizados na VDR/1DB1 (RMSD 0,87 Å) e na FXR/3DCT (RMSD 1,79 Å); as conformações cristalográficas e redockeadas estão sobrepostas, ambas abaixo do limite de aceitação de 2,0 Å. (C) Seletividade em cross-docking: escores Vina de ligantes cognatos versus não cognatos para o ácido litocólico e a triptamina. Clique aqui para visualizar uma versão maior desta figura.
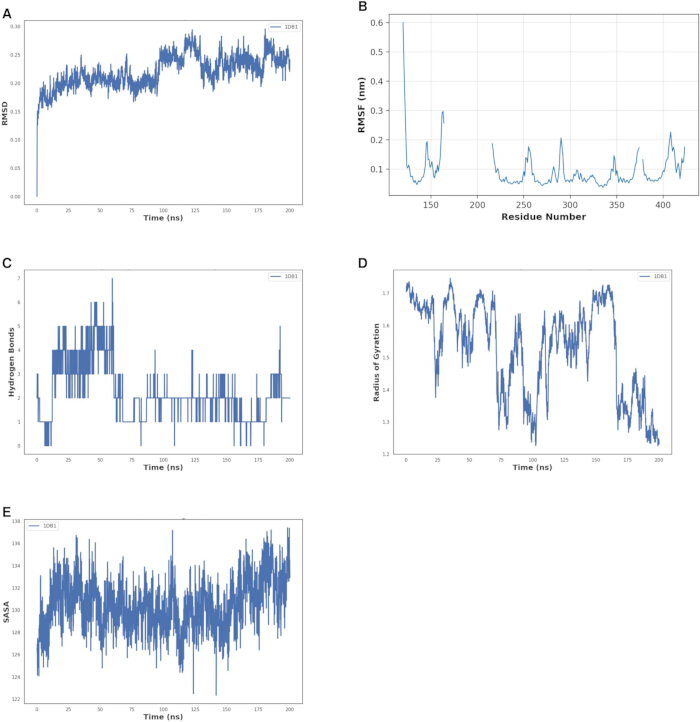
Figura 11. Análise da trajetória de dinâmica molecular do complexo LCA-VDR/1DB1 ao longo de 200 ns. (A) Perfil de RMSD. (B) Perfil de RMSF. (C) Contagem de ligações de hidrogênio. (D) Perfil do raio de giração. (E) Perfil de SASA. Clique aqui para visualizar uma versão maior desta figura.
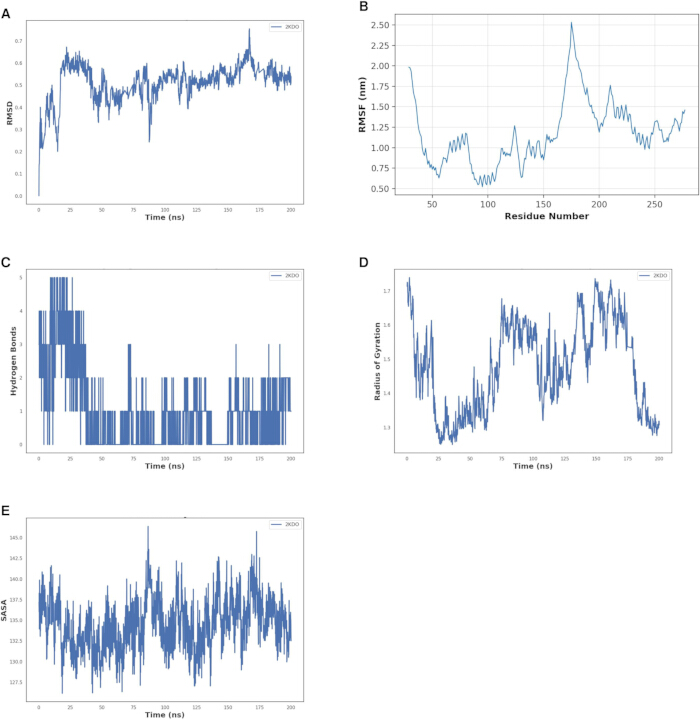
Figura 12: Análise da trajetória de dinâmica molecular do complexo urolitina A-CASP3/2DKO ao longo de 200 ns. (A) Perfil de DRMQ mostrando flutuações conformacionais amplas e um evento transitório de alta discrepância próximo a 165 ns. (B) Perfil de DRLM mostrando flexibilidade acentuada ao nível de resíduos próximo ao resíduo 175. (C) Contagem de ligações de hidrogênio. (D) Perfil de raio de giração. (E) Perfil de SASA. Clique aqui para visualizar uma versão maior desta figura.
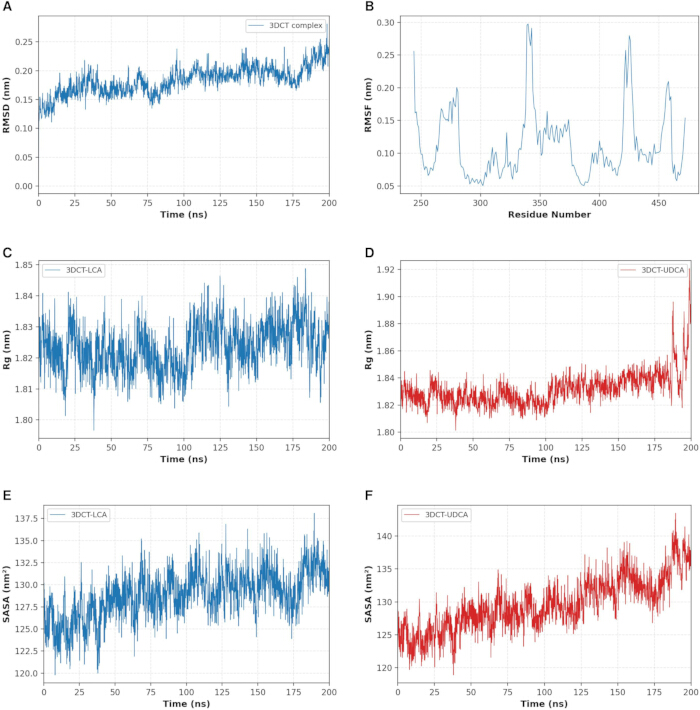
Figura 13: Análise da trajetória de dinâmica molecular dos sistemas de ácido biliar NR1H4/FXR (3DCT) ao longo de 200 ns. (A) Perfil de RMSD do esqueleto principal para o complexo 3DCT. (B) Perfil de RMSF do esqueleto principal. (C) Perfil do raio de giração para 3DCT-LCA. (D) Perfil do raio de giração para 3DCT-UDCA. (E) Perfil de SASA para 3DCT-LCA. (F) Perfil de SASA para 3DCT-UDCA. Clique aqui para visualizar uma versão maior desta figura.
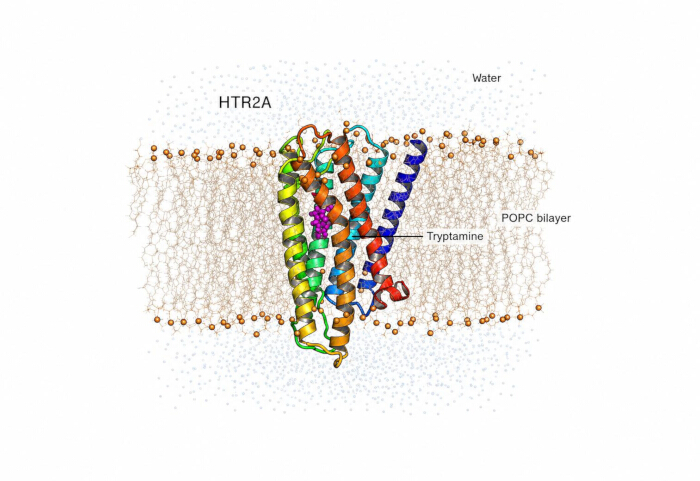
Figura 14: O complexo triptamina-HTR2A inserido em uma bicamada lipídica explícita de POPC. O receptor é mostrado como um esquema atravessando a bicamada, os lipídios POPC como linhas com os grupos fosfato das cabeças destacados, e a triptamina localizada no sítio ortostérico. A água é mostrada acima e abaixo da membrana. Clique aqui para visualizar uma versão maior desta figura.
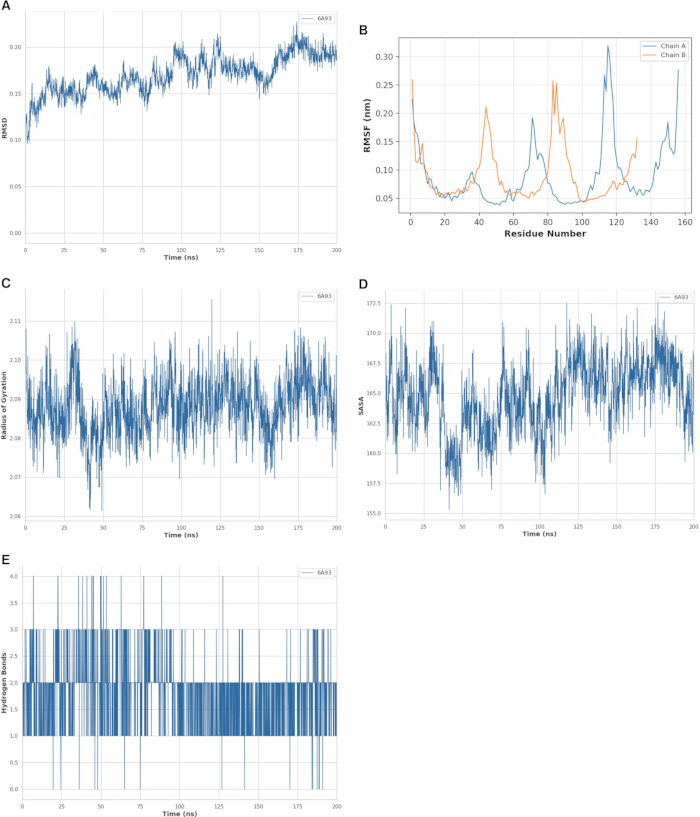
Figura 15: Análise da trajetória de dinâmica molecular do complexo triptamina-HTR2A/6A93 ao longo de 200 ns em uma bicamada lipídica explícita de POPC. (A) Perfil de RMSD do esqueleto principal. (B) Perfil de RMSF por resíduo. (C) Perfil de raio de giração. (D) Perfil de SASA. (E) Contagem de ligações de hidrogênio entre proteína e ligante. Clique aqui para visualizar uma versão maior desta figura.
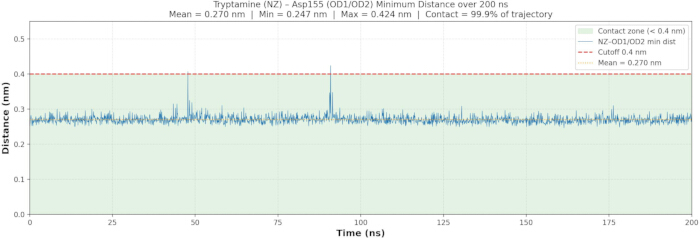
Figura 16: Persistência da interação iônica entre triptamina e Asp155 (D3.32) ao longo da trajetória de 200 ns na membrana. A distância mínima entre o nitrogênio amônio da triptamina e os átomos de oxigênio carboxilato do Asp155 é representada em função do tempo; a linha tracejada indica o limite de contato da ponte de sal em 0,4 nm. O contato foi mantido durante 99,9% da simulação. Clique aqui para visualizar uma versão maior desta figura.
| Símbolo do Gene | Metabólito(s) de Origem | Categoria Funcional | log2FC | FDR (valor-P ajustado) | Nível de Significância |
| GCG | Propionato | Proteína relacionada a hormônio peptídico | −1.342 | 1.97e−7 | FDR <0.001 & |logFC > 1 |
| HDAC3 | Butirato | Enzima | −1.234 | 2.44e−6 | FDR <0.001 & |logFC| > 1 |
| CASP3 | Urolitina A | Enzima | −1.198 | 6.66e−7 | FDR <0.001 & |logFC| > 1 |
| GPR68 | Propionato | Receptor de membrana | −1.137 | 4.35e−6 | FDR <0.001 & |logFC| > 1 |
| GNAQ | Propionato | Proteína de sinalização intracelular | −1.122 | 1.05e−6 | FDR <0.001 & |logFC| > 1 |
| GPHN | Propionato | Outra proteína intracelular | −1.109 | 1.13e−6 | FDR <0.001 & |logFC| > 1 |
| TBXA2R | Propionato | Receptor de membrana | −1.104 | 4.04e−7 | FDR <0.001 & |logFC| > 1 |
| HTR6 | Triptamina | Receptor de membrana | −0.967 | 2.17e−5 | FDR <0.001 |
| VDR | Ácido litocólico | Receptor nuclear | −0.942 | 5.73e−7 | FDR <0.001 |
| HTR2A | Triptamina | Receptor de membrana | −0.937 | 4.99e−6 | FDR <0.001 |
| FFAR2 | Propionato | Receptor de membrana | −0.889 | 1.44e−4 | FDR <0.001 |
| NR1H4 | Ácido litocólico / Ácido ursodesoxicólico | Receptor nuclear | −0.861 | 3.68e−6 | FDR <0.001 |
| HTR2B | Triptamina | Receptor de membrana | −0.702 | 1.29e−4 | FDR <0.001 |
| MLN | Propionato | Proteína relacionada a hormônio peptídico | −0.605 | 7.39e−5 | FDR <0.001 |
| KYAT1 | Ácido indol-3-lático / Ácido indol-3-propiónico | Enzima | −0.530 | 3.61e−4 | FDR <0.001 |
| CASR | Propionato | Receptor de membrana | −0.483 | 4.05e−4 | FDR <0.001 |
| HTR1B | Triptamina | Receptor de membrana | −0.455 | 3.18e−2 | FDR <0.05 |
Tabela 1: Genes-alvo associados a metabólitos preditos que se sobrepõem aos genes diferencialmente expressos no conjunto de dados do mucosa retal de IBS-C. Todos os genes sobrepostos listados foram regulados negativamente. A Tabela 1 foi enviada separadamente como uma tabela de planilha e lista, para cada alvo, o(s) metabólito(s) de origem, categoria funcional, fonte de predição do gene-alvo (uma predição de interação químico-proteína, um programa de docking molecular ou ambos), um escore combinado de interação da predição de interação químico-proteína, e a probabilidade do programa de docking molecular, quando disponível, o nível de predição, log2 da razão de expressão, e FDR com nível de significância da expressão. Fonte: os valores de expressão gênica foram obtidos da tabela de expressão diferencial GSE36701 com genes agrupados (sonda com menor FDR por gene). As fontes e valores de confiança de predição de alvos foram compiladas a partir da saída de uma predição de interação químico-proteína e de um programa de docking molecular, utilizando limiares de escore combinado de interação químico-proteína ≥ 0,700 e probabilidade do programa de docking molecular ≥ 0,70. Os escores da predição de interação químico-proteína são escores combinados numa escala de 0 a 1; STP denota a probabilidade do programa de docking molecular. Nível 1 = suporte rigoroso da predição de interação químico-proteína; Nível 1+ = suporte rigoroso da predição de interação químico-proteína corroborado por um programa de docking molecular.
| Complexo | Proteína (ID PDB) | Ligante | Pontuação Vina (kcal/mol) | Tamanho da Cavidade (A^3) | Centro da Grade X,Y,Z (A) | Caixa de Busca (A) |
| LCA-VDR | VDR (1DB1) | Ácido litocólico | −10.0 | 2055 | 10, 19, 33 | 25 x 25 x 25 |
| LCA-NR1H4/FXR | NR1H4/FXR (3DCT) | Ácido litocólico | −9.9 | 3395 | 137, 31, 78 | 25 x 25 x 25 |
| UDCA-NR1H4/FXR | NR1H4/FXR (3DCT) | Ácido ursodesoxicólico | −9.4 | 3395 | 137, 31, 78 | 25 x 25 x 25 |
| Urolitina A-CASP3 | CASP3 (2DKO) | Urolitina A | −7.1 | 233 | 37, 34, 32 | 25 x 25 x 25 |
| Triptamina-HTR2A | HTR2A (6A93) | Triptamina | −7.1 | 3238 | 12, −1, 61 | 25 x 25 x 25 |
Tabela 2: Resultados do docking molecular: melhores classificações de docking molecular de ligantes metabólitos a proteínas-alvo, escores e parâmetros da cavidade para os cinco complexos proteína-ligante prioritários. O tamanho da cavidade é informado em Å3. Fonte: Docking_Validation/Results/Docking_Validation_Results.xlsx, planilha 'Original_Docking_Scores'. Um docking molecular de ligantes metabólitos a proteínas-alvo; exaustividade = 8, semente = 42 (fixa), num_modes = 9 para todos os complexos; a pose melhor classificada (modo 1) é relatada.
| Tipo de Interação | Resíduo(s) | Distância (A) | Notas |
| Ligação de hidrogênio convencional | Ser278 | 4.29 | Oxigênio carboxilato da LCA |
| Contato hidrofóbico / Pi-Alquila | Leu230, Val234, Trp286, Val300, His305, Tyr295, Leu233, His397 | - | |
| Contato de Van der Waals | Met272, Leu313, Ile271, Ile268, Leu309, Phe422, Val418, Ala231, Ala303, Cys288, Ser275, Phe150 | - |
Tabela 3: Modos de ligação gerados para o docking do ácido litocólico com VDR (ID PDB: 1DB1). Fonte: ferramenta de visualização molecular e diagramas bidimensionais de interação ligante-resíduo, conforme relatado nos Resultados do manuscrito (Docking molecular). '-' indica que o valor da distância não foi relatado individualmente para esse contato.
| Tipo de Interação | Resíduo(s) | Distância (A) | Observações |
| Ligação de hidrogênio | His294 | - | |
| Ligação de hidrogênio | Ile335 | - | |
| Interação Pi-Sigma | His294 | - | |
| Alquila / Pi-Alquila (hidrofóbica) | Met290, Met328, Ala291, Leu287, Ile352, His447 | - | |
| Contato de Van der Waals | Resíduos adicionais do bolsão (não especificados individualmente na fonte) | - | Contribui para acomodação do esqueleto esteroide |
Tabela 4: Modos de ligação gerados para o encaixe do ácido litocólico com NR1H4/FXR (PDB ID: 3DCT).
Fonte: visualização molecular e ferramenta de diagrama de interação bidimensional — diagramas de interação entre ligante e resíduo em 2D, conforme relatado na seção Resultados do manuscrito (Acomplamento molecular). '-' indica que o valor da distância não foi individualmente informado para esse contato.
| Tipo de Interação | Resíduo(s) | Distância (A) | Observações |
| Ligação de hidrogênio convencional | His447 | 3.66 | |
| Ligação de hidrogênio | Gly322 | 3.46 | |
| Interação Pi-Ânion | Val325 | 4.96 | |
| Ligação carbono-hidrogênio | Trp469 | 4.51 | |
| Contato doador-doador desfavorável | Arg395 | 3.89 | |
| Contato doador-doador desfavorável | Gln396 | 3.40 |
Tabela 5: Modos de ligação gerados para o encaixe do ácido ursodesoxicólico com NR1H4/FXR (ID PDB: 3DCT). Fonte: ferramenta de visualização molecular e diagramas bidimensionais de interação ligante-resíduo, conforme relatado nos Resultados do manuscrito (Encaixe molecular). '-' indica que o valor da distância não foi relatado individualmente para esse contato.
| Tipo de Interação | Resíduo(s) | Distância (A) | Observações |
| Ligação de hidrogênio convencional | Gln161 | 3.78 | |
| Ligação de hidrogênio convencional | Gln161 | 4.19 | segundo contato |
| Ligação de hidrogênio convencional | Ser120 | 3.95 | |
| Ligação de hidrogênio convencional | Arg207 | 3.05 | |
| Ligação de hidrogênio convencional | Arg207 | 3.77 | segundo contato |
| Interação Pi-Cátion | Arg207 | - | |
| Ligação de hidrogênio doadora de Pi | Cys163 | - | |
| Contato Pi-Alquila / van der Waals | Arg64, Ala162, His121, Ser205, Trp206 | - |
Tabela 6: Modos de ligação gerados para o encaixe molecular da urolitina A com CASP3 (ID PDB: 2DKO). Fonte: ferramenta de visualização molecular e diagramas bidimensionais de interação ligante-resíduo, conforme relatado nos Resultados do manuscrito (Encaixe molecular). '-' indica que o valor da distância não foi relatado individualmente para esse contato.
| Tipo de Interação | Resíduo(s) | Distância (A) | Observações |
| Ponte salina eletrostática | Asp155 (D3.32) | - | amina protonada da triptamina |
| Ligação de hidrogênio | Thr160 | - | |
| Ligação de hidrogênio | Ser159 | - | |
| Contato aromático | Phe340, Trp336 | - | |
| Interação Pi-Alquila | Val156, Ile163 | - | |
| Contato de Van der Waals | Tyr370, Phe339, Ser242, Phe243, Phe332, Leu123 | - |
Tabela 7: Modos de ligação gerados para o docking da triptamina com HTR2A (ID PDB: 6A93). Fonte: ferramenta de visualização molecular e diagramas de interação 2D entre ligante e resíduos, conforme relatado nos Resultados do manuscrito (Docking molecular). '-' indica que o valor da distância não foi relatado individualmente para esse contato.
| (A) Validação por redocking (controles positivos) | ||||||
| ID PDB | Proteína | Ligante Cocrystalizado | Pontuação Vina (kcal/mol) | RMSD (Å) | Limiar (Å) | Resultado |
| 1DB1 | VDR | VDX (análogo da vitamina D) | −13.0 | 0.87 | 2.0 | PASSOU |
| 3DCT | FXR | WAY-362450 (064) | −11.9 | 1.79 | 2.0 | PASSOU |
| (B) Validação por cross-docking (controles negativos) | ||||||
| Ligante | Alvo Cognato (PDB) | Pontuação Cognata (kcal/mol) | Alvo Não Cognato (PDB) | Pontuação Não Cognata (kcal/mol) | Delta (kcal/mol) | Selectividade |
| Ácido litocólico | VDR (1DB1) | −10.0 | CASP3 (2DKO) | −8.3 | 1.7 | Confirmada |
| Triptamina | HTR2A (6A93) | −7.1 | VDR (1DB1) | −6.4 | 0.7 | Modesta (dentro da incerteza da Vina +/−0,5–1,0) |
Tabela 8: Resultados da validação do protocolo de docking: valores de RMSD de redocking (controles positivos) e escores de cross-docking (controles negativos). Fonte: Docking_Validation/Results/Docking_Validation_Results.xlsx e Docking_Validation/Logs/*.log (um docking molecular de ligantes metabólitos a proteínas-alvo, exaustividade = 8, semente = 42, caixa de 25 Å × 25 Å × 25 Å). RMSD calculado por correspondência de átomos pesados e nomes de átomos (sem sobreposição).
| Complexo | RMSD (nm), média + / – DP (intervalo) | Rg (nm), média + / – DP (intervalo) | SASA (nm^2), média + / – DP (intervalo) | Ligações de hidrogênio, média + / – DP (intervalo) | RMSF (nm), média (máx.) |
| LCA-VDR/1DB1 | 0.230 + / – 0.025 (0.167–0.296) | 1.889 + / − 0.009 (1.863–1.919) | 130.4 + / − 2.3 (122.3–137.4) | 1.9 + / − 0.9 (0–7) | 0.093 (máx. 0.600 no resíduo 120) |
| LCA-NR1H4/FXR/3DCT | 0.190 + / – 0.020 (0.135–0.281) | 1.824 + / − 0.008 (1.804–1.849) | 129.7 + / − 2.3 (121.9–138.1) | 3.8 + / − 0.7 (1–6) | 0.113 (máx. 0.298) |
| UDCA-NR1H4/FXR/3DCT | 0.190 + / – 0.020 (0.135–0.281) | 1.834 + / − 0.013 (1.809–1.921) | 131.0 + / −3.4 (121.6–143.5) | 1.1 + / − 1.1 (0–5) | 0.113 (máx. 0.298) |
| Urolitina A-CASP3/2DKO | 0.521 + / – 0.058 (0.244–0.755) | 1.892 + / − 0.024 (1.839–1.984) | 134.9 + / − 3.0 (126.4–146.4) | 0.6 + / − 0.7 (0–3) | 1.172 (máx. 2.532 no resíduo 175) |
| Triptamina-HTR2A/6A93 (membrana) | 0.177 + / –0.017 (0.131–0.227) | 2.089 + / − 0.007 (2.070–2.116) | 165.1 + / − 2.7 (156.–172.7) | 1.7 + / − 0.7 (0–4) | 0.090 (máx. 0.319) |
Tabela 9: Resumo do comportamento de simulação de dinâmica molecular de 200 ns para os cinco complexos proteína-ligante priorizados, incluindo o sistema triptamina-HTR2A embutido na membrana. Fonte: arquivos de utilitários de análise de trajetórias de dinâmica molecular (.xvg) — gmx rms, gmx gyrate, gmx sasa, gmx hbond, gmx rmsf — calculados nos últimos 150 ns (50–200 ns) de cada simulação produtiva de 200 ns, conforme etapa 8.8 do protocolo. RMSD/Rg com ajuste no esqueleto principal; raio da sonda SASA de 0,14 nm; corte para doador-aceptor de ligação de hidrogênio de 0,35 nm / 30 °. LCA-3DCT e UDCA-3DCT compartilham uma trajetória comum do esqueleto proteico (RMSD, RMSF), com Rg/SASA/ligações de hidrogênio específicas para cada ligante.
| Triptamina-HTR2A/6A93 (membrana) — decomposição quantitativa por resíduo | ||
| Resíduo | Contribuição total de ddG (kcal/mol), média + / − DP | Direção |
| Asp155 (D3.32) | −89.94 + / − 6.81 | Estabilizadora (dominante) |
| Triptamina (ligante) | −13.01 + / − 6.22 | Estabilizadora |
| Tyr171 | 13.62 + / − 4.54 | Desestabilizadora |
| Val167 | 23.32 + / − 3.96 | Desestabilizadora |
| Val156 | 20.03 + / − 3.81 | Desestabilizadora |
| Thr160 | 4.86 + / − 3.64 | Desestabilizadora |
| Ser159 | 24.16 + / − 3.48 | Desestabilizadora |
| Ser86 | 24.48 + / − 3.65 | Desestabilizadora |
| Phe87 | 35.18 + / − 4.04 | Desestabilizadora |
| Phe133 | 32.80 + / −3.70 | Desestabilizadora |
| Phe140 | 30.63 + / − 3.84 | Desestabilizadora |
| Phe141 | 35.25 + / − 3.55 | Desestabilizadora |
| Ile163 | 27.64 + / − 3.71 | Desestabilizadora |
| Trp137 | 53.77 + / − 4.32 | Desestabilizadora (maior desfavorável) |
| Outros quatro complexos — resíduos identificados na decomposição por resíduo (qualitativo) | ||
| Complexo | Resíduo | Direção |
| LCA-VDR/1DB1 | Ligante (LCA) | Favorável |
| LCA-VDR/1DB1 | Gln317 | Favorável |
| LCA-VDR/1DB1 | Trp286 | Desfavorável |
| LCA-NR1H4/FXR/3DCT | Arg331 | Favorável (dominante) |
| UDCA-NR1H4/FXR/3DCT | Glu326 | Rede mista/distribuída |
| UDCA-NR1H4/FXR/3DCT | Asp394 | Rede mista/distribuída |
| UDCA-NR1H4/FXR/3DCT | Arg395 | Rede mista/distribuída |
| UDCA-NR1H4/FXR/3DCT | Arg441 | Rede mista/distribuída |
| UDCA-NR1H4/FXR/3DCT | Asp470 | Rede mista/distribuída |
| Urolitina A-CASP3/2DKO | Arg64 | Forte favorável (polar/eletrostática) |
| Urolitina A-CASP3/2DKO | Arg207 | Forte favorável (polar/eletrostática) |
Tabela 10: Decomposição por resíduo do MM-PBSA RESUMO CURTO: resíduos estabilizadores e desestabilizadores (contribuição absoluta ≥ 0,5 kcal mol⁻1) para cada um dos cinco complexos prioritários proteína-ligante, incluindo o sistema de triptamina-HTR2A embutido na membrana. Fonte: Membrane Simulation/03_MMPBSA/results/FINAL_DECOMP_MMPBSA.dat (ferramenta de cálculo da energia de ligação por mecânica molecular/solvente contínuo Generalized Born (GB), decomposição por resíduo, 'Complex: Total Energy Decomposition'). Os números dos resíduos foram convertidos da numeração interna do sistema construído pelo CHARMM-GUI (deslocamento +68) para a numeração original do PDB 6A93 utilizada em outras partes deste manuscrito.
Fonte: Dados de simulação de dinâmica molecular anteriores/1DB1,2KD0, LCA & UDCA_3DCT}/mmpbsa_*/Decomposition_NORMAL_GB_Complex_TDC*.svg e resultados do manuscrito (energia livre de ligação MM-PBSA e decomposição por resíduo). Esses quatro complexos não possuem saída numérica por resíduo em arquivos .dat/.csv no diretório do projeto (apenas gráficos SVG renderizados com texto em caminhos vetoriais que não são extraíveis por máquina); apenas a identidade dos resíduos e a direção favorável/desfavorável, conforme declarado no texto do manuscrito, são informadas. As contribuições exatas em kcal/mol para esses quatro complexos não estão disponíveis no repositório de origem.
Discussão
Este estudo computacional exploratório demonstra um fluxo de trabalho integrado e reproduzível para priorizar genes do hospedeiro e complexos proteína-ligante associados a metabólitos microbianos, aplicado aqui a um conjunto de dados transcriptômicos públicos de mucosa retal de IBS-C. Utilizando este fluxo de trabalho, um subconjunto de genes preditos como associados a metabólitos microbianos apresentou sobreposição com genes consistentemente subexpressos no conjunto de dados, agrupando-se em vias associadas a GPCR, serotoninérgicas, de sinalização de cálcio, ligante-receptor neuroativo e receptores nucleares, sistemas cada vez mais implicados na comunicação entre microbiota e hospedeiro48,49. Esses achados devem ser interpretados estritamente como geradores de hipóteses: a análise não mede concentrações de metabólitos microbianos, abundância de proteínas receptoras, ligação do ligante, ativação do receptor, sinalização downstream, motilidade, secreção, respostas à dor ou desfechos clínicos. A conclusão mais robusta sustentável é que os genes e vias identificados são candidatos para validação experimental, e não mecanismos de doença confirmados.
A importância crítica deste protocolo, em comparação com trabalhos anteriores que examinam pares isolados de metabólito-receptor, reside na integração da predição de alvos, transcriptômica pública, análise de rede, acoplamento com controles de validação, dinâmica molecular e MM-PBSA em um único fluxo sequencial de priorização. Cada etapa reduz e contextualiza o conjunto de candidatos gerado pela etapa anterior, sendo o filtro sequencial o que torna a lista final de candidatos viável experimentalmente. O módulo de GPCR centrado em GNAQ e o módulo associado ao receptor de serotonina identificados aqui são biologicamente plausíveis, considerando o papel da sinalização Gq na ativação da fosfolipase C, produção de inositol 1,4,5-trisfosfato, mobilização de cálcio, secreção e função enteroendócrina, bem como os papéis estabelecidos da sinalização derivada de ácidos graxos de cadeia curta e de triptofano na homeostase da mucosa e da sinalização serotoninérgica na motilidade gastrointestinal, secreção, sensibilidade visceral e comunicação intestino-cérebro10,18,50,51.
Um aspecto metodológico fundamental deste estudo é o tratamento do receptor HTR2A inserido na membrana. Como uma simulação em fase solúvel não pode reproduzir o ambiente lipídico que rege o comportamento conformacional de um receptor acoplado à proteína G, o complexo triptamina-HTR2A foi simulado em uma bicamada POPC explícita. Nesse ambiente de membrana, o receptor manteve-se estruturalmente estável ao longo de toda a trajetória de 200 ns, e a ponte de sal entre o grupo amônio da triptamina e o Asp155 (D3.32) foi mantida essencialmente durante toda a simulação. O fato de três linhas independentes de evidência — a pose de docking, a distância de contato persistente ao longo da trajetória e a contribuição dominante por resíduo no cálculo MM-PBSA — convergirem para a mesma interação conservada com D3.32 confere consistência interna ao modo de ligação da triptamina previsto, o qual recapitula a geometria de ligação canônica de ligantes aminérgicos em receptores de serotonina.
Existem certas questões metodológicas a serem consideradas ao reproduzir este fluxo de trabalho. Erros na estrutura canônica ou compostos com interferência em ensaios multissérie (compostos sinalizados como PAINS) se propagam por meio da predição de alvos e do encaixe molecular, exigindo seleção precisa de metabólitos e curadoria quimioinformática. Minimize conjuntos de alvos gerados por ruído aplicando critérios de confiança de forma consistente (predição de alvos por interação químico-proteica: ≥0,700; programa de encaixe molecular: ≥0,70; construção de rede de interação proteína-proteína e enriquecimento de vias: ≥0,700). Os alvos preditos devem ser agrupados por categoria funcional para evitar a caracterização incorreta de todos os genes associados aos metabólitos como receptores. O pré-processamento preciso das estruturas PDB, a minimização da energia do ligante e o posicionamento da grade ao redor dos resíduos de ligação conhecidos são aspectos essenciais do encaixe molecular, e os controles de reencaixe e encaixe cruzado introduzidos aqui fornecem uma medida objetiva da correção da metodologia de encaixe. O limite de reprodutibilidade na dinâmica molecular é definido por uma combinação de parametrização do campo de força, solvatação adequada ou montagem de membrana, equilibração em etapas e amostragem suficiente na fase produtiva.
Adaptações e etapas de solução de problemas típicas incluem relaxar os limiares caso a previsão do alvo não retorne resultados, verificar a consistência direcional no nível da sonda para genes com múltiplas sondas e interpretar nós isolados de construção de rede de interação proteína-proteína e enriquecimento de vias como dependentes do limiar, e não como biologicamente irrelevantes. Para receptores de membrana, deve-se utilizar simulação explícita de bicamada lipídica em vez de simulação aquosa, conforme exemplificado pelo método HTR2A descrito aqui. Quando for necessária uma decomposição energética por resíduo, o cálculo deve ser realizado com um mecanismo capaz de decomposição, e a numeração dos resíduos informada deve ser compatibilizada com a numeração nativa do receptor para evitar ambiguidade. Sugerimos que os resultados de enriquecimento de vias devam ser tratados principalmente como um contexto organizacional para a lista de candidatos, e não como validação em nível de via. Mecanicamente, o enriquecimento de termos relacionados a RCPG, sinalização serotoninérgica ou sinalização de cálcio ocorrerá sempre que a lista de genes contiver múltiplos genes de receptores de serotonina, independentemente da coregulação em nível proteico. Os valores de RMSD, Rg e RMSF para o sistema HTR2A inserido na membrana devem ser interpretados considerando a bicamada lipídica: uma redução do Rg na trajetória posterior pode refletir uma adaptação conformacional induzida pela bicamada no feixe transmembrana, e não um desdobramento global; além disso, as ligações de hidrogênio persistentes entre ligante e proteína devem ser interpretadas em conjunto com a estabilidade geral do RMSD.
As limitações deste estudo são substanciais e restringem a interpretação. A pesquisa foi baseada em um único conjunto de dados público relativamente pequeno, e uma busca nos principais repositórios públicos de transcriptômica (ferramenta web de análise de expressão gênica diferencial e ArrayExpress) não identificou um conjunto de dados independente de transcriptoma da mucosa retal de pacientes com IBS-C com desenho e plataforma comparáveis que pudesse servir como coorte de replicação no momento da análise. A ausência de replicação transcriptômica independente é uma limitação importante, e nenhuma afirmação neste manuscrito deve ser interpretada como validação externa dos achados obtidos a partir de um único conjunto de dados. O conjunto de dados mostra expressão diferencial quase universal (aproximadamente 94,5% dos genes são significativos, sendo a grande maioria regulados negativamente), uma característica que torna as estatísticas convencionais de enriquecimento não informativas e impede conclusões sobre a especificidade da subexpressão dos genes-alvo em relação ao fundo genômico; portanto, a sobreposição é relatada como um padrão descritivo direcional em vez de enriquecimento estatístico. A transcriptômica de mucosa em bloco não consegue distinguir regulação gênica real de alterações na composição celular. A expressão de mRNA não determina a abundância proteica nem a resposta funcional. Os bancos de dados de predição de alvos sofrem com viés de anotação, e os resultados de docking, MD e MM-PBSA dependem da escolha do campo de força, parametrização do ligante, posição inicial, tempo de simulação e da adequação da amostragem. Identificadores exatos de versão/subversão para alguns componentes de servidores web e pacotes, incluindo o serviço de parametrização de ligantes compatível com CHARMM, CHARMM-GUI e ambiente de computação estatística
as versões dos pacotes criados e as subversões da ferramenta de cálculo de energia de ligação por mecânica molecular/solvente contínuo não puderam ser totalmente recuperadas do registro arquivado do projeto e devem ser relatadas como disponíveis na Tabela de Materiais separada. Os valores de MM-PBSA são estimativas relativas, não contêm um termo explícito de entropia conformacional e não devem ser interpretados como afinidades experimentais. O estudo não possui dados metabolômicos e não pode determinar se a disponibilidade do ligante é alterada no IBS-C, ou se as alterações na expressão observadas são causas, consequências, respostas compensatórias ou correlações irrelevantes.
Aplicações futuras deste método devem incluir replicação transcriptômica independente, validação por reação em cadeia da polimerase quantitativa (qPCR) e em nível proteico, localização por tipo celular mediante transcriptômica de célula única ou espacial, perfilhamento metabolômico das classes de metabólitos relevantes e ensaios funcionais de resposta a ligantes em colonoides derivados de pacientes, explantes da mucosa ou modelos comparáveis. Comparações com coortes de síndrome do intestino irritável com predomínio de diarreia, síndrome do intestino irritável mista, doença inflamatória intestinal e constipação não relacionada à síndrome do intestino irritável1,2 ajudariam a estabelecer a especificidade da doença. Para o componente estrutural, a repetição das trajetórias de dinâmica molecular (MD), a realização de análises de sensibilidade com poses iniciais alternativas e a documentação completa do depósito da topologia, das trajetórias e dos arquivos de entrada e saída do MM-PBSA reforçariam ainda mais a reprodutibilidade. Ensaios experimentais de resposta a ligantes permanecem necessários para determinar se os complexos priorizados são funcionalmente relevantes; os resultados atuais não sustentam afirmações clínicas ou terapêuticas.
Divulgações
O autor declara não haver conflitos de interesse.
Agradecimentos
Nenhum financiamento externo foi recebido para este estudo. Agradece-se a disponibilidade pública do conjunto de dados GSE36701 e dos recursos STITCH, SwissTargetPrediction, SwissADME, STRING, RCSB Protein Data Bank, Gene Expression Omnibus, CHARMM-GUI e Orientations of Proteins in Membranes (OPM), bem como dos softwares AutoDock Vina, GROMACS, CHARMM36m, CGenFF, gmx_MMPBSA, Open Babel, PyMOL e Discovery Studio Visualizer.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| AutoDock Vina | Scripps Research / código aberto | v1.2.7; https://vina.scripps.edu/ | Acoplamento molecular de ligantes metabólitos a proteínas-alvo. |
| CGenFF/ParamChem | SilcsBio / University of Maryland | v4.6; https://cgenff.com/ | Parametrização do campo de forças do ligante para dinâmica molecular. |
| Campo de forças CHARMM36m | Desenvolvedores do CHARMM / código aberto | CHARMM36m; https://www.charmm.org/charmm/resources/charmm-force-fields/ | Campo de forças proteico utilizado em simulações de dinâmica molecular. |
| CHARMM-GUI Membrane Builder | CHARMM-GUI / Lehigh University | Servidor web; versão exata não recuperável; https://www.charmm-gui.org/?doc=input/membrane | Configuração da construção e equilibração do sistema de membrana POPC explícita. |
| Discovery Studio Visualizer | BIOVIA (Dassault Systèmes) | 2021; https://discover.3ds.com/discovery-studio-visualizer-download | Análise bidimensional das interações ligante-resíduo. |
| GEO2R | NCBI Gene Expression Omnibus | Ferramenta web; acesso de jan. a maio de 2026; https://www.ncbi.nlm.nih.gov/geo/geo2r/ | Análise de expressão diferencial do GSE36701. |
| GeneCards | Weizmann Institute of Science | Banco de dados web; acesso de jan. a maio de 2026; https://www.genecards.org/ | Verificação de símbolos gênicos e informações genéticas durante a padronização de alvos. |
| gmx_MMPBSA | Código aberto (Valdés-Tresanco et al.) | 1.5.x; https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | Estimativa da energia livre de ligação MM-PBSA e decomposição por resíduo. |
| GROMACS | Equipe de desenvolvimento do GROMACS / código aberto | 2024.2; https://www.gromacs.org/ | Mecanismo de simulação de dinâmica molecular. |
| Conjunto de dados transcriptômicos GSE36701 | NCBI Gene Expression Omnibus | GSE36701; https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE36701 | Conjunto de dados públicos de expressão no epitélio retal de IBS-C. |
| Open Babel | Código aberto | 3.2.0; https://openbabel.org/ | Conversão de formatos de arquivos químicos, geração tridimensional de ligantes e preparação de ligantes. |
| Banco de dados OPM | University of Michigan | Banco de dados web; acesso de jan. a maio de 2026; https://opm.phar.umich.edu/ | Coordenadas da Orientação de Proteínas em Membranas usadas para alinhar HTR2A. |
| ParmEd | Desenvolvedores do ParmEd / código aberto | 4.x; https://parmed.github.io/ParmEd/html/index.html | Reparticionamento de massa de hidrogênio e processamento de topologia para simulação molecular. |
| PyMOL | Schrödinger / código aberto | 2.x; https://www.pymol.org/ | Visualização estrutural tridimensional e figuras receptor-ligante. |
| Banco de Dados de Proteínas RCSB | RCSB PDB | Banco de dados web; acesso de jan. a maio de 2026; https://www.rcsb.org/ | Fonte de estruturas proteicas experimentais e coordenadas PDB. |
| STITCH | Consortium STITCH (EMBL) | v5.0; https://stitch.embl.de/ | Previsão de alvos de interação químico-proteína. |
| STRING | Consortium STRING / ELIXIR | v12.0; https://version-12-0.string-db.org/ | Construção de rede de interação proteína-proteína e enriquecimento de vias. |
| SwissADME | SIB Swiss Institute of Bioinformatics / University of Lausanne | Ferramenta web; acesso de jan. a maio de 2026; https://www.swissadme.ch/ | Descritores quimioinformáticos, previsões farmacocinéticas e avaliação de PAINS. |
| SwissTargetPrediction | SIB Swiss Institute of Bioinformatics / University of Lausanne | Ferramenta web; acesso de jan. a maio de 2026; https://www.swisstargetprediction.ch/ | Previsão baseada em ligante de alvos proteicos humanos. |
| Mapeamento de ID UniProt | Consortium UniProt | Serviço web; acesso de jan. a maio de 2026; https://www.uniprot.org/id-mapping | Mapeamento de identificadores proteicos para símbolos gênicos padronizados aprovados pelo HGNC. |
| NVIDIA RTX 3080 | NVIDIA Corporation | RTX 3080; ≥8 GB de VRAM; versão CUDA/driver não especificada no manuscrito | Unidade de processamento gráfico compatível com CUDA usada em simulações de dinâmica molecular. |
| GPU compatível com CUDA | NVIDIA Corporation | Versão do toolkit CUDA não especificada no manuscrito; ≥8 GB de VRAM | GPU compatível com CUDA com ≥8 GB de VRAM; a estação de trabalho também exigia ≥32 GB de RAM e CPU de 6 núcleos. |
| Ubuntu Linux | Canonical Ltd. / código aberto | 22.04 LTS | Sistema operacional Linux de 64 bits. |
| Python 3.9 | Python Software Foundation | 3.9 | Ambiente de programação de uso geral usado para scripts de fluxo de trabalho e análise. |
| Gene Expression Omnibus (GEO) | NCBI / U.S. National Library of Medicine | Repositório web público; nenhuma versão de software especificada no manuscrito | Repositório público de dados de genômica funcional. |
| AutoDockTools/MGLTools | Molecular Graphics Laboratory, Scripps Research | 1.5.7 | Ferramenta de preparação de estrutura molecular e entrada para acoplamento. |
| Ferramentas de análise do GROMACS | Equipe de desenvolvimento do GROMACS / código aberto | 2024.2 | Utilitários de análise de trajetória de dinâmica molecular. |
| Protocolo de seis etapas do CHARMM-GUI | CHARMM-GUI / Lehigh University | Protocolo web; versão exata não recuperável | Fluxo de trabalho web baseado em múltiplas etapas para preparação e equilibração de sistema molecular. |
| cgenff_charmm2gmx_py3.py | Script de conversão de código aberto; fonte não especificada no manuscrito | Versão não especificada no manuscrito | Script de conversão de topologia de campo de forças. |
| Python | Python Software Foundation | 3.9 | Ambiente de programação de uso geral. |
| SciPy | Comunidade SciPy / código aberto | Versão não especificada no manuscrito | Biblioteca de computação científica. |
| scipy.stats.fisher_exact | Comunidade SciPy / código aberto | Versão SciPy não especificada no manuscrito | Implementação do teste exato de Fisher’s. |
| R | R Foundation for Statistical Computing | 4.3.x | Ambiente de computação estatística. |
| Bioconductor | Projeto Bioconductor / código aberto | 3.18 | Plataforma de software bioinformático. |
| limma | Projeto Bioconductor / código aberto | Versão não especificada no manuscrito | Pacote de análise de expressão gênica diferencial. |
| Procedimento de Benjamini–Hochberg | Método estatístico | Não aplicável (procedimento estatístico) | Método de ajuste da taxa de falsas descobertas. |
| NVIDIA RTX 3080 | NVIDIA Corporation | RTX 3080; ≥8 GB de VRAM; versão CUDA/driver não especificada no manuscrito | Unidade de processamento gráfico com pelo menos 8 GB de memória de vídeo. |
| GPU compatível com CUDA | NVIDIA Corporation | Versão do toolkit CUDA não especificada no manuscrito; ≥8 GB de VRAM | Unidade de processamento gráfico com suporte à computação paralela de propósito geral. |
| Ubuntu Linux 22.04 LTS | Canonical Ltd. / código aberto | 22.04 LTS | Sistema operacional Linux de 64 bits. |
| TIP3P | Desenvolvedores do campo de forças CHARMM / código aberto | TIP3P; nenhuma versão de software aplicável | Modelo explícito de água com três sítios. |
| MM/PBSA | Desenvolvedores do gmx_MMPBSA / código aberto | gmx_MMPBSA 1.5.x | Método de energia de ligação por mecânica molecular/Poisson–Boltzmann com área de superfície. |
Referências
- Ford AC, Lacy BE, Talley NJ. Irritable bowel syndrome. N Engl J Med. 2017;376(26):2566–2578.
- Sperber AD, et al. Worldwide prevalence and burden of functional gastrointestinal disorders: results of the Rome Foundation Global Study. Gastroenterology. 2021;160(1):99–114.e3.
- Chang L, et al. AGA clinical practice guideline on the pharmacological management of irritable bowel syndrome with constipation. Gastroenterology. 2022;163(1):118–136.
- Lacy BE, et al. ACG clinical guideline: management of irritable bowel syndrome. Am J Gastroenterol. 2021;116(1):17–44.
- Lavelle A, Sokol H. Gut microbiota-derived metabolites as key actors in inflammatory bowel disease. Nat Rev Gastroenterol Hepatol. 2020;17(4):223–237.
- Morrison DJ, Preston T. Formation of short-chain fatty acids by the gut microbiota and their impact on human metabolism. Gut Microbes. 2016;7(3):189–200.
- Ridlon JM, et al. Consequences of bile salt biotransformations by intestinal bacteria. Gut Microbes. 2016;7(1):22–39.
- Roager HM, Licht TR. Microbial tryptophan catabolites in health and disease. Nat Commun. 2018;9(1):3294. doi:10.1038/s41467-018-05470-4.
- Krautkramer KA, Fan J, Bäckhed F. Gut microbial metabolites as multi-kingdom intermediates. Nat Rev Microbiol. 2021;19(2):77–94.
- Pittayanon R, et al. Gut microbiota in patients with irritable bowel syndrome: a systematic review. Gastroenterology. 2019;157(1):97–108.
- Hopkins AL. Network pharmacology: the next paradigm in drug discovery. Nat Chem Biol. 2008;4(11):682–690.
- O’Boyle NM, et al. Open Babel: an open chemical toolbox. J Cheminform. 2011;3:33. doi:10.1186/1758-2946-3-33.
- Daina A, Michielin O, Zoete V. SwissADME: a free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7:42717. doi:10.1038/srep42717.
- Szklarczyk D, et al. STITCH 5: augmenting protein–chemical interaction networks with tissue and affinity data. Nucleic Acids Res. 2016;44(D1):D380–D384.
- Daina A, Michielin O, Zoete V. SwissTargetPrediction: updated data and new features for efficient prediction of protein targets of small molecules. Nucleic Acids Res. 2019;47(W1):W357–W364.
- Barrett T, et al. NCBI GEO: archive for functional genomics data sets—update. Nucleic Acids Res. 2013;41(D1):D991–D995.
- Edgar R, Domrachev M, Lash AE. Gene Expression Omnibus: NCBI gene expression and hybridization array data repository. Nucleic Acids Res. 2002;30(1):207–210.
- Swan C, et al. Identifying and testing candidate genetic polymorphisms in irritable bowel syndrome: association with TNFSF15 and TNFα. Gut. 2013;62(7):985–994.
- Ritchie ME, et al. Limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43(7):e47. doi:10.1093/nar/gkv007.
- Szklarczyk D, et al. The STRING database in 2023: protein–protein association networks and functional enrichment analyses for any sequenced genome of interest. Nucleic Acids Res. 2023;51(D1):D638–D646.
- Kanehisa M, Goto S. KEGG: Kyoto Encyclopedia of Genes and Genomes. Nucleic Acids Res. 2000;28(1):27–30.
- Gillespie M, et al. The Reactome pathway knowledgebase 2022. Nucleic Acids Res. 2022;50(D1):D687–D692.
- Ashburner M, et al. Gene Ontology: tool for the unification of biology. Nat Genet. 2000;25(1):25–29.
- Gene Ontology Consortium, et al. The Gene Ontology knowledgebase in 2023. Genetics. 2023;224(1):iyad031. doi:10.1093/genetics/iyad031.
- Berman HM, et al. The Protein Data Bank. Nucleic Acids Res. 2000;28(1):235–242.
- Eberhardt J, Santos-Martins D, Tillack AF, Forli S. AutoDock Vina 1.2.0: new docking methods, expanded force field, and Python bindings. J Chem Inf Model. 2021;61(8):3891–3898.
- Trott O, Olson AJ. AutoDock Vina: improving the speed and accuracy of docking. J Comput Chem. 2010;31(2):455–461.
- Vanommeslaeghe K, et al. CHARMM general force field: a force field for drug-like molecules compatible with the CHARMM all-atom additive biological force fields. J Comput Chem. 2010;31(4):671–690.
- Huang J, MacKerell AD Jr. CHARMM36 all-atom additive protein force field: validation based on comparison to NMR data. J Comput Chem. 2013;34(25):2135–2145.
- Jorgensen WL, et al. Comparison of simple potential functions for simulating liquid water. J Chem Phys. 1983;79(2):926–935.
- Abraham MJ, et al. GROMACS: high-performance molecular simulations through multi-level parallelism from laptops to supercomputers. SoftwareX. 2015;1–2:19–25.
- Jo S, Kim T, Iyer VG, Im W. CHARMM-GUI: a web-based graphical user interface for CHARMM. J Comput Chem. 2008;29(11):1859–1865.
- Wu EL, et al. CHARMM-GUI Membrane Builder toward realistic biological membrane simulations. J Comput Chem. 2014;35(27):1997–2004.
- Lomize MA, et al. OPM database and PPM web server: resources for positioning proteins in membranes. Nucleic Acids Res. 2012;40(D1):D370–D376.
- Darden T, York D, Pedersen L. Particle mesh Ewald: an N log(N) method for Ewald sums in large systems. J Chem Phys. 1993;98(12):10089–10092.
- Hess B, Bekker H, Berendsen HJC, Fraaije JGEM. LINCS: a linear constraint solver for molecular simulations. J Comput Chem. 1997;18(12):1463–1472.
- Valdés-Tresanco MS, Valdés-Tresanco ME, Valiente PA, Moreno E. gmx_MMPBSA: a new tool to perform end-state free-energy calculations with GROMACS. J Chem Theory Comput. 2021;17(10):6281–6291.
- Fiorucci S, Distrutti E. Bile acid-activated receptors, intestinal microbiota, and the treatment of metabolic disorders. Trends Mol Med. 2015;21(11):702–714.
- Wahlström A, Sayin SI, Marschall HU, Bäckhed F. Intestinal crosstalk between bile acids and microbiota and its impact on host metabolism. Cell Metab. 2016;24(1):41–50.
- Gershon MD, Tack J. The serotonin signaling system: from basic understanding to drug development for functional gastrointestinal disorders. Gastroenterology. 2007;132(1):397–414.
- Kim K, et al. Structure of a hallucinogen-activated Gq-coupled 5-HT2A serotonin receptor. Cell. 2020;182(6):1574–1588.e19.
- Ballesteros JA, Weinstein H. Integrated methods for the construction of three-dimensional models and computational probing of structure–function relations in G protein-coupled receptors. In: Sealfon SC, editor. Receptor Molecular Biology. Methods in Neurosciences. Vol. 25. San Diego: Academic Press; 1995. p. 366–428.
- McCorvy JD, Roth BL. Structure and function of serotonin G protein-coupled receptors. Pharmacol Ther. 2015;150:129–142.
- Klauda JB, et al. Update of the CHARMM all-atom additive force field for lipids: validation on six lipid types. J Phys Chem B. 2010;114(23):7830–7843.
- Lee J, et al. CHARMM-GUI input generator for NAMD, GROMACS, AMBER, OpenMM, and CHARMM/OpenMM simulations using the CHARMM36 additive force field. J Chem Theory Comput. 2016;12(1):405–413.
- Genheden S, Ryde U. The MM/PBSA and MM/GBSA methods to estimate ligand-binding affinities. Expert Opin Drug Discov. 2015;10(5):449–461.
- Kollman PA, et al. Calculating structures and free energies of complex molecules: combining molecular mechanics and continuum models. Acc Chem Res. 2000;33(12):889–897.
- Cryan JF, et al. The microbiota–gut–brain axis. Physiol Rev. 2019;99(4):1877–2013.
- Koh A, De Vadder F, Kovatcheva-Datchary P, Bäckhed F. From dietary fiber to host physiology: short-chain fatty acids as key bacterial metabolites. Cell. 2016;165(6):1332–1345.
- Tan J, et al. The role of short-chain fatty acids in health and disease. Adv Immunol. 2014;121:91–119.
- Agus A, Planchais J, Sokol H. Gut microbiota regulation of tryptophan metabolism in health and disease. Cell Host Microbe. 2018;23(6):716–724.