Este protocolo descreve a detecção por citometria de fluxo de proteínas intracelulares em células de eritroleucemia humana K562 utilizando anticorpos policlonais primários não conjugados. A especificidade do anticorpo é demonstrada pela inibição dependente da dose da marcação por meio da competição com peptídeos.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Detecção por Citometria de Fluxo de Proteínas Intracelulares em Células de Eritroleucemia Humana K562 Utilizando Anticorpos Primários Não Conjugados
Neste artigo
Resumo
Resumo
A citometria de fluxo é uma técnica poderosa para análise quantitativa da expressão proteica com resolução em nível de célula única. Este protocolo descreve um fluxo de trabalho para detecção de proteínas intracelulares em células humanas de eritroleucemia K562 utilizando anticorpos primários policlonais não conjugados e anticorpos secundários conjugados a fluoróforos. As células são fixadas, permeabilizadas e bloqueadas sequencialmente antes da marcação com anticorpos. Ao variar a ordem da incubação com anticorpos em relação à fixação e permeabilização, o protocolo permite a avaliação de proteínas com localização superficial ou intracelular utilizando fluxos de trabalho de marcação separados. A coloração nuclear do fator de splicing 3a subunidade 1 (SF3A1) é demonstrada utilizando um anticorpo policlonal de coelho anti-SF3A1 purificado por afinidade, e a especificidade do anticorpo é avaliada pela inibição dependente da dose da marcação com o peptídeo antigênico correspondente. Além disso, as condições de marcação são utilizadas para avaliar a reatividade de um anticorpo direcionado ao domínio intracelular do receptor de eritropoietina. Este fluxo de trabalho padronizado amplia o uso de anticorpos primários não conjugados em citometria de fluxo e fornece uma abordagem prática para avaliar a expressão e localização proteica, bem como a especificidade de anticorpos em células humanas de eritroleucemia K562.
Introdução
A citometria de fluxo é uma poderosa e amplamente utilizada ferramenta analítica que permite a avaliação quantitativa da expressão proteica em resolução de única célula, facilitando assim o exame de populações celulares heterogêneas e raras1,2,3. Embora as abordagens convencionais de citometria de fluxo utilizem principalmente anticorpos direcionados a antígenos de superfície celular, muitas proteínas funcionalmente importantes, como fatores de transcrição, reguladores do processamento de RNA e receptores que sofrem internalização induzida por ligante, estão localizados em compartimentos intracelulares. Consequentemente, essas proteínas citoplasmáticas e nucleares são inacessíveis utilizando protocolos padrão de marcação de superfície. A incorporação de métodos de marcação intracelular, que envolvem fixação e permeabilização das membranas celulares, expandiu substancialmente a utilidade da citometria de fluxo, permitindo a avaliação quantitativa de proteínas intracelulares, citocinas e intermediários de sinalização, ao mesmo tempo em que preserva as capacidades de alto rendimento e multiparamétricas da análise convencional de citometria de fluxo4,5,6,7.
Uma limitação importante na detecção de proteínas associadas à superfície e intracelulares por citometria de fluxo é a disponibilidade de anticorpos adequados e, em muitos casos, o conhecimento incompleto das sequências de epítopos ou imunógenos8,9. Uma vez que as estratégias de imunofenotipagem baseiam-se principalmente em marcadores de superfície celular, a maioria dos anticorpos comercialmente disponíveis e validados para citometria de fluxo são monoclonais, reconhecem um único epítopo extracelular e são pré-conjugados a fluoróforos. Em contraste, os anticorpos policlonais são capazes de reconhecer múltiplos epítopos dentro de uma proteína alvo e são comumente utilizados em western blot, imunohistoquímica ou imunofluorescência. No entanto, esses anticorpos geralmente não são conjugados e, portanto, não são diretamente compatíveis com os fluxos de trabalho padrão de citometria de fluxo. O uso de anticorpos primários não conjugados em combinação com anticorpos secundários conjugados a fluoróforos oferece uma alternativa flexível que amplia o leque de alvos detectáveis e pode permitir a amplificação do sinal, o que pode ser vantajoso para proteínas de baixa abundância.
Para superar essas limitações, otimizamos um protocolo para coloração de proteínas em células de eritroleucemia humana K56210. A coloração intracelular requer fixação para preservar a estrutura e o estado celulares, bem como permeabilização para permitir que os anticorpos acessem compartimentos intracelulares. Neste protocolo, as células são fixadas com paraformaldeído (PFA), um fixador de reticulação comumente utilizado que mantém a morfologia celular e pode aumentar a permeabilidade da membrana celular sob condições específicas11,12,13,14. A permeabilização com etanol (EtOH) permite a entrada de anticorpos em compartimentos intracelulares, incluindo o acesso a alvos nucleares5,13,15. Após a permeabilização, realiza-se a coloração com anticorpos primários policlonais não conjugados e anticorpos secundários conjugados a fluoróforos. Utilizando este fluxo de trabalho, o tratamento com PFA isoladamente é empregado para detecção de imunorreatividade não superficial, enquanto um passo adicional de permeabilização com EtOH é utilizado para detecção de alvos nucleares. A avaliação da especificidade da coloração nuclear por competição com peptídeo mostrou inibição dependente da dose do ligante do anticorpo pelo peptídeo correspondente, mas não por um controle não específico. No geral, o uso de anticorpos primários policlonais não conjugados amplia a aplicabilidade da citometria de fluxo além da análise convencional de marcadores superficiais com anticorpos conjugados a fluoróforos e fornece uma abordagem flexível para avaliar a expressão proteica intracelular com resolução em nível de célula única.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Células K562 foram obtidas comercialmente e foram periodicamente autenticadas e testadas para micoplasma pelo Núcleo de Genética da Universidade do Arizona. Nenhum participante humano ou animal vertebrado foi envolvido neste estudo.
1. Preparar reagentes
- Cultive células em condições estéreis. Utilize a linhagem celular de leucemia mieloide humana K562 para este protocolo.
- Descongele e mantenha as células K562 em meio Roswell Park Memorial Institute (RPMI) suplementado com 10% de soro bovino fetal e 1% de penicilina-estreptomicina a 37°C em 5% de CO₂16. Para propagação, semeie as células em uma densidade de aproximadamente 1 × 10⁵ células/mL, colha quando os cultivos atingirem 75%–95% da densidade celular máxima recomendada e não cultive além de 20 passagens. Para coloração, colha as células em 50%–75% da densidade celular máxima recomendada.
- Prepare solução salina tamponada com fosfato (PBS) 10× estéril dentro de uma cabine de segurança biológica classe II.
- Adicione 80 g de cloreto de sódio (NaCl), 2 g de cloreto de potássio (KCl), 2,4 g de fosfato monobásico de potássio (KH₂PO₄) e 14,4 g de fosfato dibásico de sódio (Na₂HPO₄) a 800 mL de água autoclavada em um cilindro graduado de 1 L.
- Adicione uma barra de agitação e agite a solução em uma placa magnética até que todo o pó tenha se dissolvido.
- Use um eletrodo de pH para ajustar o pH a 7,2–7,4. Complete o volume final para 1 L com água autoclavada. Estérilize a solução por filtração usando um filtro acoplado a uma garrafa com membrana de náilon de 0,2 µm de poro.
- Dilua o PBS 10× para PBS 1× adicionando 100 mL de PBS 10× estéril a 900 mL de água autoclavada dentro de uma cabine de segurança biológica classe II.
- Prepare o corante fixável de viabilidade de acordo com as instruções do fabricante. Para este protocolo, adicione 50 µL de dimetilsulfóxido (DMSO) a um tubo com corante liofilizado e vortex até que o corante esteja completamente dissolvido.
- Armazene o corante reconstituído a −20°C, protegido da luz, por até 1 ano. Armazene o corante em alíquotas pequenas para evitar ciclos repetidos de congelamento e descongelamento.
- Prepare o tampão para triagem celular ativada por fluorescência (FACS) combinando 10% de PBS 10×, 86% de água e 4% de soro bovino fetal (FBS). Por exemplo, combine 10 mL de PBS 10×, 86 mL de água e 4 mL de FBS para preparar 100 mL de tampão FACS.
- Prepare apenas o volume de tampão FACS necessário para aproximadamente 2 semanas.
- Armazene o tampão FACS a 4°C.
- Prepare paraformaldeído (PFA) a 1%.
CAUTION: Manipule o PFA como um agente inflamável, reativo e carcinogênico. Use equipamento de proteção individual adequado e prepare o PFA dentro de uma capela química certificada.- Misture 350 mL de água e 50 mL de PBS 10×, coloque a solução em uma placa de agitação aquecida e aqueça até 65°C. Adicione gradualmente 20 g de pó de PFA à solução aquecida para preparar PFA 4% (peso/volume).
- Adicione 1–3 gotas de hidróxido de sódio (NaOH) 5 M para facilitar a dissolução do PFA. Agite a solução em uma placa de agitação aquecida por aproximadamente 20 min. Use um medidor de pH para ajustar o pH a 7,4.
- Complete o volume final para 500 mL com água.
- Aliquote o PFA 4% em volumes de 50 mL e armazene a −20°C por até 1 ano. Após descongelamento, armazene o PFA 4% a 4°C por até 2 meses. Descarte qualquer PFA 4% descongelado restante após 2 meses.
- Dilua o PFA 4% para PFA 1% usando PBS 1× e armazene a solução diluída a 4°C por até 4 semanas17.
- Prepare etanol (EtOH) 70% frio combinando 70 mL de etanol 200 proof com 30 mL de água ultrapura tipo I.
- Armazene o EtOH 70% a −20°C por até 1 ano. Mantenha a solução gelada imediatamente antes da adição às células para permeabilização.
2. Coletar e contar células
- Transfira as células de uma placa de cultura de tecidos de 10 cm para um tubo cônico de 15 mL.
- Centrifugue as células a 600 × g durante 5 min a 4°C com o freio ligado para obter o pellet celular.
- Remova o meio de cultura e lave as células ressuspendendo-as em 5 mL de PBS 1×. Centrifugue novamente a 600 × g durante 5 min a 4°C com o freio ligado, em seguida aspire o sobrenadante, deixando o pellet celular.
- Resuspenda o pellet celular em PBS 1×. Conte as células usando um hemocitômetro ou um contador celular automatizado, misturando 10 µL de suspensão celular com 10 µL de azul de tripano, carregando a amostra em uma lâmina de contagem e determinando a concentração celular.
NOTA: Prossiga apenas se a viabilidade celular for >90% para garantir resultados confiáveis. - Centrifugue a suspensão celular a 600 × g durante 5 min a 4°C com o freio ligado e aspire o sobrenadante, deixando o pellet celular. Resuspenda as células numa densidade de 2 × 10⁵ células viáveis/mL (mínimo de 0.5 × 10⁵ células viáveis/mL).
- Dispense 1 mL de suspensão celular no número necessário de tubos de amostra e controle para citometria de fluxo.
- Prepare tubos de amostra separados para cada proteína-alvo e fluxo de coloração. As condições de coloração de superfície (Pré-PFA), Pós-PFA, Pré-EtOH e Pós-EtOH são realizadas em tubos separados, e não por coloração sequencial das mesmas células. Por exemplo, ao avaliar duas proteínas-alvo, prepare oito tubos: Tubo 1 (anticorpo primário A, Pré-PFA), Tubo 2 (anticorpo primário B, Pré-PFA), Tubo 3 (anticorpo primário A, Pós-PFA), Tubo 4 (anticorpo primário B, Pós-PFA), Tubo 5 (anticorpo primário A, Pré-EtOH), Tubo 6 (anticorpo primário B, Pré-EtOH), Tubo 7 (anticorpo primário A, Pós-EtOH) e Tubo 8 (anticorpo primário B, Pós-EtOH).
NOTA: Conforme mostrado no fluxo de coloração (Figura 1), realize a coloração com anticorpos primário e secundário para as amostras Pré-PFA e Pré-EtOH no Dia 1. Realize a coloração com anticorpos primário e secundário para as amostras Pós-PFA e Pós-EtOH no Dia 2. - Prepare tubos controle não corados e monocorados para cada condição de tratamento. Se estiver avaliando viabilidade e duas proteínas-alvo, prepare um controle não corado, um controle somente com corante de viabilidade e um controle somente com anticorpo secundário para cada condição de tratamento.
NOTA: Embora o anticorpo primário seja não conjugado, um controle somente com anticorpo primário pode ser incluído durante a validação do ensaio ou ao avaliar a ligação inespecífica do anticorpo primário. - Submeta todos os tubos controle não corados e monocorados aos mesmos tratamentos aplicados aos tubos de amostra. Se as amostras forem fixadas com PFA 1% e permeabilizadas com EtOH 70%, processe os tubos controle de forma idêntica.
- Prepare tubos de amostra separados para cada proteína-alvo e fluxo de coloração. As condições de coloração de superfície (Pré-PFA), Pós-PFA, Pré-EtOH e Pós-EtOH são realizadas em tubos separados, e não por coloração sequencial das mesmas células. Por exemplo, ao avaliar duas proteínas-alvo, prepare oito tubos: Tubo 1 (anticorpo primário A, Pré-PFA), Tubo 2 (anticorpo primário B, Pré-PFA), Tubo 3 (anticorpo primário A, Pós-PFA), Tubo 4 (anticorpo primário B, Pós-PFA), Tubo 5 (anticorpo primário A, Pré-EtOH), Tubo 6 (anticorpo primário B, Pré-EtOH), Tubo 7 (anticorpo primário A, Pós-EtOH) e Tubo 8 (anticorpo primário B, Pós-EtOH).
- Prepare controles de compensação monocorados utilizando microesferas de compensação.
NOTA: As microesferas podem ser usadas em vez de células para preparar os controles de compensação.- Rotule um tubo controle de compensação para cada fluoróforo e um tubo controle não corado. Se estiver usando um corante de viabilidade e dois anticorpos secundários marcados com fluoróforos diferentes, prepare quatro tubos: um controle não corado, um controle com corante de viabilidade (fluoróforo 1), um controle com anticorpo secundário A (fluoróforo 2) e um controle com anticorpo secundário B (fluoróforo 3).
NOTA: Se estiver usando um corante de viabilidade reativo a aminas, utilize microesferas de compensação reativas a aminas para o controle com corante de viabilidade. - Adicione apenas um corante ou anticorpo a cada tubo controle de compensação, de modo que cada controle seja positivo para um único fluoróforo durante a compensação em citometria de fluxo.
- Rotule um tubo controle de compensação para cada fluoróforo e um tubo controle não corado. Se estiver usando um corante de viabilidade e dois anticorpos secundários marcados com fluoróforos diferentes, prepare quatro tubos: um controle não corado, um controle com corante de viabilidade (fluoróforo 1), um controle com anticorpo secundário A (fluoróforo 2) e um controle com anticorpo secundário B (fluoróforo 3).
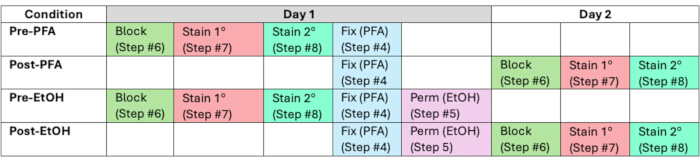
Figura 1. Fluxo de trabalho otimizado para detecção de alvos associados à superfície e intracelulares. O fluxo de trabalho ilustra a sequência e o cronograma de fixação, permeabilização, bloqueio, coloração com anticorpo primário e coloração com anticorpo secundário após a coloração com corante vital fixável. Fluxos de trabalho separados são mostrados para as condições Pré-PFA, Pós-PFA, Pré-EtOH e Pós-EtOH. A coloração com anticorpos primário e secundário é realizada no Dia 1 para os fluxos de trabalho Pré-PFA e Pré-EtOH e no Dia 2 para os fluxos de trabalho Pós-PFA e Pós-EtOH. PFA, paraformaldeído; EtOH, etanol. Clique aqui para visualizar uma versão maior desta figura.
3. Corar as células com um corante fixável de viabilidade
- Marque as células com um corante vital fixável de acordo com as instruções do fabricante. Adicione 1 µL da solução estoque do corante vital (preparada na Etapa 1.4) diretamente a cada tubo de amostra e ao tubo controle correspondente monocorado com corante vital contendo 1 × 10⁶ células em 1 mL de PBS 1×.
- Vortexie suavemente por 3 s e incube as amostras à temperatura ambiente por 30 min, protegidas da luz.
NOTA: Proteja as células da luz durante esta e todas as etapas subsequentes. - Centrifugue a suspensão celular a 600 × g por 5 min a 4°C com a frenagem ativada, depois aspire o sobrenadante, deixando o pellet celular.
- Lave as células duas vezes com 1 mL de PBS 1× e reconstitua o pellet celular final em 100 µL de PBS 1×.
NOTA: Se for realizar marcação de alvos da superfície celular com anticorpos primários conjugados a fluoróforos, realize a marcação de superfície nesta etapa de acordo com as instruções do fabricante antes de prosseguir para a fixação.
4. Tratar as células com PFA a 1%
OBSERVAÇÃO: Para amostras pré-PFA (ver Etapa 2.6.1 e Figura 1), realize as Etapas 6, 7 e 8 antes de prosseguir com esta seção.
- Às células ressuspendidas em 100 µL de PBS 1×, adicione 1 mL de PFA a 1% a cada tubo de amostra, incluindo todos os tubos-controle com coloração simples. Vortexie suavemente por 3 s e incube as amostras à temperatura ambiente por 15–20 min, protegidas da luz.
- Centrifugue a suspensão celular a 600 × g por 5 min a 4°C com a frenagem ligada. Aspire e descarte o sobrenadante, deixando o pellet celular.
- Lave o pellet celular duas vezes ressuspendendo-o em 1 mL de tampão FACS, seguido de centrifugação a 600 × g por 5 min a 4°C com a frenagem ligada.
- Ressuspenda o pellet celular final em 100 µL de tampão FACS.
OBSERVAÇÃO: Células fixadas (com ou sem coloração) podem ser armazenadas em 1 mL de tampão FACS a 4°C por 12–48 h. Para retomar o protocolo, centrifugue a suspensão celular a 600 × g por 5 min a 4°C com a frenagem ligada, aspire o sobrenadante e ressuspenda o pellet celular em 100 µL de tampão FACS.
5. Permeabilizar células com EtOH
OBSERVAÇÃO: Para amostras Pré-EtOH (ver Etapa 2.6.1 e Figura 1), realize as Etapas 6, 7 e 8 antes de prosseguir com esta seção.
- Adicione cuidadosamente 1 mL de EtOH a 70% gelado à parede interna de cada tubo de amostra contendo 100 µL de suspensão celular, em seguida vortexe imediatamente com aproximadamente 50% de potência por 5 s. Repita este procedimento para todos os tubos de amostra restantes e para os tubos controle com coloração simples.
- Incube os tubos a −20°C por pelo menos 2 h, protegidos da luz.
NOTA: As células podem ser armazenadas em 1 mL de EtOH a 70% a −20°C por 12–48 h antes de prosseguir com o protocolo. - Centrifugue a suspensão celular a 600 × g por 5 min a 4°C com o freio ligado, em seguida aspire o sobrenadante, deixando o pellet celular.
- Lave as células três vezes com 1 mL de tampão FACS, centrifugando a 600 × g por 5 min a 4°C com o freio ligado entre cada lavagem.
- Reuspenda o pellet celular final em 100 µL de tampão FACS.
6. Bloquear as células
- Adicione 820 µL de tampão FACS e 80 µL de soro normal de cabra (NGS) a cada tubo para preparar uma solução bloqueadora final contendo 92% de tampão FACS e 8% de NGS. Agite suavemente por 3 s em vórtex e incube as amostras à temperatura ambiente por 30 min, em repouso e protegidas da luz.
- Centrifugue a suspensão celular a 600 × g durante 5 min a 4°C com o freio ligado, em seguida aspire o sobrenadante, deixando o pellet celular.
- Lave as células duas vezes ressuspendendo o pellet em 1 mL de tampão FACS, seguido de centrifugação conforme descrito no Passo 6.2.
- Ressuspenda o pellet celular final em 100 µL de tampão FACS.
7. Corar as células com um anticorpo primário não conjugado
- Adicione 0,5 µL do anticorpo primário não conjugado à suspensão celular de 100 µL (diluição 1:200). Incube as amostras à temperatura ambiente por 1 h, protegidas da luz.
NOTA: A diluição 1:200 é uma concentração inicial recomendada e pode exigir otimização para outros anticorpos.- Se for realizar competição com peptídeo, adicione o peptídeo imediatamente antes de adicionar o anticorpo primário. Neste protocolo, os peptídeos foram titulados em razões molares peptídeo-anticorpo variando de 50 a 0,625, calculadas em relação à concentração do anticorpo (4,3 nM) na mistura de reação. Pode ser necessária otimização para pares individuais peptídeo–anticorpo.
- Adicione 1 mL do tampão FACS e centrifugue a suspensão celular a 600 × g durante 5 min a 4°C com a frenagem ativada. Aspire o sobrenadante, deixando o pellet celular.
- Lave as células mais duas vezes com 1 mL de tampão FACS, centrifugando conforme descrito no Passo 7.2.
- Resuspenda o pellet celular final em 100 µL de tampão FACS.
8. Incubar as células com um anticorpo secundário conjugado a um fluoróforo
- Adicione uma diluição 1:200 do anticorpo secundário conjugado a fluoróforo (0,5 µL de anticorpo em 100 µL de suspensão celular) a cada tubo de amostra e ao tubo controle correspondente.
NOTA: Neste protocolo, foi utilizado o anticorpo secundário DyLight 488 de cabra anti-coelho. - Incube as amostras à temperatura ambiente por 1 h, protegidas da luz.
- Adicione 1 mL de tampão FACS. Centrifugue a suspensão celular a 600 × g durante 5 min a 4°C com freio ligado, depois aspire o sobrenadante, deixando o pellet celular.
- Lave as células duas vezes com 1 mL de tampão FACS, repetindo a centrifugação descrita na Etapa 8.3.
- Re-suspenda as células em 300–500 µL de tampão FACS.
NOTA: As células podem ser armazenadas em tampão FACS a 4°C, protegidas da luz, por 1–3 dias antes da análise por citometria de fluxo.
9. Analisar amostras por citometria de fluxo
- Realize a compensação de fluorescência utilizando os controles monocorados apropriados. Adquira as amostras em um citômetro de fluxo e colete pelo menos 5.000–10.000 eventos de células únicas vivas para análise. Para este protocolo, o software FACSDiva foi utilizado para a aquisição de dados.
- Analise os dados excluindo primeiro os detritos utilizando dispersão para frente área (FSC-A) versus dispersão lateral área (SSC-A), seguido pela exclusão de dupletes utilizando altura da dispersão para frente (FSC-H) versus largura da dispersão para frente (FSC-W) e altura da dispersão lateral (SSC-H) versus largura da dispersão lateral (SSC-W). Exclua as células mortas utilizando o canal do corante de viabilidade.
- Analise a porcentagem das células únicas vivas restantes que são positivas ou negativas para as proteínas-alvo selecionadas (veja Resultados Representativos). Estabeleça os limites de positividade utilizando os controles não corados e apenas com anticorpo secundário, e aplique critérios idênticos de delimitação a todas as amostras comparáveis dentro do mesmo lote de aquisição.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
O protocolo descrito aqui permite a coloração intracelular de alvos proteicos para os quais não existem anticorpos comerciais validados para citometria de fluxo. Como exemplo representativo, avaliou-se a coloração do fator de spliceamento 3a, subunidade 1 (SF3A1), uma proteína de spliceamento ubiquamente expressa que se localiza no núcleo, utilizando um anticorpo policlonal de coelho gerado contra um peptídeo correspondente aos aminoácidos 18–37 de SF3A1 (SF3A118–37; EPKQPTEEEASSKEDSAPSK)18
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Os resultados apresentados aqui destacam vários parâmetros críticos para a detecção de proteínas por citometria de fluxo intracelular utilizando anticorpos primários não conjugados. Uma consideração importante é a estratégia de permeabilização, que deve ser selecionada de acordo com a localização intracelular da proteína-alvo. No fluxo de trabalho descrito aqui, a fixação com PFA seguida da permeabilização com EtOH permitiu a detecção da proteína nuclear SF3A1, enquanto a imunorreatividade de EpoR foi detectada utilizand...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm nada a declarar.
Agradecimentos
Os autores agradecem o apoio financeiro recebido por SS do Instituto Nacional de Ciências Médicas Gerais (R01GM127464) e do Instituto Nacional do Câncer (P30CA023074), ambos dos Institutos Nacionais de Saúde, do Programa de Parceria de Pesquisa do Vale (VRP P1-4009 e VRP77) e do Centro de Pesquisa Biomédica do Arizona (ABRC: RFGA2022-010-30). O conteúdo é de inteira responsabilidade dos autores e não representa necessariamente as opiniões oficiais dos Institutos Nacionais de Saúde. Os autores também agradecem o apoio da Dra. Mrinalini Kala, diretora da Instalação Central de Citometria de Fluxo, Faculdade de Medicina–Phoenix, Universidade do Arizona.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 10× Solução salina tamponada com fosfato (PBS) | In-house | N/A | Alternativa: PBS comercialmente disponível |
| Tubos cónicos de 15 mL | VWR | 89039-664 | Alternativa: Qualquer tubo cónico estéril de tamanho apropriado |
| Tubos de poliestireno redondos de 5 mL | Corning | 352052 | Alternativa: Qualquer tubo para citometria de fluxo compatível com o citómetro disponível |
| Anticorpo secundário DyLight 488 anti-coelho | Thermo Fisher Scientific | PI35553 | Alternativa: Anticorpo secundário compatível com a espécie hospedeira do anticorpo primário |
| Contador celular automatizado | Thermo Fisher Scientific | AMQAF2000 | Alternativa ao hemocitómetro |
| Kit de microesferas de compensação reativas a aminas ArC | Thermo Fisher Scientific | A10628 | Alternativa: Células; se forem usadas células para controles de coloração única, todos os tubos controle devem ser processados de forma idêntica aos tubos de amostra |
| Filtro de boca de garrafa | Thermo Fisher Scientific | 595-4520 | Membrana de náilon; 0,2 µm |
| Lâminas para contagem celular | Thermo Fisher Scientific | C10228 | Exigidas apenas quando se utiliza um contador celular automatizado |
| Dissulfóxido de dimetilo (DMSO) | Fornecido com o kit do corante de viabilidade | N/A | Utilizado para reconstituir o corante de viabilidade liofilizado |
| Etanol, 200 provas | Thermo Fisher Scientific | BP28184 | Qualidade para biologia molecular; utilizado para preparar etanol 70% gelado |
| Anticorpo policlonal primário contra o receptor de eritropoietina | Bioss | BS-1424R | |
| Soro bovino fetal (FBS) | Omega Scientific | FB-12 | Alternativa: Qualquer FBS validado para a linhagem celular-alvo |
| Citómetro de fluxo | BD Biosciences | BD Canto II | Alternativa: Qualquer citómetro de fluxo adequado |
| Hemocitómetro | Hausser Scientific | HS3200 | Alternativa: Contador celular automatizado |
| Placa de agitação magnética aquecida | Thermo Fisher Scientific | SP88857100 | Utilizada para preparação de PBS e paraformaldeído |
| Células de leucemia mielóide humana K562 | ATCC | CCL-243 | Pode ser adquirido de qualquer outra fonte autenticada |
| Corante fixável de viabilidade Live-or-Dye (405/545) | Biotium | 32009 | Alternativa: Qualquer corante fixável compatível. Corantes não fixáveis (por exemplo, 7-AAD) não são adequados |
| Soro normal de cabra | Thermo Fisher Scientific | 16210064 | Utilizado para bloqueio |
| Paraformaldeído em pó | Sigma-Aldrich | P6148 | Alternativa: Solução de paraformaldeído comercialmente disponível |
| Medidor/probe de pH | Accumet | AB15 | Utilizado para ajustar o pH do tampão |
| Cloreto de potássio (KCl) | Thermo Fisher Scientific | BP366-1 | |
| Fosfato monobásico de potássio (KH2PO4) | Thermo Fisher Scientific | BP362-1 | |
| Anticorpo policlonal primário SF3A1 | In-house | N/A | |
| Cloreto de sódio (NaCl) | Thermo Fisher Scientific | BP358-1 | |
| Solução de hidróxido de sódio (5 M) | MilliporeSigma | S8263 | Alternativa: Preparar uma solução 5 M a partir de pastilhas de hidróxido de sódio |
| Fosfato dibásico de sódio (Na2HPO4) | Thermo Fisher Scientific | BP332-1 | |
| Barra de agitação | VWR | 74950-286 | Utilizada com a placa de agitação magnética |
| Azul de tripano, 0,4% | Thermo Fisher Scientific | 15250061 | Utilizado para contagem de viabilidade celular |
| Microesferas de compensação UltraComp eBeads | Thermo Fisher Scientific | 01-2222-42 | Alternativa: Células; se forem usadas células para controles de coloração única, todos os tubos controle devem ser processados de forma idêntica aos tubos de amostra |
Referências
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve