Este protocolo apresenta um fluxo de trabalho abrangente e completo de metabolômica não direcionada utilizando dispositivos de amostragem microabsorptiva volumétrica (VAMS). O objetivo é analisar eficientemente a amostra por meio de uma única extração em duas plataformas analíticas complementares (RP-LC-MS e GC-MS), estabelecendo uma estrutura robusta para estudos clínicos em larga escala e descentralizados.
Artigo de método
Um fluxo de trabalho abrangente de plataforma dupla e ponta a ponta para a perfilagem metabólica de micromostras de sangue seco
Neste artigo
Resumo
Resumo
A microamostragem sanguínea (BµS) surgiu como uma alternativa robusta e minimamente invasiva à venopunção tradicional, permitindo a coleta de amostras de baixo volume fora dos ambientes clínicos convencionais. Ao possibilitar a amostragem descentralizada e melhorar a adesão do paciente, esses dispositivos podem ser integrados a tecnologias avançadas de omics para facilitar desenhos de estudos em larga escala e longitudinais. No entanto, a implementação bem-sucedida exige a otimização de múltiplas etapas críticas, desde a coleta e armazenamento da amostra até a extração e preparação analítica. Neste trabalho, propomos um fluxo de trabalho abrangente, completo e não direcionado de metabolômica para BµS, com ênfase em parâmetros-chave que regem o preparo da amostra e o desempenho analítico. Dispositivos de microamostragem volumétrica por absorção (VAMS) foram avaliados utilizando duas plataformas complementares: cromatografia líquida em fase reversa acoplada à espectrometria de massa e cromatografia gasosa acoplada à espectrometria de massa. A aplicação do fluxo de trabalho otimizado demonstrou ampla cobertura metabolômica em diversas classes químicas, destacando o potencial da amostragem baseada em VAMS para apoiar estudos metabolômicos escaláveis e descentralizados, mantendo robustez analítica, reprodutibilidade e relevância biológica.
Introdução
A metabolômica, o estudo sistemático de moléculas de baixo peso molecular em matrizes biológicas, alcançou destaque significativo como ferramenta essencial para elucidar fenótipos celulares e estados metabólicos dinâmicos1,2. Em ambientes clínicos, a metabolômica sanguínea apresenta grande potencial ao aumentar a eficiência diagnóstica e permitir uma avaliação de risco de doenças mais abrangente, frequentemente preenchendo lacunas deixadas pelos diagnósticos convencionais. No entanto, capturar o metaboloma completo é inerentemente desafiador. Dada a vasta complexidade química e as diversas faixas de concentração dos metabólitos endógenos, nenhuma plataforma analítica única pode alcançar cobertura completa, tornando essencial a utilização de técnicas analíticas complementares para maximizar a visão metabólica.
Amostragem de Sangue por Microamostragem (BµS) é uma técnica de coleta de amostras minimamente invasiva que envolve a coleta de algumas µL de sangue. A aquisição simplificada da amostra elimina a necessidade de flebotomia, permitindo a coleta em casa e aumentando o conforto do paciente. Além disso, a transição de uma matriz líquida para uma seca demonstrou aumentar a estabilidade de diversos metabólitos lábeis e simplificar a logística de transporte e armazenamento, já que temperaturas frias não são necessárias3,4,5. Embora BµS tem sido utilizado há décadas, principalmente como Pontos de Sangue Seco (PSS) para o diagnóstico de erros inatos do metabolismo, esta técnica clássica apresenta algumas limitações analíticas. O procedimento de coleta não permite a obtenção quantitativa da amostra, tornando a técnica suscetível ao "efeito do hematócrito", no qual as variações na viscosidade do sangue alteram a distribuição do sangue, comprometendo assim a precisão quantitativa. Para superar essa limitação, B quantitativoµS dispositivos foram desenvolvidos. A amostragem microvolumétrica por absorção (VAMS) é uma técnica recente de BµS tecnologia que utiliza uma ponteira polimérica projetada para coletar um volume preciso de sangue e superar as limitações do DBS tradicional6,7,8.
Consequentemente, o perfil metabólico global de BµS tem atraído crescente interesse nos últimos anos9,10,11,12,13,14,15,16,17,18,19,20,21. Trabalhos publicados que comparam BµS com matrizes tradicionais utilizam diversas técnicas analíticas, abrangendo uma ampla gama de polaridades, desde Eletroforese Capilar17 (CE) e Cromatografia Líquida de Interação Hidrófila18,19 (HILIC) acoplada à espectrometria de massa (MS) para espécies polares, até Espectrometria de Massas em Fase Reversa18,19,21 (RP-MS) para metabólitos de polaridade média e lipídios. Os métodos tradicionais de extração enfrentam um gargalo fundamental: a otimização para um único instrumento muitas vezes implica descartar frações químicas cruciais e perder dados metabólicos. Quando os volumes de amostra são altamente limitados, realizar múltiplas análises separadas é desafiador. Assim, o desenvolvimento de um único protocolo de extração compatível com múltiplas plataformas de análise permanece um obstáculo significativo.
Este fluxo de trabalho detalha os procedimentos para as análises por RP-LC-MS duplo e Cromatografia Gasosa (GC) de dispositivos VAMS. Tanto quanto sabemos, este é o primeiro fluxo de trabalho para perfis metabólicos não direcionados de BµS que combina essas duas plataformas ortogonais utilizando um único procedimento de extração de amostra. Além disso, destaca as etapas mais críticas necessárias para garantir a aquisição confiável e reprodutível de um perfil metabólico abrangente e não direcionado.
Protocolo
Todos os participantes forneceram consentimento escrito informado para participar. O estudo foi aprovado pelo Comitê de Ética em Pesquisa da Universidade Aristóteles de Tessalônica (#306272/2022).
1. Coleta de amostras
- Lave as mãos do sujeito com água morna para remover contaminantes potenciais e aumentar o fluxo sanguíneo.
- Limpe o dedo com uma solução de etanol a 70%. Aguarde até que a solução evapore naturalmente.
OBSERVAÇÃO: O uso de desinfetantes à base de iodo ou sabão pode interferir nas análises por CL-EM. - Destorcer a tampa de uma lanceta estéril, de uso único, com ativação por contato (profundidade de 1,5 mm). Colocá-la no centro da ponta do dedo e pressionar.
- Limpe a primeira gota de sangue e aguarde a formação de uma nova gota.
OBSERVAÇÃO: Devido à possível contaminação por fluido extracelular localizado, a primeira gota pode não refletir os níveis sistêmicos circulantes. - Sem remover o dispositivo do seu suporte, toque o 20 µL ponta do dispositivo VAMS à gota de sangue. O dispositivo deve ser posicionado verticalmente acima da amostra. Evite submergir completamente a ponta no sangue, pois isso pode levar a uma superamostragem.
OBSERVAÇÃO: Ao coletar amostra de um tubo contendo sangue venoso, como pode ser necessário em um ambiente laboratorial, certifique-se de que a ponta toque apenas a superfície do líquido, sem submergi-la, para evitar coleta excessiva. - Após a saturação da ponta, alcançada quando ela estiver completamente vermelha, mantenha-a no local por mais dois segundos, depois remova-a da amostra de sangue.
- Coloque as amostras em suas caixas originais sobre uma superfície plana e limpa, longe da luz solar direta ou calor, evitando que a ponta entre em contato com qualquer objeto externo, e deixe secar por 2 h à temperatura ambiente e umidade ambiente.
- Armazene as amostras em um saco com dessecante a −80 °C até o momento da análise. O transporte deve ser feito sob gelo seco.
OBSERVAÇÃO: Em casos de análise direcionada de BµS em que a estabilidade do analito já tenha sido investigada, as amostras podem ser armazenadas à temperatura ambiente pelo tempo sugerido. No entanto, para análises não direcionadas, o armazenamento a –80 °C é recomendado, pois alguns analitos permanecem suscetíveis à degradação mesmo na matriz seca. Uma tabela de solução de problemas para os problemas mais comuns na coleta de amostras é apresentada em Tabela 1.
2. Procedimento de extração de metabólitos
- Desprenda toda a ponta do suporte plástico e coloque-a em um tubo microcentrífugo de fundo redondo (use a tampa de um tubo microcentrífugo para desprender a ponta do suporte).
- Reidrate adicionando 50 µL de água ultrapura diretamente sobre a ponta.
- Adicione 400 µL de metanol contendo uma mistura de padrão interno (por exemplo, ácido D-mirstico isotopicamente marcado) para extrair os metabólitos e promover a precipitação de proteínas.
NOTA: CUIDADO: O metanol é tóxico e altamente inflamável. Deve ser manipulado em uma cabine de segurança química. - Sonicar as amostras em banho de gelo por 10 min em operação contínua (potência recomendada 215/860 W, frequência 35 kHz).
- Remova cuidadosamente a ponta com pinça, limpando a pinça com metanol entre as amostras.
- Centrifugue a 6720 x g por 10 min a 4 °C.
- Transfira 150 µL do sobrenadante para novos tubos. Use o mesmo volume para cada amostra. Use um tubo microcentrífugo novo para a análise por RPLC e um frasco de vidro novo de 1,5 mL para a análise por GC.
- Transfira 50 µL do sobrenadante de cada amostra para um único frasco para preparar uma amostra de QC intra-estudo em pool.
- Vortexe brevemente para garantir homogeneização completa e, em seguida, divida em múltiplos alíquotas com o mesmo volume das amostras do estudo. Use um tubo microcentrífugo novo para a análise por RPLC e um frasco de vidro novo de 1,5 mL para a análise por GC.
- Evapore os sobrenadantes até secagem usando um concentrador a vácuo, em modo de evaporação aquosa, sob nível de vácuo de −600 mmHg (−800 mbar), rotação de 1400 rpm, à temperatura ambiente. As amostras secam em aproximadamente 2 h.
NOTA: Monitore cuidadosamente a evaporação e remova os frascos do concentrador para evitar perda de compostos voláteis assim que o solvente tiver evaporado completamente. Ponto de pausa: As amostras podem ser congeladas a −80 °C na forma seca durante a noite até a análise.
3. Procedimento anterior à análise por CL-EM
- Reconstitua o resíduo seco em 100 µL de um solvente de reconstituição, como a fase móvel inicial (por exemplo, 5–10% de metanol em água).
NOTA: O volume e o solvente de reconstituição podem ser ajustados com base nas condições cromatográficas. - Reconstitua o QC no mesmo solvente e volume utilizados para a amostra do estudo (mantenha sempre a mesma proporção entre volume da amostra e volume do solvente).
- Vortexie brevemente e transfira para a centrífuga por 10 min a 6720 x g a 4 °C.
- Transfira o sobrenadante para um frasco de amostrador automático com inserção.
4. Procedimento anterior à análise por GC-MS
NOTA: Todos os passos a seguir devem ser realizados em uma capela de exaustão.
- Prepare o agente de metoxiaminação dissolvendo 40 mg de cloreto de metoxiamina em 1 mL de piridina.
NOTA: CUIDADO: A piridina é tóxica. Deve ser manipulada em uma cabine de segurança. - Prepare o agente de derivatização adicionando 10 µL de cloreto de trimetilsilano (TMCS) a 1 mL de N-Metil-N-(trimetilsilil)trifluoroacetamida (MSTFA).
NOTA: CUIDADO: TMCS e MSTFA são ambos tóxicos. Devem ser manipulados em uma cabine de segurança. - Adicione 10 µL do agente de metoxiaminação (cloreto de metoxiamina 40 mg/mL em piridina) aos resíduos secos das amostras de teste e das amostras de controle de qualidade (QC).
- Vortexe as amostras brevemente para garantir que o reagente seja completamente misturado.
- Incube as amostras a 30 °C por 90 min. A incubação é realizada em repouso.
- Aguarde as amostras esfriarem até a temperatura ambiente, então adicione 90 µL do agente de derivatização (MSTFA com 1% de TMCS).
- Troque as tampas dos frascos por novas e vortexe as amostras por 30 s para assegurar uma mistura homogênea.
- Incube a mistura a 37 °C por 30 min. A incubação é realizada em repouso.
- Aguarde as amostras esfriarem até a temperatura ambiente, então adicione 10 µL do padrão de injeção (por exemplo, pentadecano 6,25 mg/L em piridina) a cada amostra.
- Troque as tampas dos frascos por novas, vortexe brevemente e transfira a mistura final para frascos de cromatografia de vidro com microinserções.
- Coloque os frascos na bandeja do amostrador automático.
- Permita que as amostras equilibrem no amostrador automático por 4 h à temperatura ambiente antes da primeira injeção.
NOTA: A derivatização é concluída após 4 h, e os metabólitos permanecem estáveis à temperatura ambiente por até 24 h após a derivatização completa. Ajuste o número de amostras em cada lote de forma adequada para que as amostras não permaneçam no amostrador automático por mais de 28 h (após a adição de MSTFA com 1% de TMCS). Os esquemas dos métodos de preparação das amostras são mostrados na Figura 1A–C.
5. Configuração da CL-R-EM
- Prepare os eluentes RP e as soluções de lavagem conforme a Tabela 2.
NOTA: CUIDADO: O ácido fórmico e o isopropanol são inflamáveis. O ácido fórmico também é tóxico. Ambos devem ser manipulados em capela. - Instale a coluna HSS T3 C18 (100 mm x 2,1 mm, 1,7 µm) no forno de coluna.
- Coloque todas as linhas nos respectivos canais e purgue cada canal adequadamente.
- Defina a temperatura da coluna para 40 °C.
- Inicie a lavagem da coluna com 100% A:0% B com uma vazão de 0,1 mL/min.
- Aumente a vazão em etapas de 0,1 mL/min, aguardando a estabilização da pressão da coluna entre cada etapa, até atingir a vazão de 0,35 mL/min. Verifique a presença de vazamentos.
- Equilibre a coluna nas condições iniciais do gradiente (0% B) por cerca de 30 minutos.
NOTA: Monitore a pressão da coluna e certifique-se de que permaneça dentro da faixa esperada (5000–6000 psi). - Inicie a sequência de amostras.
6. Configuração da GC-EM
- Instale a coluna capilar DB-5 (5% – fenil-metil-polissiloxano) no forno da coluna.
- Defina a temperatura inicial da coluna em 60 °C.
- Defina o injetor PTV na temperatura inicial de 110 °C.
- Inicie a sequência de amostras.
Resultados
Aqui são apresentados resultados representativos da análise não direcionada de dispositivos VAMS, seguindo o procedimento descrito acima.
Os dados da análise em triplicata de uma amostra composta preparada a partir de sangue venoso de 10 indivíduos, coletada por VAMS, foram avaliados, e as características das assinaturas metabólicas resultantes são apresentadas. A qualidade dos dados e as informações capturadas provenientes dos dispositivos VAMS foram avaliadas utilizando dois critérios principais: o número total de características químicas detectadas e a reprodutibilidade das características (n = 3), expressa como o desvio padrão relativo percentual (%RSD). O número total de características foi utilizado para avaliar a abrangência da extração e a cobertura química do solvente, enquanto o %RSD foi monitorado para garantir a precisão técnica e a robustez do método; um %RSD mais baixo indica um processo de extração altamente reprodutível, que minimiza o ruído analítico.
Após a extração e o processamento dos dados brutos, obteve-se uma matriz de características de razão massa/carga (m/z) e tempo de retenção (RT), juntamente com suas intensidades. Apenas as características com sinal detectável em dois dos três replicatas foram consideradas, após etapas adequadas de pré-processamento e filtragem com brancos. Figura 2A,B exibe gráficos de m/z versus RT para a mesma amostra analisada de acordo com os protocolos descritos para LC-MS e GC-MS.
O elevado número de compostos eluídos no início da corrida de CLRP é atribuído a metabólitos altamente hidrofílicos extraídos pelo protocolo aplicado, mas mal retidos na coluna de fase reversa. Embora os metabólitos que eluem precocemente representem desafios para identificação, anotações precisas ainda são possíveis mediante o uso de dados de fragmentação por EM/EM juntamente com comparações com bancos de dados espectrais e padrões de referência internos. Além disso, espera-se que uma parcela significativa dessa fração hidrofílica seja capturada por meio de análise por EM-GC. Em última instância, isso representa uma limitação inerente da área, já que a enorme complexidade do metaboloma exige o uso de múltiplas plataformas analíticas.
A avaliação multiplataforma dos extratos metanólicos demonstra claramente a natureza altamente complementar dos fluxos analíticos de CL e CG, com métricas de desempenho dentro da faixa esperada para um perfil completo de metabolômica. Figura 3A,B mostra a numeração geral das características e a distribuição do RSD% para cada plataforma. A plataforma de CL proporcionou uma ampla cobertura química, resolvendo 4.169 características, o que está de acordo com sua capacidade já estabelecida de capturar uma vasta gama de compostos polares, semipolares e não voláteis. Paralelamente, a plataforma de CG exibiu um subconjunto menor de características, com 187. Isso era esperado, já que a CG só pode detectar compostos voláteis passíveis de derivatização.
Em relação à reprodutibilidade, conforme mostrado no gráfico de violino, a distribuição geral e a dispersão dos valores de RSD% são notavelmente semelhantes entre LC-MS e GC-MS. O %RSD médio foi típico para ambas as plataformas, cerca de 29,7% para LC (2.655 de 4.169 apresentaram %RSD inferior a 30%) e 32,3% para GC (114 de 187 apresentaram %RSD inferior a 30%). Embora um pequeno número de características tenha exibido valores mais altos de RSD em ambos os lados, essa variação é comum e esperada em metabolômica não direcionada. Esses valores mais elevados geralmente pertencem a metabólitos de baixa abundância que estão próximos ao limite de detecção do instrumento. No geral, os perfis de distribuição estreitos confirmam uma reprodutibilidade satisfatória para ambas as configurações analíticas.
O espaço químico dos metabólitos capturado pelo protocolo pode ser considerado pelas anotações dos metabólitos. Vários compostos foram detectados por LC-MS e GC-MS, como esperado dada a complementaridade inerente das duas plataformas. Uma lista completa das anotações de metabólitos para dispositivos VAMS é fornecida na Tabela Suplementar 1 e na Tabela Suplementar 2. No total, 97 metabólitos foram detectados e anotados (níveis 1 e 2, conforme proposto por Sumner et al. (2007)22) por este protocolo por meio das duas técnicas, além de outros compostos caracterizados putativamente em nível 3. As anotações por GC foram ainda confirmadas pela comparação dos índices de retenção experimentais – obtidos por meio da comparação com FAMES – com os valores tabelados23. Figura 4A,B mostra a distribuição por subclasses dos metabólitos anotados para ambos os métodos, enquanto Figura 4C mostra a sobreposição entre as técnicas, destacando sua complementaridade. Poucos metabólitos intermediários-chave podem ser validados por ambas as técnicas, enquanto características estruturalmente únicas ou específicas da plataforma podem preencher lacunas nas vias metabólicas centrais de carbono e secundárias. Embora aminoácidos e peptídeos sejam as principais classes químicas em ambas as análises, apenas alguns metabólitos se sobrepõem entre as técnicas. Muitas classes de metabólitos são específicas do instrumento, como acilcarnitinas na LC-MS e hexoses na GC-MS.
Para demonstrar a eficiência do metanol como solvente de extração em ambas as técnicas, ensaios comparativos foram realizados em amostras de VAMS utilizando diversos sistemas de solventes, seguidos por análises de CL-EM e CG-EM. Três sistemas distintos de solventes foram comparados com metanol em triplicata: acetonitrila pura (ACN), uma mistura de metanol-água (60:40, v/v) e uma mistura de acetonitrila-metanol (70:30, v/v). A seleção desses solventes e misturas baseou-se em experimentos preliminares realizados por nosso grupo, bem como na literatura previamente publicada13,14,24,25. A eficiência de extração de cada sistema foi avaliada utilizando três parâmetros principais: o número total de características detectadas, a intensidade geral das características e a reprodutibilidade das características, expressa como desvio-padrão relativo (RSD, %).
Para o fluxo de trabalho de LC-MS, o maior número de características foi detectado usando MeOH-H2O (60:40, v/v), com uma média de 4.514 características nas triplicatas, seguido de perto por MeOH puro (4.169 características). A mistura ACN–MeOH (70:30, v/v) gerou uma média de 3.502 características, enquanto ACN puro apresentou a menor contagem média de características, 2.836. Uma representação gráfica dessas contagens de características por replicata é ilustrada na Figura 5A.
Para examinar as características de precisão de cada condição de extração, foram analisadas as intensidades das características e os desvios-padrão relativos (RSDs, em %) provenientes de três injeções. Uma comparação da abundância total de características e do %RSD médio por solvente de extração para LC-MS é apresentada na Figura 5A. As distribuições de sinal log2 foram semelhantes para todos os extratos, sendo que MeOH-H2O 60:40 (v/v), ACN e MeOH apresentaram abundâncias ligeiramente superiores em comparação com ACN-MeOH 70:30 (v/v). O MeOH apresentou um %RSD médio geral mais baixo, indicando que a extração foi mais reprodutível com esse solvente.
Uma avaliação semelhante da eficiência do sistema de solvente de extração foi realizada com base nos dados de GC-EM. Mais uma vez, para a avaliação do número de características, foram consideradas apenas aquelas com sinal detectado em pelo menos dois dos três replicados. O solvente que proporcionou o maior número de características foi ACN-MeOH 70:30 (v/v) (216 características), seguido de perto por MeOH (187 características). Uma ilustração gráfica do número de características detectadas por solvente de extração e BµS é apresentada na Figura 5B.
Quanto à abundância geral das características detectadas, o MeOH mostrou-se o mais eficiente, proporcionando maior abundância, conforme mostrado na Figura 5B. O MeOH-H₂O 60:40 (v/v) foi o segundo melhor, seguido pelo ACN-MeOH 70:30 (v/v). O ACN foi o solvente menos eficaz. Em relação ao %RSD das características, o MeOH-H₂O 60:40 (v/v) apresentou os menores RSDs para VAMS (RSD = 38,57%), seguido de perto pelo ACN (42,65%), MeOH (44,14%) e ACN-MeOH 70:30 (v/v) (49,14%). Esses valores estão representados na Figura 5B.
Os resultados acima estão de acordo com a literatura previamente publicada. Couacault et al. (2026)19 relataram um número comparável de características na análise por RP-LC-MS de DBS e VAMS utilizando uma composição semelhante de solvente de extração (reidratação com 80 µL de água, seguida pela adição de 320 µL de MeOH). De forma semelhante, Cala et al. (2017)11 detectaram uma contagem comparável de características (153) por meio da análise por GC-MS das pontas de VAMS. Embora a maioria dos estudos existentes não tenha avaliado a precisão das análises desses dispositivos, nossos resultados gerais estão de acordo com o esperado para uma análise não direcionada. Além disso, os resultados de LC concordam com os relatados por Bossi et al. (2025)26 para a análise HILIC de microamostras de DBS e qDBS, na qual a maioria das características detectadas apresentou RSDs < 30%.
No geral, esses resultados demonstram que a extração baseada em metanol fornece um equilíbrio robusto entre contagem de características, intensidade e precisão (RSD médio, %) para análises por LC-MS e GC-MS de amostras VAMS. Portanto, um único protocolo de extração com metanol pode simplificar a preparação dupla de amostras, facilitar a aquisição paralela de perfis metabólicos complementares e maximizar a quantidade de informações obtidas.
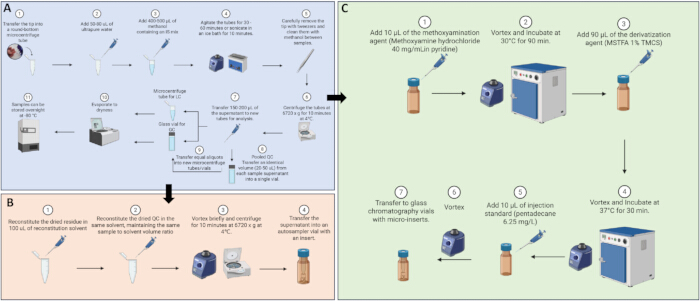
Figura 1: Esquemas do protocolo mostrando (A) Protocolo de extração de amostra, (B) Reconstituição para LC-MS e (C) Derivatização para GC-MS/MS. Criado no BioRender. Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv. Clique aqui para visualizar uma versão maior desta figura.
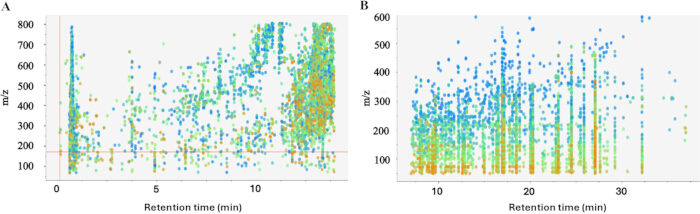
Figura 2: comparações de m/z e rt de uma amostra representativa para (A) análise por LC-MS e (B) análise por GC-MS. Cada ponto representa um sinal individual antes de ser agrupado em características. As cores representam a intensidade do sinal MS1 para uma determinada característica, aumentando de azul para vermelho. Clique aqui para visualizar uma versão maior desta figura.
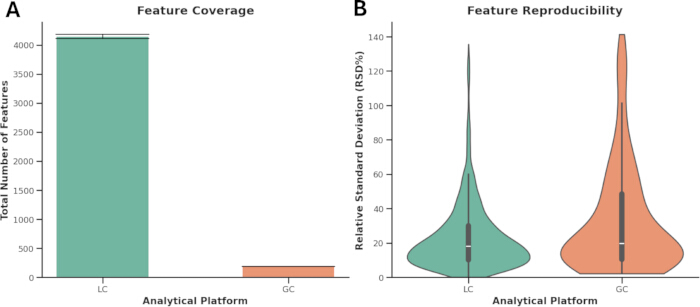
Figura 3: Cobertura de características e reprodutibilidade entre plataformas analíticas. (A) Cobertura de Características: Número total de características únicas detectadas por CL (azul-esverdeado) e CG (laranja), com as contagens exatas indicadas acima de cada barra. (B) Reprodutibilidade de Características: Gráficos de violino mostrando a densidade da distribuição dos desvios-padrão relativos (RSD%) para todas as características. Os gráficos de caixa inseridos indicam a mediana e os intervalos interquartis; os pontos de dados individuais foram omitidos para maior clareza visual. Clique aqui para visualizar uma versão maior desta figura.
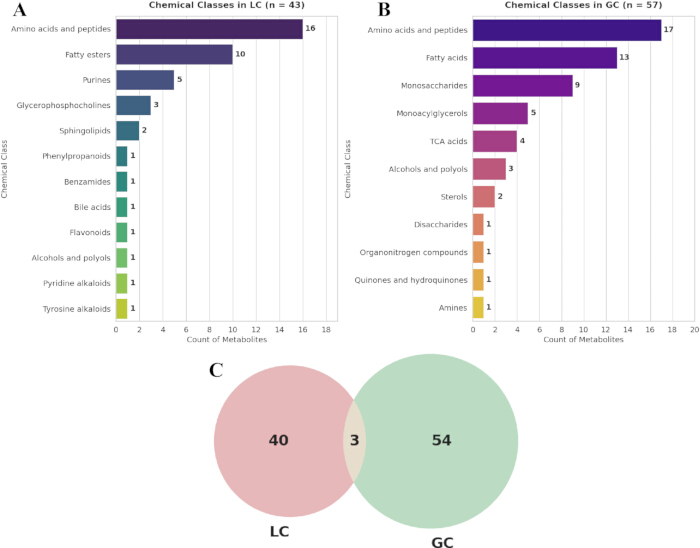
Figura 4: Histogramas mostrando o número de compostos das diferentes classes químicas detectados por (A) LC-MS e (B) GC-MS. (C) Sobreposição de metabólitos anotados nos níveis 1 e 2 entre as plataformas. Clique aqui para visualizar uma versão maior desta figura.
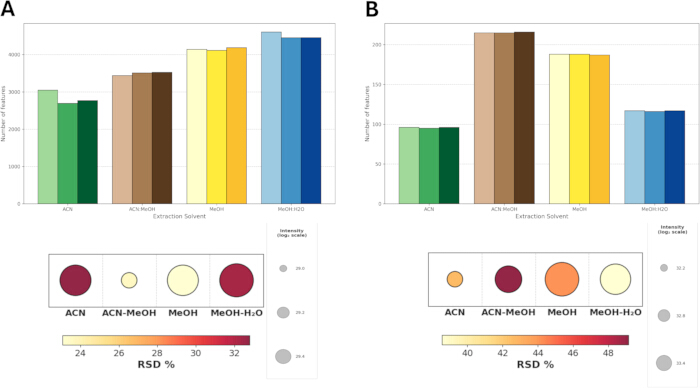
Figura 5: Resultados do solvente de extração nas análises por LC-MS (A) e GC-MS (B) de dispositivos VAMS. Os gráficos de barras na parte superior da figura representam o número de características obtidas com cada solvente de extração aplicado aos dispositivos VAMS por replicata. Os gráficos na parte inferior da figura mostram a soma das intensidades e o RSD médio (%) para cada solvente de extração utilizado com o dispositivo VAMS. O tamanho dos círculos representa a intensidade total somada das características detectadas em escala log2, refletindo a eficiência de extração. O gradiente de cor indica a precisão analítica, expressa como Desvio Padrão Relativo (RSD), em que o amarelo representa maior precisão e o vermelho indica maior variabilidade. Clique aqui para visualizar uma versão maior desta figura.
Tabela 1: Tabela de solução de problemas. Visão geral dos problemas comuns de coleta, suas causas e soluções ao utilizar dispositivos VAMS. Clique aqui para baixar este arquivo.
Tabela 2: Eluentes de RP e soluções de lavagem. Visão geral das composições das fases móveis, solução de lavagem do selo, solvente de purgação e solvente de lavagem utilizadas para análise cromatográfica. Clique aqui para baixar este arquivo.
Arquivo Suplementar 1: Detalhes Experimentais Adicionais. Parâmetros de LC-MS e GC-MS. Clique aqui para baixar este arquivo.
Tabela Suplementar 1: Anotações por LC-MS. Compostos identificados com o protocolo atual na plataforma de LC-MS. Clique aqui para baixar este arquivo.
Tabela Suplementar 2: Anotações de GC-EM. Compostos identificados com o protocolo atual na plataforma de GC-EM. Clique aqui para baixar este arquivo.
Discussão
A metabolômica não direcionada oferece uma visão única da composição química de amostras biológicas. No entanto, dada a grande diversidade química do metaboloma, nenhuma técnica pode caracterizar completamente as moléculas pequenas presentes no sangue. Por isso, é necessário utilizar técnicas complementares para aumentar a cobertura de metabólitos e melhorar a informação global desses estudos. Contudo, o pequeno volume de microamostras de sangue, como o VAMS, torna o preparo da amostra para diferentes análises um desafio.
Neste protocolo, é apresentado um fluxo de trabalho abrangente para o perfil metabólico de pontas de VAMS utilizando extração dupla e duas técnicas analíticas complementares. Embora trabalhos anteriores que realizam análises não direcionadas em amostras de VAMS já tenham sido publicados11,12,13,15,17,18,19,20,21,27, cada um se concentra em uma única técnica analítica. Este é o primeiro protocolo que adapta a extração de dispositivos VAMS para suportar análises por CL e CG-EM dentro de um único fluxo de trabalho.
Este protocolo fornece volumes específicos de solventes e extratos para gerar os resultados apresentados; pequenas modificações podem ser adaptadas a configurações individuais com base na sensibilidade do equipamento, volumes de injeção disponíveis e requisitos de amostras de controle de qualidade (QC). Por exemplo, o volume de água de reidratação adicionado na etapa 2.2 pode ser alterado de 50 para 80 µL, para garantir que a ponta fique completamente molhada. O volume de metanol na etapa 2.3 pode ser aumentado de 400 para 500 µL, a fim de obter um volume maior de extrato para aliquotagem em mais amostras de QC. Deve-se notar, contudo, que o aumento do volume de solvente levará a uma maior diluição dos analitos. Além disso, os volumes aliquotados para as amostras de análise e QC nas etapas 2.7 e 2.8, respectivamente, podem ser ajustados (de 150 para 200 µL na etapa 2.7 e de 20 para 50 µL na etapa 2.8) de modo a corresponder ao volume desejado para cada amostra. Notavelmente, esses volumes de solvente podem ser ajustados livremente sem necessidade de escalonamento proporcional. Embora uma proporção padrão de solvente para amostra de 3:1 seja geralmente suficiente para extração completa, este método utiliza um excesso maior de solvente para garantir que todo o dispositivo BµS permaneça completamente submerso, tornando o protocolo robusto e diretamente aplicável em todos os volumes sugeridos.
Dados de LC-MS e GC-MS podem ser analisados utilizando diversas ferramentas de software livre. Aqui, os resultados de LC-MS foram obtidos utilizando o fluxo de trabalho Metabonaut28 com XCMS. Para as amostras de GC-MS, o processamento dos dados foi realizado utilizando o MSDial v. 5.5.260323. Tutoriais podem ser encontrados em (https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html). Parâmetros detalhados para o processamento de dados de LC-MS e GC-MS estão fornecidos no Arquivo Suplementar 1.
Recomenda-se processar cada conjunto de dados individualmente, utilizando as amostras de controle de qualidade em um lote separado para otimizar os parâmetros de processamento antes de aplicá-los a todo o conjunto de dados. A normalização deve ser realizada após o pré-processamento dos dados. Tanto o XCMS quanto o MSDial possuem ferramentas integradas para normalização. Para o presente trabalho, a normalização foi realizada com o software de código aberto QCMXP29, utilizando um modelo linear baseado nas respostas das amostras de controle de qualidade.
Alguns passos críticos, principalmente na parte de preparação da amostra, devem ser destacados para garantir que os resultados sejam confiáveis.
O protocolo atual foi desenvolvido utilizando um sistema de cromatografia líquida acoplado a um espectrômetro de massas com analisador quadrupolo e tempo de voo (LC-QTOF-MS) e um sistema de cromatografia gasosa–espectrometria de massas (GC-MS), com parâmetros listados no Material Suplementar S1. Caso seja utilizado um tipo diferente de LC ou GC, os parâmetros precisam ser otimizados para a configuração específica. Em análises metabolômicas baseadas em GC-MS e LC-MS, devem ser programadas injeções de branco no início e no final do lote analítico. Antes de injetar quaisquer amostras QC, é necessário injetar de 10 a 15 vezes as QCs de condicionamento no sistema LC-MS e de 5 a 10 vezes no sistema GC-MS, a fim de condicionar a coluna com a matriz a ser analisada. As QCs de condicionamento devem ser preparadas seguindo o mesmo procedimento das demais QCs. As amostras QC intrajornada devem ser injetadas periodicamente e representar cerca de 10% das soluções injetadas.
Manipular as pontas VAMS é um dos passos mais críticos deste fluxo de trabalho. É importante que a ponta não entre em contato com nenhuma superfície além do interior do tubo de microcentrifugação, pois isso pode causar perda do analito. Além disso, a etapa de pré-hidratação é essencial para uma extração adequada do analito: embora a reidratação inicial pareça melhorar a recuperação ao facilitar a liberação do analito antes da precipitação, hipotetiza-se que a adição direta de solventes orgânicos provoque imediatamente a precipitação proteica dentro da estrutura da ponta, criando uma barreira física que limita a extração subsequente de metabólitos.
Além disso, é necessário garantir que a ponta seja removida antes da etapa de centrifugação. Embora isso possa resultar em uma pequena perda de solução, não fazê-lo afeta a recuperação do sobrenadante. A ponta pode facilmente ressuspender o precipitado, tornando impossível a coleta de um sobrenadante limpo.
Algumas considerações gerais sobre estabilidade devem ser levantadas para garantir os melhores resultados. Em primeiro lugar, as amostras devem ser armazenadas sob refrigeração, preferencialmente a −80 °C, até o momento da análise. Recomenda-se descongelar as amostras em banho de gelo ou na geladeira. Para evitar degradação, recomenda-se injetar a amostra no sistema cromatográfico o mais rápido possível. No entanto, se a injeção não for possível devido a restrições de tempo, o extrato seco pode ser congelado durante a noite sem perda considerável de estabilidade.
Alguns passos no fluxo de trabalho da GC-MS também devem ser destacados. O processo de derivatização é composto por duas etapas. A primeira é a metoxiaminação, que protege grupos cetona que sofreriam perda de carboxila como dióxido de carbono se deixados sem proteção. Isso é seguido pela trimetilsililação. O MSTFA reage com moléculas que contêm prótons ácidos, comuns em grupos carboxila, hidroxila, amino, imino e sulfonila. Essa reação reduz a polaridade do analito e introduz um grupo grande e impedido, diminuindo assim seu ponto de ebulição23. É fundamental que a amostra esteja completamente seca antes da adição da metoxiamina, pois a água pode interferir na proteção do analito. Também é importante estar atento ao fato de que deixar as amostras se estabilizarem à temperatura ambiente após removê-las do forno é essencial, já que abrir o frasco antes desse momento pode causar a perda de metabólitos voláteis. Além disso, as tampas do GC podem dilatar com o aquecimento, o que pode levar ao selamento inadequado do frasco e à perda de analitos ao longo do tempo. Por essa razão, recomenda-se trocar a tampa do GC após cada etapa de incubação.
Ainda em relação ao protocolo de GC-MS, algumas considerações devem ser feitas quanto ao tempo de derivatização. Demonstra-se que os metabólitos continuam a reagir mesmo após serem removidos do forno, atingindo um platô de concentração após 4 h. Esse platô permanece estável por até 24 h após a derivatização completa30,31. Portanto, é muito importante organizar a preparação das amostras de modo a garantir que as amostras derivatizadas permaneçam no amostrador automático por não mais de 28 h após a reação com MSTFA. Para lotes analíticos grandes, recomenda-se que todas as amostras sejam preparadas simultaneamente para reduzir a variabilidade entre dias na preparação das amostras e assegurar que alíquotas de cada amostra possam ser agrupadas na mistura de controle de qualidade (QC). As amostras podem ser armazenadas como resíduos secos a −80 °C, e somente aquelas que serão analisadas nas próximas 24 h devem ser descongeladas e derivatizadas27. Também é recomendado cobrir os frascos com filme laboratorial para evitar que as amostras absorvam umidade no congelador. Por fim, recomenda-se utilizar soluções de derivatização recém-preparadas e seguir as diretrizes gerais de garantia de qualidade na análise de metabolômica em ambas as metodologias para assegurar resultados confiáveis32.
Embora a comparação entre o fluxo de trabalho atual e a análise tradicional de plasma esteja fora do escopo deste trabalho, esse tópico foi amplamente explorado na literatura17,18,19,20,21,27. De modo geral, os dispositivos VAMS fornecem perfis qualitativos comparáveis aos do plasma, mas as abundâncias variam entre as matrizes de maneira específica ao analito, mesmo em volumes equivalentes (20 µL). Essas diferenças provavelmente são decorrentes do componente celular presente no BµS, diferenças entre sangue capilar e venoso ou interferência da matriz seca na análise. Isso exige a validação dos resultados obtidos com os dispositivos BµS antes de sua aplicação na prática clínica.
Para adaptar o protocolo proposto a fluxos de trabalho laboratoriais de alto rendimento de rotina, podem ser implementadas várias modificações e estratégias de solução de problemas. Primeiramente, os volumes do solvente de extração podem ser aumentados, especialmente ao preparar lotes maiores de amostras de controle de qualidade. Deve-se ter em mente, no entanto, que o aumento do volume de extração dilui inerentemente a amostra, o que pode reduzir a intensidade, a menos que o volume subsequente de reconstituição seja ajustado proporcionalmente. Além disso, a composição do solvente de reconstituição para cromatografia líquida pode ser otimizada para corresponder ao gradiente inicial da fase móvel de configurações específicas de instrumentos.
A principal limitação deste protocolo é o tamanho reduzido da amostra. Como uma única amostra de 20 µL é dividida para análise em dois sistemas diferentes, compostos de baixa abundância podem ficar abaixo dos níveis detectáveis no instrumento menos sensível. Apesar disso, essa desvantagem é superada pela conveniência da coleta de amostras oferecida pelo BµS e pela cobertura química mais ampla proporcionada por técnicas complementares. Além disso, embora o passo de evaporação no protocolo possa teoricamente causar a perda de compostos voláteis, seu impacto real sobre os voláteis ainda não foi avaliado. Mesmo assim, como a evaporação é essencial para a derivatização da amostra e permite a reconstituição em um volume menor para aumentar a sensibilidade da CL, seus benefícios práticos superam qualquer perda potencial de sinal. Embora estudos anteriores tenham abordado a análise não direcionada de microamostras7,11,12,13,15,17,18,19,20,27, este protocolo é, até onde os autores têm conhecimento, o primeiro fluxo de trabalho completo para análise de dispositivos de microamostragem absorptiva volumétrica (VAMS) por meio de CL e EM-GC a partir de uma única extração.
Além disso, avaliar métricas adicionais fortaleceria ainda mais esses achados. Primeiramente, validar os resultados por meio de uma comparação entre múltiplos laboratórios utilizando exatamente o mesmo protocolo de dupla plataforma confirmaria a robustez do método e permitiria avaliar o desempenho em diferentes instrumentos de CL-EM e CG-EM. Adicionalmente, o presente estudo não avaliou a variabilidade entre operadores durante a preparação ou coleta das amostras. Por fim, análises complementares que explorem os efeitos do armazenamento na integridade das amostras e o efeito do hematócrito representam áreas fundamentais nas quais a investigação atual poderia ser expandida. Considerando que, em análises não direcionadas, priorizamos a abrangência da cobertura de metabólitos e comparações relativas entre amostras, diferenças individuais em metabólitos específicos pertencentes a diversas classes químicas não comprometem a validade dos dados. Os efeitos do hematócrito e do armazenamento devem, portanto, ser estudados sob essa perspectiva. Tais dados são escassos, exceto por um estudo de Volani et al. (2023), que demonstrou que os dispositivos VAMS permanecem estáveis a −80 °C por 6 meses24.
Divulgações
Os autores não têm interesses concorrentes a declarar que sejam relevantes para o conteúdo deste artigo.
Agradecimentos
Este trabalho foi apoiado pelo HUMAN-HORIZON-MSCA-2021-DN-01. O projeto foi financiado pela União Europeia Horizon 2020, Ações Marie Curie, número do convênio 101073062. Os autores gostariam de agradecer a Dominiki Gallou pelo apoio durante a filmagem do vídeo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Frasco de vidro de 1,5 mL | Soluções de Laboratório | ACSV0902A | Utilizado para transferir e evaporar a fração de CG, realizar reações de derivatização e para a injeção final em CG. |
| Acetonitrila (AcN) | VWR BDA Chemicals | BDH92497.320 | Grau LC-MS. Avaliado como componente do solvente de extração. |
| Ácido D27-mirístico | Sigma Aldrich | 366889 | Adicionado ao solvente de extração com metanol para monitorar a eficiência da extração e o desempenho analítico. |
| Coluna Capilar DBS-5 (5% - fenil-metil-polissiloxano) | Agilent Technologies | 122-5332UI | Coluna capilar de cromatografia gasosa instalada no forno do CG para análise por CG-EM. |
| Eppendorf Concentrator plus | Eppendorf | 5,3E+09 | Utilizado para evaporar sobrenadantes de amostras até completa secagem antes do armazenamento ou da reconstituição/derivatização. |
| Mistura-padrão de ésteres metílicos de ácidos graxos | Sigma Aldrich | SMB00937-1ML | Utilizado para obter os índices de retenção dos metabólitos para a anotação em CG. |
| Ácido Fórmico | VWR BDA Chemicals | PI85178 | Grau LC-MS. Utilizado como aditivo a 0,1% nas fases móveis A e B para CLAE-RP-EMS. |
| Coluna HSS T3 C18 (100 mm x 2,1 mm, 1.7 µm) | Waters Corporation | 1,9E+08 | Coluna de cromatografia líquida em fase reversa instalada na estufa de coluna para análise por CL-RP-EM/EM. |
| Isopropanol | Chem-Lab | CL00.0926.2500 | LC-MS grau. Componente da solução de lavagem do selo (H2O: Isopropanol 80:20 v/v) |
| Labfilm | Parafilm | PM-996 | Usado para envolver e cobrir os frascos durante o armazenamento a -80°C para evitar a absorção de umidade. |
| Metanol (MeOH) | VWR BDA Chemicals | AA47192-K2 | Grau LC-MS ou GC-MS. Utilizado para a otimização do solvente de extração, preparação do padrão interno e fases móveis. |
| Cloreto de Metoxiamina | Sigma Aldrich | 89803 | Utilizado para preparar o agente metoxiaminação (40 mg/mL em piridina) para proteger grupos cetona/carbônico. |
| Microinserções | Soluções de Laboratório | ACIV300IC | Utilizado para conter a solução antes da injeção. |
| Muestragem de Sangue com o Dispositivo Mitra (BµS) Dispositivos 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | Pontas poliméricas de microamostragem por absorção volumétrica (VAMS) utilizadas para coleta precisa de espécimes sanguíneos de baixo volume. |
| N-Metil-N-(trimetilsilil)trifluoroacetamida (MSTFA) | Restek | 35601 | Reagente de silylação utilizado para reduzir a polaridade e os pontos de ebulição do analito por reação com prótons ácidos. |
| Forno | Heraleus | 8,1E+09 | Utilizado para reações de derivatização: metoxiaminação em 30°C por 90 min e trimetilsililação em 37°C por 30 min. |
| Pentadecano | Sigma Aldrich | K2015R | Preparado a 6,25 mg/L. Adicionado a cada amostra antes da transferência final para o frasco de GC para verificar a qualidade da injeção. |
| Centrífuga Refrigerada Pro-Research | Centurion Scientific Lab | CL00.1688.2500 | Capaz de arrefecer até 4°C e alcançando velocidades de até 10.000 x g. |
| Piridina | Sigma Aldrich | 23053 | Grau anidro. Solvente utilizado para dissolver cloreto de metoxiamina na primeira etapa de derivatização. |
| Tubos cónicos de microcentrífuga com fundo redondo | FL Medical | TS-88530 | Utilizado para destacar e acomodar a ponta do VAMS durante a reidratação, extração e centrifugação. |
| Trimetilclorossilano (TMCS) | Alfa Aesar | N/A | Catalisador de derivatização. Adicionado ao MSTFA na proporção de 1% v/v. |
| Pinça | N/A | N/A | Utilizado para remover cuidadosamente as pontas VAMS dos tubos. Deve ser limpo com metanol entre as amostras. |
| Água Ultrapura (H2O) | Hidrolab desmineralizador (Straszyn, Polônia) | N/A | 18,2 MΩ·resistividade em cm. Utilizado para a reumidificação da ponta, misturas de extração e fase móvel A. |
| Banho Ultrassônico Sonorex Digitec DT | Bandelin | N/A* | Utilizado com banho de gelo para uma opção de extração de 10 minutos em vez de agitação em mesa agitadora por 30 a 60 minutos. |
| Lanceta descartável ativada por contato (profundidade de 1,5 mm) | [empresa — por favor, confirme | [nº do catálogo # — por favor, confirme | Utilizado para realizar a punção digital para coleta de sangue capilar (Passo 1.3). |
| Solução de etanol (70%) | [empresa — por favor, confirme | [nº do catálogo # — por favor, confirme | Utilizado para desinfetar a ponta do dedo antes da coleta da amostra (Passo 1.2). |
| Sistema LC-QTOF-MS (Bruker Elute LC acoplado a um espectrômetro de massas com quadrupolo e tempo de voo) | Bruker | [nº do catálogo # — por favor, confirme | Sistema de LC-MS em fase reversa utilizado para análise por LC-MS em fase reversa (Seção 5); anteriormente mencionado diretamente no texto da Discussão sem entrada na Tabela de Materiais. |
| Sistema GC-MS (Bruker EVOQ-456) | Bruker | [nº do catálogo # — por favor, confirme | Sistema de cromatografia gasosa-espectrometria de massas utilizado para análise por GC-MS (Seção 6); anteriormente nomeado diretamente no texto da Discussão sem um bb, da entrada de Materiais |
Referências
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve