Esta revisão sintetiza evidências clínicas e translacionais sobre os avanços recentes na classificação patológica e no tratamento do cordoma intracraniano, incluindo abordagens cirúrgicas, radioterapia e terapias direcionadas.
Artigo de revisão
Novos Progressos na Classificação Patológica e no Tratamento do Cordoma Intracraniano
Neste artigo
Resumo
Resumo
O cordoma é um tumor ósseo maligno raro, com uma incidência anual de aproximadamente 0,08 por 100.000 indivíduos, segundo o banco de dados Surveillance, Epidemiology, and End Results (SEER), e o cordoma intracraniano representa cerca de um terço de todos os casos de cordoma. Sua raridade tem limitado o entendimento da doença, particularmente dos subtipos patológicos incomuns, e nenhum consenso universal foi estabelecido quanto à classificação patológica e às estratégias terapêuticas ideais. O cordoma intracraniano também se caracteriza pela dificuldade em obter ressecção total macroscópica, resistência à radioterapia e quimioterapia convencionais e alta taxa de recorrência, o que complica o manejo clínico. Esta revisão narrativa sintetiza estudos clínicos e pesquisas translacionais que abordam a classificação patológica e o tratamento do cordoma intracraniano, com ênfase em abordagens cirúrgicas, radioterapia e terapias direcionadas. A caracterização mais detalhada dos subtipos patológicos, juntamente com os avanços na cirurgia neuroendoscópica, terapia com feixe de prótons, radioterapia com íons de carbono e tratamento molecularmente direcionado, ampliou as abordagens disponíveis para classificação e manejo da doença. A avaliação desses avanços fornece uma visão atualizada das estratégias atuais e dos desafios remanescentes no diagnóstico e tratamento do cordoma intracraniano.
Introdução
O cordoma é um tumor ósseo maligno raro e localmente agressivo que se origina de remanescentes do tecido notocordal. De acordo com o banco de dados Surveillance, Epidemiology, and End Results (SEER), a incidência anual é de aproximadamente 0,08 por 100.000 indivíduos, correspondendo a 1%–4% dos tumores ósseos malignos primários1,2. Os cordomas ocorrem predominantemente no esqueleto axial, incluindo a região do clivo, coluna vertebral e região sacrococcígea. Os cordomas intracranianos representam aproximadamente 27%–42% de todos os cordomas e geralmente são tumores de crescimento lento com metástases infrequentes1,3,4,5,6,7. No entanto, a resistência à radioterapia e quimioterapia convencionais, juntamente com a dificuldade de obter ressecção cirúrgica completa, contribui para uma taxa de recorrência de aproximadamente 30%–51%8,9,10,11,12,13,14,15.
Os cordomas são classificados patologicamente em três subtipos: cordoma convencional ou clássico, cordoma pouco diferenciado e cordoma dediferenciado. O cordoma convencional está associado a um prognóstico relativamente favorável e é gerenciado principalmente pela ressecção cirúrgica completa, quando viável. Em contraste, os cordomas pouco diferenciados e dediferenciados apresentam comportamento mais agressivo e piores desfechos clínicos, podendo exigir tratamento multimodal, incluindo cirurgia, radioterapia e terapia direcionada. Assim, a classificação patológica tem um papel importante na seleção do tratamento e no manejo clínico. Esta revisão examina os avanços recentes na caracterização patológica e no tratamento do cordoma intracraniano, com ênfase na relação entre subtipo patológico e estratégia terapêutica.
Revisão e perspetiva
1. Classificação
- Cordoma convencional/clássico
O cordoma convencional é o subtipo patológico mais comum16,17Microscopicamente, o tumor é composto principalmente por células epitelioides inseridas em um estroma mixoide e organizadas em lóbulos separados por septos fibrosos11. Essas células epitelioides caracteristicamente contêm citoplasma vacuolado e são denominadas células fisiolíforas ou vacuoladas, uma característica primeiramente descrita pelo patologista alemão Rudolf Virchow em 185718Certos cordomas apresentam tanto citomorfologia vacuolada quanto matriz cartilaginosa hialina e são histologicamente semelhantes ao condrossarcoma; esses tumores são denominados cordomas condroides.6,19. O cordoma condroide era anteriormente classificado como um subtipo patológico independente, mas está incluído dentro do cordoma convencional na mais recente classificação da Organização Mundial da Saúde (OMS) de tumores ósseos e de tecidos moles. Embora estudos anteriores tenham sugerido um prognóstico mais favorável para o cordoma condroide em comparação com o cordoma convencional, estudos mais recentes indicam diferenças prognósticas mínimas entre os dois20,21,22,23. O cordoma convencional bem diferenciado pode histologicamente assemelhar-se ao tumor benigno de células notocordais (TCBN), que possui um prognóstico mais favorável e geralmente não requer intervenção cirúrgica, tornando essencial uma diferenciação cuidadosa. O cordoma convencional apresenta o prognóstico mais favorável entre os três subtipos de cordoma, com uma sobrevida global mediana de 4 a 7 anos e uma taxa de sobrevida em 10 anos de aproximadamente 40%–60%12. - Cordoma pouco diferenciado
O cordoma pouco diferenciado é um subtipo extremamente raro. Nas décadas de 1980 e 1990, Sibley, Coffin e colegas relataram tumores malignos da base do crânio em crianças que não apresentavam as células vacuoladas características do cordoma, mas exibiam características imuno-histoquímicas compatíveis com cordoma, incluindo positividade para citoceratina, vimentina e proteína S-10024,25. Consequentemente, a classificação como um subtipo patológico distinto permaneceu controversa por um longo período, e foram utilizados na literatura termos heterogêneos, como cordoma celular e cordoma atípico.24,25,26,27,28,29O cordoma pobremente diferenciado foi reconhecido formalmente como um subtipo distinto na Classificação OMS de Tumores de Tecido Mole e Osso de 2020. Microscopicamente, as células tumorais exibem características rabdoides e em anel de sinete, não apresentam as células vacuoladas características do cordoma convencional e raramente mostram matriz mucinoide.30,31,32. Este subtipo está associado a um prognóstico significativamente pior do que o cordoma convencional. Em um estudo de Hoch et al., 5 dos 6 pacientes com cordoma pouco diferenciado faleceram, correspondendo a uma taxa de mortalidade de 83%; 2 pacientes desenvolveram metástases pulmonares, e o único paciente sobrevivente desenvolveu metástase em linfonodo cervical33. Informou-se que a sobrevida média geral varia aproximadamente entre 9 e 53 meses32,34,35. - Cordoma desdiferenciado
O cordoma desdiferenciado é outro subtipo patológico raro que afeta predominantemente adultos. Histopatologicamente, esses tumores são caracterizados por morfologia bifásica, com células clássicas de cordoma vacuoladas coexistindo com um componente sarcomatoso de alto grau composto por células fusiformes ou pleomórficas. Os dois componentes mantêm fronteiras distintas, ao mesmo tempo que apresentam zonas de transição que ilustram a progressão da diferenciação de tipo cordomatoso para sarcomatoso.36Imunohistoquimicamente, o componente convencional assemelha-se ao cordoma convencional, enquanto o componente sarcomatoso mostra perda da expressão de Braquiória e é negativo para citoceratina37. Heffelfinger et al. denominou essa transformação sarcomatosa de "dediferenciação", e estudos subsequentes adotaram comumente o termo "cordoma dediferenciado"6,38,39,40. Termos como cordoma sarcomatoide e cordoma anaplásico também já foram utilizados. Como "cordoma anaplásico" se referiu a cordoma pouco diferenciado em alguns estudos, não se recomenda a continuação do uso desses termos sobrepostos.41O cordoma dediferenciado demonstra o comportamento clínico mais agressivo e o pior prognóstico entre os subtipos de cordoma, com sobrevida global mediana após o diagnóstico geralmente inferior a 24 meses.38,42.
2. Imunohistoquímica e biologia molecular
O gene Brachyury pertence à família de genes T-box (TBX), e a proteína por ele codificada é importante para o desenvolvimento do notocórdio43,44,45. A expressão de Brachyury é altamente restrita ao notocórdio embrionário e ao cordoma, conferindo alta sensibilidade e especificidade como marcador diagnóstico22,43,45,46. Portanto, Brachyury é um marcador imuno-histoquímico importante para distinguir cordoma de outros tumores. Sua expressão também fornece evidência molecular que apoia a origem notocordal do cordoma. Alguns estudos sugeriram que cordomas negativos para Brachyury estão associados a um prognóstico mais desfavorável do que tumores positivos para Brachyury46. No entanto, essa associação foi relatada apenas em um número limitado de estudos e requer validação adicional.
SWI/SNF-relacionado, regulador dependente de ação associado à matriz e à cromatina, subfamília B, membro 1 (SMARCB1) é um componente essencial do complexo remodelador de cromatina switch/sucrose-non-fermentable (SWI/SNF). A perda desse gene supressor de tumor está fortemente associada ao desenvolvimento de tumores teratoides atípicos e rabdoides34,47. O SMARCB1 geralmente é mantido nos subtipos de cordoma, exceto no cordoma pobremente diferenciado, podendo assim auxiliar na distinção entre o cordoma pobremente diferenciado e outros subtipos34,48. Os cordomas também expressam caracteristicamente citoceratina, e a maioria expressa antígeno de membrana epitelial (EMA) e proteína S10021,46,49,50. Esses marcadores imuno-histoquímicos ajudam a diferenciar o cordoma de outros tumores. Os subtipos patológicos e as características imuno-histoquímicas do cordoma estão resumidos na Tabela 1.
| Tipo | População de alto risco | Características patológicas | Imunohistoquímica/Biologia molecular | Prognóstico |
| Cordoma convencional | Adultos | Estão presentes células vacuoladas | Positivo para Braquiópode, citoceratina, proteína S100 e SMARCB1 | O mais favorável entre os três subtipos |
| Cordoma pouco diferenciado | Crianças e adolescentes | Ausência de células vacuoladas características | Perda de SMARCB1 | Intermediário |
| Cordoma dediferenciado | Adultos | Contém tanto células de cordoma vacuoladas quanto um componente sarcomatoso de alto grau | O componente convencional assemelha-se ao cordoma convencional; o componente dediferenciado apresenta perda de Braquiópode e é negativo para citoceratina | Desfavorável |
Tabela 1: Subtipos patológicos e características imuno-histoquímicas do cordoma. Resumo dos subtipos patológicos do cordoma e suas principais características imuno-histoquímicas. SMARCB1, SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1.
3. Terapia
- Terapia Cirúrgica
A ressecção cirúrgica continua sendo o principal método de tratamento para o cordoma intracraniano. Os cordomas intracranianos frequentemente surgem no clívo, onde estruturas neurais e vasculares críticas tornam a ressecção completa do tumor tecnicamente desafiadora. A extensão da ressecção é um fator prognóstico importante51. Assim, a ressecção segura máxima permanece um objetivo principal do manejo cirúrgico.
As abordagens cirúrgicas podem ser amplamente categorizadas como anterior, lateral e posterior52,53,54. Dados do Hospital Beijing Tiantan indicam que aproximadamente 60% dos cordomas intracranianos surgem nos dois terços superiores do clívo55. Muitos cordomas intracranianos podem, portanto, ser acessados por uma via transnasal transesfenoidal ventral, permitindo a ressecção tumoral enquanto preserva as estruturas anatômicas circundantes. A cirurgia transesfenoidal pode ser realizada com técnicas assistidas por endoscopia ou microscopia. Uma revisão sistemática por Komotar et al. analisou os resultados em 766 pacientes com cordoma intracraniano e relatou uma taxa maior de ressecção macroscopicamente total (RMT) com cirurgia endoscópica endonasal (CEE) do que com cirurgia aberta tradicional (61,0% vs. 48,1%)56. As incidências relatadas de lesão nervosa, vazamento de líquido cefalorraquidiano (LCR) e meningite após CEE foram de 1,3%, 5,0% e 0,9%, respectivamente, comparadas a 24,2%, 10,7% e 5,9% após cirurgia aberta56. As taxas de mortalidade e recorrência também foram menores nos grupos submetidos à CEE do que nos grupos submetidos à cirurgia aberta (4,7% vs. 21,6% e 16,8% vs. 40%, respectivamente)56. Não foram relatadas diferenças estatisticamente significativas para pneumonia, sepse, diabetes insípido, infecção de ferida ou hidrocefalia56. Enxertos livres de gordura podem auxiliar no reparo de defeitos durais, reduzindo o vazamento de LCR e fornecendo uma barreira física ao longo dos defeitos durais55.
As limitações da CEE estão principalmente relacionadas à localização do tumor, extensão da infiltração e tamanho tumoral. Embora os cordomas se localizem com mais frequência no clívo superior e médio, aproximadamente um terço ocorre no clívo inferior9,55. O clívo inferior situa-se na extremidade distal da abordagem transesfenoidal, o que pode dificultar a ressecção completa. Relatou-se que os índices de tumor residual e recorrência após cirurgia são maiores para os cordomas do clívo inferior do que para os tumores do clívo superior e médio8. Nesses casos, pode-se considerar uma abordagem faro-lateral. A infiltração tumoral também afeta a escolha da abordagem. Quando um tumor se estende bilateralmente além do clívo, o espaço cirúrgico e o campo visual disponíveis por meio de uma abordagem endoscópica podem ser limitados. Assim, foram descritas abordagens alternativas. A craniotomia orbitofrontal tem sido recomendada para tumores que se estendem lateralmente ao nervo óptico, enquanto abordagens faro-laterais ou posteriores transpetrosas podem ser consideradas para tumores que se estendem lateralmente à artéria carótida57. O tamanho do tumor é outro fator importante. Cordomas com diâmetro maior que 4 cm ou volume excedendo 80 cm3 podem ser difíceis de ressecar completamente apenas com CEE e podem exigir abordagens cirúrgicas combinadas58.
A CEE é, portanto, uma opção cirúrgica importante para cordomas do clívo superior e médio. Para tumores localizados no clívo inferior, tumores de tamanho excessivo ou tumores com invasão bilateral extensa, a abordagem cirúrgica deve ser individualizada de acordo com as características anatômicas e biológicas. A evidência comparando abordagens cirúrgicas permanece limitada pela raridade do cordoma e pela ausência de grandes ensaios clínicos randomizados e controlados. Além de algumas meta-análises, a maior série monocêntrica foi relatada pelo Hospital Beijing Tiantan. Diferenças entre estudos nas definições de extensão da ressecção e de tumor residual limitam ainda mais a comparação direta dos resultados. Assim, são necessários estudos multicêntricos maiores com definições padronizadas de desfechos para esclarecer as vantagens e limitações relativas de diferentes abordagens cirúrgicas. - Radioterapia
A radioterapia convencional tem eficácia limitada no cordoma intracraniano. A terapia com feixe de prótons (TFP) e a radioterapia com íons de carbono (RIC) têm sido associadas à redução da recorrência e melhora da sobrevida23,32. Essas abordagens baseadas em partículas produzem uma deposição concentrada de energia próximo ao final do trajeto da radiação, conhecida como pico de Bragg, permitindo que uma dose terapêutica seja entregue ao tumor enquanto se reduz a exposição à radiação dos tecidos normais adjacentes59,60,61. A TFP e a RIC foram avaliadas em populações com cordoma espinhal, sacral e intracraniano62,63,64,65,66,67. Uma revisão sistemática e meta-análise por Rodrigues et al. relatou taxas de sobrevida global (SG) em 5 anos de 83% para TFP e 89% para RIC e taxas de sobrevida livre de progressão (SLP) em 5 anos de 84% e 81%, respectivamente67. A TFP e a RIC exigem instalações especializadas e grandes aceleradores de partículas, o que limita sua disponibilidade. Protocolos padronizados de radioterapia, incluindo seleção da modalidade e prescrição de dose, também não foram estabelecidos. Estudos anteriores frequentemente avaliaram populações com cordoma extracraniano, enquanto a evidência especificamente voltada para o cordoma intracraniano permanece comparativamente limitada67,68,69. Esses fatores continuam limitando a aplicação mais ampla e a comparação direta das abordagens de radioterapia com partículas. - Farmacoterapia
- Terapias Direcionadas
As terapias direcionadas avaliadas no cordoma incluem inibidores do receptor de fator de crescimento derivado de plaquetas (PDGFR), do receptor de fator de crescimento epidérmico (EGFR) e do receptor de fator de crescimento endotelial vascular (VEGFR).
O mesilato de imatinibe é um inibidor da tirosina quinase (ITK) que atua sobre o PDGFR e tem sido amplamente estudado no cordoma70,71. As taxas relatadas de resposta parcial (RP) variam de 0%–5%, as taxas de doença estável (DE) de 69%–74% e as taxas de doença progressiva (DP) de 26%–28%; a SLP mediana é de aproximadamente 9 meses e a SG varia de cerca de 30 a 35 meses72,73,74. O imatinibe também foi avaliado em combinação com inibidores do alvo mamífero da rapamicina (mTOR), como everolimo ou sirolimo, e com ciclofosfamida75,76,77. O dasatinibe, outro inibidor do PDGFR, também foi avaliado no cordoma. Em um ensaio de fase 2 envolvendo 32 pacientes, a SLP mediana foi de 6,3 meses, com taxas de SG em 2 e 5 anos de 43% e 18%, respectivamente78.
Os inibidores do EGFR avaliados no cordoma incluem erlotinibe, lapatinibe e cetuximabe. A evidência clínica para o erlotinibe permanece limitada. Em um estudo com cinco pacientes submetidos à monoterapia com erlotinibe e avaliados segundo os Critérios de Avaliação de Resposta em Tumores Sólidos (RECIST), um paciente alcançou RP e quatro alcançaram DE74. O erlotinibe também foi avaliado em combinação com cetuximabe, linsitinibe e outros agentes79,80,81,82,83,84. Um ensaio fase II por Stacchiotti et al. avaliou a monoterapia com lapatinibe e relatou taxas de RP, DE e DP de 40%, 50% e 10%, respectivamente, com SLP mediana de 8 meses e SG mediana de 25 meses85. Cetuximabe, gefitinibe e outros inibidores do EGFR também foram relatados no cordoma, embora a evidência disponível permaneça limitada e mais investigações sejam necessárias86,87.
O sorafenibe é um ITK que atua sobre o VEGFR e o PDGFR88,89. Em um ensaio de fase 2 envolvendo 27 pacientes, a taxa de RP foi de 4%, a taxa de SLP em 6 meses foi de 85,35%, a taxa de SG em 6 meses foi de 100%, a taxa de SLP em 9 meses foi de aproximadamente 73% e a taxa de SG em 12 meses foi de aproximadamente 86,5%89. Outro estudo clínico relatou taxas de RP, DE e DP de 9%, 82% e 9%, respectivamente74. Sunitinibe e pazopanibe são outros ITKs multialvo com mecanismos farmacológicos semelhantes90,91,92. As taxas relatadas de DE e DP para sunitinibe foram de 44% e 56%, respectivamente, enquanto as taxas de DE e DP para pazopanibe foram ambas de 50%; SLP de até 15 meses foi relatada em alguns pacientes93,94.
Conjuntamente, os estudos disponíveis indicam atividade potencial de controle da doença com terapias direcionadas ao PDGFR, EGFR e VEGFR. No entanto, a base de evidências permanece limitada por tamanhos amostrais pequenos, relatos de caso e análises retrospectivas. O maior ensaio de fase 2 incluiu 56 pacientes, demonstrando a escassez de grandes estudos clínicos sistemáticos. A maioria dos estudos também avaliou cordoma avançado sem estratificação por subtipo patológico. Consequentemente, a atividade terapêutica desses agentes em diferentes subtipos patológicos permanece insuficientemente definida. Estudos selecionados, excluindo relatos de caso, são resumidos na Tabela 2. As terapias direcionadas avaliadas no cordoma incluem inibidores do receptor de fator de crescimento derivado de plaquetas (PDGFR), do receptor de fator de crescimento epidérmico (EGFR) e do receptor de fator de crescimento endotelial vascular (VEGFR) (Figura 1). - Fármacos citotóxicos
Agentes baseados em camptotecina e agentes alquilantes também foram avaliados no cordoma. Um ensaio fase II com 9-nitrocamptotecina oral em pacientes com cordoma avançado ou metastático relatou SLP mediana de 9,9 semanas, com taxas de SLP em 3 e 6 meses de 47% e 33%, respectivamente95. Em uma pequena série retrospectiva, Dhall et al. descreveram três pacientes tratados com ciclofosfamida e etoposídeo pós-operatórios; todos permaneceram livres de recorrência durante o acompanhamento de longo prazo, com acompanhamento mediano de 9 anos e variação de 6 a 13 anos96. Outro relato descreveu remissão completa em um paciente pediátrico tratado com vincristina, ciclofosfamida e etoposídeo; a ressonância magnética mostrou redução tumoral aos 3 meses e ausência de tumor detectável aos 12 e 30 meses de acompanhamento97. Antraciclinas e cisplatina também foram relatadas como produtoras de respostas parciais em alguns pacientes. No entanto, esses relatos envolveram principalmente cordoma pouco diferenciado ou dediferenciado, e a evidência disponível permanece limitada. - Outros fármacos
O palbociclib é um inibidor das quinases dependentes de ciclina (CDK). As CDKs são quinases serina/treonina envolvidas na regulação do ciclo celular e na transcrição. A deleção homozigótica de CDKN2A e CDKN2B foi relatada em um subconjunto de cordomas e está associada à alteração da atividade da CDK e à proliferação tumoral98. O palbociclib foi avaliado em linhagens celulares de cordoma e xenografias derivadas de pacientes, e um ensaio clínico fase 2 também foi iniciado99,100,101,102.
As abordagens imunoterápicas em investigação incluem inibidores de pontos de controle imunológico, terapias com células T, anticorpos monoclonais e terapias vacinais direcionadas à Brachyury. A maioria dos estudos permanece em estágio inicial, e a evidência de benefício clínico é atualmente limitada103,104,105,106. Os mecanismos regulatórios subjacentes também exigem maior esclarecimento. Assim, essas abordagens permanecem estratégias terapêuticas experimentais para o cordoma.
- Terapias Direcionadas
| Alvo | Fármaco | Tipo de Estudo | Tamanho da Amostra | RP (%) | DE (%) | DP (%) | SLP | SO |
| PDGFR | Imatinib | Fase 2 | 56 | 2 | 70 | 28 | 9,2 meses | 35 meses |
| Imatinib | Série de casos retrospectiva | 46 | 0 | 74 | 26 | 9,9 meses | 30 meses | |
| Imatinib | Estudo retrospectivo | 62 | 5 | 69 | 26 | NR | NR | |
| Dasatinib | Fase 2 | 32 | NR | NR | NR | 6,3 meses | NR | |
| EGFR | Erlotinib | Estudo retrospectivo | 5 | 20 | 80 | NR | 4 meses | NR |
| Lapatinib | Fase 2 | 18 | 40 | 50 | 10 | 8 meses | 25 meses | |
| VEGFR | Sorafenib | Fase 2 | 27 | 4 | NR* | NR* | SLP em 6 meses: 85,35%; SLP em 9 meses: 73,0% | SO em 6 meses: 100%; SO em 12 meses: 86,5% |
| Sorafenib | Estudo retrospectivo | 11 | 9 | 82 | 9 | NR | NR | |
| Sunitinib | Fase 2 | 9 | NR | 44 | 56 | NR | NR | |
| Pazopanib | Série de casos | 4 | NR | 50 | 50 | 8,5 meses | NR | |
| Abreviatura, RP, Resposta Parcial; DE, Doença Estável; DP, Doença Progressiva; SLP, Sobrevida Livre de Progressão; SO, Sobrevida Global | ||||||||
| Nota de rodapé, no estudo de Bompas et al.89, a mediana de SLP e SO não foi descrita. Esses dados foram as taxas de SLP aos 6/9 e 12 meses | ||||||||
Tabela 2: Estudos selecionados de terapia direcionada em cordoma. Resumo de estudos selecionados que avaliam terapias direcionadas em cordoma, incluindo resposta ao tratamento e desfechos de sobrevida. PR, resposta parcial; SD, doença estável; PD, doença progressiva; PFS, sobrevida livre de progressão; OS, sobrevida global.
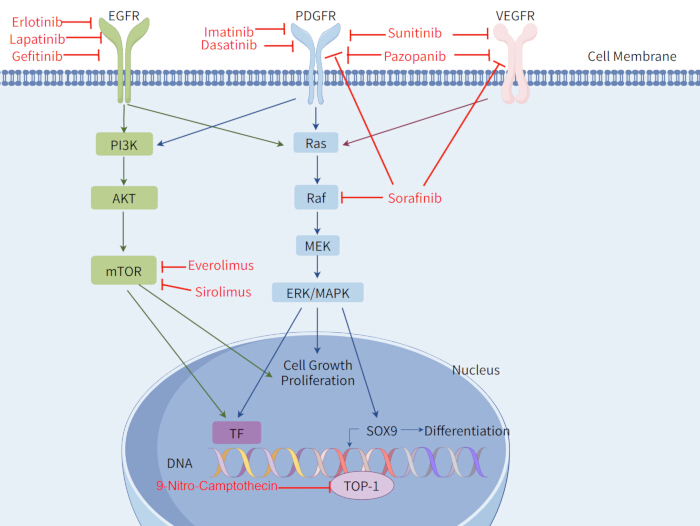
Figura 1: Alvos terapêuticos relacionados ao cordoma e vias de transdução de sinal. Visão geral dos alvos terapêuticos relacionados ao cordoma e das vias de transdução de sinal associadas. EGFR, receptor do fator de crescimento epidérmico; PDGFR, receptor do fator de crescimento derivado de plaquetas; VEGFR, receptor do fator de crescimento endotelial vascular; PI3K, fosfoinositídeo 3-quinase; AKT, proteína quinase B; mTOR, alvo mamífero da rapamicina; Ras, sarcoma de rato; Raf, fibrossarcoma rapidamente acelerado; MEK, quinase da proteína quinase ativada por mitógeno; ERK, quinase regulada por sinal extracelular; MAPK, quinase de proteína ativada por mitógeno; TF, fator de transcrição; SOX9, fator de transcrição SRY-caixa 9; TOP-1, topoisomerase I. Criado usando FigDraw. Clique aqui para visualizar uma versão maior desta figura.
Conclusões
Os avanços na classificação patológica e no tratamento melhoraram a compreensão e o manejo do cordoma. A classificação da OMS de 2020 aprimorou a taxonomia do cordoma ao reconhecer o cordoma pobremente diferenciado como uma entidade distinta. A ressecção cirúrgica continua sendo o principal tratamento para cordoma intracraniano. A cirurgia endoscópica endonasal tem demonstrado resultados favoráveis em tumores que envolvem o clivo superior e médio, incluindo maiores taxas de ressecção total macroscópica e menor recorrência em estudos observacionais. No entanto, as evidências disponíveis baseiam-se principalmente em estudos retrospectivos e séries clínicas agrupadas, e a escolha da abordagem cirúrgica deve, portanto, depender da localização, extensão e tamanho do tumor.
Para doenças irresecionáveis, residuais ou recorrentes, a terapia com feixe de prótons e a radioterapia com íons de carbono são opções de tratamento importantes e têm demonstrado resultados favoráveis em termos de sobrevida livre de progressão e sobrevida global. Terapias direcionadas, incluindo inibidores do PDGFR e outros agentes direcionados molecularmente, também mostraram atividade em cordoma avançado, embora as evidências de apoio permaneçam limitadas. O tratamento deve levar em consideração o subtipo histológico. O cordoma convencional geralmente está associado a um prognóstico mais favorável e é tratado principalmente com cirurgia, considerando-se radioterapia conforme o contexto clínico. Os cordomas pouco diferenciados e desdiferenciados apresentam comportamento clínico mais agressivo e frequentemente requerem tratamento multimodal, incluindo cirurgia, radioterapia e terapia sistêmica.
Várias limitações permanecem. O cordoma é raro, e muitos estudos disponíveis incluem pequenos grupos de pacientes. Regimes padronizados de quimioterapia, incluindo dose e ciclo de tratamento, ainda não foram estabelecidos. As comparações diretas entre terapia com feixe de prótons e radioterapia com íons de carbono permanecem limitadas, e ambas as abordagens exigem instalações especializadas. Estudos de radioterapia e tratamentos sistêmicos também se concentraram principalmente em doenças avançadas, com evidências limitadas comparando os resultados de tratamento entre subtipos patológicos. São necessários mais estudos clínicos para esclarecer o papel desses tratamentos em diferentes subtipos de cordoma e para melhorar a seleção de tratamento.
Divulgações
Nenhum conflito de interesses é divulgado.
Agradecimentos
Nenhum financiamento específico foi recebido de agências de fomento nos setores público, comercial ou sem fins lucrativos.
Referências
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.