Genes relacionados à N6-metiladenosina (m6A) são desregulados no câncer de mama, com correlação limitada com metilação ou alterações no número de cópias. Seis genes, incluindo YTHDF3, foram prognósticos. YTHDF3 é um fator prognóstico independente, implicado no metabolismo do RNA, reparo do DNA, estabilidade dos telômeros e infiltração imunológica. Sua regulação em alta foi confirmada clinicamente, justificando uma investigação adicional.
Artigo de investigação
Análise abrangente dos reguladores do m6A identifica o YTHDF3 como um biomarcador prognóstico promissor para câncer de mama
* These authors contributed equally
Neste artigo
Resumo
Resumo
O panorama de expressão e o valor prognóstico dos genes relacionados à N6-metiladenosina (m6A) permanecem em grande parte não caracterizados no câncer de mama. Aqui, realizamos uma análise integrativa de seus perfis de expressão e relevância clínica. Utilizando conjuntos de dados multi-ômicos e validação experimental, realizamos uma investigação sistemática dos genes relacionados ao m6A no câncer de mama. Esses genes apresentaram expressão diferencial pronunciada no câncer de mama, porém sua correlação com características moleculares como metilação do promotor e alterações no número de cópias era limitada. A análise de sobrevivência univariada indicou que a expressão aberrante de RBM15B, METTL16, HNRNPC, YTHDF1, YTHDF3 e IGF2BP1 estava significativamente associada ao prognóstico do paciente. A regressão multivariada de Cox identificou ainda a expressão elevada de YTHDF3 como um fator prognóstico independente. A análise funcional da rede indicou que o YTHDF3 está potencialmente envolvido não apenas no processamento e metabolismo do RNA, mas também no reparo do DNA, processamento de pri-miRNA, estabilidade dos telômeros e infiltração imunológica. Além disso, a regulação para cima do mRNA YTHDF3 foi confirmada em amostras clínicas de câncer de mama. Coletivamente, genes relacionados ao m6A são desregulados no câncer de mama e se correlacionam com os desfechos dos pacientes, destacando seu potencial para biomarcadores, sendo o YTHDF3 o que justifica uma investigação aprofundada.
Introdução
O câncer de mama é uma malignidade altamente heterogênea e se tornou o câncer mais diagnosticado no mundo, representando uma das principais causas de mortalidade relacionada ao câncer entre mulheres, com uma estimativa de 2,3 milhões de novos casos e mais de 680.000 mortes em 2020. Apesar dos avanços terapêuticos, uma cura definitiva para todos os pacientes ainda é difícil de alcançar, ressaltando a necessidade de identificar biomarcadores moleculares para diagnóstico e prognóstico precoce.
Modificações epigenéticas aberrantes são uma marca registrada do câncer3. Entre as diversas modificações de RNA, a N6-metiladenosina (m6A) é uma marca epitranscriptômica cada vez mais reconhecida por seu papel no câncerde mama 4. m6A é uma modificação reversível depositada predominantemente nos 3'-UTRs de mRNAs de mamíferos e é orquestrada por "escritores" (metiltransferases), "borradores" (desmetilases) e "leitores" (proteínas de ligação)5. Evidências emergentes implicam genes relacionados ao m6A no desenvolvimento e progressãotumoral 6. No entanto, o panorama dos fatores regulatórios m6A no câncer de mama permanece pouco definido, e análises genéticas e epigenéticas abrangentes são insuficientes.
Neste estudo, identificamos genes relacionados a m6A expressos de forma diferencial no câncer de mama usando bancos de dados públicos de omics e validação experimental. Avaliamos ainda o valor prognóstico clínico deles e exploramos os mecanismos moleculares subjacentes por meio de análise de sobrevivência e previsão de redes regulatórias.
Protocolo
Dados de expressão gênica e sobrevivência
Os dados da coorte do Atlas do Genoma do Câncer (TCGA), que compreendem 1.034 amostras de tumores de câncer de mama e 104 tecidos adjacentes normais (NATs), foram obtidos do The Human Protein Atlas, juntamente com informações clínicas para 947 pacientes7. Esses dados foram usados para analisar os perfis de expressão de mRNA de genes relacionados a m6A e sua associação com o prognóstico. Além disso, utilizamos a ferramenta online Kaplan-Meier Plotter (KMplotter), que agrega múltiplos conjuntos de dados de câncer de mama, para validar a associação entre a expressão de YTHDF3 e asobrevivência 8. Para validar ainda mais os padrões de expressão, também incluímos dados de 92 tecidos mamários saudáveis do projeto Genotype-Tissue Expression (GTEx) via Breast Cancer Gene-Expression Miner v4.7 9,10. Os níveis de proteína e mRNA do YTHDF3 em diferentes subtipos de câncer de mama e tecidos normais foram analisados pelo UALCAN, com base no Clinical Proteomic Tumor Analysis Consortium (CPTAC) e no conjunto de dadosTCGA 11.
Avaliação genética e epigenética
Alterações genéticas foram examinadas usando o cBioPortal, focando no conjunto de dados invasivo de câncer de mama (TCGA, Provisório, 1.108 casos)12. Os dados de metilação do promotor foram obtidos do MethHC, que incluíram 839 amostras de câncer de mama e13 controles normais adjacentes parcialmente pareados.
Rede de regulação gênica e análise de infiltração imune
Interações proteína-proteína foram exploradas com STRING (escore de confiança definido para 0,4)14. A anotação gênica e o enriquecimento de vias foram realizados usando Metascape (p < 0,01, contagem mínima de 3, fator de enriquecimento > 1,5)15. A associação da expressão de YTHDF3 no câncer de mama com infiltração imunológica, incluindo células B, células T CD8+ , células T CD4+ , macrófagos, neutrófilos e células dendríticas (DCs), foi analisada utilizando o Tumor Immune Estimation Resource (TIMER). O nível de expressão gênica normalizado com pureza tumoral foi exibido no painelmais à esquerda 16.
Reação em cadeia quantitativa da polimerase por transcrição reversa (qRT-PCR)
Todos os participantes forneceram consentimento informado por escrito, e o estudo foi aprovado pelo comitê de ética do Hospital Afiliado da Southwest Medical University (aprovação nº KY2022124) e foi conduzida de acordo com os princípios da Declaração de Helsinque. Amostras congeladas de tumor de mama e amostras adjacentes não tumorais foram usadas para extração total de RNA. A concentração e pureza do RNA extraído foram avaliadas usando um espectrofotômetro, e apenas amostras com razões A260/A 280 de 1,8–2,0 foram incluídas. A integridade do RNA foi confirmada por eletroforese em gel de agarose de 1,5%. O cDNA da primeira fita foi então gerado a partir de 1 μg de RNA total em uma reação de 20 μL seguindo as instruções do fabricante. Foi realizada PCR quantitativa em tempo real, com cada reação de 20 μL contendo 10 μL de 2× mistura master SYBR Green, 0,4 μL de primers diretos e reversos (cada 10 μM), 2 μL de cDNA diluído (1:10) e 7,2 μL de água sem nuclease. qRT-PCR foi realizada conforme descritoanteriormente 17. Os primers foram: β-actina-F, GAAGATCAAGATCATTGCTCCT; β-actina-R, TACTCCTGCTTGCTGATCCA; YTHDF3-F, AAAAGACGGGCCTCTTCCTC; YTHDF3-R, TTGGCCGAGTGATTGTTCCA. As condições de termociclo foram de 95 °C por 3 minutos, seguidas por 40 ciclos de 95 °C por 10 s, 55 °C por 20 s e 72 °C por 20 s (aquisição de fluorescência a 72 °C). A análise da curva de fusão (95 °C a 60 °C, incremento 0,5 °C/s) foi realizada para confirmar a especificidade do primer. A expressão relativa foi calculada usando o método 2−ΔΔCt .
Método estatístico
Testes t não pareados foram usados para comparações em dois grupos. A análise de sobrevivência de Kaplan-Meier com o teste log-rank e regressão multivariada de Cox foi usada para avaliar fatores prognósticos. Para validação qRT-PCR, amostras pareadas foram comparadas usando um teste t de Student pareado de duas caudas nos valores ΔCt. Para a Figura 1, comparações par a par foram realizadas usando o teste de Dunnett-Tukey-Kramer. P < 0,05 foi considerado estatisticamente significativo.
Resultados
Expressão diferencial de mRNA de genes relacionados a m6A em câncer de mama
A análise dos dados TCGA e GTEx (1.034 tumores, 104 NATs, 92 tecidos saudáveis) revelou que a maioria dos genes relacionados ao m6A foi expressa diferencialmente (Figura 1). Em relação aos tecidos mamários saudáveis, 10 genes foram significativamente regulados para cima: KIAA1429, RBM15, RBM15B, HNRNPC, YTHDF1, YTHDF2, YTHDF3, IGF2BP1, IGF2BP3 e ALKBH5 (todos P < 0,0001, exceto RBM15 P < 0,001). Oito genes foram regulados para baixo: WTAP, METTL3, METTL14, HNRNPA2B1, YTHDC1, YTHDC2, IGF2BP2 e FTO (P < 0,05 a P < 0,0001). METTL16 e eIF3A não mostraram diferença significativa. Ao comparar tumores com NATs, HNRNPA2B1 foi regulado em alta, enquanto YTHDF3, eIF3A e ALKBH5 foram regulados para baixo; RBM15, RBM15B e YTHDF2 não apresentaram diferença (Figura 1). O uso de NATs como controles foi questionado, possivelmente explicando as discrepâncias nas comparações de tecidossaudáveis 18,19. Curiosamente, uma tendência de maior abundância de proteína YTHDF3 em todos os subtipos de câncer de mama foi observada no conjunto de dados CPTAC em comparação com tecidos normais (P < 0,0001). Além disso, uma expressão significativamente maior de mRNA de YTHDF3 foi observada apenas em subtipos luminais de câncer de mama em comparação com tecidos normais (P = 0,004, < 0,01) (Figura Suplementar S1). No geral, uma desregulação significativa dos genes relacionados ao m6A é evidente no câncer de mama.
Metilação por promotores e amplificação gênica de genes relacionados a m6A em câncer de mama
A metilação do DNA desempenha um papel importante na regulação epigenética da transcrição gênica, e a hipermetilação do promotor inibe a expressão domRNA 20. A análise MethHC demonstrou diferenças significativas de metilação dos promotores apenas para IGF2BP1, IGF2BP2 e IGF2BP3 em tumores versus controles (P < 0,005). A regulação negativa de IGF2BP2 mRNA pode ser parcialmente atribuída à sua hipermetilação. A análise do cBioPortal mostrou que WTAP e ALKBH5 apresentaram regulação negativa do mRNA, enquanto KIAA1429 (VIRMA), YTHDF1, YTHDF3 e IGF2BP1 apresentaram amplificação gênica associada à sua regulação para cima (Figura Suplementar S2, Figura Suplementar S3 e Figura Suplementar S4). Esses achados sugerem que os níveis de mRNA dos genes relacionados ao m6A não são predominantemente impulsionados pela metilação do promotor ou amplificação gênica.
Análise de sobrevivência de genes relacionados ao m6A em câncer de mama
A análise de sobrevivência de 947 pacientes revelou que baixa expressão de RBM15B e alta expressão de METTL16, HNRNPC, YTHDF1, YTHDF3 e IGF2BP1 estavam significativamente correlacionadas com a redução da sobrevivência geral (Figura 2 e Figura 3). A regressão multivariada de Cox, ajustando por idade, estágio e raça, confirmou que a regulação para cima do YTHDF3 era um preditor independente de baixa sobrevivência geral (HR: 1,024, IC 95%: 1,003–1,046, P = 0,024) (Tabela 1). Para validação externa, a análise usando a ferramenta online KMplotter mostrou que uma alta expressão de YTHDF3 prevê um prognóstico ruim da doença (Figura Suplementar S5). Outros genes não foram significativos de forma independente (Tabela Suplementar S1).
Rede molecular potencial e infiltração imune do gene relacionado a m6A YTHDF3
A análise STRING do YTHDF3 (com interatores limitados a 50) identificou uma rede com 224 arestas e enriquecimento significativo (P < 1e-16). YTHDF3 está intimamente associado a METTL3, ALKBH5, WTAP, METTL14 e outros (Figura 4A). A análise de enriquecimento do Metascape identificou 13 agrupamentos funcionais significativos (P < 0,01, contagem mínima de 3, fator de enriquecimento > 1,5; Figura 4B). O cluster mais bem classificado foi a regulação metabólica do mRNA (GO1903311, 22 genes). Outros grupos relevantes para o câncer incluíram reparação de dealquilação do DNA (GO0006307), processamento de pri-miRNA (GO0031053) e estabilização de telomerase (GO1904356), entre outros. A lista completa de nomes de clusters, genes associados e estatísticas de enriquecimento está fornecida na Tabela Suplementar S2. Além disso, os resultados revelaram correlações positivas significativas entre a expressão de YTHDF3 e as células imunes (todas P < 0,01) (Figura Suplementar S6). Assim, a regulação para cima do YTHDF3 pode estar associada ao metabolismo do mRNA, reparo do DNA, manutenção dos telômeros e infiltração imunológica.
Expressão aumentada de mRNA de YTHDF3 em câncer de mama
Tecidos de câncer de mama e tecidos normais adjacentes foram coletados de 20 pacientes que passaram por cirurgia no Departamento de Cirurgia de Mama, o Hospital Afiliado da Southwest Medical University, entre julho de 2023 e outubro de 2023. A análise qRT-PCR dessas amostras pareadas mostrou expressão significativamente maior de mRNA YTHDF3 em tecidos tumorais do que em tecidos normais adjacentes (P = 0,001) (Figura Suplementar S7 e Tabela Suplementar S3).
Disponibilidade de Dados
Todos os conjuntos de dados analisados neste estudo estão disponíveis publicamente nos seguintes repositórios de acesso aberto. Expressão gênica e dados clínicos: Dados de expressão de RNA-seq do câncer de mama e informações clínicas correspondentes foram obtidos do The Cancer Genome Atlas (TCGA-BRCA) via The Human Protein Atlas (https://www.proteinatlas.org/). Dados adicionais de expressão normal de tecido mamário foram obtidos do projeto Genotype-Tissue Expression (GTEx) (acesso dbGaP phs000424.v8.p2) através do Breast Cancer Gene-Expression Miner v4.7 (http://bcgenex.ico.unicancer.fr/). A validação da sobrevivência foi realizada usando o Plotter Kaplan-Meier (https://kmplot.com). Os dados de expressão de proteínas e mRNAs foram obtidos via UALCAN (http://ualcan.path.uab.edu/). Alterações genéticas: Dados de mutação somática e alteração de número de cópia para o conjunto de dados invasivo de câncer de mama (TCGA, Provisório, 1108 amostras) foram acessados via cBioPortal (https://www.cbioportal.org/). Metilação do promotor de DNA: Os dados de metilação foram obtidos do MethHC (http://methhc.mbc.nctu.edu.tw/), que contém 839 amostras de câncer de mama e controles normais adjacentes parcialmente pareados. Interação proteína-proteína e enriquecimento de vias de vias: A análise funcional de redes foi realizada usando STRING v12.0 (https://string-db.org/, escore de confiança 0,4) e Metascape (http://metascape.org/). A análise de infiltração imune foi realizada usando TIMER (https://cistrome.shinyapps.io/timer/). Quaisquer dados adicionais subjacentes aos números estão disponíveis junto ao autor correspondente, mediante solicitação razoável.
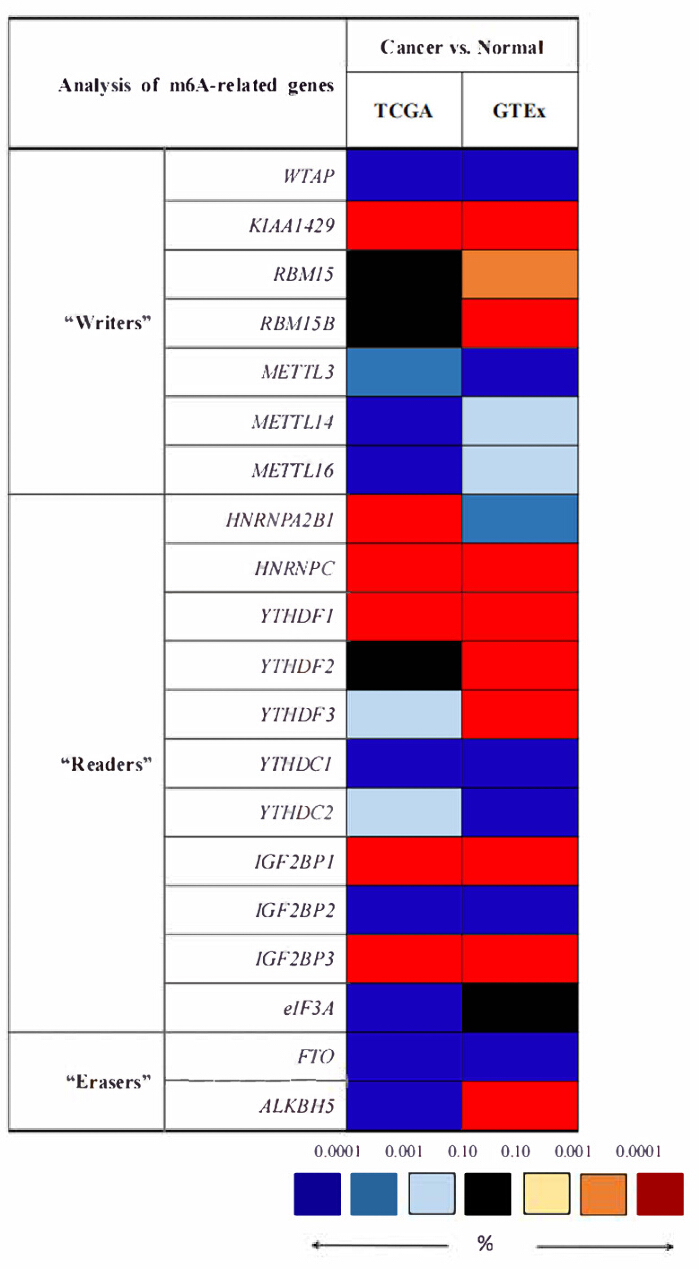
Figura 1. Expressão diferencial de mRNA de genes relacionados à N6-metiladenosina (m6A) em câncer de mama. Vermelho indica regulação para cima; Azul indica regulação para baixo, preto indica ausência de expressão e branco indica ausência de dados de expressão gênica. A codificação por cores reflete significância estatística. O teste Dunnett-Tukey-Kramer foi usado para comparações par a par. Nota: "Normal" compreende a comparação entre tumores e NATs no TCGA, bem como a comparação entre tumores e tecidos saudáveis no GTEx. Abreviações: NATs = tecidos adjacentes normais; TCGA = Atlas do Genoma do Câncer; GTEx = Expressão de Genótipo-Tecido. Por favor, clique aqui para ver uma versão ampliada desta figura.
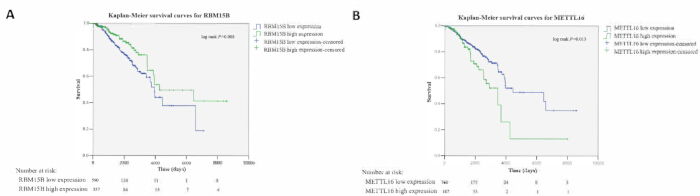
Figura 2. Associação entre a expressão aberrante do mRNA dos "escritores" m6A RBM15B e METTL16 e a sobrevivência geral em pacientes com câncer de mama. (A) Baixa expressão de RBM15B esteve associada a uma sobrevivência geral menor (teste log-rank, P = 0,008, <0,01); (B) Alta expressão de METTL16 estava associada a prognóstico ruim (teste log-rank, P = 0,013, <0,05). Os pacientes foram dicotomiados em grupos de alta e baixa expressão usando o valor ótimo de corte. n = 947 (coorte TCGA-BRCA). As curvas azul e verde representam, respectivamente, os grupos de baixa e alta expressão. A unidade de expressão do mRNA foi Fragmentos por Quilobase de transcrito por Milhão de leituras mapeadas. Abreviação: TCGA-BRCA = Carcinoma Invasivo de Mama do Atlas do Genoma do Câncer; m6A = N6-metiladenosina. Por favor, clique aqui para ver uma versão ampliada desta figura.
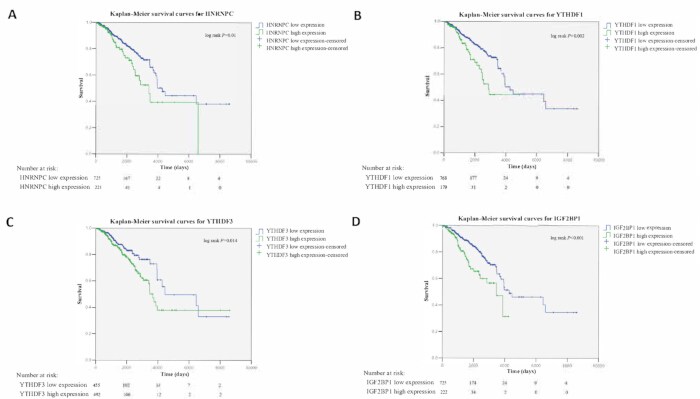
Figura 3. Correlação entre a expressão aberrante de mRNA dos "leitores" m6A HNRNPC, YTHDF1, YTHDF3 e IGF2BP1 com a sobrevivência geral em pacientes com câncer de mama. (A) Alta expressão de mRNA de HNRNPC esteve associada a uma sobrevivência geral reduzida (teste log-rank, P = 0,01, <0,05). (B-D) Alta expressão de YTHDF1, YTHDF3 e IGF2BP1 esteve significativamente associada a um prognóstico pior (teste log-rank, P = 0,002, P = 0,014 e P < 0,001, respectivamente). Os pacientes foram dicotomiados em grupos de alta e baixa expressão usando o valor ótimo de corte. n = 947 (coorte TCGA-BRCA). As curvas azul e verde representam, respectivamente, os grupos de baixa e alta expressão. A unidade de expressão do mRNA do gênio foi Fragmentos por Quilobase de transcrito por Milhão de leituras mapeadas. Abreviações: TCGA-BRCA = Carcinoma Invasivo de Mama do Atlas do Genoma do Câncer; m6A = N6-metiladenosina. Por favor, clique aqui para ver uma versão ampliada desta figura.
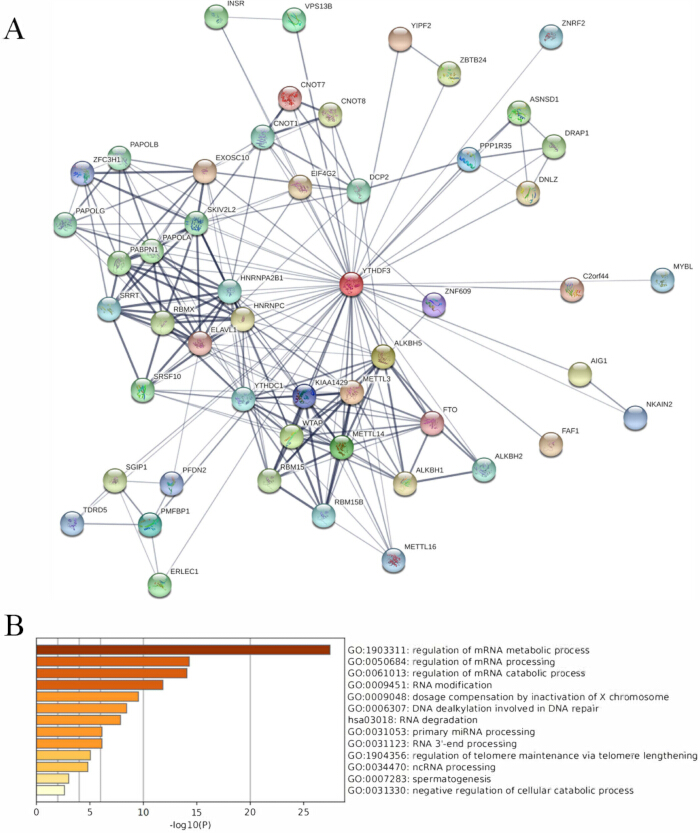
Figura 4. A potencial rede molecular reguladora do YTHDF3. (A) Rede de interação proteica construída consultando o banco de dados STRING com YTHDF3 como isca (escore de confiança ≥ 0,4, interatores máximos = 50). Larguras das bordas indicam a força das evidências de apoio. (B)A análise Metascape identificou 13 clusters funcionais significativos (P < 0,01, contagem mínima = 3, fator de enriquecimento > 1,5). As fontes ontológicas incluíram a Enciclopédia de Genes e Genomas de Kyoto e os Processos Biológicos de Ontologia Genética. Por favor, clique aqui para ver uma versão ampliada desta figura.
| Parâmetros | RH | IC 95% | valor-p |
| YTHDF3 | 1.024 | 1.003-1.046 | 0.024 |
| Idade | 1.036 | 1.023-1.050 | <0,001 |
| Corrida | 1.275 | 0.892-1.821 | 0.182 |
| Palco | 2.263 | 1.796-2.851 | <0,001 |
Tabela 1: Resultados da análise de regressão multivariada de sobrevivência de Cox do gene relacionado a m6A YTHDF3. Abreviações: HR = razão de risco; IC 95% = intervalo de confiança.
Figura Suplementar S1. Os níveis de proteína e mRNA de YTHDF3 em diferentes subtipos de câncer de mama e tecidos normais dos conjuntos de dados CPTAC e TCGA. A expressão proteica de YTHDF3 em (A) tumores primários e tecidos normais e (B) subtipos de carcinoma invasivo da mama. Valores Z indicam o número de desvios padrão em relação ao valor mediano entre amostras para o tipo correspondente de câncer. Os valores da razão espectral de contagem do CPTAC log2 foram normalizados primeiro dentro de cada perfil amostral e depois entre as amostras. (C) A expressão de mRNA (RNA-seq, Fragmentos por Quilobase de transcrito por Milhão de leituras mapeadas) de YTHDF3 em diferentes subtipos de carcinoma invasivo de mama. Abreviações: CPTAC = Consórcio Clínico de Análise Proteômica de Tumores; TCGA = Atlas do Genoma do Câncer. Por favor, clique aqui para baixar este arquivo.
Figura Suplementar S2. Status de metilação do promotor de genes relacionados a m6A recuperado do banco de dados MethHC. (A) Metilação por promotores de "escritores" de m6A em câncer de mama e controles normais. (B) Metilação promotora de "borrachas" m6A em câncer de mama e controles normais. (C) Metilação promotora dos "leitores" de m6A em câncer de mama e controles normais. Vermelho, câncer de mama; Verde, controles normais. *P < 0,05, **P < 0,005. Abreviação: m6A = N6-metiladenosina. Por favor, clique aqui para baixar este arquivo.
Figura Suplementar S3. Mutação gênica e alterações no número de cópias analisadas pelo cBioPortal para "escritores" e "borrachas" m6A (TCGA, Provisório, n = 1.108). (A) Alterações em "escritores" m6A. (B) Alterações nas "borrachas" m6A. Gráficos de barras indicam a frequência de cada tipo de alteração: mutações missentido, amplificações, deleções profundas e múltiplas alterações. Apenas genes com frequência de alteração ≥ 1% são mostrados. A frequência geral de alteração por gene é exibida à direita. Abreviações: TCGA = Atlas do Genoma do Câncer; m6A = N6-metiladenosina. Por favor, clique aqui para baixar este arquivo.
Figura Suplementar S4. Mutação genética e alterações no número de cópias analisadas pelo cBioPortal para "leitores" m6A (TCGA, Provisório, n = 1.108). Gráficos de barras indicam a frequência de cada tipo de alteração: mutações missentido, amplificações, deleções profundas e múltiplas alterações. Apenas genes com frequência de alteração ≥ 1% são mostrados. A frequência geral de alteração por gene é exibida à direita. Abreviações: TCGA = Atlas do Genoma do Câncer; m6A = N6-metiladenosina. Por favor, clique aqui para baixar este arquivo.
Figura Suplementar S5. Correlação de YTHDF3 com a sobrevivência de pacientes com câncer de mama no KMplotter. (A) Alta expressão de mRNA YTHDF3 esteve associada a uma sobrevivência geral reduzida (P = 0,011, <0,05). (B-D) Alta expressão de YTHDF3 esteve significativamente associada a menor sobrevivência sem recidiva, sobrevivência livre de metástase à distância e sobrevivência pós-progressão (P = 1,9e-09, P = 0,06 e P = 0,029, respectivamente). Todos os valores P foram calculados pelo teste log-rank. O número de pacientes em risco é mostrado abaixo de cada gráfico. O corte ideal era determinado pelo recurso de melhor corte de seleção automática da ferramenta. Abreviação: KMplotter = Plotter de Kaplan-Meier. Por favor, clique aqui para baixar este arquivo.
Figura Suplementar S6. Correlação da expressão de YTHDF3 com infiltração imune no câncer de mama. A expressão de YTHDF3 correlacionou-se positivamente com os níveis de infiltração de células B, células T CD4+ , células T CD8+ , macrófagos, neutrófilos e DCs no conjunto de dados TIMER. A pureza tumoral foi usada como covariável na análise de correlação parcial de Spearman. Abreviações: DCs = células dendríticas; TIMER = Recurso de Estimativa do Imunismo Tumoral. Por favor, clique aqui para baixar este arquivo.
Figura suplementar S7. Validação quantitativa da reação em cadeia da polimerase por transcrição reversa da expressão do mRNA YTHDF3 em 20 tecidos pareados de câncer de mama e tecidos normais adjacentes. Os níveis de mRNA do YTHDF3 foram normalizados para β-actina. Os dados são apresentados como valores de 2⁻ΔΔCt. A comparação estatística foi realizada usando um teste t de Student em duas caudas pareadas nos valores deΔC t (P = 0,001). Abreviações: NC = tecidos mamários normais adjacentes; BrCa = tecidos do câncer de mama. Por favor, clique aqui para baixar este arquivo.
Tabela Suplementar S1. Resultados resumidos da análise multivariada de sobrevivência em genes relacionados a m6A. Abreviações : HR = razão de risco; IC 95% = intervalo de confiança. Por favor, clique aqui para baixar este arquivo.
Tabela Suplementar S2. Os resultados de anotação e enriquecimento de 13 genes relacionados ao YTHDF3 baseados no Metascape.Por favor, clique aqui para baixar este arquivo.
Tabela Suplementar S3. Informações clínicas de 20 amostras pareadas de câncer de mama.Por favor, clique aqui para baixar este arquivo.
Discussão
Apesar das melhorias terapêuticas, o diagnóstico precoce e a terapia personalizada para o câncer de mama continuam sendo um desafio, exigindo a descoberta de novos alvosmoleculares 21. Este estudo integrou dados multi-ômicos para caracterizar genes relacionados a m6A no câncer de mama. Nossos resultados demonstram disregulação generalizada desses genes, em grande parte independente da metilação do promotor ou amplificação gênica, e associam a expressão aberrante de vários genes, particularmente YTHDF3, a um prognóstico ruim. Confirmamos ainda a regulação positiva do YTHDF3 em amostras clínicas e previmos seu envolvimento em vias relacionadas ao câncer.
A metilação m6A é instalada por um complexo "escritor" que inclui WTAP, KIAA1429, RBM15, METTL3 e METTL1422. Embora a WTAP seja oncogênica em diversasmalignidades 23,24,25, sua regulação negativa no câncer de mama implica funções dependentes do contexto. KIAA1429 regulação para cima é consistente com seu papel relatado na regulação do CDK1 no câncerde mama 25. RBM15, conhecido por afetar hematopoiese esarcomas 26,27, foi aumentada, enquanto RBM15B esteve associada a melhor sobrevivência, alinhando-se com sua correlação positiva comBAP128. A regulação para baixo do METTL3, apesar dos relatos de sua inibição do let-7g, foi observada poroutros 29,30. METTL14 regulação para baixo é consistente com seu papel de supressor tumoral via modificaçãom6A 31. METTL16 expressão continua controversa e requer estudosadicionais 29,32.
Quanto aos "borradores", a FTO foi reduzida em nossa coorte, semelhante a alguns estudos baseados emTCGA 29, embora relatos contrastantes sugiram que promove progressão via BNIP3-33. ALKBH5 apresentou expressão variável dependendo do grupo controle e foi implicado na manutenção da formação do câncer de mama sobhipóxia 34,35.
Os "leitores" que contêm domínio YTH reconhecem m6A, junto com HNRNPC e HNRNPA2B136. HNRNPA2B1 foi regulado em alta, em linha com seu papel no STAT3/ERK1/2sinalizando 37,38. A regulação para cima do HNRNPC é consistente com sua função na regulação das respostas de interferon induzidas pordsRNAs 39.
YTHDF1 e YTHDF2 apresentam papéis duplos em vários tipos de câncer40,41. Evidências acumuladas implicam YTHDF3 em processos oncogênicos: promove carcinoma hepatocelular via EGFR/STAT342, glioblastoma via EGFR/ATK/ERK/p2143 e metástase do câncer cervical por reprogramaçãometabólica 44. Nosso estudo revelou regulação para cima de YTHDF1, YTHDF2 e YTHDF3 em câncer de mama versus tecidos saudáveis, com a regulação para cima de YTHDF3 ainda validada experimentalmente. Isso apoia investigações adicionais do YTHDF3 no câncer de mama. YTHDC1 e YTHDC2 foram regulados em baixa, embora outros estudos relatem seus papéis prometastáticos no câncer de endométrio ecólon 45,46.
As proteínas IGF2BP também atuam como leitores dem6A 47. IGF2BP1 regulação para cima está alinhada com seu papel conhecido no apoio ao crescimento clonogênico48. IGF2BP2 foi regulado em baixa, possivelmente devido à metilação do promotor, contrastando com relatos de seu papelpromigratório 49. IGF2BP3 regulação para cima é consistente com a promoção da proliferação via TRIM25-50 e metástase cooperativa com IGF2BP2 no câncer de mamatriplo negativo 51. O eIF3A, embora reduzido aqui, foi proposto como alvo terapêutico52,53. O aumento do número de cópias foi relatado como correlacionado com YTHDF1 e IGF2BP1 expressão em outroscânceres 54. Esses achados reforçam que a desregulação do m6A é generalizada no câncer de mama.
De forma crítica, identificamos o YTHDF3 como um fator prognóstico independente, corroborando estudosrecentes 55,56,57,58,59. Outros genes m6A, como FTO e IGF2BP3 também foram associados a prognóstico e quimiorresistência ruins no câncerde mama 33,60,61.
Nosso enriquecimento de vias destacou os papéis esperados do YTHDF3 no metabolismodo RNA 62. Mais notavelmente, sugeriu envolvimento na reparação de dealquilação do DNA por meio de membros da famíliaALKBH 63,64. Além disso, ligações com o processamento de pri-miRNA por meio de HNRNPA2B1, SRRT e METTL3 65,66,67,68, e com estabilização por telomerase via EXOSC10 eDCP2 69, sugerem possíveis mecanismos multifacetados. Curiosamente, a superexpressão de YTHDF3 tem sido associada à metástase cerebral do câncer de mama ao aprimorar a tradução de ST6GALNAC5 eGJA170. Estudos recentes ampliaram ainda mais seu repertório oncogênico: foi demonstrado que YTHDF3 potencializa a glicólise e a proliferação através do eixomTOR-HIF1α-LDHA 71; promover a metástase óssea osteolítica por meio da tradução dependente de m6A de ZEB1 eSMAD5 72; no câncer de mama triplo negativo, o YTHDF3 estabiliza o mRNA do CENPI para impulsionar atumorigênese 73; e facilita a transição epitelial-mesenquimatar e a metástase ao recrutar eIF4B para estimular a tradução Notch274. De forma consistente, estudos recentes destacam ainda mais a rede reguladora mais ampla do m6A no câncer de mama, incluindo a reprogramação de metilação mediada por piR-1170/WTAP na metástasecerebral 75 e a degradação dependente de POP1, reconhecida por YTHDF2, do mRNA CDKN1A no TNBC76. Esses estudos sugerem que YTHDF3 pode estar envolvido em diversos processos malignos. Assim, YTHDF3 pode representar um biomarcador prognóstico promissor, embora estudos mecanicistas adicionais sobre seu papel no crescimento, apoptose e metástase do câncer de mama sejam essenciais.
Curiosamente, a análise TIMER indicou uma correlação geral positiva entre a expressão de YTHDF3 e os níveis de infiltração de vários subconjuntos de células imunes no câncer de mama. A base biológica para essa observação é atualmente desconhecida e pode refletir uma alteração geral do microambiente tumoral em tumores com níveis de YTHDF3. Estudos dedicados à imunogenômica e funcionalidade são necessários para dissecar o papel específico do YTHDF3 na formação do cenário imunológico do câncer de mama.
Este estudo apresenta várias limitações. Primeiro, as análises dependem principalmente de conjuntos de dados públicos; integrar dados TCGA e GTEx pode introduzir efeitos em lote devido a diferenças no processamento de amostras, plataformas de sequenciamento e pipelines de normalização, e a natureza retrospectiva desses bancos de dados carrega vieses inerentes de seleção e anotação. Segundo, a coorte de validação clínica era pequena, com acompanhamento limitado, e os genes recém-descobertos relacionados a m6A não foram incluídos. Terceiro, a validação independente de coorte do valor prognóstico do YTHDF3 é insuficiente, e as inconsistências entre a expressão de mRNA e proteínas permanecem não resolvidas. Além disso, evidências diretas in vivo e in vitro para a função biológica do YTHDF3 no câncer de mama estão ausentes, análises de sensibilidade ao medicamento ou de resposta ao tratamento não foram realizadas, e os mecanismos específicos pelos quais o YTHDF3 media a modificação do m6A em seus alvos a jusante não foram explorados. Essas ressalvas exigem uma interpretação cautelosa de nossas descobertas. Estudos prospectivos futuros com protocolos padronizados, amostras maiores e experimentos funcionais são necessários para validar o YTHDF3 como biomarcador e elucidar seu papel mecanicista no câncer de mama.
Em conclusão, esta análise integrativa avaliou de forma abrangente genes relacionados ao m6A no câncer de mama. Embora alterações genéticas e epigenéticas tivessem impacto limitado na expressão gênica, os genes eram amplamente desregulados e associados ao prognóstico. Nossos achados indicam que o YTHDF3 pode servir como um biomarcador prognóstico independente, justificando uma investigação biológica adicional sobre o câncer de mama.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Agradecimentos
Este trabalho foi financiado pela Fundação de Ciências Naturais da Província de Sichuan (número da bolsa: 2022NSFSC1425), Projeto Especial de Pesquisa em Tumores da Associação Médica de Sichuan (número da bolsa: 2024HR20), Luzhou - Projeto de Pesquisa da Universidade Médica do Sudoeste (número da bolsa: 2024LZXNYDJ051), Fundação de Pesquisa em Oncologia Clínica Beijing Xisike (número da bolsa: Y-SS2025MS-0009) e Fundação de Desenvolvimento Médico Kechuang de Pequim (número da bolsa: KC2023-JX-0288-BM74).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Breast Cancer Gene-Expression Miner v4.7 | Omics Data Science Unit of Integrated Center for Oncology | http://bcgenex.ico.unicancer.fr/ | Usado para recuperar dados de expressão de tecido mamário normal GTEx; listado em Métodos/Disponibilidade de Dados |
| cBioPortal | Não aplicável | https://www.cbioportal.org/ | Análise de alteração genética e alteração de número de cópias; listado em Métodos/ Disponibilidade de Dados |
| Clinical Proteomic Tumor Analysis Consortium (CPTAC) | Clinical Proteomic Tumor Analysis Consortium | Não aplicável | Conjunto de dados proteômico usado via UALCAN; listado em Métodos/Disponibilidade de Dados |
| Genotype-Tissue Expression (GTEx) project | GTEx Consortium | dbGaP accession phs000424.v8.p2 | Fonte de dados de expressão de tecido mamário normal; listado em Métodos/Disponibilidade de Dados |
| Hieff qPCR SYBR Green Master Mix (No Rox) | YEASEN | Mix master qPCR; listado na revisão do autor | |
| Hifair III 1st Strand cDNA Synthesis SuperMix for qPCR | YEASEN | Síntese de cDNA de primeira linha; listado na revisão do autor | |
| Kaplan-Meier Plotter (KMplotter) | Não aplicável | https://kmplot.com | Ferramenta online de validação de sobrevivência; listado em Métodos/Disponibilidade de Dados |
| Metascape | Suportado por subsídios NIH U19 AI106754 U19 AI135972 R01 DA03373 | http://metascape.org/ | Anotação de genes e análise de enriquecimento de via; listado em Métodos/Disponibilidade de Dados |
| MethHC | Não aplicável | http://methhc.mbc.nctu.edu.tw/ | Recurso de dados de metilação de promotores de DNA; listado em Métodos/Disponibilidade de Dados |
| NanoDrop 2000 spectrophotometer | Thermo Fisher Scientific | Medição de concentração e pureza de RNA; listado na revisão do autor | |
| QuantStudio 7 Flex Real-Time PCR System | Applied Biosystems | PCR quantitativa em tempo real; listado na revisão do autor | |
| SPSS 13.0 | Não fornecido no manuscrito | Versão 13.0 | Análises estatísticas; listado na revisão do autor |
| STRING v12.0 | STRING Consortium | https://string-db.org/ | Análise de rede de interação proteína-proteína; pontuação de confiança 0,4; listado em Figura 4/Disponibilidade de Dados |
| The Cancer Genome Atlas (TCGA-BRCA) | The Cancer Genome Atlas | TCGA-BRCA | Fonte de dados de expressão gênica, dados clínicos, alteração genética/número de cópias; listado em Métodos/ Disponibilidade de Dados |
| The Human Protein Atlas | The Human Protein Atlas | https://www.proteinatlas.org/ | Fonte usada para obter dados de expressão RNA-seq do câncer de mama TCGA e dados clínicos; listado em Métodos/Disponibilidade de Dados |
| TIMER | X Shirley Liu Lab | https://cistrome.shinyapps.io/timer/ | Análise de infiltração imune; listado em Métodos/Disponibilidade de Dados |
| TRIzol reagent | Invitrogen | Extração de RNA; listado na revisão do autor | |
| UALCAN | The University of Alabama at Birmingham | http://ualcan.path.uab.edu/ | Análise de expressão de proteína e mRNA baseada em dados CPTAC e TCGA; listado em Métodos/Disponibilidade de Dados |
Referências
- Yeo SK, Guan JL. Breast cancer: multiple subtypes within a tumor? Trends Cancer. 2017;3(11):753-60.
- Sung H et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2021;71(3):209-49.
- Bennett RL, Licht JD. Targeting epigenetics in cancer. Annu Rev Pharmacol Toxicol. 2018;58:187-207.
- Wu L et al. Changes of N6-methyladenosine modulators promote breast cancer progression. BMC Cancer. 2019;19(1):326.
- Roignant JY, Soller M. m6A in mRNA: an ancient mechanism for fine-tuning gene expression. Trends Genet. 2017;33(6):380-90.
- Pan Y et al. Multiple functions of m6A RNA methylation in cancer. J Hematol Oncol. 2018;11(1):48.
- Uhlen M et al. Towards a knowledge-based Human Protein Atlas. Nat Biotechnol. 2010;28(12):1248-50.
- Győrffy B. Survival analysis across the entire transcriptome identifies biomarkers with the highest prognostic power in breast cancer. Comput Struct Biotechnol J. 2021;19:4101-9.
- Jézéquel P et al. bc-GenExMiner 4.5: new mining module computes breast cancer differential gene expression analyses. Database (Oxford). 2021;2021:baab007.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369(6509):1318-30.
- Chandrashekar DS et al. UALCAN: an update to the integrated cancer data analysis platform. Neoplasia. 2022;25:18-27.
- Cerami E et al. The cBio cancer genomics portal: an open platform for exploring multidimensional cancer genomics data. Cancer Discov. 2012;2(5):401-4.
- Huang WY et al. MethHC: a database of DNA methylation and gene expression in human cancer. Nucleic Acids Res. 2015;43(Database issue):D856-61.
- Szklarczyk D et al. STRING v10: protein-protein interaction networks, integrated over the tree of life. Nucleic Acids Res. 2015;43(Database issue):D447-52.
- Zhou Y et al. Metascape provides a biologist-oriented resource for the analysis of systems-level datasets. Nat Commun. 2019;10(1):1523.
- Li T et al. TIMER: a web server for comprehensive analysis of tumor-infiltrating immune cells. Cancer Res. 2017;77(21):e108-10.
- Wang Y et al. Zinc finger and SCAN domain-containing 18 suppresses the proliferation, self-renewal, and drug resistance of glioblastoma cells. Heliyon. 2023;9(6):e17000.
- Cancer Genome Atlas Research Network. The Cancer Genome Atlas Pan-Cancer analysis project. Nat Genet. 2013;45(10):1113-20.
- Aran D et al. Comprehensive analysis of normal adjacent to tumor transcriptomes. Nat Commun. 2017;8(1):1077.
- Xiang TX et al. Aberrant promoter CpG methylation and its translational applications in breast cancer. Chin J Cancer. 2013;32(1):12-20.
- Pasculli B, Barbano R, Parrella P. Epigenetics of breast cancer: biology and clinical implication in the era of precision medicine. Semin Cancer Biol. 2018;51:22-35.
- Meyer KD, Jaffrey SR. Rethinking m6A readers, writers, and erasers. Annu Rev Cell Dev Biol. 2017;33:319-42.
- Jo HJ et al. WTAP regulates migration and invasion of cholangiocarcinoma cells. J Gastroenterol. 2013;48(11):1271-82.
- Chen Y et al. WTAP facilitates progression of hepatocellular carcinoma via m6A-HuR-dependent epigenetic silencing of ETS1. Mol Cancer. 2019;18(1):127.
- Qian JY et al. KIAA1429 acts as an oncogenic factor in breast cancer by regulating CDK1 in an N6-methyladenosine-independent manner. Oncogene. 2019;38(33):6123-41.
- Garcia-Dios DA et al. MED12, TERT promoter and RBM15 mutations in primary and recurrent phyllodes tumours. Br J Cancer. 2018;118(2):277-84.
- Hu M, Yang Y, Ji Z, Luo J. RBM15 functions in blood diseases. Curr Cancer Drug Targets. 2016;16(7):579-85.
- Shahriyari L, Abdel-Rahman M, Cebulla C. BAP1 expression is prognostic in breast and uveal melanoma but not colon cancer and is highly positively correlated with RBM15B and USP19. PLoS One. 2019;14(2):e0211507.
- Zhang B et al. Expression and prognostic characteristics of m6A RNA methylation regulators in breast cancer. Front Genet. 2020;11:604597.
- Cai X et al. HBXIP-elevated methyltransferase METTL3 promotes the progression of breast cancer via inhibiting tumor suppressor let-7g. Cancer Lett. 2018;415:11-9.
- Gu C et al. Mettl14 inhibits bladder TIC self-renewal and bladder tumorigenesis through N6-methyladenosine of Notch1. Mol Cancer. 2019;18(1):168.
- Yeon SY et al. Frameshift mutations in repeat sequences of ANK3, HACD4, TCP10L, TP53BP1, MFN1, LCMT2, RNMT, TRMT6, METTL8 and METTL16 genes in colon cancers. Pathol Oncol Res. 2018;24(3):617-22.
- Niu Y et al. RNA N6-methyladenosine demethylase FTO promotes breast tumor progression through inhibiting BNIP3. Mol Cancer. 2019;18(1):46.
- Zhang C et al. Hypoxia-inducible factors regulate pluripotency factor expression by ZNF217- and ALKBH5-mediated modulation of RNA methylation in breast cancer cells. Oncotarget. 2016;7(40):64527-42.
- Zhang C et al. Hypoxia induces the breast cancer stem cell phenotype by HIF-dependent and ALKBH5-mediated m6A-demethylation of NANOG mRNA. Proc Natl Acad Sci U S A. 2016;113(14):E2047-56.
- Liao S, Sun H, Xu C. YTH domain: a family of N6-methyladenosine (m6A) readers. Genomics Proteomics Bioinformatics. 2018;16(2):99-107.
- Alarcón CR et al. HNRNPA2B1 is a mediator of m6A-dependent nuclear RNA processing events. Cell. 2015;162(6):1299-308.
- Hu Y et al. Splicing factor hnRNPA2B1 contributes to tumorigenic potential of breast cancer cells through STAT3 and ERK1/2 signaling pathway. Tumour Biol. 2017;39(3):1010428317694318.
- Wu Y et al. Function of HNRNPC in breast cancer cells by controlling the dsRNA-induced interferon response. EMBO J. 2018;37(23):e99017.
- Nishizawa Y et al. Oncogene c-Myc promotes epitranscriptome m6A reader YTHDF1 expression in colorectal cancer. Oncotarget. 2018;9(7):7476-86.
- Zhong L et al. YTHDF2 suppresses cell proliferation and growth via destabilizing the EGFR mRNA in hepatocellular carcinoma. Cancer Lett. 2019;442:252-61.
- Hu B et al. m6A reader YTHDF3 triggers the progression of hepatocellular carcinoma through the YTHDF3/m6A-EGFR/STAT3 axis and EMT. Mol Carcinog. 2023;62(10):1599-614.
- Lee HH et al. YTHDF3 modulates EGFR/AKT/ERK/p21 signaling axis to promote cancer progression and osimertinib resistance of glioblastoma cells. Anticancer Res. 2023;43(12):5485-98.
- Zhong S et al. The inhibition of YTHDF3/m6A/LRP6 reprograms fatty acid metabolism and suppresses lymph node metastasis in cervical cancer. Int J Biol Sci. 2024;20(3):916-36.
- Zhang B et al. YT521 promotes metastases of endometrial cancer by differential splicing of vascular endothelial growth factor A. Tumour Biol. 2016;37(12):15543-9.
- Tanabe A et al. RNA helicase YTHDC2 promotes cancer metastasis via the enhancement of the efficiency by which HIF-1α mRNA is translated. Cancer Lett. 2016;376(1):34-42.
- Huang H et al. Recognition of RNA N6-methyladenosine by IGF2BP proteins enhances mRNA stability and translation. Nat Cell Biol. 2018;20(3):285-95.
- Fakhraldeen SA et al. Two isoforms of the RNA binding protein, coding region determinant-binding protein (CRD-BP/IGF2BP1), are expressed in breast epithelium and support clonogenic growth of breast tumor cells. J Biol Chem. 2015;290(21):13386-400.
- Li Y, Francia G, Zhang JY. p62/IMP2 stimulates cell migration and reduces cell adhesion in breast cancer. Oncotarget. 2015;6(32):32656-68.
- Wang Z et al. Blockade of miR-3614 maturation by IGF2BP3 increases TRIM25 expression and promotes breast cancer cell proliferation. EBioMedicine. 2019;41:357-69.
- Kim HY, Ha Thi HT, Hong S. IMP2 and IMP3 cooperate to promote the metastasis of triple-negative breast cancer through destabilization of progesterone receptor. Cancer Lett. 2018;415:30-9.
- Meyer KD et al. 5′ UTR m6A promotes cap-independent translation. Cell. 2015;163(4):999-1010.
- Yin JY et al. eIF3a: a new anticancer drug target in the eIF family. Cancer Lett. 2018;412:81-7.
- Bell JL et al. IGF2BP1 harbors prognostic significance by gene gain and diverse expression in neuroblastoma. J Clin Oncol. 2015;33(11):1285-93.
- Liu L et al. N6-methyladenosine-related genomic targets are altered in breast cancer tissue and associated with poor survival. J Cancer. 2019;10(22):5447-59.
- Anita R, Paramasivam A, Priyadharsini JV, Chitra S. The m6A readers YTHDF1 and YTHDF3 aberrations associated with metastasis and predict poor prognosis in breast cancer patients. Am J Cancer Res. 2020;10(8):2546-54.
- Zhao G et al. Gene signatures and cancer-immune phenotypes based on m6A regulators in breast cancer. Front Oncol. 2021;11:756412.
- Demircan T, Yavuz M, Akgul S. m6A pathway regulators are frequently mutated in breast invasive carcinoma and may play an important role in disease pathogenesis. OMICS. 2021;25(10):660-78.
- Lv W et al. Analysis and validation of m6A regulatory network: a novel circBACH2/hsa-miR-944/HNRNPC axis in breast cancer progression. J Transl Med. 2021;19(1):527.
- Ohashi R et al. IMP3 contributes to poor prognosis of patients with metaplastic breast carcinoma: a clinicopathological study. Ann Diagn Pathol. 2017;31:30-5.
- Ohashi R et al. Prognostic value of IMP3 expression as a determinant of chemosensitivity in triple-negative breast cancer. Pathol Res Pract. 2017;213(9):1160-5.
- Chen XY, Zhang J, Zhu JS. The role of m6A RNA methylation in human cancer. Mol Cancer. 2019;18(1):103.
- Drabløs F et al. Alkylation damage in DNA and RNA: repair mechanisms and medical significance. DNA Repair (Amst). 2004;3(11):1389-407.
- Fedeles BI et al. The AlkB family of Fe(II)/α-ketoglutarate-dependent dioxygenases: repairing nucleic acid alkylation damage and beyond. J Biol Chem. 2015;290(34):20734-42.
- Villarroya-Beltri C et al. Sumoylated hnRNPA2B1 controls the sorting of miRNAs into exosomes through binding to specific motifs. Nat Commun. 2013;4:2980.
- Hu X et al. Depletion of Ars2 inhibits cell proliferation and leukemogenesis in acute myeloid leukemia by modulating the miR-6734-3p/p27 axis. Leukemia. 2019;33(5):1090-101.
- Chen Y et al. Ars2 promotes cell proliferation and tumorigenicity in glioblastoma through regulating miR-6798-3p. Sci Rep. 2018;8(1):15602.
- Alarcón CR et al. N6-methyladenosine marks primary microRNAs for processing. Nature. 2015;519(7544):482-5.
- Shukla S et al. Inhibition of telomerase RNA decay rescues telomerase deficiency caused by dyskerin or PARN defects. Nat Struct Mol Biol. 2016;23(4):286-92.
- Chang G et al. YTHDF3 induces the translation of m6A-enriched gene transcripts to promote breast cancer brain metastasis. Cancer Cell. 2020;38(6):857-71.e7.
- Liu Z et al. YTHDF3 mediates the occurrence and development of breast cancer by regulating glycolysis through the mTOR-HIF1α-LDHA axis. J Cell Mol Med. 2026;30(9):e71105.
- Xu L et al. YTHDF3 promotes breast cancer osteolytic bone metastasis by enhancing the translation of ZEB1 and SMAD5. Oncogenesis. 2025;14(1):41.
- Zhang Y, Chen S, Wu Q. The m6A reader YTHDF3 promotes TNBC progression by regulating CENPI stabilization. Front Oncol. 2025;15:1546723.
- Chen H et al. YTHDF3 drives tumor growth and metastasis by recruiting eIF4B to promote Notch2 translation in breast cancer. Cancer Lett. 2025;614:217534.
- Luo Y et al. piR-1170 drives brain metastasis and immune evasion via WTAP-mediated m6A methylation reprogramming in triple-negative breast cancer. Mol Cancer. 2026;25(1):52.
- Zhang C et al. POP1 facilitates proliferation in triple-negative breast cancer via m6A-dependent degradation of CDKN1A mRNA. Research (Wash D C). 2024;7:0472.