Este protocolo descreve métodos para avaliar os efeitos da paeoniflorina na disfunção induzida por lipoproteína de baixa densidade oxidada em macrófagos RAW264.7, por meio da análise do metabolismo lipídico, respostas inflamatórias, estresse oxidativo, apoptose e sinalização relacionada à proteína quinase ativada por AMP, para apoiar estudos mecanicistas da disfunção de macrófagos.
Artigo de investigação
A Paeoniflorina Atenua a Disfunção Induzida por Lipoproteína de Baixa Densidade Oxidada em Células RAW264.7 com Envolvimento da Proteína Quinase Ativada por AMP
* These authors contributed equally
Neste artigo
Resumo
Resumo
Este estudo descreve um protocolo que integra farmacologia de rede e experimentos in vitro para avaliar os efeitos protetores da Decocção Huangqin (HQT) e de um de seus constituintes bioativos, a paeoniflorina (PF), contra a disfunção de macrófagos induzida pela lipoproteína de baixa densidade oxidada (ox-LDL), além de investigar a sinalização relacionada à proteína quinase ativada por AMP (AMPK). A farmacologia de rede identificou alvos e vias da HQT associados à aterosclerose (AS). Utilizou-se um modelo de macrófagos RAW264.7 induzido por ox-LDL para avaliar o acúmulo lipídico, o efluxo de colesterol, os níveis de trifosfato de adenosina (ATP), as respostas inflamatórias, a função mitocondrial, o estresse oxidativo, a apoptose e os marcadores fenotípicos de macrófagos. A HQT e a PF foram comparadas em concentrações não citotóxicas. O envolvimento da AMPK foi avaliado por meio de ensaio de deslocamento térmico celular (CETSA), inibição farmacológica e silenciamento mediado por RNA de interferência pequeno (siRNA). O transportador ABCA1, o receptor X do fígado alfa (LXRα), proteínas relacionadas ao fator nuclear kappa B (NF-κB) e proteínas associadas à apoptose foram analisados por meio de western blotting. A farmacologia de rede identificou 12 alvos sobrepostos, incluindo TNF, PPARG e NOS3, enriquecidos em vias relacionadas ao metabolismo lipídico, inflamação, AS e sinalização da AMPK. Tanto a PF quanto a HQT aumentaram a fosforilação da AMPK, reduziram o acúmulo lipídico e a secreção de citocinas inflamatórias induzidos pela ox-LDL e melhoraram o efluxo de colesterol. A PF restaurou os níveis de ATP e o potencial da membrana mitocondrial, reduziu a produção de espécies reativas de oxigênio e a apoptose, e aumentou a expressão da ABCA1. O CETSA demonstrou maior estabilidade térmica da AMPK após o tratamento com PF. A inibição farmacológica ou o silenciamento por siRNA da AMPK atenuaram as alterações associadas à PF na expressão da ABCA1, no efluxo de colesterol, no acúmulo lipídico, na ativação do LXRα e na inibição do NF-κB. A PF reduziu macrófagos CD86⁺ e aumentou macrófagos CD206⁺, enquanto o silenciamento da AMPK reverteu parcialmente essas alterações. A inibição do NF-κB produziu efeitos semelhantes sobre a homeostase do colesterol e os marcadores fenotípicos de macrófagos. Este protocolo permite a avaliação dos efeitos mediados pela PF e pela HQT sobre a disfunção de macrófagos induzida pela ox-LDL e sobre a sinalização relacionada à AMPK. Nas condições testadas, a PF protegeu as células RAW264.7 contra a disfunção metabólica lipídica, inflamação, estresse oxidativo, disfunção mitocondrial e apoptose induzidas pela ox-LDL, e a PF e a HQT produziram alterações qualitativamente semelhantes em desfechos relacionados a macrófagos.
Introdução
As doenças cardiovasculares são uma das principais causas de morbidade e mortalidade em todo o mundo, e a aterosclerose (AS) é uma base patológica importante de muitos distúrbios cardiovasculares1,2,3,4. A AS caracteriza-se pelo acúmulo de lipídios5, inflamação crônica6 e formação progressiva de placas na parede arterial7. Sua iniciação e progressão envolvem disfunção endotelial, estresse oxidativo, metabolismo lipídico desregulado e ativação imunológica sustentada. A lipoproteína de baixa densidade oxidada (ox-LDL) promove a ativação endotelial e a expressão de moléculas de adesão e quimiocinas, como a proteína quimioatraente de monócitos-1 (MCP-1), facilitando assim o recrutamento de monócitos para a íntima arterial8. Após se diferenciarem em macrófagos, essas células incorporam ox-LDL por meio de receptores de varredura e gradualmente se transformam em células espumosas ricas em lipídios9. Esse processo é acompanhado por aumento na produção de espécies reativas de oxigênio (ROS) e citocinas pró-inflamatórias10, que agravam ainda mais a inflamação vascular e as lesões oxidativas. Entre esses mediadores inflamatórios, o fator de necrose tumoral alfa (TNF-α) contribui para a formação de células espumosas e a sinalização inflamatória11, em parte por meio da ativação da via do fator nuclear kappa B (NF-κB). Em condições de repouso, o NF-κB é retido no citoplasma por meio de sua interação com o inibidor do NF-κB alfa (IκB-α)12. Após estímulo, a quinase IκB (IKK) é ativada, levando à degradação do IκB-α e subsequente translocação do NF-κB para o núcleo13, onde promove a transcrição de genes inflamatórios, incluindo TNF-α, interleucina-1 beta (IL-1β) e interleucina-6 (IL-6)14. Apesar dos avanços nas terapias redutoras de lipídios e anti-inflamatórias, ainda permanece um risco cardiovascular residual significativo, destacando a necessidade de desenvolver estratégias terapêuticas adicionais que visem simultaneamente múltiplos processos patológicos envolvidos na AS.
As formulações da medicina tradicional chinesa (MTC) contêm múltiplos constituintes bioativos que podem exercer efeitos terapêuticos por meio de interações com diversos alvos moleculares e vias de sinalização15,16. Esse modo de ação multicomponente e multialvo pode oferecer vantagens potenciais no tratamento de doenças complexas, como a EA. Huangqin Tang (HQT) é uma fórmula clássica da MTC composta por quatro ervas medicinais: Scutellaria baicalensis (Huangqin), Paeonia lactiflora (Baishao), Glycyrrhiza uralensis (Gancao) e Ziziphus jujuba (Dazao)17,18. Relatou-se que constituintes bioativos derivados dessas ervas regulam o metabolismo lipídico, atenuam respostas inflamatórias e reduzem o estresse oxidativo19. No entanto, os alvos moleculares e as vias de sinalização subjacentes aos potenciais efeitos antiateroscleróticos do HQT permanecem parcialmente compreendidos.
No presente estudo, a farmacologia de rede foi combinada com experimentos in vitro para estabelecer um método de investigação dos mecanismos potenciais subjacentes aos efeitos protetores do HQT e de um de seus constituintes bioativos, a paeoniflorina (PF), contra a disfunção de macrófagos induzida por ox-LDL. Primeiramente, foi realizada uma análise de farmacologia de rede para identificar compostos candidatos, alvos terapêuticos e vias de sinalização associadas ao HQT e à AS. Com base na participação prevista da sinalização da proteína quinase ativada por AMP (AMPK) e em evidências previamente publicadas, a PF foi selecionada para validação experimental. Seus efeitos sobre o acúmulo lipídico, efluxo de colesterol, respostas inflamatórias, metabolismo energético, função mitocondrial, estresse oxidativo, apoptose e marcadores fenotípicos de macrófagos foram avaliados em células RAW264.7. O HQT e a PF também foram comparados em condições não citotóxicas. Além disso, a inibição farmacológica e o silenciamento mediado por RNA de interferência (siRNA) da AMPK foram utilizados para examinar se a regulação dependente de AMPK do transportador de cássia de ligação de ATP A1 (ABCA1) e da via de sinalização do receptor X do fígado alfa (LXRα)/NF-κB contribui para os efeitos protetores da PF. Essa abordagem integrada fornece um arcabouço para avaliar os efeitos mediados por HQT e PF na disfunção de macrófagos induzida por ox-LDL e determinar se este método é adequado para investigar mecanismos relacionados à AMPK em modelos in vitro semelhantes.
Protocolo
O conjunto de dados secundário acessível publicamente GSE100927 foi analisado como um conjunto de dados não identificáveis. Nenhum participante foi recrutado, nenhuma amostra humana nova foi coletada e nenhum identificador pessoal direto foi acessado; portanto, não foi necessária aprovação adicional do comitê de ética institucional nem consentimento informado. Os experimentos com células utilizaram apenas uma linhagem celular de macrófagos murinos estabelecida e não envolveram animais vivos, tecidos animais primários, participantes humanos ou materiais humanos primários; portanto, a aprovação ética institucional para pesquisas com seres humanos ou animais não era aplicável.
Identificação de Compostos Bioativos de HQT e Seus Alvos
O Banco de Dados e Plataforma de Análise de Farmacologia de Sistemas da Medicina Tradicional Chinesa (TCMSP), o PubMed, a Infraestrutura Nacional de Conhecimento da China (CNKI) e os bancos de dados UniProt foram acessados usando as versões disponíveis em 16 de julho de 2026. Scutellaria baicalensis Georgi, Paeonia lactiflora Pall., Glycyrrhiza uralensis Fisch. e Ziziphus jujuba Mill. foram pesquisadas separadamente no banco de dados TCMSP utilizando seus nomes latinos, em inglês e em chinês. Foram mantidos os compostos com biodisponibilidade oral (OB) ≥30% e valor de semelhança a fármacos (DL) ≥0,18. Os compostos duplicados identificados em mais de um material botânico foram agrupados utilizando o nome do composto e o identificador correspondente do TCMSP.
O PubMed foi pesquisado utilizando os termos (“Huangqin Tang” OR “Huang-Qin-Tang” OR “Huang Qin Tang”) AND (constituinte OR composto OR ingrediente OR fitoquímico OR alvo), e o CNKI foi pesquisado utilizando “Huangqin Tang” AND (“constituintes químicos” OR “ingredientes ativos” OR “alvos farmacológicos”). Foram analisados artigos publicados até 16 de dezembro de 2025. Foram incluídos compostos ou alvos apenas quando sua associação com HQT ou com um de seus quatro componentes botânicos foi explicitamente relatada. Foram excluídas revisões sem evidência primária rastreável, compostos sem nome e alvos previstos sem suporte experimental ou de banco de dados.
Os alvos proteicos foram mapeados utilizando a ferramenta de mapeamento de identificadores no banco de dados UniProt, com o organismo restrito a Homo sapiens (identificador taxonômico 9606). Os símbolos gênicos humanos aprovados foram mantidos, enquanto entradas não mapeadas e duplicadas foram removidas. A lista de interações compostos-alvos pós-dedução foi importada para o software de visualização de redes Cytoscape (versão 3.7.2), onde a rede de interações entre o composto HQT e seus alvos foi construída.
Identificação e Análise Bioinformática de Alvos Associados à AS
Os bancos de dados GeneCards, Online Mendelian Inheritance in Man (OMIM), Comparative Toxicogenomics Database (CTD) e Gene Expression Omnibus (GEO) foram acessados utilizando as versões disponíveis em 16 de julho de 2026. O termo “aterosclerose” foi utilizado para pesquisar nos bancos GeneCards, OMIM e CTD. Os genes recuperados do GeneCards com um Índice de Relevância ≥1,163, correspondente à pontuação mediana de todos os registros recuperados, foram mantidos. Apenas genes associados diretamente à AS, documentados no OMIM e CTD, foram incluídos.
A matriz da série GSE100927, o arquivo de anotação de amostras e o arquivo de anotação da plataforma GPL17077 foram baixados do GEO. Todas as 104 amostras de artérias periféricas humanas foram classificadas como AS ou Controle de acordo com os metadados fenotípicos do repositório, e nenhuma amostra foi excluída com base na localização arterial.
As análises de bioinformática foram realizadas utilizando o software estatístico R (versão 4.3.2) com o pacote limma (versão 3.58.1), o pacote ggplot2 (versão 3.4.4), o pacote ComplexHeatmap (versão 2.18.0), o pacote clusterProfiler (versão 4.10.1) e o pacote org.Hs.eg.db (versão 3.18.0). As sondas foram anotadas utilizando o arquivo de anotação da plataforma GPL17077, e as sondas sem símbolos gênicos aprovados foram removidas. Várias sondas que mapeavam para o mesmo gene foram agrupadas utilizando a função avereps. Uma transformação log2(x + 1) foi aplicada somente quando o percentil 99 excedeu 100; caso contrário, os valores logarítmicos fornecidos foram mantidos. Os arranjos foram normalizados utilizando o método de quantis.
As amostras foram codificadas como “Controle” e “AS”, e uma matriz de delineamento sem intercepto foi gerada usando model.matrix(~0 + group). Modelos lineares foram ajustados utilizando as funções lmFit, makeContrasts, contrasts.fit e eBayes. Todos os genes foram extraídos usando topTable(number = Inf, adjust.method = “BH”). Genes diferencialmente expressos foram definidos como aqueles com uma variação absoluta do log2 maior que 1 e valor p nominal <0,05, enquanto os valores p ajustados pelo método de Benjamini–Hochberg foram mantidos na saída completa.
Os gráficos de dispersão em forma de vulcão foram gerados usando valores de log2 da razão de variação e valores de −log₁₀ do p nominal. Os mapas de calor foram construídos após a padronização por escore z por linha dos genes selecionados. Foram aplicadas as mesmas configurações de pré-processamento e visualização a todas as amostras.
Os genes obtidos a partir do GeneCards, OMIM, CTD e GEO foram padronizados utilizando o banco de dados UniProt. Os identificadores de genes foram convertidos para símbolos gênicos aprovados em letras maiúsculas, e entradas em branco, não mapeadas e duplicadas foram removidas dentro de cada fonte de dados. Os alvos associados à AE definidos por consenso foram considerados como genes identificados em pelo menos duas das quatro fontes de dados. A função intersect() no R foi utilizada para identificar os genes compartilhados com o conjunto padronizado de alvos da HQT.
Os alvos HQT-AS sobrepostos foram enviados para o banco de dados STRING (versão 12.0), acessado em 16 de dezembro de 2025. A análise foi restrita a Homo sapiens, o valor mínimo de interação foi definido como 0,700, todos os canais de evidência foram mantidos, e não foram adicionados interatores de primeira ou segunda camada. A tabela de interações foi exportada e importada para o Cytoscape como uma rede não direcionada. Laços próprios e arestas duplicadas foram removidos, e os valores de centralidade de grau, de intermediação e de proximidade foram calculados utilizando o plugin CentiScaPe (versão 2.2). Genes centrais foram definidos como aqueles cujas três medidas de centralidade excederam as médias correspondentes da rede.
Os símbolos gênicos aprovados foram convertidos em identificadores Entrez utilizando a função bitr. Os identificadores não mapeados e duplicados foram removidos, e todos os genes mapeados com sucesso no conjunto de dados anotado foram utilizados como referência. A análise de enriquecimento de Gene Ontology para todas as ontologias foi realizada utilizando enrichGO (ont = “ALL”), e a análise de enriquecimento de vias do Kyoto Encyclopedia of Genes and Genomes foi realizada utilizando enrichKEGG (organism = “hsa”). Foi aplicada a correção de Benjamini–Hochberg, e os termos enriquecidos com valor de p ajustado <0,05 foram mantidos.
Os scripts completos de pré-processamento, expressão diferencial, visualização e enriquecimento foram fornecidos como TCMSP analysis.R e Transcriptome analysis.R. Com base nos resultados da análise de rede e em evidências publicadas, identificou-se que a paeoniflorina (PF), liquiritina, baicalina, wogonosídeo e ácido glicirrízico são os principais constituintes do HQT20. A PF foi selecionada como composto representativo devido aos seus papéis relatados na regulação do metabolismo lipídico e na sinalização da proteína quinase ativada por AMP.
Preparação do Extrato de HQT
S. baicalensis Georgi, P. lactiflora Pall., G. uralensis Fisch. e Z. jujuba Mill. autenticados foram combinados em uma proporção de massa seca de 3:2:2:3. Água desionizada foi adicionada em uma proporção de 1:10 (p/v) e a mistura foi submetida a refluxo por 1 h. O extrato foi filtrado ainda quente e o resíduo foi extraído pela segunda vez com água desionizada em uma proporção de 1:8 (p/v) durante 1 h, conforme descrito anteriormente19. Os filtrados foram combinados, concentrados sob pressão reduzida a 60°C e secos a vácuo até massa constante; o rendimento da extração foi de 36,34%. O extrato seco foi dissolvido em água estéril na concentração de 1 g/mL, filtrado através de uma membrana de 0,22 µm, fracionado e armazenado a −20°C até o uso. As concentrações experimentais foram expressas como microgramas de extrato seco por mililitro de meio de cultura.
Cultura Celular, Transfeção e Tratamento
Macrófagos murinos RAW264.7 foram cultivados em meio de Eagle modificado por Dulbecco com alta concentração de glicose, suplementado com 10% de soro bovino fetal, 100 U/mL de penicilina e 100 µg/mL de estreptomicina, a 37°C em incubadora umidificada contendo 5% de CO2. As células foram subcultivadas em torno de 80% de confluência, e somente células entre as passagens 5 e 20 após o descongelamento foram utilizadas. A identidade da linhagem celular foi verificada com base no certificado do repositório, e a morfologia celular, aderência e características de crescimento foram monitoradas rotineiramente. Somente culturas negativas para micoplasma foram utilizadas. Culturas que exibiam contaminação, crescimento anormal, vacuolização acentuada, debris extenso, destacamento acentuado ou distribuição desigual das células foram descartadas.
Para o silenciamento do AMPKα1, as células foram semeadas a 2 × 10⁵ células por poço em 2 mL de meio de cultura em placas de 6 poços e transfectadas em uma confluência de 50%–60%. Um total de 100 pmol de si-AMPKα1 ou siRNA não direcionado foi diluído em 125 µL de meio com soro reduzido, enquanto 5 µL de reagente de transfeção à base de lipídio foi diluído separadamente em 125 µL de meio com soro reduzido. Após incubação por 15 min à temperatura ambiente, as duas soluções foram combinadas e adicionadas gota a gota às células para atingir uma concentração final de siRNA de 50 nM. As sequências do si-AMPKα1 foram as seguintes: sentido, 5′-CCCATCTTATAGTTCAACCAT-3′, e antissenso, 5′-ATGGTTGAACTATAAGATGGG-3′. O meio de cultura foi substituído após 6 h, e a incubação foi continuada por um total de 48 h antes do tratamento com ox-LDL e PF. A redução do AMPKα1 foi confirmada por qRT-PCR e western blotting, e somente experimentos que demonstraram uma redução significativa em relação ao grupo controle negativo com siRNA foram incluídos nas análises subsequentes.
PF, dorsomorfina e BAY 11-7082 foram preparados em dimetilsulfóxido (DMSO), enquanto HQT foi preparado em água estéril. A concentração final de DMSO foi mantida em ≤0,1% em todos os grupos tratados, e o veículo correspondente foi adicionado aos grupos controle.
Para a triagem de concentração, as células foram tratadas durante 24 h com PF nas concentrações de 0, 1, 5, 10, 20 ou 40 µM ou com HQT nas concentrações de 0, 12,5, 25, 50, 100 ou 200 µg/mL. A viabilidade celular e a fosforilação da AMPK foram avaliadas posteriormente. Com base nesses resultados, foram selecionadas as concentrações de 20 µM de PF e 100 µg/mL de HQT para todos os experimentos subsequentes.
Para comparação entre PF e HQT, os grupos de tratamento incluíram um grupo controle, um grupo com 50 µg/mL de ox-LDL, um grupo com ox-LDL mais 20 µM de PF e um grupo com ox-LDL mais 100 µg/mL de HQT. Todos os grupos foram incubados por 24 h. Para inibição farmacológica de AMPK, o grupo com ox-LDL mais PF foi pré-tratado com 10 µM de dorsomorphin por 1 h antes do co-tratamento de 24 h21,22.
Para inibição genética da AMPK, as células foram transfectadas com si-NC ou si-AMPKα1 por 48 h e, em seguida, alocadas nos grupos Controle, ox-LDL, PF ou si-AMPK mais PF. Os grupos PF e si-AMPK mais PF receberam 50 µg/mL de ox-LDL juntamente com 20 µM de PF por 24 h. O grupo ox-LDL recebeu apenas ox-LDL, enquanto o grupo Controle recebeu o veículo correspondente.
Para avaliar o envolvimento da sinalização NF-κB, um grupo adicional de tratamento foi pré-tratado com 10 µM de BAY 11-7082 por 1 h antes da exposição a 50 µg/mL de ox-LDL por 24 h23,24,25. A expressão de ABCA1, o ef luxo de colesterol, o acúmulo de lipídios e as proporções de macrófagos CD86⁺ e CD206⁺ foram posteriormente determinados.
Salvo indicação em contrário, as células foram semeadas 12–16 h antes do tratamento, e três poços replicados foram utilizados para cada grupo de tratamento. Cada ensaio foi realizado utilizando três preparações celulares cultivadas independentemente em dias diferentes (n = 3), exceto na triagem de viabilidade celular, que consistiu em cinco experimentos independentes com cinco poços replicados técnicos por concentração. Réplicas técnicas, medições duplicadas e múltiplos campos microscópicos foram médias hierarquicamente para obter um único valor para cada experimento independente.
Foram utilizadas apenas culturas que estavam uniformemente aderidas e com confluência aproximada de 60%–80%, ou de 50%–60% para experimentos de transfeção. Os materiais essenciais, softwares e equipamentos são listados na Tabela de Materiais acompanhante.
Ensaio de Viabilidade Celular e PCR Quantitativa em Tempo Real
Células RAW264.7 foram semeadas a 5 × 10³ células por poço em placas de 96 poços e mantidas para aderência durante a noite. As células foram tratadas durante 24 h com as concentrações de PF e HQT descritas na Seção 4. A viabilidade celular foi determinada substituindo o meio de cultura por 100 µL de solução de trabalho do ensaio de viabilidade celular, seguida de incubação por 2 h a 37°C no escuro. A absorbância foi medida a 450 nm.
Foram incluídas poços-controle com apenas reagente, e seus valores de absorbância foram subtraídos de todas as medições. Os valores de absorbância de cinco poços replicados tecnicamente para cada concentração foram médias. A viabilidade celular foi calculada como (absorbância do grupo tratado / absorbância do grupo controle) × 100, sendo o controle não tratado definido como 100%. Foram realizados cinco experimentos independentes.
O RNA total foi extraído utilizando um reagente de extração de RNA com fenol–guanidínio, e somente amostras com valores de A260/A280 entre 1,8 e 2,0 foram utilizadas. Um micrograma de RNA total foi transcrito reversamente, e cada reação de PCR quantitativa (qPCR) de 20 µL continha 10 µL de mix mestre SYBR Green 2×, 0,4 µL de cada iniciador (forward e reverse) 10 µM, 2 µL de cDNA e 7,2 µL de água livre de nucleases.
A PCR quantitativa foi realizada a 95 °C por 30 s, seguida por 40 ciclos de 95 °C por 10 s e 60 °C por 30 s. Uma análise de curva de dissociação foi subsequentemente realizada de 65 °C a 95 °C. As sequências dos iniciadores foram as seguintes: Prkaa1 sentido, 5′-ACCAGAAGCGGTGCCGGAAAGCTGG-3′; Prkaa1 antissentido, 5′-TGTAGTCGGTTTATGCAGCAACGAG-3′; Gapdh sentido, 5′-CGACTTCAACAGCAACTCCCACTCTTCC-3′; e Gapdh antissentido, 5′-TGGGTGGTCCAGGGTTTCTTACTCCTT-3′.
Cada amostra foi analisada em triplicata técnica, e controles sem modelo foram incluídos. Os pares de iniciadores foram aceitos somente quando um único pico de dissociação foi observado e nenhuma amplificação foi detectada nos controles sem modelo. A expressão relativa de Prkaa1 foi calculada utilizando o método 2−ΔΔCt, com Gapdh como gene de referência, e a expressão no grupo si-NC foi normalizada para 1.
Medição do Acúmulo de Lipídios, Níveis de ATP e Eflluxo de Colesterol
Para a coloração com Óleo Vermelho O, as células RAW264.7 foram semeadas em densidade de 5 × 10⁴ células por poço em 500 µL de meio de cultura em placas de 24 poços. Após o tratamento, as células foram lavadas duas vezes com 500 µL de solução salina tamponada com fosfato (PBS), fixadas com 500 µL de formalina neutra tamponada a 10% por 20 min, lavadas duas vezes com PBS, enxaguadas uma vez com 500 µL de isopropanol a 60% e coradas com 500 µL de solução de trabalho recém-preparada de Óleo Vermelho O por 15 min à temperatura ambiente. As células coradas foram lavadas com água destilada até que o fundo ficasse claro. Cinco campos microscópicos foram adquiridos de cada poço conforme descrito na Seção 8, e a área positiva para Óleo Vermelho O foi calculada como a área positiva dividida pela área total do campo × 100, utilizando um limiar de cor fixo. Os resultados da coloração foram aceitos somente quando as células controle exibiam coloração mínima, as células tratadas com ox-LDL apresentavam gotículas lipídicas intracelulares discretas e o fundo extracelular permanecia claro. Amostras que apresentavam precipitados difusos, coloração irregular ou destacamento extensivo de células foram excluídas e o procedimento de coloração foi repetido.
Para a medição de ATP, as células foram semeadas a 5 × 10⁵ células por poço em 2 mL de meio de cultura em placas de 6 poços. Após o tratamento, as células foram lavadas duas vezes com 1 mL de PBS frio, lisadas com 200 µL de tampão de lise para ensaio de ATP e centrifugadas a 12.000 × g durante 5 min a 4°C. Uma alíquota de 10 µL do sobrenadante foi misturada com 100 µL do reagente de detecção de ATP e a quimioluminescência foi medida. As concentrações de ATP foram calculadas a partir de uma curva padrão. Cada lisado foi medido em duplicata, e três poços replicados foram analisados em cada um dos três experimentos independentes.
Para análise do ef luxo de colesterol, as células foram semeadas em 5 × 10⁴ células por poço em 500 µL de meio de cultura em placas de 24 poços. Após o tratamento, as células foram carregadas com 1 µg/mL de col esterol NBD por 24 h, lavadas três vezes com 500 µL de PBS e incubadas por 4 h em 500 µL de meio livre de soro contendo 10 µg/mL de apolipoproteína A-I ou 50 µg/mL de lipoproteína de alta densidade. Os sobrenadantes da cultura foram coletados e centrifugados a 1.000 × g durante 5 min. As células foram lavadas duas vezes com PBS e lisadas com 200 µL de tampão de lise. A fluorescência nos sobrenadantes e lisados foi medida em duplicata nos comprimentos de onda de excitação e emissão de 485 e 535 nm, respectivamente. Os valores de fluorescência obtidos dos poços sem col esterol NBD foram subtraídos, e o ef luxo de colesterol foi calculado como a fluorescência do sobrenadante dividida pela soma das fluorescências do sobrenadante e do lisado × 100 para cada aceitador de colesterol.
Medição de Citocinas Inflamatórias, Potencial de Membrana Mitocondrial, Espécies Reativas de Oxigênio e Apoptose
Para o ensaio imunoenzimático (ELISA), células RAW264.7 foram semeadas a 5 × 10⁵ células por poço em 2 mL de meio de cultura em placas de 6 poços. Após 24 h de tratamento, os sobrenadantes da cultura foram coletados, centrifugados a 1.000 × g durante 10 min a 4°C e analisados imediatamente ou alíquotados e armazenados a −80°C até a análise. Evitaram-se ciclos repetidos de congelamento-descongelamento. As concentrações de TNF-α, IL-6 e IL-1β murinos foram medidas utilizando kits de ELISA do tipo sanduíche. Todos os reagentes foram equilibrados à temperatura ambiente antes do uso. Padrões, brancos e amostras foram carregados em duplicata com 100 µL por poço. Os poços foram lavados cinco vezes com 300 µL de tampão de lavagem após cada incubação com anticorpo. A revelação da cor foi realizada com o substrato tetrametilbenzidina, a reação foi interrompida conforme as instruções do fabricante e a absorbância foi medida a 450 nm. As concentrações de citocinas foram calculadas a partir de curvas-padrão logísticas de quatro parâmetros e expressas em pg/mL. Medições com coeficientes de variação em duplicata superiores a 15% foram repetidas, e amostras que excederam a faixa do ensaio foram diluídas antes da reanálise.
Para análise do potencial da membrana mitocondrial, as células foram semeadas a 5 × 10⁴ células por poço em 500 µL de meio de cultura em placas de 24 poços. Após o tratamento, as células foram lavadas duas vezes e incubadas com 500 µL da solução de trabalho de JC-1 por 20 min a 37°C no escuro. Em seguida, as células foram lavadas duas vezes com tampão de coloração, e a fluorescência do agregado vermelho e do monômero verde foi adquirida a partir dos mesmos campos microscópicos com comprimentos de onda de excitação/emissão de 525/590 nm e 490/530 nm, respectivamente. A razão de fluorescência verde/vermelha, subtraída do fundo, foi posteriormente calculada.
Para análise de espécies reativas de oxigênio (ROS) intracelulares, as células foram semeadas a 5 × 10⁴ células por poço em placas de 24 poços. Após o tratamento, as células foram lavadas duas vezes com meio livre de soro e incubadas com 10 µL de diacetato de di-hidroclorofluoresceína 2′,7′-dicloro diluído em 200 µL de meio de cultura por 2 h a 37°C no escuro. As placas foram suavemente agitadas a cada 5 min durante a incubação. Em seguida, as células foram lavadas três vezes e a fluorescência foi medida com comprimentos de onda de excitação e emissão de 488 e 525 nm, respectivamente.
Para análise de apoptose, as células foram semeadas a 5 × 10⁴ células por poço em placas de 24 poços. Após o tratamento, as células foram lavadas duas vezes, fixadas com paraformaldeído a 4% por 20 min, lavadas três vezes e permeabilizadas com Triton X-100 a 0,1% em PBS por 10 min. Adicionou-se um total de 250 µL da mistura de reação de marcação de quebras de DNA por transferase de deoxinucleotidil terminal (TUNEL), e as células foram incubadas por 60 min a 37°C em câmara úmida e escura. Após três lavagens, os núcleos foram contra-coloridos com 4′,6-diamidino-2-fenilindol (DAPI) por 5 min. Um controle negativo sem transferase de deoxinucleotidil terminal foi incluído em cada experimento.
A preservação do potencial da membrana mitocondrial foi indicada pela fluorescência vermelha pontuada predominante do JC-1, enquanto a despolarização da membrana foi indicada pelo aumento da fluorescência verde difusa. As imagens de ERO foram aceitas somente quando a fluorescência verde estava localizada no interior da célula e livre de precipitados ou saturação do sinal. A coloração para apoptose foi aceita somente quando a fluorescência vermelha era predominantemente nuclear e o controle sem enzima exibia sinal de fundo mínimo.
Aquisição de Imagem e Análise Quantitativa
Imagens de campo claro e de fluorescência foram adquiridas utilizando um microscópio invertido de fluorescência equipado com câmera digital e objetiva de 20×. Foram coletados cinco campos não sobrepostos de cada poço, incluindo um campo central e quatro campos periféricos. Áreas contendo arranhões, bordas dos poços, lâminas de células destacadas ou detritos grandes foram excluídas antes da revelação das identidades dos tratamentos. As configurações automáticas de exposição e ganho foram desativadas. A intensidade de iluminação, tempo de exposição, ganho, objetiva e dimensões da imagem foram definidas usando poços representativos de Controle e de ox-LDL para garantir que o sinal de fluorescência mais intenso permanecesse não saturado. As mesmas configurações de aquisição de imagens foram mantidas para todos os grupos de tratamento dentro de cada experimento independente. Os canais de fluorescência vermelha e verde emparelhados foram adquiridos sem reposicionar a platina do microscópio. As imagens não ajustadas foram analisadas usando o software de análise de imagens ImageJ, enquanto o pesquisador permaneceu cego quanto à alocação dos tratamentos. O sinal de fundo de uma região livre de células foi subtraído e os limiares das imagens foram estabelecidos usando imagens representativas de Controle e de ox-LDL. Os mesmos limiares foram aplicados em todo o experimento. Apenas ajustes uniformes em toda a imagem foram aplicados para apresentação nas figuras. Os resultados de JC-1 foram expressos como a razão entre a fluorescência verde e vermelha. Os sinais de espécies reativas de oxigênio e de apoptose foram expressos como média de fluorescência subtraída do fundo normalizada pela área analisada, sendo o valor médio do grupo Controle normalizado para 1 nas análises relativas. Cinco campos microscópicos foram médios para obter um valor por poço, e os valores de três poços foram médios para gerar um valor por experimento independente.
Análise de Western Blot
Células RAW264.7 foram semeadas a 5 × 10⁵ células por poço em 2 mL de meio de cultura em placas de 6 poços, e um lisado proteico foi preparado a partir de cada poço. Para extração de proteínas de células inteiras, as células foram lavadas duas vezes com PBS frio, lisadas por 30 min em gelo usando tampão de ensaio de radioimunoprecipitação (RIPA) suplementado com inibidores de protease e fosfatase, e centrifugadas a 12.000 × g por 15 min a 4°C. Para extração de proteínas nucleares, as células foram suspensas em um tampão contendo 10 mM HEPES, 10 mM KCl, 1,5 mM MgCl2, 0,5 mM ditiotretol e inibidores de protease/fosfatase e incubadas em gelo por 15 min. Um detergente não iônico foi adicionado até uma concentração final de 0,5%, seguido por vortex breve e centrifugação a 700 × g por 5 min a 4°C. O pellet nuclear foi extraído por 30 min em gelo com mistura intermitente em um tampão contendo 20 mM HEPES, 420 mM NaCl, 1,5 mM MgCl2, 0,2 mM EDTA, 25% de glicerol, 0,5 mM ditiotretol e inibidores de protease/fosfatase. O extrato foi posteriormente centrifugado a 14.000 × g por 15 min a 4°C.
As concentrações de proteína foram determinadas utilizando o ensaio do ácido bicinconínico. Quantidades iguais de proteína (25–30 µg) foram carregadas em cada poço, aquecidas a 95°C por 5 min, separadas em géis de poliacrilamida com dodecilsulfato de sódio a 8%–12% e transferidas para membranas de fluoreto de polivinilideno de 0,45 µm a 100 V por 90 min sob condições de refrigeração. As membranas contendo proteínas totais foram bloqueadas com leite desnatado a 5%, enquanto as membranas contendo proteínas fosforiladas foram bloqueadas com albumina sérica bovina a 5% preparada em solução salina tamponada com Tris contendo polissorvato 20, durante 1 h. As membranas foram incubadas durante a noite a 4°C com anticorpos primários contra AMPK, AMPK fosforilada, BAX, BCL-2, caspase-3, ABCA1, p65, p65 fosforilada, LXRα, IκB-α, IκB-α fosforilada e histona H3 em uma diluição de 1:1.000, exceto para a histona H3, que foi utilizada em uma diluição de 1:2.000. Os anticorpos contra GAPDH e β-actina foram utilizados em uma diluição de 1:5.000. Após a incubação com os anticorpos primários, as membranas foram lavadas três vezes por 10 min cada e incubadas por 1 h com anticorpos secundários conjugados à peroxidase de rabo-de-cavalo anti-coelho ou anti-rato diluídos 1:5.000. Após lavagem adicional, as bandas proteicas foram detectadas utilizando um reagente de detecção por quimioluminescência aprimorada. Foi selecionada a menor exposição que produziu bandas não saturadas para todas as proteínas-alvo, e foram mantidos os mesmos parâmetros de exposição e aquisição de imagem para todos os grupos na mesma membrana.
As bandas proteicas foram quantificadas utilizando o software de análise de imagens ImageJ após subtração do fundo local. AMPK total, ABCA1, BAX, BCL-2, caspase-3, IκB-α e IκB-α fosforilado foram normalizados em relação a GAPDH ou β-actina. Foram calculadas as razões entre AMPK fosforilada e AMPK total e entre p65 fosforilada e p65 total. Os níveis nucleares de LXRα, p65 e p65 fosforilada foram normalizados em relação à histona H3, e o valor médio do grupo Controle ou si-NC em cada experimento independente foi normalizado para 1. Apenas os blots que exibiram bandas discretas nos pesos moleculares esperados, fundo baixo, sinais não saturados e controles de carga comparáveis foram incluídos na análise. Membranas que apresentaram distorção das faixas, transferência proteica incompleta, fundo excessivo ou saturação do sinal foram reprocessadas ou excluídas. Três experimentos independentes foram realizados utilizando lisados proteicos preparados separadamente.
Ensaio de Deslocamento Térmico Celular
Células RAW264.7 foram semeadas a 3 × 10⁶ células em 10 mL de meio de cultura em placas de cultura de 100 mm e incubadas durante a noite. As células foram coletadas, lavadas duas vezes com PBS gelado, lisadas por 30 min em gelo em PBS contendo 0,4% de NP-40 e inibidores de protease/fosfatase, e centrifugadas a 20.000 × g por 20 min a 4°C. Os lisados clarificados foram ajustados para uma concentração proteica de 2 mg/mL. Volumes iguais de lisado clarificado foram incubados com 20 µM de PF ou 0,1% de DMSO por 1 h à temperatura ambiente. Cada amostra foi dividida em alíquotas de 50 µL e aquecida por 3 min a 37°C, 41°C, 45°C, 49°C, 53°C, 57°C, 61°C, 65°C, 69°C ou 73°C. As amostras foram imediatamente resfriadas a 4°C por 3 min e centrifugadas a 20.000 × g por 20 min a 4°C. Volumes iguais dos sobrenadantes solúveis foram analisados por eletroforese em gel seguida de transferência para membrana para detecção de AMPK e AMPK fosforilada. O sinal obtido em cada temperatura foi normalizado em relação ao sinal correspondente a 37°C, definido como 100%. A abundância de proteína solúvel foi representada graficamente em função da temperatura, e o ensaio completo foi repetido três vezes utilizando células cultivadas independentemente. Somente experimentos que mostraram uma banda de referência detectável a 37°C, perda progressiva de AMPK solúvel com aumento da temperatura e ausência de distorção grave das bandas ou aumentos anômalos de proteína solúvel nas temperaturas mais altas foram incluídos na análise.
Análise por Citometria de Fluxo
Células RAW264.7 foram semeadas a 5 × 10⁵ células por poço em 2 mL de meio de cultura em placas de 6 poços. Após o tratamento, as células foram lavadas duas vezes com PBS frio e suavemente destacadas usando uma espátula celular em PBS contendo 2% de soro bovino fetal e 2 mM de EDTA. As suspensões celulares foram centrifugadas a 400 × g durante 5 min a 4°C, lavadas duas vezes com PBS e ajustadas para uma concentração de aproximadamente 1 × 10⁶ células por amostra. As células foram coradas com um corante viável reativo a aminas fixável por 20 min à temperatura ambiente no escuro. Após a lavagem, os receptores Fc foram bloqueados com um anticorpo anti-murino CD16/32 por 15 min a 4°C. Anticorpos conjugados a fluorocromos contra CD45, CD11b, F4/80, CD86 e CD206 foram adicionados na quantidade de 5 µL por anticorpo para cada 1 × 10⁶ células, e as células foram incubadas por 30 min a 4°C no escuro.
Após a coloração com anticorpos, as células foram lavadas duas vezes, suspensas em 300 µL de tampão de coloração e analisadas por citometria de fluxo. Foram adquiridos pelo menos 50.000 eventos totais e, sempre que possível, pelo menos 20.000 eventos viáveis CD45⁺CD11b⁺F4/80⁺ para cada amostra. Foram incluídos controles não corados, controles de compensação monocorados e controles de fluorescência-menos-um para CD86 e CD206. A mesma matriz de compensação foi aplicada a todos os grupos tratados dentro de cada experimento. Detritos foram excluídos com base nas características de dispersão para a frente e dispersão lateral, e dupletas foram excluídas utilizando a área de dispersão para a frente versus a altura de dispersão para a frente. Células negativas para corante de viabilidade foram identificadas, as células CD45⁺ foram selecionadas e os macrófagos foram definidos como células CD11b⁺F4/80⁺. Células CD86⁺ e CD206⁺ foram quantificadas dentro do gate de macrófagos utilizando limiares estabelecidos a partir dos controles correspondentes de fluorescência-menos-um. A mesma hierarquia de seleção de gates foi aplicada a todas as amostras. Uma suspensão de células coradas foi preparada a partir de cada um dos três poços replicados, e as porcentagens obtidas nos três poços foram médias para gerar um valor para cada experimento independente. O experimento foi repetido três vezes utilizando células cultivadas independentemente.
Segurança e Descarte de Resíduos
Todos os procedimentos de cultura celular, manipulação de LDL-ox e processamento de materiais derivados de células foram realizados em uma cabine de segurança biológica Classe II, conforme as práticas de nível de biossegurança 2. Jalecos laboratoriais, luvas e proteção ocular foram utilizados durante todos os procedimentos. As superfícies de trabalho e os equipamentos foram descontaminados após o uso. O formaldeído e a paraformaldeído foram manipulados com as precauções adequadas devido à sua toxicidade e potencial carcinogenicidade. Fixadores, soluções de vermelho de óleo O, soluções contendo DMSO e soluções de coloração fluorescente foram manipuladas com equipamento de proteção individual apropriado e ventilação adequada. Fixadores, soluções de coloração, soluções contendo DMSO e meios de cultura contendo LDL-ox foram coletados separadamente e descartados como resíduos químicos perigosos, conforme as regulamentações institucionais. Meios de cultura contendo células, consumíveis contaminados e amostras de citometria de fluxo foram tratados como resíduos biológicos. Resíduos biológicos líquidos foram desinfetados com hipoclorito de sódio recém-preparado a 10% por pelo menos 30 minutos, e resíduos biológicos sólidos foram autoclavados antes do descarte, conforme os procedimentos institucionais de biossegurança.
Análise Estatística
Todas as análises estatísticas foram realizadas utilizando o software estatístico GraphPad Prism (versão 10.1.2). Os dados são apresentados como média ± desvio padrão. O valor de n representou o número de experimentos independentes, e não o número de poços replicados tecnicamente, medições do instrumento ou campos microscópicos. Os valores médios hierárquicos obtidos em cada experimento independente, conforme descrito nas seções anteriores, foram utilizados em todas as análises estatísticas. As comparações entre dois grupos foram realizadas utilizando um teste t de Student não pareado e bicaudal t-teste. Comparações entre três ou mais grupos foram realizadas utilizando análise de variância unidirecional seguida pelo teste de comparações múltiplas de Tukey. Todos os testes estatísticos foram bicaudais, e um p valor <0,05 foi considerado estatisticamente significativo.
Resultados
Compostos ativos da HQT e seus alvos
Um total de 137 compostos bioativos candidatos foram identificados a partir do HQT por meio da triagem e integração de dados obtidos a partir do banco de dados TCM Systems Pharmacology. Após a remoção das entradas duplicadas, foram mantidos 391 alvos únicos putativos associados a esses compostos. Uma rede de interação HQT–composto–alvo foi subsequentemente construída utilizando o Cytoscape versão 3.7.2, conforme mostrado na Figura 1.
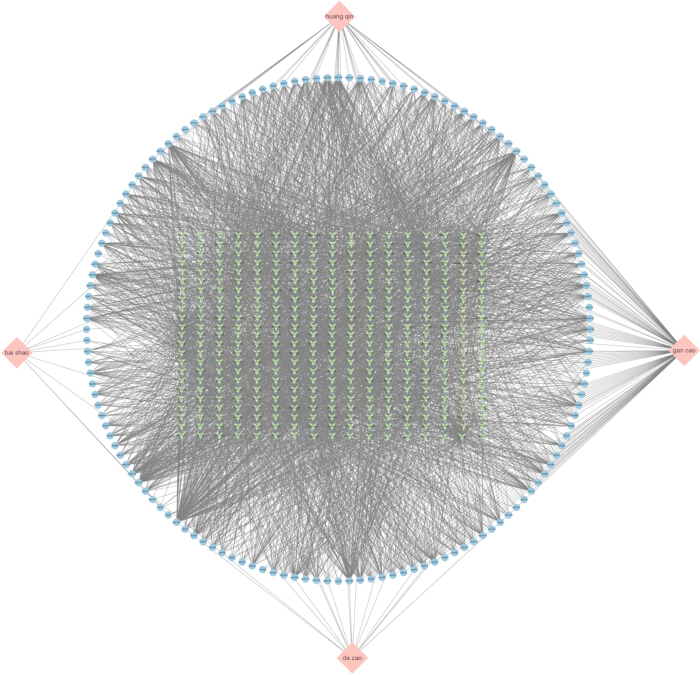
Figura 1. Rede de interações previstas entre os constituintes da Huangqin Tang e seus alvos putativos. Rede que mostra as interações previstas entre os quatro componentes herbáceos da Huangqin Tang (HQT), os constituintes bioativos candidatos e os alvos moleculares putativos. Nós em forma de losango cor-de-rosa representam os quatro componentes herbáceos, nós circulares azuis representam os compostos candidatos e nós verdes representam os alvos previstos. As arestas indicam associações previstas entre herbáceos e compostos ou entre compostos e alvos. Clique aqui para visualizar uma versão maior desta figura.
Identificação de alvos associados à intervenção com HQT na AS
Os dados de expressão gênica do conjunto de dados GSE100927 foram obtidos a partir do banco de dados Gene Expression Omnibus. A análise de expressão diferencial identificou 1.513 genes significativamente superexpressos e 922 genes significativamente subexpressos em amostras arteriais ateroscleróticas em comparação com amostras arteriais controle. O gráfico de dispersão correspondente e o mapa de calor são apresentados em Figura 2A e Figura 2B, respectivamente. Os alvos relacionados à EA foram posteriormente recuperados dos bancos de dados GeneCards, Online Mendelian Inheritance in Man e Comparative Toxicogenomics. Utilizando um limiar de pontuação de relevância de ≥1,163, foram obtidos 600 alvos potenciais do GeneCards, enquanto 188 e 64 alvos foram recuperados dos bancos de dados Online Mendelian Inheritance in Man e Comparative Toxicogenomics, respectivamente, conforme resumido na Figura 2C. A integração dos alvos derivados dos bancos de dados com os genes diferencialmente expressos identificou 29 alvos associados à EA apoiados por pelo menos duas fontes de dados. Esses alvos foram então comparados com os alvos preditos da HQT, resultando em 12 alvos comuns que foram considerados alvos candidatos pelos quais a HQT pode exercer seus efeitos sobre a EA (Figura 2D).
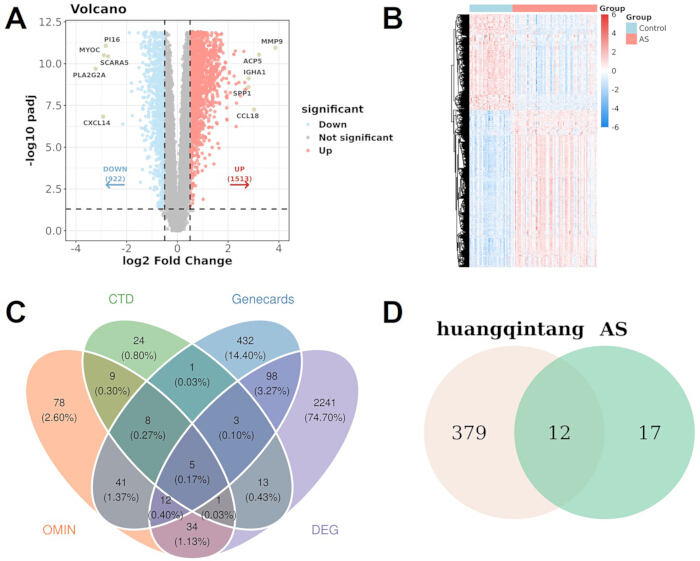
Figura 2. Identificação de genes associados à aterosclerose e sua sobreposição com alvos preditos da Huangqin Tang. (A) Gráfico de vulcão mostrando os genes diferencialmente expressos (GDEs) entre amostras arteriais de aterosclerose (AS) e controle no conjunto de dados GSE100927. Pontos vermelhos e azuis representam genes superexpressos e subexpressos, respectivamente, e pontos cinzas representam genes que não foram significativamente diferencialmente expressos. (B) Mapa de calor mostrando os padrões de expressão dos GDEs em amostras controle e AS. (C) Diagrama de Venn mostrando a sobreposição entre genes associados à AS obtidos a partir da Comparative Toxicogenomics Database, GeneCards, Online Mendelian Inheritance in Man e análise de GDEs do GSE100927. (D) Diagrama de Venn mostrando a sobreposição entre alvos preditos da HQT e alvos associados à AS retidos a partir de pelo menos duas fontes no painel C. Clique aqui para visualizar uma versão maior desta figura.
Rede de interação proteína-proteína e análises de enriquecimento funcional dos alvos candidatos
Para caracterizar as interações e a relevância biológica dos 12 alvos sobrepostos, foi construída uma rede de interação proteína-proteína (PPI) utilizando o banco de dados STRING e posteriormente visualizada e analisada no Cytoscape. A rede continha diversos alvos estreitamente associados ao metabolismo lipídico, inflamação vascular e EA, incluindo NOS3, OLR1, ALOX5, SPP1, ESR1, IL10, TNF e VCAM1 (Figura 3A). Nós maiores e mais escuros representavam alvos com maior importância topológica dentro da rede, sugerindo que essas proteínas podem ocupar posições relativamente centrais na rede de alvos potenciais da HQT contra EA. Para caracterizar ainda mais as funções biológicas e as vias de sinalização associadas a esses alvos, foram realizadas análises de enriquecimento por Ontologia Genética (GO) e pelo Banco de Dados Kyoto de Genes e Genomas (KEGG). A análise de processo biológico (BP) da GO mostrou que os alvos estavam principalmente associados a processos metabólicos de esteroides, respostas a hormônios esteroides e níveis nutricionais, e à regulação da homeostase lipídica (Figura 3B). A análise de componente celular (CC) da GO indicou enriquecimento predominante em microdomínios de membrana, como os flutuadores lipídicos e estruturas relacionadas (Figura 3C), enquanto a análise de função molecular (MF) da GO revelou enriquecimento em atividade de receptor de partículas de lipoproteína de baixa densidade, atividade de receptor de partículas de lipoproteína, ligação a protease, atividade de citocina, atividade de receptor nuclear, atividade de fator de transcrição modulado por ligante, atividade de receptor de carga, ligação a co-regulador de transcrição, ligação a receptor nuclear e ligação a integrina (Figura 3D). A análise de vias KEGG demonstrou ainda enriquecimento significativo em vias relacionadas ao metabolismo lipídico, EA e regulação metabólica, incluindo a via Lipídios e Aterosclerose, a via de sinalização de produtos finais de glicação avançada–receptor para produtos finais de glicação avançada (AGE–RAGE) em complicações diabéticas e a via de sinalização AMPK (Figura 3E). Em conjunto, a rede PPI e as análises de enriquecimento indicaram que os alvos candidatos podem participar da regulação da homeostase lipídica, sinalização inflamatória e metabolismo energético. Em particular, o enriquecimento da via de sinalização AMPK forneceu uma base racional para a subsequente análise in vitro dos efeitos relacionados à AMPK provocados pelo PF.
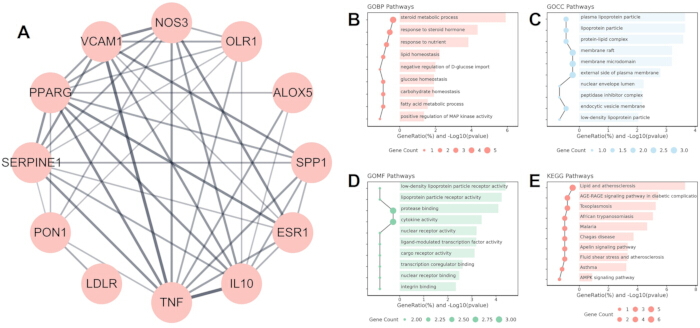
Figura 3. Rede de interação proteína-proteína e análise de enriquecimento funcional dos alvos comuns entre Huangqin Tang e aterosclerose. (A) Rede de interação proteína-proteína dos alvos comuns entre HQT e AS. Os nós representam proteínas e as arestas representam associações proteína-proteína previstas ou documentadas. (B) Análise de enriquecimento de processos biológicos da Ontologia Genética. (C) Análise de enriquecimento de componentes celulares da Ontologia Genética. (D) Análise de enriquecimento de funções moleculares da Ontologia Genética. (E) Análise de enriquecimento de vias da Enciclopédia de Genes e Genomas de Kyoto. O tamanho dos pontos representa o número de genes enriquecidos, e as barras horizontais representam a significância do enriquecimento e a proporção de genes correspondentes, conforme indicado nos eixos. Clique aqui para visualizar uma versão ampliada desta figura.
PF e HQT ativam a AMPK e exercem efeitos protetores contra a disfunção de macrófagos induzida por ox-LDL
Para determinar concentrações adequadas para experimentos subsequentes, os efeitos de PF e HQT sobre a viabilidade celular de RAW264.7 foram inicialmente avaliados. O tratamento com PF em concentrações variando de 1 a 40 µM não afetou significativamente a viabilidade celular em comparação com o grupo controle não tratado (Figura 4A). De forma semelhante, HQT em concentrações entre 12,5 e 200 µg/mL não induziu redução evidente na viabilidade celular (Figura 4B). Esses resultados indicaram que as concentrações testadas de PF e HQT foram geralmente bem toleradas por macrófagos RAW264.7. Posteriormente, foi realizada análise por Western blot para avaliar os efeitos de PF e HQT na ativação de AMPK. A expressão total de AMPK manteve-se relativamente estável entre os diferentes grupos tratados, enquanto PF aumentou a razão p-AMPK/AMPK de maneira dependente da concentração. O tratamento com HQT também potencializou a fosforilação de AMPK nas concentrações testadas (Figura 4C). Com base na preservação da viabilidade celular e na ativação observada de AMPK, foram selecionadas as concentrações de 20 µM de PF e 100 µg/mL de HQT para experimentos comparativos subsequentes. A coloração com Óleo Vermelho O mostrou que a exposição ao ox-LDL aumentou acentuadamente o acúmulo intracelular de lipídios em células RAW264.7. O tratamento com PF ou HQT reduziu significativamente a área positiva para Óleo Vermelho O em comparação com o grupo ox-LDL (Figura 4D). Paralelamente, a exposição ao ox-LDL prejudicou tanto o eflluxo de colesterol mediado por ApoA-I quanto o mediado por HDL. O tratamento com PF restaurou significativamente ambas as formas de eflluxo de colesterol, e HQT produziu melhora semelhante na exportação celular de colesterol (Figura 4E,F). A exposição ao ox-LDL também aumentou acentuadamente a secreção das citocinas pró-inflamatórias TNF-α, IL-6 e IL-1β. O tratamento com PF reduziu significativamente as concentrações das três citocinas no sobrenadante do cultivo. O tratamento com HQT também atenuou de forma semelhante a secreção de citocinas induzida pelo ox-LDL (Figura 4G). Em conjunto, esses resultados indicam que PF reproduz diversos efeitos protetores observados com a preparação completa de HQT, incluindo ativação de AMPK, redução do acúmulo lipídico, aumento do eflluxo de colesterol e supressão das respostas inflamatórias. Esses achados sustentam a seleção de PF como um constituinte bioativo de HQT para investigações mecanicistas subsequentes.
Um ensaio de deslocamento térmico celular (CETSA) foi ainda realizado para avaliar se o PF afetou a estabilidade térmica da AMPK. À medida que a temperatura de incubação aumentava, os níveis detectáveis de AMPK e AMPK fosforilada diminuíram gradualmente em amostras tratadas com veículo e com PF. No entanto, o tratamento com PF aumentou a retenção de AMPK e p-AMPK em várias temperaturas, comparado com as amostras correspondentes tratadas com veículo (Figura 4H,I). Esses achados sugerem que o PF aumenta a estabilidade térmica da AMPK e são consistentes com um possível engajamento do alvo entre o PF e a AMPK. Com base nesses resultados, experimentos subsequentes investigaram se a inibição farmacológica ou genética da AMPK atenuava os efeitos protetores do PF em macrófagos tratados com ox-LDL.
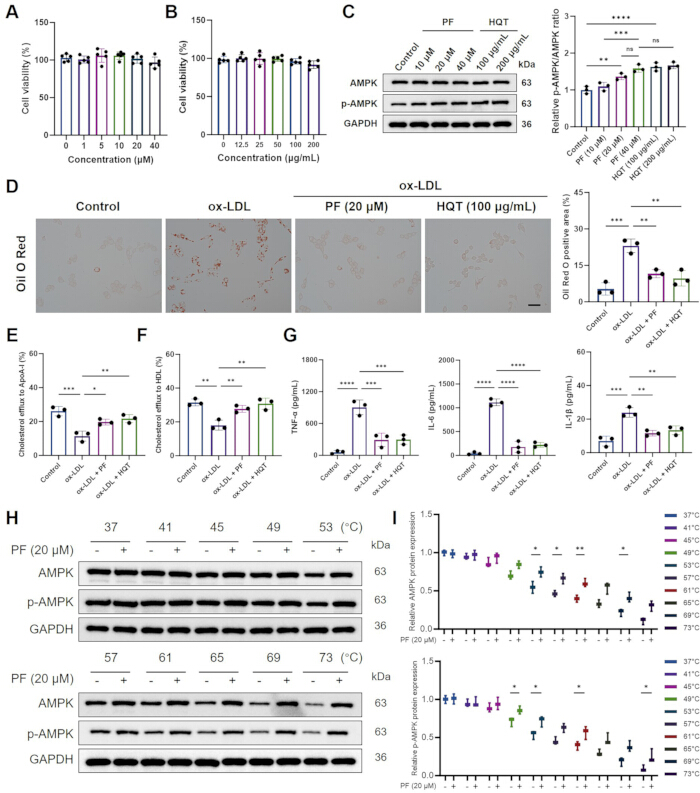
Figura 4. Paeoniflorina e Huangqin Tang ativam a AMPK e atenuam a disfunção de macrófagos induzida por lipoproteína de baixa densidade oxidada. (A) Viabilidade de células RAW264.7 após tratamento com as concentrações indicadas de paeoniflorina (PF; n = 5). (B) Viabilidade celular após tratamento com as concentrações indicadas de extrato de HQT (n = 5). (C) Blots representativos de AMPK e AMPK fosforilada e quantificação da razão p-AMPK/AMPK após tratamento com PF ou HQT (n = 3). A GAPDH foi utilizada como controle de carga. (D) Imagens representativas da coloração com Óleo Vermelho O e quantificação do acúmulo intracelular de lipídios (n = 3). Barra de escala = 100 µm. (E) Eflluxo de colesterol mediado por apolipoproteína A-I (n = 3). (F) Eflluxo de colesterol mediado por lipoproteína de alta densidade (n = 3). (G) Concentrações de TNF-α, IL-6 e IL-1β nos sobrenadantes de cultura medidas por ELISA (n = 3). (H) Blots representativos do ensaio de deslocamento térmico celular de AMPK e p-AMPK após incubação nas temperaturas indicadas na ausência ou presença de PF. A GAPDH foi utilizada como controle de carga. (I) Quantificação da estabilidade térmica de AMPK e p-AMPK (n = 3). Os dados são apresentados como média ± DP. A significância estatística é indicada como *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. Barras horizontais identificam as comparações pareadas testadas. No painel C, as comparações indicadas foram Controle versus PF (20 µM), PF (10 µM) versus PF (40 µM), PF (20 µM) versus PF (40 µM), Controle versus HQT (100 µg/mL) e PF (40 µM) versus HQT (200 µg/mL). Nos painéis D–G, as comparações indicadas foram Controle versus ox-LDL, ox-LDL versus ox-LDL + PF e ox-LDL versus ox-LDL + HQT. No painel I, amostras tratadas com veículo e com PF foram comparadas em cada temperatura indicada por uma barra horizontal. Clique aqui para visualizar uma versão ampliada desta figura.
PF reduz o acúmulo de lipídios e a liberação de citocinas inflamatórias e restaura o ATP intracelular em células RAW264.7 tratadas com ox-LDL
A coloração com Oil Red O mostrou que o tratamento com ox-LDL induziu uma acentuada acumulação intracelular de lipídios e formação de células espumosas em células RAW264.7, evidenciado por numerosas gotículas lipídicas intensamente coradas em comparação com o grupo controle (Figura 5A,B). O tratamento com PF reduziu significativamente tanto o número quanto a área corada das gotículas lipídicas em relação ao grupo com ox-LDL. Consistente com essa melhora na acumulação lipídica, o PF também atenuou a resposta inflamatória induzida por ox-LDL. Os níveis de TNF-α, IL-6 e IL-1β nos sobrenadantes de cultura aumentaram significativamente após exposição ao ox-LDL, mas foram acentuadamente reduzidos pelo tratamento com PF (Figura 5C–E). Além disso, o ox-LDL diminuiu significativamente os níveis intracelulares de ATP, enquanto o PF restaurou parcialmente o conteúdo de ATP, indicando uma melhora no estado energético celular (Figura 5F). O ox-LDL também prejudicou a saída de colesterol mediada por ApoA-I e por HDL, enquanto o PF aumentou significativamente ambas as formas de saída de colesterol em relação ao grupo com ox-LDL (Figura 5G,H). O tratamento conjunto com o inibidor de AMPK dorsomorfina atenuou parcialmente cada um desses efeitos do PF, resultando em maior acúmulo lipídico e níveis elevados de citocinas pró-inflamatórias, juntamente com redução do conteúdo de ATP e da saída de colesterol, em comparação com o tratamento apenas com PF (Figura 5B–H). Em conjunto, esses achados indicam que o PF alivia as perturbações induzidas por ox-LDL no metabolismo lipídico, nas respostas inflamatórias e na homeostase energética celular em células RAW264.7, com o sinalizador AMPK potencialmente contribuindo para esses efeitos protetores coordenados.
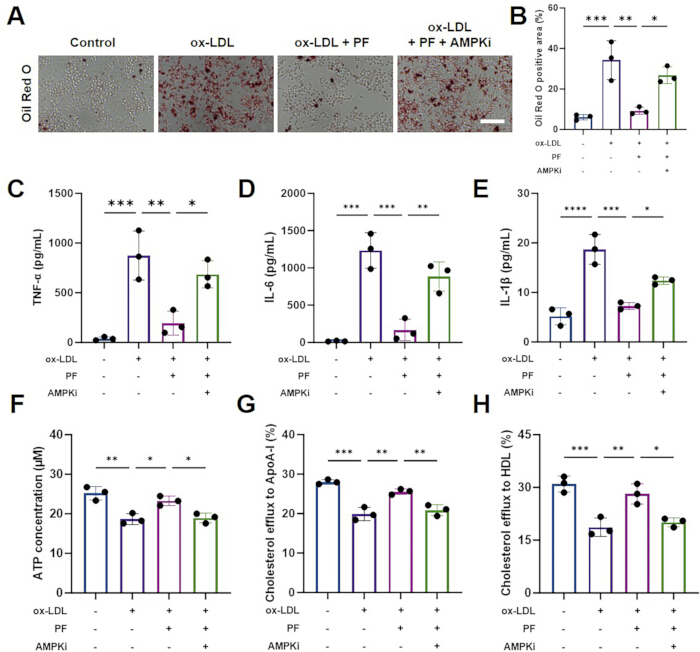
Figura 5. A inibição da AMPK atenua as reduções mediadas pela paeoniflorina na inflamação e no acúmulo lipídico, bem como as melhorias no conteúdo de ATP e no eflluxo de colesterol. (A) Imagens representativas da coloração com Óleo Vermelho O em células RAW264.7. Barra de escala = 100 µm. (B) Quantificação da área positiva para Óleo Vermelho O (n = 3). (C–E) Concentrações de TNF-α, IL-6 e IL-1β, respectivamente, nos sobrenadantes de cultura medidas por ELISA (n = 3). (F) Concentração intracelular de ATP (n = 3). (G) Eflluxo de colesterol mediado pela apolipoproteína A-I (n = 3). (H) Eflluxo de colesterol mediado pela lipoproteína de alta densidade (n = 3). AMPKi denota o inibidor da AMPK dorsomorfina. Os dados são apresentados como média ± DP de três experimentos independentes. A significância estatística é indicada por *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. As barras horizontais identificam as comparações pareadas testadas. Nos painéis B–H, as comparações indicadas foram Controle versus ox-LDL, ox-LDL versus ox-LDL + PF e ox-LDL + PF versus ox-LDL + PF + AMPKi. Clique aqui para visualizar uma versão maior desta figura.
PF atenua a disfunção mitocondrial, o estresse oxidativo e a apoptose induzidos por ox-LDL
A coloração TUNEL mostrou que o ox-LDL aumentou acentuadamente a fluorescência TUNEL em células RAW264.7, indicando apoptose aumentada, enquanto o tratamento com PF reduziu significativamente a fluorescência TUNEL induzida pelo ox-LDL. O tratamento conjunto com o inibidor da AMPK dorsomorfina reverteu parcialmente o efeito antiapoptótico do PF (Figura 6A,B). Consistentemente, o ox-LDL aumentou acentuadamente os níveis intracelulares de ERO, conforme indicado pelo aumento da fluorescência de DCFH-DA, enquanto o PF reduziu significativamente o acúmulo de ERO; esse efeito antioxidante foi parcialmente revertido pela dorsomorfina (Figura 6C,D). A coloração com JC-1 mostrou ainda que o tratamento com ox-LDL diminuiu a fluorescência dos agregados vermelhos de JC-1 e aumentou a fluorescência do monômero verde de JC-1, resultando em uma razão de fluorescência verde/vermelho significativamente aumentada, indicativa de despolarização da membrana mitocondrial. O tratamento com PF reduziu acentuadamente a razão de fluorescência verde/vermelho, enquanto o tratamento conjunto com dorsomorfina reverteu parcialmente esse efeito (Figura 6E,F). Em conjunto, esses achados indicam que o PF atenua a despolarização da membrana mitocondrial, a produção excessiva de ERO e a apoptose induzidas pelo ox-LDL em células RAW264.7, com o sinalizador AMPK potencialmente contribuindo para esses efeitos protetores.
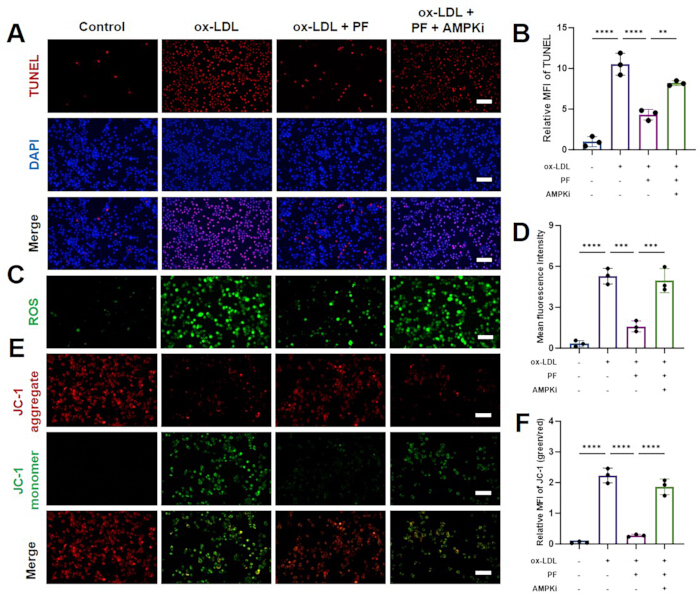
Figura 6. A inibição da AMPK atenua os efeitos da paeoniflorina sobre a apoptose induzida por lipoproteína de baixa densidade oxidada, estresse oxidativo e perda do potencial da membrana mitocondrial. (A) Ensaio TUNEL para apoptose em células RAW264.7 (barra de escala = 100 µm) e (B) Análise quantitativa correspondente (n = 3). (C) Coloração de ERO em células RAW264.7 (barra de escala = 100 μm) e (D) Resultados quantitativos (n = 3). (E) Coloração com JC-1 em células RAW264.7 (barra de escala = 100 μm) e (F) Análise quantitativa correspondente (n = 3). Os dados são apresentados como média ± DP de três experimentos independentes. A significância estatística é indicada como *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. As barras horizontais identificam as comparações pareadas testadas. Nos painéis B, D e F, as comparações indicadas foram Controle versus ox-LDL, ox-LDL versus ox-LDL + PF e ox-LDL + PF versus ox-LDL + PF + AMPKi. Clique aqui para visualizar uma versão maior desta figura.
A inibição da AMPK atenua as alterações associadas à PF nas proteínas ABCA1 e relacionadas à apoptose
A análise por Western blot mostrou que a abundância total da proteína AMPK permaneceu relativamente estável entre os grupos tratados, enquanto o ox-LDL aumentou significativamente a razão p-AMPK/AMPK e reduziu a expressão de ABCA1 em comparação com o grupo controle. O tratamento com PF aumentou ainda mais a razão p-AMPK/AMPK e restaurou a expressão de ABCA1 em relação ao grupo ox-LDL. A coadministração do inibidor de AMPK dorsomorfina atenuou significativamente essas alterações associadas ao PF, resultando em uma razão p-AMPK/AMPK mais baixa e expressão reduzida de ABCA1 em comparação com o grupo ox-LDL + PF (Figura 7A,B). A análise de proteínas relacionadas à apoptose mostrou que o ox-LDL aumentou significativamente a expressão total de caspase-3 e reduziu a razão BCL-2/BAX em comparação com o grupo controle. O tratamento com PF reduziu significativamente a expressão total de caspase-3 e aumentou a razão BCL-2/BAX em relação ao grupo ox-LDL. A coadministração de dorsomorfina reverteu essas alterações associadas ao PF, resultando em aumento da expressão total de caspase-3 e redução da razão BCL-2/BAX em comparação com o grupo ox-LDL + PF (Figura 7C,D). Esses achados indicam que a inibição de AMPK atenua os efeitos do PF sobre a expressão de ABCA1 e os perfis de proteínas relacionadas à apoptose em células RAW264.7 tratadas com ox-LDL.
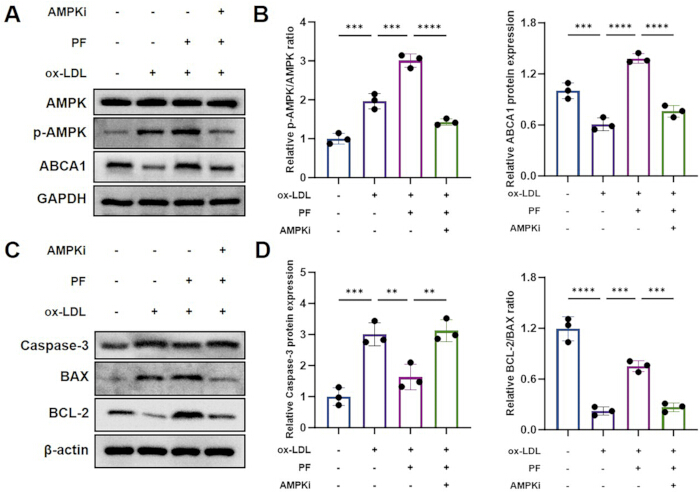
Figura 7. A inibição da AMPK atenua as alterações associadas à paeoniflorina na fosforilação da AMPK, na expressão da ABCA1 e nas proteínas relacionadas à apoptose. (A) Blots ocidentais representativos de AMPK, p-AMPK e transportador de cápsula ligadora de ATP A1 (ABCA1). O GAPDH foi utilizado como controle de carregamento. (B) Quantificação da razão p-AMPK/AMPK e da expressão relativa da proteína ABCA1 (n = 3). (C) Blots ocidentais representativos da caspase-3 total, BAX e BCL-2. A β-actina foi utilizada como controle de carregamento. (D) Quantificação da expressão relativa da caspase-3 total e da razão BCL-2/BAX (n = 3). AMPKi denota o inibidor da AMPK dorsomorphina. Os dados são apresentados como média ± DP de três experimentos independentes. A significância estatística é indicada por *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. As barras horizontais identificam as comparações pareadas testadas. Para ambos os resultados quantitativos nos painéis B e D, as comparações indicadas foram Controle versus ox-LDL, ox-LDL versus ox-LDL + PF e ox-LDL + PF versus ox-LDL + PF + AMPKi. Clique aqui para visualizar uma versão maior desta figura.
O silenciamento da AMPK atenua o aumento associado à PF na abundância nuclear de LXRα e a inibição da sinalização de NF-κB em células RAW264.7 tratadas com ox-LDL
Para determinar mais amplamente o envolvimento da AMPK nos efeitos do PF, a expressão da AMPK foi silenciada utilizando siRNA. Tanto os níveis de mRNA quanto de proteína da AMPK foram significativamente reduzidos em células transfectadas com si-AMPK em comparação com o grupo si-NC, confirmando um knockdown eficaz (Figura 8A,B). O PF aumentou a expressão nuclear de LXRα e reduziu a razão nuclear p-p65/p65 em células tratadas com ox-LDL, enquanto o knockdown da AMPK atenuou significativamente esses efeitos (Figura 8C,D). De forma consistente, o ox-LDL aumentou acentuadamente a razão p-p65/p65 em toda a célula, o que foi suprimido pelo PF, mas parcialmente restaurado após o knockdown da AMPK (Figura 8E). O PF também reverteu a diminuição induzida pelo ox-LDL na expressão de IκB-α e o aumento na expressão de p-IκB-α, enquanto esses efeitos foram atenuados pelo si-AMPK (Figura 8F). Em conjunto, esses resultados sugerem que a AMPK contribui para o aumento mediado pelo PF na abundância nuclear de LXRα e para a inibição da sinalização NF-κB.
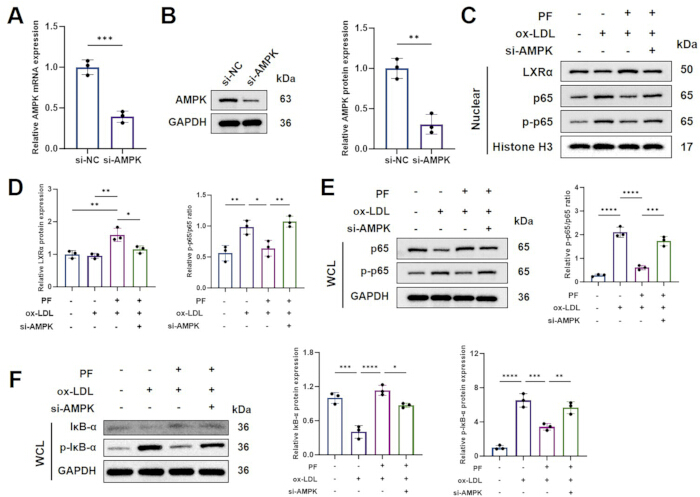
Figura 8. O silenciamento da AMPK atenua o aumento mediado pela paeoniflorina na abundância nuclear de LXRα e a inibição da sinalização NF-κB. (A) Expressão relativa de mRNA de AMPK após transfeção com siRNA controle negativo ou siRNA direcionado à AMPK (n = 3). (B) Western blot representativo e quantificação da expressão proteica de AMPK após transfeção com siRNA (n = 3). A GAPDH foi utilizada como controle de carga. (C) Western blots representativos de LXRα nuclear, p65 e p-p65. A histona H3 foi utilizada como controle de carga nuclear. (D) Quantificação da expressão relativa de LXRα nuclear e da razão nuclear p-p65/p65 (n = 3). (E) Western blots representativos de p65 e p-p65 em células inteiras e quantificação da razão p-p65/p65 (n = 3). A GAPDH foi utilizada como controle de carga. (F) Western blots representativos de IκB-α e p-IκB-α em células inteiras e análises quantitativas correspondentes (n = 3). A GAPDH foi utilizada como controle de carga. Os dados são apresentados como média ± DP de três experimentos independentes. A significância estatística é indicada por *P < 0,05, **P < 0,01, *** P < 0,001 e **** P < 0,0001. As barras horizontais identificam as comparações pareadas testadas. Nos painéis A e B, si-NC foi comparado com si-AMPK. Para a expressão nuclear de LXRα no painel D, as comparações indicadas foram Controle versus ox-LDL + PF, ox-LDL versus ox-LDL + PF e ox-LDL + PF versus ox-LDL + PF + si-AMPK. Para a razão nuclear p-p65/p65 no painel D e as análises quantitativas nos painéis E e F, as comparações indicadas foram Controle versus ox-LDL, ox-LDL versus ox-LDL + PF e ox-LDL + PF versus ox-LDL + PF + si-AMPK. Clique aqui para visualizar uma versão ampliada desta figura.
O silenciamento da AMPK atenua a saída de colesterol mediada pelo PF e a modulação do fenótipo de macrófago
Para determinar se a inibição farmacológica de NF-κB produzia alterações funcionais semelhantes às associadas ao PF, foram avaliadas a expressão de ABCA1, o eflluxo de colesterol, o acúmulo de lipídios e os marcadores fenotípicos de macrófagos. O PF restaurou a expressão de ABCA1 e aumentou o eflluxo de colesterol mediado por ApoA-I e por HDL em células tratadas com ox-LDL, enquanto o silenciamento de AMPK atenuou significativamente esses efeitos (Figura 9A–C). De forma consistente, o PF reduziu o acúmulo intracelular de lipídios, enquanto o si-AMPK revertou parcialmente esse efeito (Figura 9D,E). O tratamento com BAY 11-7082 produziu alterações semelhantes às induzidas pelo PF, incluindo aumento da expressão de ABCA1 e do eflluxo de colesterol, e redução do acúmulo intracelular de lipídios (Figura 9A–E). A análise por citometria de fluxo foi realizada utilizando a estratégia de seleção de populações mostrada na Figura 9F. O ox-LDL aumentou acentuadamente a proporção de macrófagos positivos para CD86, enquanto o PF reduziu essa população; esse efeito foi atenuado pelo silenciamento de AMPK (Figura 9G,H). Em contraste, o PF aumentou a proporção de macrófagos positivos para CD206, o que foi parcialmente revertido pelo si-AMPK (Figura 9I,J). O BAY 11-7082 também reduziu de forma semelhante a proporção de macrófagos positivos para CD86 e aumentou a proporção de macrófagos positivos para CD206 (Figura 9G–J). Esses resultados indicam que a AMPK contribui para os efeitos do PF sobre a homeostase do colesterol e a modulação fenotípica de macrófagos, potencialmente por meio da regulação da sinalização de NF-κB.
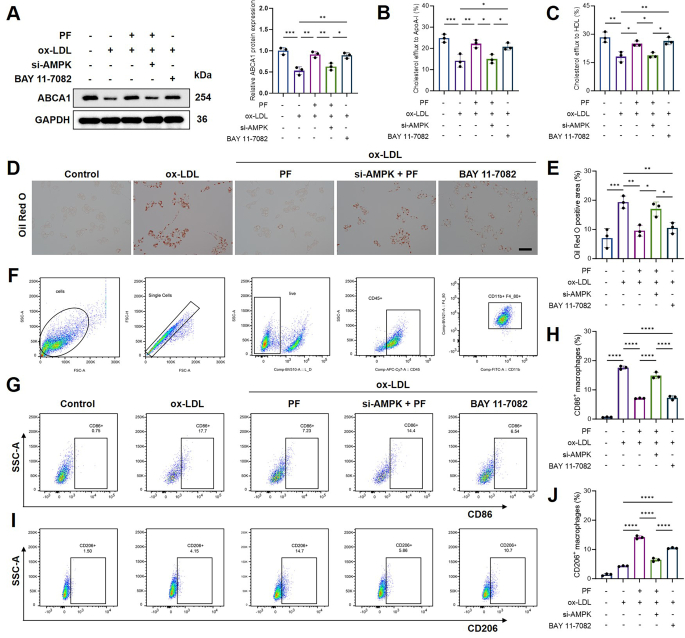
Figura 9. O silenciamento da AMPK e a inibição da NF-κB modulam a saída de colesterol associada à paeoniflorina, o acúmulo lipídico e o fenótipo do macrófago. (A) Western blot representativo e quantificação da expressão de ABCA1 (n = 3). A GAPDH foi utilizada como controle de carga. (B) Saída de colesterol mediada pela apolipoproteína A-I (n = 3). (C) Saída de colesterol mediada pela lipoproteína de alta densidade (n = 3). (D) Imagens representativas da coloração com Óleo Vermelho O. Barra de escala = 100 µm. (E) Quantificação da área positiva para Óleo Vermelho O (n = 3). (F) Estratégia sequencial de seleção por citometria de fluxo utilizada para identificar células, singletes, células viáveis positivas para CD45 e macrófagos positivos para CD11b/F4/80. (G) Gráficos representativos de citometria de fluxo de macrófagos positivos para CD86. (H) Quantificação de macrófagos positivos para CD86 (n = 3). (I) Gráficos representativos de citometria de fluxo de macrófagos positivos para CD206. (J) Quantificação de macrófagos positivos para CD206 (n = 3). O BAY 11-7082 foi utilizado como inibidor da NF-κB. Os dados são apresentados como média ± DP de três experimentos independentes. A significância estatística é indicada por *P < 0,05, **P < 0,01, ***P < 0,001 e ****P < 0,0001. As barras horizontais identificam as comparações pareadas testadas. Nos painéis A–C, E e H, as comparações indicadas foram Controle versus ox-LDL, ox-LDL versus ox-LDL + PF, ox-LDL + PF versus ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK versus ox-LDL + BAY 11-7082, e ox-LDL versus ox-LDL + BAY 11-7082. No painel J, as comparações indicadas foram ox-LDL versus ox-LDL + PF, ox-LDL + PF versus ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK versus ox-LDL + BAY 11-7082, e ox-LDL versus ox-LDL + BAY 11-7082. Clique aqui para visualizar uma versão maior desta figura.
Disponibilidade de Dados:
O conjunto de dados de microarranjo disponível publicamente analisado neste estudo está disponível por meio do Gene Expression Omnibus (GEO), do National Center for Biotechnology Information, sob o número de acesso GSE100927. Todos os dados brutos e processados gerados neste estudo são fornecidos com este artigo como arquivos suplementares e estarão disponíveis publicamente sem restrições após a publicação. Dados Suplementares 1 contêm os dados numéricos originais que fundamentam as Figuras 4–9 e as análises estatísticas correspondentes. Dados Suplementares 2 contêm as imagens originais não recortadas de western blot e CETSA. Dados Suplementares 3 contêm as imagens originais completas de microscopia utilizadas para análise quantitativa. Dados Suplementares 4 contêm os arquivos brutos de citometria de fluxo em formato FCS, arquivos de controle, informações de compensação, registros de gateamento e o ambiente de trabalho do FlowJo. Dados Suplementares 5 contêm os scripts completos em R utilizados para as análises de farmacologia de rede e transcriptômicas, incluindo pré-processamento de dados, análise de expressão diferencial, visualização, integração de alvos e análise de enriquecimento.
Dados Suplementares 1. Dados numéricos originais e análises estatísticas. Pasta de trabalho do Excel contendo os dados numéricos originais e as respectivas análises estatísticas que fundamentam as Figuras 4–9, organizados por figura em planilhas separadas. A pasta de trabalho inclui os dados quantitativos utilizados para a geração dos gráficos e comparações estatísticas.Clique aqui para baixar este arquivo.
Dados Suplementares 2. Imagens originais não recortadas de western blot e CETSA. PDF contendo as imagens originais não recortadas de todos os experimentos de western blot e CETSA apresentados no manuscrito, organizadas por figura e painel para documentar os dados brutos utilizados na preparação e quantificação das imagens.Clique aqui para baixar este arquivo.
Dados Suplementares 3. Imagens microscópicas originais em resolução completa. PDF contendo as imagens microscópicas originais em resolução completa utilizadas para apresentação qualitativa e análises quantitativas, incluindo imagens representativas correspondentes às figuras apresentadas no manuscrito.Clique aqui para baixar este arquivo.
Dados Suplementares 4. Dados brutos de citometria de fluxo. Arquivos FCS brutos, arquivos de controle, informações de compensação, registros de estratégias de seleção de populações celulares (gating) e o espaço de trabalho do FlowJo utilizado nas análises de citometria de fluxo. O conjunto completo de dados está disponível por meio do Microsoft OneDrive: https://1drv.ms/f/c/8d1d81159583ae0f/IgA367Hi90R5CfjDR5uwoGARiUYsefUFv0_OKSUWT5jGY?e=caEpxo. Um resumo em PDF das análises de citometria de fluxo também é fornecido como backup.Clique aqui para baixar este arquivo.
Dados Suplementares 5. Scripts R para farmacologia de rede e análises transcriptômicas. Dois arquivos de script R contendo todo o fluxo de trabalho computacional utilizado para as análises de farmacologia de rede e transcriptômicas. Os scripts incluem carregamento e instalação de pacotes, pré-processamento de dados, análise de expressão diferencial, integração de alvos, análises de enriquecimento funcional, visualização de dados e geração dos resultados analíticos relatados.Clique aqui para baixar este arquivo.
Discussão
A formação de células espumosas a partir de macrófagos é impulsionada não apenas pela captação excessiva de lipoproteínas modificadas, mas também pela exportação prejudicada de colesterol e ativação inflamatória persistente. O presente estudo conecta esses processos ao identificar a sinalização relacionada à AMPK como um mecanismo potencial pelo qual o PF esteve associado a alterações simultâneas no manejo de lipídios, respostas inflamatórias e estresse celular, várias das quais foram atenuadas pela inibição ou silenciamento da AMPK. Os efeitos amplamente consistentes do PF e do HQT indicam ainda que o PF é um constituinte biologicamente relevante da fórmula. Contudo, como o HQT contém múltiplos compostos ativos que podem atuar de forma aditiva ou sinérgica, esses achados sustentam o PF como um constituinte representativo, em vez de estabelecê-lo como a substância ativa principal do HQT.
A AMPK atua como um ponto de verificação metabólico que pode restringir a ativação inflamatória de macrófagos. Estudos anteriores demonstraram que a ativação da AMPK limita a degradação de IκB, reduz a produção de mediadores inflamatórios e favorece um fenótipo de macrófago menos inflamatório. Também foi relatado que a ativação da AMPK suprime a captação de LDL-ox por meio da regulação da via PP2A/NF-κB/LOX-126,27. Os achados farmacológicos e genéticos atuais ampliam essas observações, mostrando que a AMPK era necessária para diversos efeitos associados ao PF sobre a exportação de colesterol e sinalização inflamatória. Assim, a AMPK pode não apenas mediar uma resposta isolada ao PF, mas integrar suas ações metabólicas e imunomoduladoras em macrófagos. A relação entre AMPK, LXRα e ABCA1 fornece uma explicação plausível para a melhoria observada no eflluxo de colesterol. O LXRα é um regulador transcripcional central da ABCA1, e a ativação da via LXRα–ABCA1 promove a remoção do excesso de colesterol dos macrófagos28. Estudos em macrófagos humanos mostraram ainda que a AMPK pode regular o LXRα e seus transportadores de colesterol downstream, enquanto o eflluxo de colesterol estimulado por LXR é fortemente dependente da ABCA129,30. No presente estudo, o silenciamento da AMPK atenuou os efeitos do PF sobre a abundância nuclear de LXRα, expressão de ABCA1 e eflluxo de colesterol mediado por ApoA-I e por HDL. Essas observações são consistentes com um modelo no qual a regulação relacionada a LXRα/ABCA1 ocorre downstream da AMPK. No entanto, como a ABCA1 não foi diretamente silenciada, os dados apoiam — mas não estabelecem completamente — uma sequência causal AMPK–LXRα–ABCA1.
Os resultados também sugerem uma regulação recíproca entre a homeostase do colesterol e a sinalização inflamatória. A inflamação pode suprimir a expressão de ABCA1 e o ef luxo de colesterol, facilitando assim a retenção de lipídios em macrófagos. Por outro lado, a inibição de NF-κB demonstrou restaurar a expressão de ABCA1 e a exportação de colesterol em macrófagos inflamatórios31. Os efeitos semelhantes produzidos por PF e BAY 11-7082 no presente estudo apoiam essa interação: a supressão da sinalização de NF-κB foi acompanhada por aumento da expressão de ABCA1, ef luxo aprimorado de colesterol e redução no acúmulo de lipídios. O silenciamento de AMPK enfraqueceu tanto os efeitos metabólicos quanto os inflamatórios de PF, sugerindo que AMPK pode coordenar esses dois processos interligados ao invés de regulá-los de forma independente. Trabalhos anteriores demonstraram que PF pode suprimir a ativação de macrófagos pró-inflamatórios por meio da inibição da sinalização de NF-κB. Também foi relatado que tratamentos contendo PF aumentam a exportação de colesterol associada a ABCA1/ABCG1 e reduzem a formação de células espumosas32,33. O presente estudo fornece contexto mecanicista adicional ao vincular essas propriedades liporregulatórias e anti-inflamatórias previamente descritas à AMPK. Além disso, a comparação com a preparação completa de HQT distingue o presente trabalho de estudos que examinam PF isoladamente e sugere que PF e HQT produziram efeitos parcialmente sobrepostos nos ensaios de macrófagos selecionados.
Mecanismos associados à AMPK podem contribuir para os efeitos do PF sobre o estresse oxidativo e a integridade mitocondrial. O acúmulo de lipídios induzido por Ox-LDL impõe um estresse energético e oxidativo substancial aos macrófagos, o que pode promover a despolarização mitocondrial e a apoptose. A restauração simultânea dos níveis de ATP, do potencial de membrana mitocondrial e da capacidade antioxidante observada após o tratamento com PF é, portanto, compatível com uma proteção metabólica coordenada, e não com diversos efeitos não relacionados. Um estudo anterior com macrófagos encontrou de forma semelhante que o PF reduziu o acúmulo de ERO, preservou o potencial de membrana mitocondrial e alterou o fenótipo inflamatório por meio da regulação do controle da qualidade mitocondrial34. Esses achados sugerem que a preservação da função mitocondrial pode contribuir para as ações anti-inflamatórias e antiapoptóticas do PF, embora os efetores downstream específicos da AMPK ainda precisem ser identificados. Os achados do CETSA fornecem uma linha adicional de evidência conectando o PF à AMPK. O CETSA foi desenvolvido para avaliar o engajamento intracelular entre fármaco e alvo, detectando alterações associadas ao ligante na estabilidade térmica das proteínas35. Os resultados do CETSA baseado em lisado são compatíveis com a estabilização associada ao PF da AMPK ou de um complexo proteico contendo AMPK em lisados celulares. No entanto, a estabilização térmica isoladamente não pode distinguir a ligação direta do ligante de uma estabilização indireta decorrente de alterações na fosforilação, interações proteicas ou no contexto celular. A ligação direta entre PF e AMPK exigiria confirmação por meio de abordagens com proteína purificada ou outras abordagens biofísicas.
O PF também reduziu a proporção de células positivas para CD86 e aumentou a proporção de células positivas para CD206, e essas alterações foram atenuadas pelo silenciamento da AMPK. Esses achados são consistentes com evidências anteriores de que o PF pode alterar o fenótipo inflamatório do macrófago32,34. No entanto, a ativação do macrófago ocorre ao longo de um espectro multidimensional, e não como dois estados fixos M1 e M236. Assim, o CD86 e o CD206 devem ser interpretados como marcadores fenotípicos associados aos programas inflamatório e reparador, respectivamente, e não como evidência definitiva de uma conversão completa de M1 para M2. Marcadores adicionais transcricionais, secretórios e funcionais seriam necessários para caracterizar de forma mais abrangente o fenótipo do macrófago. Algumas limitações devem ser reconhecidas. Primeiro, os experimentos foram limitados às células RAW264.7, e os achados precisam ser validados em macrófagos primários ou humanos e em modelos de EA in vivo. Segundo, embora a concentração selecionada de PF não fosse citotóxica e aumentasse a fosforilação da AMPK, uma relação completa concentração-resposta para os principais desfechos funcionais não foi estabelecida. Terceiro, não foram realizados experimentos de perda de função específica para ABCA1 nem experimentos de resgate, e, portanto, a via proposta AMPK–LXRα–ABCA1 deve ser considerada um modelo mecanicista apoiado, e não uma cascata linear plenamente estabelecida. Quarto, o PF e o HQT foram comparados utilizando unidades de concentração diferentes, e o teor de PF e a consistência fitoquímica da preparação de HQT não foram avaliados quantitativamente. Por fim, os resultados do CETSA indicam possível interação com alvos intracelulares, mas não demonstram independentemente ligação molecular direta.
Em conclusão, os achados atuais sugerem que o PF atenua a disfunção de macrófagos induzida por ox-LDL por meio da coordenação da exportação de colesterol, sinalização inflamatória, metabolismo energético e homeostase mitocondrial. A inibição farmacológica e o silenciamento do AMPK mediado por siRNA reduziram diversos efeitos protetores mediados pelo PF e foram acompanhados por alterações na abundância nuclear de LXRα, expressão de ABCA1, efluxo de colesterol e sinalização de NF-κB. O PF exibiu efeitos protetores sobre macrófagos que se sobrepuseram a vários dos observados após o tratamento com HQT nas condições testadas. A contribuição do PF para a atividade geral do HQT permanece não resolvida.
Divulgações
Conflito de Interesse:
Os autores declaram que não têm interesses concorrentes.
Agradecimentos
None.
Author Contributions:
Yunjie Zeng: Conceptualization, Methodology, Investigation, Formal analysis, Data curation, Visualization, and Writing – original draft.
Huaying Wang: Methodology, Investigation, Formal analysis, Validation, Data curation, Visualization, and Writing – original draft.
Dong Liu: Methodology, Investigation, and Validation.
Yunlu Jiang: Investigation, Data curation, and Formal analysis.
Pengcheng Ren: Investigation, Formal analysis, and Visualization.
Wenxin Song: Resources, Validation, and Writing – review & editing.
Guopeng Huang: Conceptualization, Methodology, Supervision, Project administration, Funding acquisition, and Writing – review & editing.
Xiaojiao He: Conceptualization, Resources, Supervision, Project administration, Funding acquisition, and Writing – review & editing.
Yunjie Zeng and Huaying Wang contributed equally to this work and share first authorship. Guopeng Huang and Xiaojiao He are co-corresponding authors. All authors reviewed and approved the final manuscript.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Sistema de imagem quimioluminescente | Thermo Fisher Scientific | iBright Imaging System | |
| Citômetro de fluxo | BD Biosciences | FACSCanto II | |
| Microscópio invertido de fluorescência | Olympus | IX73 | |
| Leitor de microplacas | PerkinElmer | VICTOR X3 | |
| Sistema de PCR em tempo real | Bio-Rad | CFX Opus 96 | |
| Espetrofotômetro | Thermo Fisher Scientific | NanoDrop 8000 |
Referências
- Zysman M et al. Risk of cardiovascular events according to the severity of an exacerbation of chronic obstructive pulmonary disease. Eur J Prev Cardiol. 2025;32(15):1436-1444. doi:10.1093/eurjpc/zwaf086.
- Zvintzou E et al. Context-dependent effects of apolipoprotein A2 on lipid metabolism and atherogenesis. FASEB J. 2026;40(12):e72032. doi:10.1096/fj.202600765R.
- Zuriaga MA et al. Colchicine prevents accelerated atherosclerosis in TET2-mutant clonal haematopoiesis. Eur Heart J. 2024;45(43):4601-4615. doi:10.1093/eurheartj/ehae546.
- Zhang Y et al. Effects and mechanisms of Zhizi Chuanxiong herb pair against atherosclerosis: an integration of network pharmacology, molecular docking, and experimental validation. Chin Med. 2024;19(1):8. doi:10.1186/s13020-023-00874-x.
- Zysset D et al. TREM-1 links dyslipidemia to inflammation and lipid deposition in atherosclerosis. Nat Commun. 2016;7:13151. doi:10.1038/ncomms13151.
- Zou Z et al. Recent advances in nanozymes for the treatment of atherosclerosis. Int J Nanomedicine. 2025;20:9447-9472. doi:10.2147/IJN.S540010.
- Zoubdane N et al. High tyrosol and hydroxytyrosol intake reduces arterial inflammation and atherosclerotic lesion microcalcification in healthy older populations. Antioxidants (Basel). 2024;13(1):130. doi:10.3390/antiox13010130.
- Zhong T et al. Adaptation of endothelial cells to shear stress under atheroprone conditions by modulating internalization of vascular endothelial cadherin and vinculin. Ann Transl Med. 2020;8(21):1423. doi:10.21037/atm-20-3426.
- Zhuo S et al. Inflammatory corpuscle AIM2 facilitates macrophage foam cell formation by inhibiting cholesterol efflux protein ABCA1. Sci Rep. 2024;14(1):10782. doi:10.1038/s41598-024-61495-4.
- Zheng H et al. Lp-PLA2 silencing protects against ox-LDL-induced oxidative stress and cell apoptosis via Akt/mTOR signaling pathway in human THP-1 macrophages. Biochem Biophys Res Commun. 2016;477(4):1017-1023. doi:10.1016/j.bbrc.2016.07.022.
- Zhou Y et al. Asperlin inhibits LPS-evoked foam cell formation and prevents atherosclerosis in ApoE(-/-) mice. Mar Drugs. 2017;15(11):358. doi:10.3390/md15110358.
- Zhong Y, Liu C, Feng J, Li JF, Fan ZC. Curcumin affects ox-LDL-induced IL-6, TNF-α, MCP-1 secretion and cholesterol efflux in THP-1 cells by suppressing the TLR4/NF-κB/miR33a signaling pathway. Exp Ther Med. 2020;20(3):1856-1870. doi:10.3892/etm.2020.8915.
- Zhu C et al. TRIM64 promotes ox-LDL-induced foam cell formation, pyroptosis, and inflammation in THP-1-derived macrophages by activating a feedback loop with NF-κB via IκBα ubiquitination. Cell Biol Toxicol. 2023;39(3):607-620. doi:10.1007/s10565-022-09768-4.
- Zhang G et al. OxLDL/β2GPI/anti-β2GPI Ab complex induces inflammatory activation via the TLR4/NF-κB pathway in HUVECs. Mol Med Rep. 2021;23(2):148. doi:10.3892/mmr.2020.11787.
- Zu YX et al. Jiang Gui Fang activated interscapular brown adipose tissue and induced epididymal white adipose tissue browning through the PPARγ/SIRT1-PGC1α pathway. J Ethnopharmacol. 2020;248:112271. doi:10.1016/j.jep.2019.112271.
- Zu X et al. Antidepressant-like effect of Bacopaside I in mice exposed to chronic unpredictable mild stress by modulating the hypothalamic-pituitary-adrenal axis function and activating BDNF signaling pathway. Neurochem Res. 2017;42(11):3233-3244. doi:10.1007/s11064-017-2360-3.
- Zong K et al. Explorating the mechanism of Huangqin Tang against skin lipid accumulation through network pharmacology and experimental validation. J Ethnopharmacol. 2023;313:116581. doi:10.1016/j.jep.2023.116581.
- Zou Y et al. Huangqin Tang ameliorates dextran sodium sulphate-induced colitis by regulating intestinal epithelial cell homeostasis, inflammation and immune response. Sci Rep. 2016;6:39299. doi:10.1038/srep39299.
- Zou Y et al. Huangqin Tang ameliorates TNBS-induced colitis by regulating effector and regulatory CD4(+) T cells. Biomed Res Int. 2015;2015:102021. doi:10.1155/2015/102021.
- Wang D et al. Huangqin tang alleviates colitis-associated colorectal cancer via amino acid homeostasis and PI3K/AKT/mTOR pathway modulation. J Ethnopharmacol. 2024;334:118597. doi:10.1016/j.jep.2024.118597.
- Zhu X, Zhou Y, Cai W, Sun H, Qiu L. Salusin-β mediates high glucose-induced endothelial injury via disruption of AMPK signaling pathway. Biochem Biophys Res Commun. 2017;491(2):515-521. doi:10.1016/j.bbrc.2017.06.126.
- Zhu J, Chen H, Guo J, Zha C, Lu D. Sodium tanshinone IIA sulfonate inhibits vascular endothelial cell pyroptosis via the AMPK signaling pathway in atherosclerosis. J Inflamm Res. 2022;15:6293-6306. doi:10.2147/JIR.S386470.
- Kim J et al. Inhibition of Toll-like receptors alters macrophage cholesterol efflux and foam cell formation. Int J Mol Sci. 2024;25(12):6808. doi:10.3390/ijms25126808.
- Zuo J, Guo S, Qin X. Bisdemethoxycurcumin suppresses the progression of atherosclerosis and VSMC-derived foam cell formation by promoting lipophagy. Naunyn Schmiedebergs Arch Pharmacol. 2023;396(12):3659-3670. doi:10.1007/s00210-023-02558-7.
- Zong P et al. TRPM2 deficiency in mice protects against atherosclerosis by inhibiting TRPM2-CD36 inflammatory axis in macrophages. Nat Cardiovasc Res. 2022;1(4):344-360. doi:10.1038/s44161-022-00027-7.
- Sag D, Carling D, Stout RD, Suttles J. Adenosine 5'-monophosphate-activated protein kinase promotes macrophage polarization to an anti-inflammatory functional phenotype. J Immunol. 2008;181(12):8633-8641. doi:10.4049/jimmunol.181.12.8633.
- Chen B, Li J, Zhu H. AMP-activated protein kinase attenuates oxLDL uptake in macrophages through PP2A/NF-κB/LOX-1 pathway. Vascul Pharmacol. 2016;85:1-10. doi:10.1016/j.vph.2015.08.012.
- Chawla A et al. A PPARγ-LXR-ABCA1 pathway in macrophages is involved in cholesterol efflux and atherogenesis. Mol Cell. 2001;7(1):161-171. doi:10.1016/S1097-2765(01)00164-2.
- Saenz J et al. Grapefruit flavonoid naringenin regulates the expression of LXRα in THP-1 macrophages by modulating AMP-activated protein kinase. Mol Pharm. 2018;15(5):1735-1745. doi:10.1021/acs.molpharmaceut.7b00797.
- Larrede S et al. Stimulation of cholesterol efflux by LXR agonists in cholesterol-loaded human macrophages is ABCA1-dependent but ABCG1-independent. Arterioscler Thromb Vasc Biol. 2009;29(11):1930-1936. doi:10.1161/ATVBAHA.109.194548.
- Zhao GJ et al. Antagonism of betulinic acid on LPS-mediated inhibition of ABCA1 and cholesterol efflux through inhibiting nuclear factor-kappaB signaling pathway and miR-33 expression. PLoS One. 2013;8(9):e74782. doi:10.1371/journal.pone.0074782.
- Zhai T et al. Unique immunomodulatory effect of paeoniflorin on type I and II macrophages activities. J Pharmacol Sci. 2016;130(3):143-150. doi:10.1016/j.jphs.2015.12.007.
- Mei J et al. Tetramethylpyrazine and Paeoniflorin Synergistically Attenuate Cholesterol Efflux in Macrophage Cells via Enhancing ABCA1 and ABCG1 Expression. Evid Based Complement Alternat Med. 2022;2022:4304790. doi:10.1155/2022/4304790.
- Cao Y et al. Paeoniflorin suppresses kidney inflammation by regulating macrophage polarization via KLF4-mediated mitophagy. Phytomedicine. 2023;116:154901. doi:10.1016/j.phymed.2023.154901.
- Martinez Molina D et al. Monitoring drug target engagement in cells and tissues using the cellular thermal shift assay. Science. 2013;341(6141):84-87. doi:10.1126/science.1233606.
- Xue J et al. Transcriptome-based network analysis reveals a spectrum model of human macrophage activation. Immunity. 2014;40(2):274-288. doi:10.1016/j.immuni.2014.01.006.