Este protocolo descreve a quantificação direcionada por CLAE de rutina e quercetina no extrato de brotos de Styphnolobium japonicum e avalia o extrato em modelos de hipertensão por deficiência de óxido nítrico, co-cultura neurônio-microglia e microglia. O fluxo de trabalho associa a preparação do extrato a desfechos neuroinflamatórios, de estresse neuronal, de pressão sanguínea e do núcleo paraventricular.
Artigo de investigação
HPLC-Quantificado Styphnolobium japonicum Reduz a Inflamação Microglial e a Hipertensão em Ratos Tratados com L-NAME
* These authors contributed equally
Neste artigo
Resumo
Resumo
A neuroinflamação no núcleo paraventricular hipotalâmico (PVN) pode contribuir para a excitação simpática e a hipertensão. Avaliamos um Styphnolobium japonicum extrato de broto (SJBE; historicamente Sophora japonica) quantificado para rutina e quercetina por cromatografia líquida de alta eficiência (CLAE) direcionada. O extrato foi testado em micróglias BV-2 estimuladas pela angiotensina II (Ang II), em co-culturas de fatores solúveis BV-2/mHypoA-2/10, um in vitro condição de estresse neuronal com alto sódio, e ratos com Nω-nitro-L-arginina metil éster (L-NAME)-induzida deficiência de óxido nítrico hipertensão. Em concentrações de trabalho não citotóxicas, SJBE reduziu os parâmetros inflamatórios e de estresse oxidativo em células BV-2 e esteve associado a níveis mais elevados de marcadores da enzima conversora de angiotensina 2 (ECA2), receptor Mas (MasR) e angiotensina-(1-7) [Ang-(1-7)]. Em co-cultura, SJBE reduziu a transferência inflamatória e o estresse neuronal. A administração oral de SJBE diminuiu as medidas de pressão arterial obtidas pelo método da cauda e esteve associada a maiores níveis de ECA2/MasR e Ang-(1-7) no núcleo paraventricular (PVN), menor coloração para Iba-1 e c-Fos, e menores concentrações circulantes de norepinefrina e citocinas. MLN-4760 proporcionou in vitro apoio funcional para o envolvimento da ACE2, mas nenhum in vivo não foram realizadas bloqueios de vias ou farmacocinética de exposição ao cérebro. Os resultados, portanto, apoiam uma associação entre o tratamento com SJBE, sinalização neuroinflamatória reduzida e pressão arterial mais baixa, sem estabelecer causalidade na via central.
Introdução
Extratos botânicos estão sendo cada vez mais estudados como moduladores multicomponentes de doenças vasculares e neuroimunes. Sua interpretação depende da identidade clara da fonte, do escopo analítico e da consistência química. Styphnolobium japonicum (L.) Schott, historicamente conhecido como Sophora japonica L., produz o material de botão de flor seco denominado Flos Sophorae Immaturus ou Huai Mi1,2. A rutina é um marcador de qualidade importante desse material, que também contém outros flavonoides bioativos3. Estudos de extração têm avaliado abordagens convencionais e intensificadas para recuperar rutina e flavonoides relacionados4,5,6. Um estudo recente também descreve um protocolo de extração de rutina mais sustentável para S. japonicum7. A CLAE direcionada permite a quantificação eficiente de marcadores pré-definidos, enquanto a digitalização cromatográfica ou o perfil multicomponente são necessários para avaliar a consistência química mais ampla e de lote para lote; portanto, as presentes medições de rutina e quercetina não devem ser interpretadas como um perfil fitoquímico completo.
A rutina e a quercetina fornecem uma base farmacológica plausível para o estudo de extratos derivados de S. japonicum na inflamação neurovascular. A rutina e preparações das flores de S. japonicum têm sido associadas à redução da sinalização inflamatória, incluindo respostas ligadas ao NF-kappaB e neuroinflamação8. Modelos experimentais também associam a rutina à diminuição da neuroinflamação e lesão tecidual relacionada ao NF-kappaB9. A quercetina também tem sido ligada à bioatividade cardiovascular e melhora do equilíbrio inflamatório-redox10,11. Em modelos microgliais, a quercetina pode inibir a ativação, o estresse oxidativo e a sinalização inflamatória associada ao receptor tipo Toll 4 (TLR4)12,13.
A hipertensão não é apenas um distúrbio vascular. Circuitos inflamatórios centrais também podem sustentar a atividade simpática. O núcleo paraventricular (PVN) integra sinais neuroendócrinos e autonômicos que regulam o tônus cardiovascular. Citoquinas microgliais no cérebro e no PVN foram associadas à hipertensão neurogênica14, e as microglías do PVN podem detectar distúrbios hemodinâmicos e promover a excitação simpática15. Essas observações colocam a comunicação entre microglía e neurônio no interior do PVN como um alvo relevante para intervenções que visam reduzir o aumento neurogênico da pressão arterial16.
O braço ACE2/Ang-(1-7)/receptor Mas (MasR) do sistema renina-angiotensina fornece uma via protetora dentro dessa rede central17,18. A superexpressão de ACE2 no núcleo paraventricular (PVN) atenua a hipertensão induzida por angiotensina II e está associada à redução da neuroinflamação19. O sinalização endógena de Ang-(1-7) no PVN também modula o efluxo simpático20. O Ang II pode ativar vias redox relacionadas ao receptor de angiotensina II tipo 1 (AT1) e ao TLR4 em micróglias do PVN, ligando o estresse do sistema renina-angiotensina à neuroinflamação21. A condição de alta concentração de sódio foi utilizada apenas como um desafio de estresse in vitro, não como substituta do modelo animal com L-NAME. Ainda não está esclarecido se o extrato de broto de S. japonicum (SJBE), quantificado quanto a rutina e quercetina por HPLC direcionada, pode restringir a inflamação microglial nesta interface micróglio-neurônio. O fluxo de trabalho atual combina a quantificação direcionada de marcadores com co-cultivo de micróglias e fatores solúveis, além de modelos de hipertensão induzida por deficiência de óxido nítrico com L-NAME. Ele é destinado à comparação orientada por hipótese de uma preparação definida de SJBE, não para um perfil fitoquímico abrangente ou para demonstração de exposição cerebral; o experimento com L-NAME não modela especificamente a hipertensão neurogênica mediada pelo PVN. Aqui, testamos se o SJBE suprime a inflamação microglial induzida por Ang II, limita a sinalização inflamatória em neurônios hipotalâmicos e reduz a pressão arterial em ratos tratados com L-NAME, e se esses resultados estão associados a marcadores da via ACE2/Ang-(1-7)/MasR.
Protocolo
Todos os procedimentos com animais foram aprovados pelo Comitê de Revisão de Ética em Pesquisa Biomédica da Universidade Shanxi Datong (número de aprovação 2021029; período de validade da aprovação, agosto de 2021 a fevereiro de 2024) e foram realizados de acordo com as diretrizes institucionais para o cuidado e uso de animais de laboratório. Os reagentes e o equipamento utilizados estão listados na Tabela de Materiais.
Materiais e reagentes
Foram utilizados botões florais secos e não abertos de Styphnolobium japonicum (L.) Schott (sin. Sophora japonica L.; Fabaceae; Flos Sophorae Immaturus/Huai Mi). O material botânico foi autenticado mediante comparação com material de referência certificado de Sophorae Flos do Instituto Nacional de Controle de Alimentos e Medicamentos (NIFDC), Pequim, China (n.º do catálogo 121270; lote 121270-201403), antes da extração. Rutina (98%, CLAE) e quercetina (98%, CLAE) foram utilizadas como padrões de referência. Ang II, MLN-4760, L-NAME e valsartana foram utilizados conforme indicado. Outros reagentes e equipamentos estão listados na Tabela de Materiais.
Preparação e controle de qualidade do extrato de brotos de S. japonicum
Os botões florais foram secos em estufa a 80 °C até peso constante, moídos e peneirados em uma peneira de 85 malhas. O pó foi extraído por refluxo duas vezes com etanol 85% numa proporção de material para solvente de 1:20 (p/v) a 80 °C durante 1,5 h por extração. Os filtrados foram reunidos e concentrados sob pressão reduzida a 60 °C até obter um extrato espesso, pré-congelado a −80 °C e liofilizado por 48–72 h. O rendimento da extração foi calculado como a massa do extrato seco dividida pela massa da droga bruta seca, e o pó de SJBE aliquotado foi armazenado em condições que evitavam ciclos repetidos de congelamento-descongelamento ou exposição à umidade.
A cromatografia líquida de alta eficiência (CLAE) foi realizada utilizando equipamento dotado de detector de arranjo de fotodiodos na região UV-visível. Os analitos foram separados em uma coluna de fase reversa C18 (250 mm × 4,6 mm, 5 µm) com metanol-água (65:35, v/v) eluído isocraticamente a 1,0 mL/min. A coluna foi mantida a 35 °C, a detecção foi ajustada em 360 nm, o volume de injeção foi de 20 µL e o tempo de aquisição foi de 20 min. O extrato SJBE foi preparado a 1,0 mg/mL em metanol. Sete níveis de calibração de rutina foram preparados nas concentrações de 10 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL, 300 µg/mL e 400 µg/mL, e sete níveis de calibração de quercetina foram preparados nas concentrações de 0,5 µg/mL, 1 µg/mL, 2,5 µg/mL, 5 µg/mL, 10 µg/mL, 25 µg/mL e 50 µg/mL. Padrões e amostras foram filtrados por membranas de politetrafluoretileno de 0,22 µm, os primeiros 0,5 mL do filtrado foram descartados e o restante foi transferido para frascos de CLAE. Cada nível de calibração foi injetado em duplicata e cada preparação de SJBE foi injetada em triplicata. Rutina e quercetina foram identificadas por correspondência de tempo de retenção com padrões autênticos dentro de ±2% e por espectros concordantes do arranjo de fotodiodos. Cada marcador foi quantificado por meio de curva de calibração com padrão externo, e amostras diluídas foram reanalisadas quando a resposta do detector ficou fora do intervalo de calibração aplicável.
Desempenho analítico, adequação do sistema e avaliação de lote
A linearidade foi avaliada por regressão dos quadrados mínimos da área do pico em função da concentração ao longo dos sete níveis especificados. A calibração foi aceita quando o valor de R2 foi pelo menos 0,999 e o gráfico de resíduos não apresentou tendência sistemática. O limite de detecção e o limite de quantificação foram determinados com razões sinal-ruído de aproximadamente 3 e 10, respectivamente. A especificidade foi demonstrada utilizando um branco de metanol, uma solução padrão mista e uma amostra de SJBE; foi confirmada a ausência de interferência coeluinte e a concordância dos espectros do analito com os padrões de referência.
A precisão da injeção foi avaliada utilizando seis injeções consecutivas de um padrão misto. A precisão intradia foi avaliada por meio de seis determinações realizadas no mesmo dia, e a precisão interdias foi avaliada ao longo de três dias consecutivos. A repetibilidade foi avaliada utilizando seis soluções de SJBE preparadas independentemente, e a estabilidade no amostrador automático foi avaliada em 0 h, 4 h, 8 h, 12 h e 24 h. A recuperação foi avaliada em 80%, 100% e 120% do nível do marcador nativo, utilizando três preparações independentemente adicionadas em cada nível. A precisão da injeção foi considerada aceitável com RSD da área do pico ≤2,0%; precisão, repetibilidade e estabilidade foram consideradas aceitáveis com RSD ≤3,0%; e a recuperação média foi considerada aceitável entre 95,0%–105,0%, com RSD da recuperação ≤3,0%.
Antes de cada sequência analítica, o padrão misto foi injetado seis vezes. A adequação do sistema foi aceita quando o desvio padrão relativo (RSD) do tempo de retenção foi ≤1,0%, o RSD da área do pico foi ≤2,0%, a resolução foi ≥1,5, o fator de cauda foi ≤2,0 e o número de pratos teóricos para o pico da rutina foi de pelo menos 5.000. A coluna foi reequilibrada e o teste de adequação do sistema foi repetido sempre que qualquer critério não fosse atendido.
Três lotes independentes de extração de SJBE foram preparados e analisados. O cromatograma completo em 360 nm foi registrado para cada lote, a rutina foi definida como o pico de referência, os picos comuns reprodutíveis foram alinhados e foram calculados o tempo de retenção relativo, a área relativa do pico e a similaridade do perfil completo. A consistência do perfil característico por lote foi considerada aceitável quando a similaridade foi ≥0,90, o RSD do tempo de retenção relativo dos picos comuns ≤2,0% e o RSD da área relativa do pico ≤5,0%. Os teores de rutina e quercetina foram informados para cada lote, juntamente com a média geral, desvio padrão e coeficiente de variação.
Cultura celular e tratamentos
A linhagem celular microglial BV-2 de camundongo e a linhagem celular neuronal hipotalâmica mHypoA-2/10 de camundongo foram obtidas de fontes comerciais. As células foram descongeladas a partir de estoques autenticados pelo fornecedor, expandidas por duas passagens, verificadas quanto à identidade da espécie por meio de um método de PCR específico para espécie e confirmadas como negativas para micoplasma antes dos experimentos e após o descongelamento de cada novo frasco. Células entre as passagens 3 e 20 foram utilizadas.
As células BV-2 e mHypoA-2/10 foram cultivadas em DMEM de alta glicose suplementado com 10% de soro bovino fetal e 1% de penicilina-estreptomicina a 37 °C em incubadora umidificada com 5% de CO₂. O meio foi substituído a cada 2 d, e as células foram repicadas ao atingirem 70%–80% de confluência utilizando tripsina-EDTA 0,25%. As células foram semeadas 24 h antes do tratamento, e os experimentos foram iniciados quando atingiram 70%–80% de confluência.
Para a triagem de viabilidade, as células BV-2 foram expostas ao SJBE em concentrações de 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL ou 400 µg/mL durante 24 h. Para os experimentos inflamatórios, as células foram pré-incubadas com SJBE na concentração especificada na figura ou com rutina (50 µmol/L) durante 1 h, após o que foi adicionado Ang II (100 nmol/L) sem troca do meio, por mais 24 h. Para os experimentos de inibição da ACE2, MLN-4760 (10 µmol/L) foi adicionado 30 min antes do SJBE, seguido por Ang II 1 h após o SJBE, e todos os agentes foram mantidos durante o período de estimulação de 24 h. O SJBE foi utilizado na concentração de 100 µg/mL para os experimentos mecanicistas subsequentes. Ang II e SJBE foram preparados em meio de cultura estéril, enquanto MLN-4760 e rutina foram preparados como soluções estoque em dimetilsulfóxido. A concentração final de dimetilsulfóxido foi mantida em 0,1% (v/v) em todos os grupos aplicáveis, incluindo o controle veicular. Três experimentos independentes de cultura foram realizados, e as réplicas técnicas dentro de cada experimento foram médias.
Ensaio de viabilidade celular
Células BV-2 foram semeadas em placas de 96 poços a 5 × 10³ células/poço e cultivadas por 24 h. O meio foi substituído por meio fresco contendo 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL ou 400 µg/mL de SJBE. Após 24 h, adicionou-se 10 µL do reagente CCK-8 e as células foram incubadas a 37 °C por 1 h. A absorbância foi medida a 450 nm, e a viabilidade celular foi expressa em relação aos poços controle não tratados. Preparações independentes de cultivo foram utilizadas como repetições biológicas, e os poços técnicos foram usados apenas para média dentro do experimento.
Detecção do nível de ERO
Após o tratamento, as células BV-2 foram incubadas com meio livre de soro contendo 10 µmol/L de DCFH-DA a 37 °C, no escuro, por 30 min. As células foram lavadas duas vezes com PBS, destacadas, passadas por uma peneira celular de 40 µm e re-suspensas em PBS frio. Foram adquiridos pelo menos 10.000 eventos singletos por amostra utilizando um citômetro de fluxo, com excitação em 488 nm e canal de emissão FITC/530 ± 15 nm. A população principal de células foi selecionada com base na área de dispersão para frente e dispersão lateral, os díplos foram excluídos utilizando a área versus altura da dispersão para frente, e o limite de fluorescência foi definido com um controle não corado. Não foi necessária compensação espectral para este ensaio de uma única cor. O mesmo modelo de seleção foi aplicado a todas as amostras codificadas, e a intensidade média de fluorescência foi registrada.
Coloração TUNEL
Após o co-cultivo, as células neuronais da câmara inferior foram fixadas com paraformaldeído a 4% durante 30 min, lavadas três vezes com PBS e permeabilizadas com Triton X-100 a 0,3% em PBS por 5 min. Adicionou-se um total de 50 µL de mistura reacional TUNEL por poço, e as células foram incubadas a 37 °C, no escuro, durante 60 min. As amostras foram lavadas três vezes, os núcleos foram contra-coloridos com DAPI a 1 µg/mL por 10 min e as amostras foram montadas. Para cada um dos cinco co-cultivos preparados independentemente por grupo, três campos pré-selecionados, não sobrepostos, foram adquiridos com aumento de 200× usando configurações idênticas de exposição. Os núcleos positivos para TUNEL foram quantificados como porcentagem de núcleos positivos para DAPI, utilizando um limiar fixo no ImageJ. Os três campos foram médios para obter um valor por cultura antes da análise estatística.
Experimento de co-cultivo de neurônio–micróglia
Utilizaram-se inserts Transwell de 24 poços com membranas de policarbonato de 0,4 µm e uma área de crescimento de aproximadamente 0,33 cm2 para modelar a comunicação sem contato mediada por fatores solúveis. As células mHypoA-2/10 foram semeadas nos poços inferiores com 1 × 10⁵ células em 600 µL de meio, e as células BV-2 foram semeadas nos inserts com 2 × 10⁵ células em 100 µL de meio. As células foram cultivadas durante a noite antes da montagem. Ang II, SJBE, MLN-4760, rutina e seus veículos respectivos foram aplicados ao compartimento superior de BV-2 de acordo com a sequência de tratamento descrita anteriormente. Para os grupos adicionais de estresse por sódio elevado, NaCl foi adicionado ao compartimento neuronal inferior para aumentar a concentração final em 30 mmol/L. As culturas co-cultivadas montadas foram mantidas por 24 h.
O meio da câmara superior e as células BV-2 foram coletados para análises de citocinas e sinalização microgliais, enquanto o meio da câmara inferior e as células neuronais foram coletados separadamente para análises de Ang-(1-7), qPCR, imunoblotagem e TUNEL. Um par inserção–poço inferior montado foi considerado uma unidade experimental, e três experimentos independentes de co-cultura foram realizados. Esta configuração avaliou a troca de fatores solúveis, mas não pôde estabelecer a microglia como alvo direto exclusivo do SJBE. Como nenhum controle isoosmótico foi incluído, a condição de NaCl não pôde distinguir efeitos específicos do sódio de efeitos osmóticos.
Modelo animal de hipertensão
Ratos machos Wistar livres de patógenos específicos, com idade de 6 a 8 semanas e peso entre 180 e 220 g, foram obtidos de fornecedores comerciais. Três ratos foram alojados por gaiola a 22 °C ± 2 °C e umidade relativa de 50%–60%, sob ciclo claro/escuro de 12 h, com livre acesso a ração e água. A cama foi substituída duas vezes por semana, e os animais foram aclimatados por 7 dias. Os animais foram observados diariamente, e o peso corporal foi registrado duas vezes por semana. A hipertensão induzida pela deficiência de óxido nítrico foi estabelecida por meio de gavagem oral de L-NAME (40 mg/kg/dia em 0,5% de CMC-Na; 10 mL/kg) durante 3 semanas. A elegibilidade para o modelo foi definida antes da randomização como pressão arterial sistólica ≥140 mmHg em duas medições consecutivas. Este modelo reproduziu a hipertensão induzida pela deficiência de óxido nítrico e não foi específico para hipertensão neurogênica.
Agrupamento, administração e coleta de amostras
Ratos foram alocados em um grupo controle normal e uma coorte modelo com L-NAME. Após a confirmação da elegibilidade do modelo, ratos hipertensos elegíveis foram designados aos grupos veículo do modelo, SJBE 100 mg/kg/dia, 200 mg/kg/dia ou 400 mg/kg/dia, ou valsartana 10 mg/kg/dia. Todas as formulações por gavagem foram administradas uma vez ao dia em volume de 10 mL/kg, e os grupos controle receberam o mesmo volume de CMC-Na 0,5%. Seis ratos por grupo (36 ratos no total) constituíram a amostra final analisada. A inclusão inicial, óbitos e exclusões foram relatados por grupo e motivo. A gavagem diária foi mantida por 6 semanas, enquanto os grupos derivados do modelo permaneceram sob o protocolo com L-NAME.
No ponto final, os ratos foram anestesiados com pentobarbital sódico (50 mg/kg, intraperitonealmente) e a perda do reflexo de retirada dos membros foi confirmada. O sangue (4–6 mL) foi coletado da aorta abdominal em tubos com EDTA. Os ratos foram eutanasiados por exsanguinação sob anestesia profunda e perfundidos transcardiacamente com aproximadamente 200 mL de solução salina 0,9% gelada. As amostras de sangue foram centrifugadas a 2.000 × g durante 15 minutos a 4 °C, e o plasma foi armazenado a −80 °C. Os cérebros foram removidos imediatamente. Utilizando um atlas cerebral de rato, um bloco coronal abrangendo aproximadamente −1,3 mm a −2,1 mm em relação à bregma foi preparado, e os núcleos paraventriculares bilaterais (PVN) foram microdissecados a aproximadamente 0,3–0,6 mm laterais à linha média e 7,4–8,2 mm ventrais à superfície do crânio. O tecido foi congelado imediatamente para análises de RNA e proteína ou incluído para preparação de cortes congelados de 20 µm.
Randomização, ocultação da alocação, mascaramento e critérios de exclusão
Ratos hipertensos elegíveis foram estratificados por peso corporal e pressão arterial sistólica basal e alocados usando uma lista de randomização por blocos gerada por computador, com blocos de seis. Um pesquisador que não realizou a administração de fármacos ou a avaliação de desfechos gerou a sequência, preparou códigos de grupo sequenciais e manteve a lista de alocação oculta até que todos os animais atendessem aos critérios de elegibilidade. O animal foi considerado a unidade experimental para os desfechos de pressão arterial, moleculares, bioquímicos e histológicos.
Formulações para gavagem, tubos de amostra, alíquotas de tecido, cortes, imagens e placas de ensaio foram rotulados com códigos aleatórios de três dígitos por animal. Os pesquisadores responsáveis pelas medições de pressão arterial, densitometria, ELISA, aquisição de imagens e análise de imagens estavam cegos quanto à alocação do tratamento. O código foi revelado somente após a conclusão dos controles de qualidade pré-especificados e da análise primária. Os animais foram excluídos apenas devido à morte não relacionada ao tratamento, doença grave ou lesão, perda de peso corporal >20%, falha na gavagem, falha na indução do modelo, traçados inadequados do manguito caudal após o procedimento de repetição, perda de amostra ou falha comprovada no ensaio. Todas as exclusões foram relatadas por grupo e motivo. Como não havia cálculo prévio de poder estatístico disponível, n = 6/grupo foi considerado uma amostra exploratória mecanicista.
Medição da pressão arterial com manguito caudal
A pressão arterial foi medida usando um sistema de manguito caudal não invasivo em uma sala tranquila entre 09:00 e 12:00. Os ratos foram habituados por 5 dias consecutivos com colocação no restritor por 15 min/dia. Em cada dia de medição, os animais foram aquecidos a 33 °C ± 1 °C por 10 min, seguidos por mais 5 min no restritor. Os primeiros cinco ciclos de inflação-desinflação foram descartados, e foram registrados 10–15 ciclos adicionais. Uma sessão foi aceita quando pelo menos cinco leituras tecnicamente válidas apresentaram coeficiente de variação ≤10%. O valor da pressão arterial por animal foi calculado como a média das leituras válidas. Quando esse critério não foi atendido, o animal foi descansado por 10 min, e um conjunto de ciclos foi repetido. Se o critério permanecesse inatingido, a sessão foi repetida no dia seguinte, e a sessão original foi registrada como ausente, em vez de remover seletivamente leituras individuais. As medições com manguito caudal forneceram estimativas intermitentes da pressão arterial e não forneceram telemetria contínua.
ELISA
Os sobrenadantes de cultivo celular, os sobrenadantes de homogenato de NPV e o plasma foram processados utilizando kits de ensaio compatíveis com o analito e a espécie: TNF-α de camundongo, IL-1β de camundongo, IL-6 de camundongo, TNF-α de rato, IL-1β de rato, Ang-(1-7) e norepinefrina. Os sobrenadantes celulares foram clarificados a 1.000 × g durante 10 min a 4 °C. O tecido do NPV foi homogeneizado na proporção de 1:9 (p/v) em PBS gelado contendo inibidores de protease e centrifugado a 12.000 × g durante 15 min a 4 °C. O plasma foi descongelado apenas uma vez, sobre gelo. Os reagentes foram levados à temperatura ambiente por 30 min. Um volume de 100 µL de padrões e amostras foi adicionado em duplicata técnica e incubado por 2 h a 37 °C, seguido por cinco lavagens com 300 µL de tampão de lavagem. Posteriormente, adicionou-se 100 µL de anticorpo de detecção biotinilado e incubou-se por 1 h a 37 °C. As placas foram lavadas cinco vezes, seguido da adição de 100 µL de conjugado de peroxidase do rabo de cavalo e incubação por 30 min a 37 °C. Após outra etapa de lavagem, adicionou-se 90 µL de substrato TMB, e as placas foram desenvolvidas por 15 min no escuro. Um volume de 50 µL de solução de parada foi então adicionado, e a absorbância foi medida a 450 nm dentro de 5 min utilizando um leitor de microplacas. As concentrações foram calculadas utilizando uma curva padrão logística de quatro parâmetros. As medições em duplicata foram aceitas quando o coeficiente de variação foi ≤15%; amostras fora do intervalo calibrado foram diluídas e reensaiadas.
PCR Quantitativa em Tempo Real
O RNA total foi extraído de células ou tecido do núcleo paraventricular utilizando o reagente TRIzol. A pureza do RNA foi avaliada pela razão A260/A280, e 1 µg de RNA foi utilizado para a síntese de cDNA com o pré-mistura de transcrição reversa Evo M-MLV. Cada reação de qPCR de 20 µL continha 10 µL de mix mestre 2× SYBR Green, 0,4 µL de cada iniciador (sentido e antissentido) a 10 µmol/L, 2 µL de cDNA diluído e 7,2 µL de água livre de nucleases. As reações foram realizadas em triplicata técnica em um sistema de detecção de PCR em tempo real. As condições de ciclagem foram 95 °C por 30 s, seguidas por 40 ciclos de 95 °C por 5 s e 60 °C por 30 s. Uma curva de dissociação foi subsequentemente gerada de 65 °C a 95 °C em incrementos de 0,5 °C. Foram incluídos controles sem molde e sem transcrição reversa. Um ensaio foi aceito somente quando foi observado um único pico de dissociação e uma eficiência da curva padrão entre 90% e 110%. A expressão gênica relativa foi calculada pelo método 2⁻ΔΔCt utilizando Gapdh como gene de referência. As sequências dos iniciadores utilizadas no estudo estão listadas na Tabela 1.
Western blot
A proteína total foi extraída de células ou tecido do NVP utilizando tampão RIPA gelado contendo inibidores de protease e fosfatase. Os lisados foram clarificados a 12.000 × g durante 15 min a 4 °C, e a concentração proteica foi determinada utilizando um ensaio BCA. Um total de 30 µg de proteína por poço foi carregado em um gel de poliacrilamida SDS a 8%–12%, escolhido de acordo com o peso molecular da proteína-alvo, e transferido para uma membrana de PVDF de 0,45 µm a 300 mA durante 90 min em gelo. As membranas foram bloqueadas por 1 h à temperatura ambiente em albumina sérica bovina a 5% para fosfoproteínas ou leite desnatado a 5% para outros alvos. Os anticorpos primários foram incubados durante a noite a 4 °C nas diluições especificadas na Tabela de Materiais, incluindo o anticorpo contra CREB total. As membranas foram lavadas três vezes por 10 min com TBST e incubadas com o anticorpo secundário conjugado à peroxidase de rábano (1:5.000) por 1 h à temperatura ambiente, seguido de lavagens adicionais. As bandas foram detectadas por quimiluminescência aumentada utilizando exposições não saturadas. A densidade das bandas foi quantificada utilizando o ImageJ. As fosfoproteínas foram normalizadas em relação à proteína total correspondente, enquanto as outras proteínas-alvo foram normalizadas em relação à GAPDH.
Coloração por imunofluorescência
Seções coronais congeladas (20 µm) através do NPV foram preparadas a partir de aproximadamente −1,3 a −2,1 mm em relação ao bregma. Três seções anatomicamente correspondentes por rato foram selecionadas em intervalos de 120 µm. As seções foram equilibradas por 20 min à temperatura ambiente, lavadas três vezes com PBS, e bloqueadas e permeabilizadas com Triton X-100 0,3% e soro de cabra 5% por 1 h. As seções foram incubadas com anticorpo primário Iba-1 ou c-Fos durante a noite a 4 °C, lavadas e incubadas com o anticorpo secundário fluorescente apropriado por 1 h à temperatura ambiente no escuro. Os núcleos foram contra-coloridos com DAPI por 10 min. Imagens bilaterais do NPV foram adquiridas com aumento de 200× usando um microscópio de fluorescência invertido, mantendo-se configurações idênticas de exposição e ganho dentro de cada marcador. Um limiar pré-definido do ImageJ foi aplicado a imagens codificadas, e a área positiva para Iba-1 ou os núcleos positivos para c-Fos foram quantificados. As medições das três seções foram médias para obter um valor por animal.
Segurança e descarte de resíduos
Metanol, etanol, paraformaldeído, DCFH-DA, reagentes para eletroforese e tecidos animais foram manipulados de acordo com os procedimentos institucionais de segurança química e biossegurança. Solventes voláteis e paraformaldeído foram manipulados em capela química certificada, e equipamentos de proteção individual apropriados foram utilizados. Os resíduos de solventes orgânicos livres de halogênio e os resíduos contendo formaldeído foram segregados, os resíduos biológicos foram descontaminados, e as pontas cortantes e as carcaças animais foram descartadas por meio de rotas institucionais aprovadas. As categorias locais de resíduos e os procedimentos de emergência foram confirmados antes do uso.
Análise estatística
Os dados foram apresentados como média ± desvio padrão e analisados utilizando software estatístico e de geração de gráficos. A preparação independente de culturas ou o animal foi utilizado como unidade experimental biológica, e as poças técnicas, campos ou medições repetidas foram médias dentro de cada unidade antes da inferência estatística. As suposições de distribuição e os padrões de variância foram avaliados antes das análises paramétricas. Conjuntos de dados de pontos finais com múltiplos grupos foram analisados usando análise de variância unidirecional seguida por comparações ajustadas para multiplicidade de Tukey. A pressão arterial sistólica longitudinal foi apresentada descritivamente como média ± desvio padrão, e os resultados finais da pressão arterial foram analisados usando análise de variância unidirecional com ajuste de Tukey. Valores p ajustados, diferenças médias e intervalos de confiança de 95% foram relatados. Um valor p bilateral < 0,05 foi considerado estatisticamente significativo, e todas as exclusões e valores ausentes foram relatados.
Resultados
SBJE quantificado por CLAE direcionado inibe a inflamação microglial induzida por Ang II
A extração com refluxo de etanol produziu o pó de SJBE com rendimento de 25,5 ± 0,7% do material inicial (Figura 1A). A análise direcionada por CLAE quantificou rutina e quercetina em 276,1 mg/g ± 9,2 mg/g e 12,5 mg/g ± 0,9 mg/g, respectivamente (Figura 1B), fornecendo a caracterização quantitativa dos marcadores da preparação de SJBE utilizada em todos os experimentos biológicos.
O SJBE não mostrou efeito detectável na viabilidade celular de BV-2 em concentrações até 200 µg/mL, enquanto foi observada uma redução significativa na viabilidade em 400 µg/mL (Figura 1C). Com base nesses resultados, a concentração de 100 µg/mL foi selecionada para experimentos mecanicistas subsequentes. O Ang II aumentou acentuadamente a liberação de TNF-α e IL-1β por células BV-2, enquanto o SJBE reduziu ambos os citocinas inflamatórios ao longo da faixa de concentração não citotóxica testada (Figura 1D,E), indicando um efeito anti-inflamatório dependente da concentração sob estimulação com Ang II.
SJBE está associado a marcadores mais altos de ACE2/MasR e menor sinalização de NF-κB e estresse oxidativo
A estimulação por Ang II reduziu a expressão de ACE2 e MasR tanto nos níveis de proteína quanto de mRNA, e foi acompanhada pelo aumento da fosforilação de NF-κB p65. O tratamento com SJBE reverteu essas alterações, aumentando a expressão de ACE2 e MasR enquanto reduzia a fosforilação de p65 (Figura 2A–E).
Consistente com essas alterações moleculares, o SJBE reduziu as concentrações de TNF-α de 135 pg/mL ± 12 pg/mL para 55 pg/mL ± 6 pg/mL e as concentrações de IL-1β de 102 pg/mL ± 10 pg/mL para 42 pg/mL ± 5 pg/mL nos sobrenadantes de cultivo estimulados por Ang II. A adição do inibidor da ACE2 MLN-4760 atenuou substancialmente esses efeitos, com os níveis de TNF-α e IL-1β aumentando para 125 pg/mL ± 11 pg/mL e 95 pg/mL ± 9 pg/mL, respectivamente. O tratamento com rutina reproduziu parcialmente a resposta anti-inflamatória observada com o extrato completo (Figura 2F).
O SJBE também reduziu acentuadamente a fluorescência intracelular de DCFH-DA após a estimulação com Ang II, indicando menor acúmulo intracelular de espécies reativas de oxigênio. Essa redução foi atenuada pelo MLN-4760 (Figura 2G,H). Em conjunto, esses achados indicam que os efeitos anti-inflamatórios e antioxidantes do SJBE em células BV-2 estimuladas por Ang II são acompanhados pela restauração da sinalização ACE2/MasR e são sensíveis à inibição farmacológica da ACE2.
SJBE limita a transferência inflamatória de micróglias para neurônios hipotalâmicos
Para examinar se os efeitos anti-inflamatórios do SJBE influenciam a comunicação entre micróglias e neurônios, células BV-2 e neurônios hipotalâmicos mHypoA-2/10 foram cultivados em um sistema Transwell sem contato. A estimulação com Ang II aumentou as concentrações de TNF-α e IL-1β no sistema de co-cultura, enquanto o SJBE reduziu o TNF-α de 150 ± 15 pg/mL para 65 pg/mL ± 8 pg/mL e a IL-1β de 110 pg/mL ± 12 pg/mL para 48 pg/mL ± 6 pg/mL (Figura 3A). A Ang II também diminuiu a expressão de Ace2 e Mas1, ambos restaurados em direção aos níveis controle após o tratamento com SJBE (Figura 3B).
Alterações correspondentes foram observadas em neurônios hipotalâmicos cultivados na câmara inferior. A exposição ao ambiente de co-cultura estimulado por Ang II aumentou a expressão de c-Fos e COX-2 e alterou a expressão de Avp e Oxtr, enquanto SJBE atenuou essas respostas (Figura 3C–G). O padrão protetor foi enfraquecido pelo MLN-4760, reforçando a ligação entre a atividade da ACE2 e os efeitos observados no sistema de co-cultura.
Esses achados demonstram que o SJBE suprime o ambiente inflamatório gerado sob estimulação por Ang II e é acompanhado pela redução da ativação de respostas neuronais hipotalâmicas downstream no modelo Transwell.
SJBE está associado à sinalização de Ang-(1-7) e menor lesão neuronal sob estresse combinado de alta concentração de sódio e Ang II
A exposição à Ang II reduziu as concentrações de Ang-(1-7) no sobrenadante da cocultura e aumentou a razão fosfo-CREB/CREB neuronal. O tratamento com SJBE aumentou a Ang-(1-7) e reduziu a fosforilação de CREB para níveis próximos aos do controle (Figura 4A–C), compatível com a restauração do perfil de sinalização associado à ACE2/Ang-(1-7)/MasR observado nos experimentos anteriores.
Sob estímulo combinado de NaCl 30 mmol/L e Ang II, os neurônios hipotalâmicos exibiram aumento na expressão de Avp e uma proporção maior de células positivas para TUNEL. O SJBE atenuou significativamente ambas as respostas (Figura 4D–F), indicando redução do estresse e lesão neuronal diante do desafio combinado. Para a análise TUNEL, cada valor representa uma co-cultura preparada independentemente, com três campos microscópicos médios em cada réplica biológica antes da análise estatística (n = 5 por grupo).
SJBE reduz a pressão arterial medida na cauda e está associado a marcadores mais altos de ACE2/Ang-(1-7)/MasR no NPV em ratos tratados com L-NAME
A administração diária de L-NAME provocou um aumento progressivo da pressão arterial sistólica durante a indução do modelo. Após o estabelecimento da hipertensão, o tratamento com SJBE reduziu semanalmente a pressão arterial medida pela técnica de pletismografia de cauda ao longo do período de intervenção de 6 semanas, sendo a resposta mais acentuada observada no grupo de alta dose (Figura 5A).
No ponto final do estudo, a pressão arterial sistólica foi de 165 ± 8 mmHg no grupo modelo L-NAME, comparada a 115 ± 5 mmHg nos ratos controle. A dose elevada de SJBE reduziu a pressão arterial sistólica para 130 ± 6 mmHg. A pressão arterial diastólica diminuiu de 110 ± 6 mmHg para 85 ± 4 mmHg, enquanto a pressão arterial média diminuiu de 128 ± 7 mmHg para 100 ± 5 mmHg após o tratamento com dose elevada de SJBE (todos com p ajustado < 0,0001 versus o grupo modelo; Figura 5B). Esses achados demonstram uma resposta anti-hipertensiva sustentada ao SJBE durante o período de intervenção.
A análise do tecido do NPV revelou alterações moleculares paralelas. O tratamento com L-NAME reduziu a expressão proteica de ACE2 e MasR, bem como as concentrações de Ang-(1-7), enquanto o SJBE restaurou os três marcadores de forma dose-dependente. No grupo de alta dose, a ACE2 aumentou de 0,40 ± 0,07 para 1,50 ± 0,18 vezes a expressão relativa, o MasR aumentou de 0,45 ± 0,08 para 1,35 ± 0,16 vezes e a Ang-(1-7) aumentou de 9 pg/mg ± 2 pg/mg para 32 pg/mg ± 5 pg/mg de proteína em comparação com o grupo modelo (Figura 5C–E). Assim, o efeito redutor da pressão arterial do SJBE foi acompanhado pela restauração do perfil molecular associado à via ACE2/Ang-(1-7)/MasR no NPV.
SJBE está associado a menores marcadores de ativação inflamatória no núcleo paraventricular e de atividade simpática sistêmica
A hipertensão induzida por L-NAME foi acompanhada por ativação inflamatória acentuada no NPV. Os níveis de mRNA de Tnf e Il1b estavam elevados em ratos modelo, enquanto a SJBE em alta dose reduziu a expressão de Tnf de 4,5 ± 0,5 para 1,8 ± 0,2 vezes e a expressão de Il1b de 3,8 ± 0,4 para 1,6 ± 0,18 vezes (Figura 6A).
A análise de imunofluorescência mostrou alterações celulares concordantes. A marcação para Iba-1, indicativa de ativação microglial, aumentou no núcleo paraventricular (PVN) de ratos tratados com L-NAME e diminuiu após a administração de SJBE. A marcação para c-Fos mostrou padrão semelhante, com menor ativação neuronal após o tratamento com SJBE em comparação ao grupo modelo não tratado (Figura 6B–D).
Essas alterações inflamatórias centrais foram acompanhadas por melhorias nos marcadores inflamatórios e simpáticos circulantes. As concentrações plasmáticas de TNF-α e IL-1β estavam elevadas em ratos modelo e foram substancialmente reduzidas após o tratamento com SJBE. No grupo de alta dose, o TNF-α diminuiu de 45 pg/mL ± 6 pg/mL para 20 pg/mL ± 3 pg/mL e a IL-1β de 35 pg/mL ± 5 pg/mL para 15 pg/mL ± 3 pg/mL (Figura 6E). A noradrenalina plasmática também diminuiu de 400 pg/mL ± 45 pg/mL para 180 pg/mL ± 25 pg/mL (Figura 6F).
Coletivamente, esses achados in vivo mostram que o tratamento com SJBE reduz a pressão arterial em ratos tratados com L-NAME paralelamente à restauração dos marcadores associados à ACE2/Ang-(1-7)/MasR no NPV, atenuação da ativação inflamatória no NPV e reduções nas citocinas inflamatórias e na norepinefrina circulantes.
DISPONIBILIDADE DE DADOS:
Os dados numéricos de origem que sustentam as figuras e as saídas estatísticas associadas estão fornecidos no Arquivo Suplementar 1.
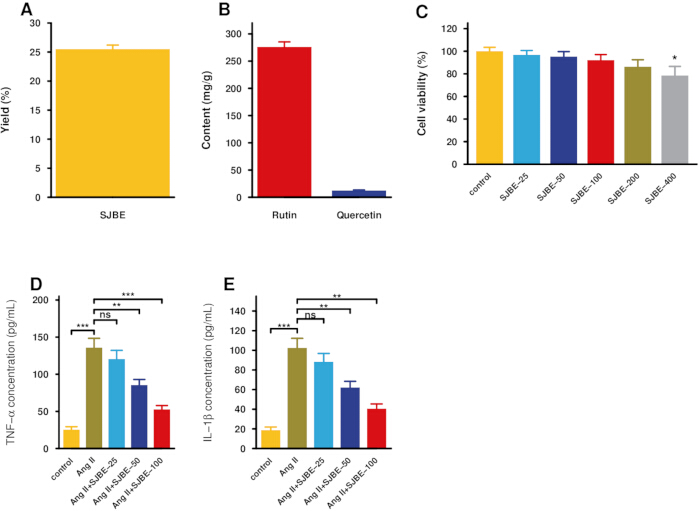
Figura 1: Quantificação direcionada por CLAE e experimentos iniciais com BV-2. (A) Rendimento de extração. (B) Teores de rutina e quercetina no SJBE quantificados por CLAE direcionada. (C) Viabilidade de BV-2 após exposição de 24 h ao SJBE. (D,E) TNF-α e IL-1β nos sobrenadantes de BV-2 estimulados com Ang II. Os dados são média ± DP; n = 3 experimentos independentes para os painéis quantitativos disponíveis. Foi utilizada ANOVA unidirecional com comparações ajustadas por Tukey. Abreviação: ns, não significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Clique aqui para visualizar uma versão maior desta figura.
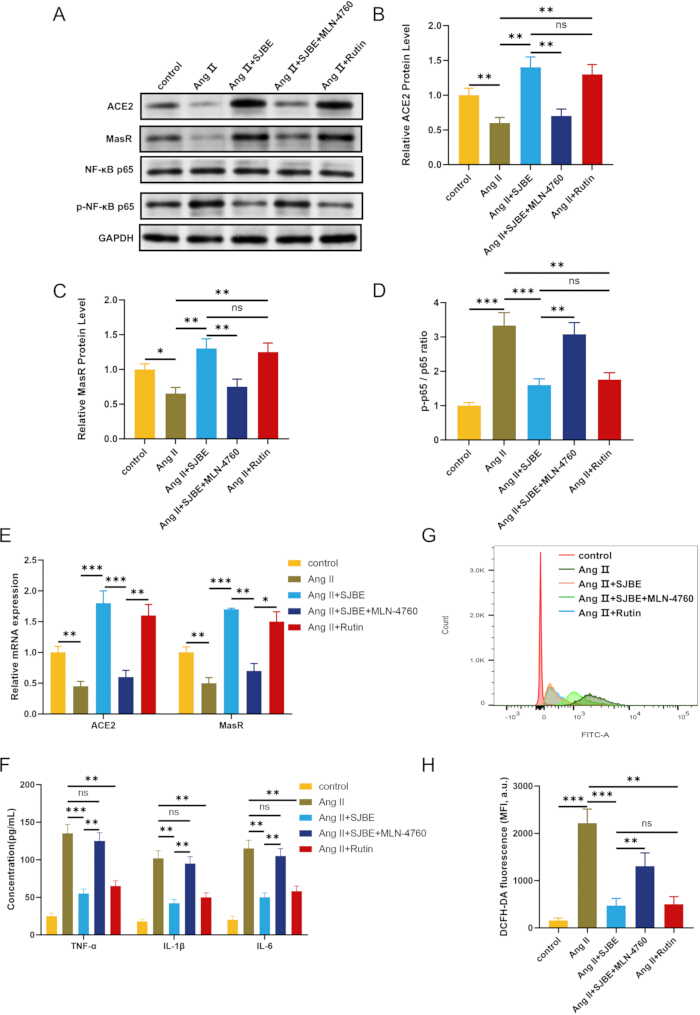
Figura 2: SJBE está associada a marcadores mais altos de ACE2/MasR e sinalização NF-κB e estresse oxidativo reduzidos em células BV-2. (A–D) Imunoblotagem e quantificação de ACE2, MasR, p65 fosforilado e p65 total. (E) mRNA de Ace2 e Mas1. (F) TNF-α, IL-1β e IL-6. (G,H) Resultados da citometria de fluxo de ERO e quantificação da fluorescência. Os dados são média ± DP; n = 3 experimentos independentes. Foi utilizada ANOVA unidirecional com comparações ajustadas por Tukey. ns, não significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Clique aqui para visualizar uma versão maior desta figura.
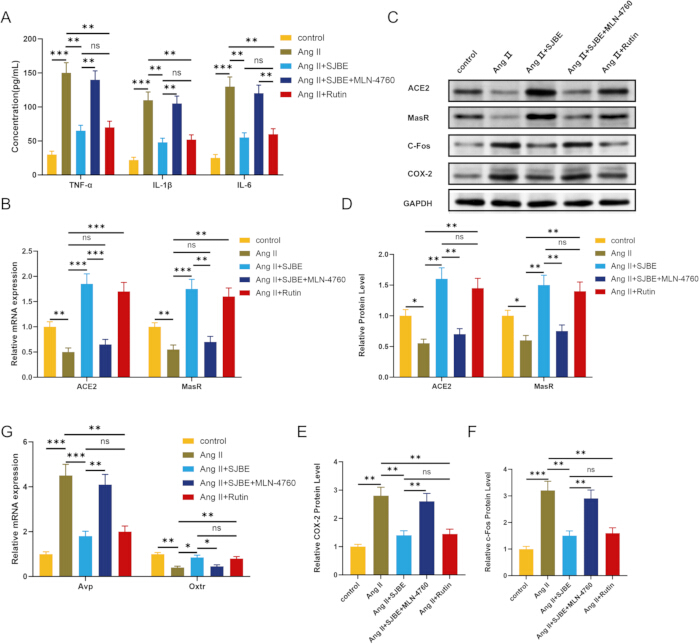
Figura 3: O SJBE limita a sinalização inflamatória em um modelo de co-cultura por fatores solúveis BV-2/mHypoA-2/10. (A) Citocinas no sobrenadante da co-cultura. (B) mRNA de Ace2 e Mas1. (C–F) Imunoblotagem e quantificação de ACE2, MasR, c-Fos e COX-2. (G) Expressão de Avp e Oxtr em neurônios da câmara inferior. Os dados representam média ± DP; n = 3 experimentos independentes. Foi utilizada ANOVA unifatorial com comparações ajustadas por Tukey. ns, não significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Clique aqui para visualizar uma versão maior desta figura.
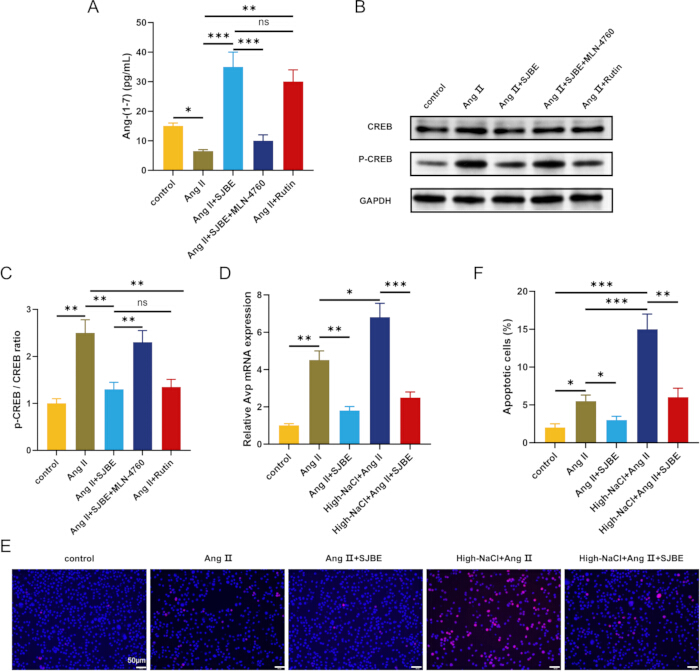
Figura 4: SJBE está associado à sinalização de Ang-(1-7) e menor lesão neuronal associada ao estresse. (A) Ang-(1-7) no sobrenadante de co-cultura. (B,C) CREB fosforilado e CREB total em neurônios da câmara inferior. (D) Avp sob a condição combinada de estresse com NaCl/Ang II. (E,F) Imagens representativas de TUNEL e quantificação; barra de escala, 50 µm. Os dados são média ± DP; n = 3 experimentos independentes para os painéis A, C e D; n = 5 preparações independentes de co-cultura para o painel F, com três campos médios por preparação. Foi utilizada ANOVA unifatorial com comparações ajustadas por Tukey. ns, não significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Clique aqui para visualizar uma versão maior desta figura.
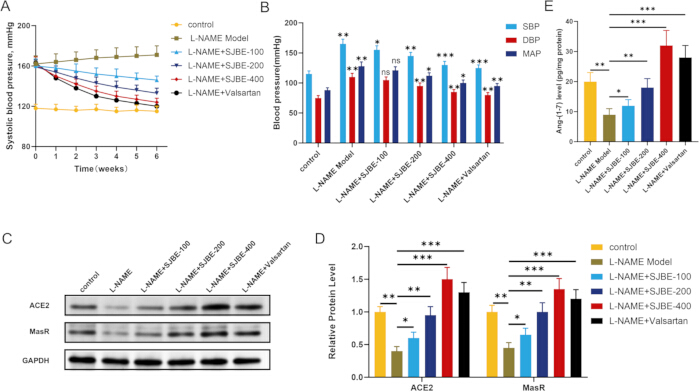
Figura 5: O SJBE reduz a pressão arterial medida pela técnica de pletismografia de cauda e está associado a marcadores aumentados de ACE2/Ang-(1-7)/MasR no núcleo paraventricular (PVN) de ratos tratados com L-NAME. (A) Pressão arterial sistólica longitudinal. (B) Pressão arterial sistólica, diastólica e média no ponto final. (C,D) Imunoblotagem e quantificação de ACE2 e MasR em tecido do PVN. (E) Ang-(1-7) em homogenatos do PVN. Os dados são média ± DP; n = 6 ratos/grupo. A PAS longitudinal é apresentada de forma descritiva; as análises no ponto final utilizaram ANOVA unidirecional com comparações ajustadas por Tukey. ns, não significativo; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Clique aqui para visualizar uma versão maior desta figura.
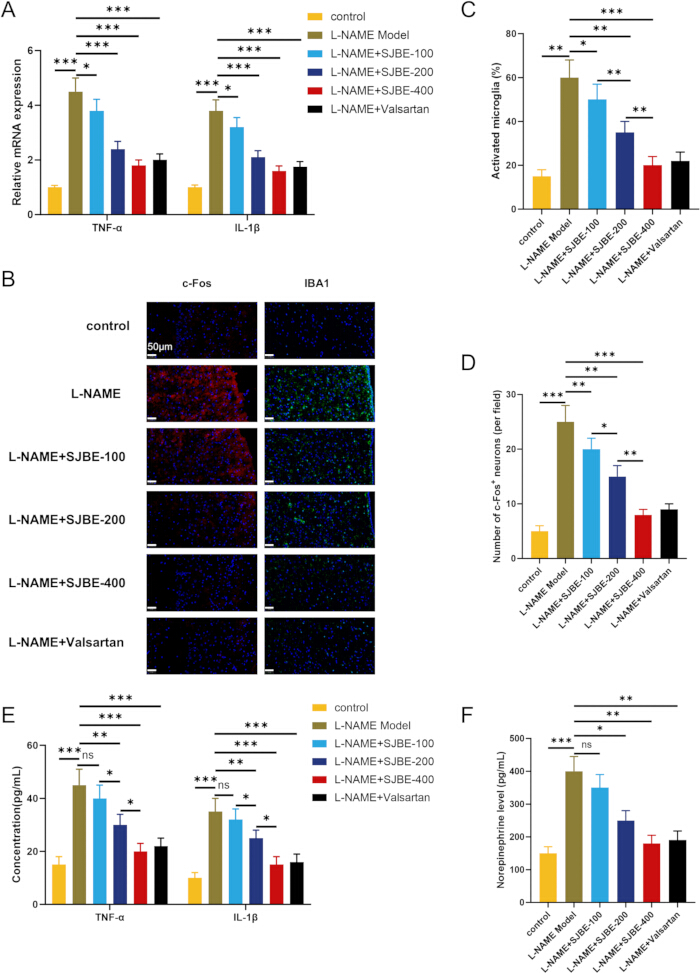
Figura 6: SJBE está associada a menores marcadores de ativação inflamatória no NPV e de saída simpática sistêmica em ratos tratados com L-NAME. (A) mRNA de Tnf e Il1b no tecido do NPV. (B–D) Imunofluorescência e quantificação de Iba-1 e c-Fos; barras de escala, 50 µm. (E) TNF-α e IL-1β plasmáticos. (F) Norepinefrina plasmática. Os dados são média ± DP; n = 6 ratos/grupo. Foi utilizada ANOVA unidirecional com comparações ajustadas por Tukey. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Clique aqui para visualizar uma versão maior desta figura.
| Gene | Primer direto (5'-3') | Primer reverso (5'-3') |
| Gapdh | CACCCACTCCTCCACCTTTGAC | GTCCACCACCCTGTTGCTGTAG |
| Tnf | CCTGCTGCACTTTGGAGTGA | GCTTGAGGGTTTGCTACAACA |
| Il1b | CAGTGAGGAGAATGACCTGTTC | CGAGATGCTGCTGTGAGATT |
| Ace2 | TCCATTGGTCTTCTGCCATCCG | AGACCATCCACCTCCACTTCTC |
| Mas1 | TCCACCATCAATAGCAGCG | AAGCCACCCACATTCAGGC |
| Avp | TCGCCATGATGCTCAACACTACGC | ACACTGTCTCAGCTCCATGTCGGATG |
| Oxtr | GTGTCGAGTTGGACCTCGGG | CCAGGAACAGAATGAGGCACAG |
Tabela 1: Sequências de iniciadores utilizadas no estudo.
Arquivo Suplementar 1: Os dados numéricos de origem que sustentam as figuras e as saídas estatísticas associadas. Clique aqui para baixar este arquivo.
Discussão
Este estudo associa a quantificação direcionada por HPLC S. japonicum extrato de gemas com menor sinalização inflamatória em modelos de co-cultivo de micróglias e fatores solúveis e com menor pressão arterial na cauda em ratos tratados com L-NAME. Em todos os sistemas experimentais, o tratamento com SJBE coincidiu com marcadores aumentados de ACE2/Ang-(1-7)/MasR e redução de NF-κativação de B e estresse oxidativo, e menores marcadores de ativação inflamatória na PVN. Essas observações convergentes apoiam uma hipótese neuroimunológica, mas não estabelecem que a via central media o efeito anti-hipertensivo.
Os resultados são consistentes com relatos de que os constituintes florais de S. japonicum e a rutina reduzem a sinalização inflamatória e a neuroinflamação8,9,22, e com evidências de que a quercetina modula o tono inflamatório cardiovascular e a sinalização redox das micróglias12,13. O presente estudo amplia essas observações para modelos neuroimunes hipotalâmicos utilizando um extrato botânico completo. Como o MLN-4760 enfraqueceu a resposta protetora apenas in vitro, a ACE2 deve ser interpretada melhor como uma contribuinte funcional à resposta anti-inflamatória celular, e não como o mediador estabelecido do efeito sobre a pressão sanguínea in vivo.
Os achados no NPV situam as observações celulares dentro de uma região de controle cardiovascular. Estudos anteriores mostram que micróglias e citocinas inflamatórias contribuem para a hipertensão neurogênica e a excitação simpática23,24. O sinal de Ang-(1-7) dentro do NPV pode regular o fluxo simpático, enquanto a Ang II pode induzir estresse redox microglial dependente de AT1/TLR420,21. Assim, as reduções em Iba-1, c-Fos, citocinas inflamatórias e norepinefrina plasmática após o tratamento com SJBE são compatíveis com menor ativação inflamatória no NPV, mas os dados não estabelecem se essas alterações causaram a redução da pressão arterial ou se seguiram a uma melhora sistêmica.
Os modelos Ang II e L-NAME fornecem contextos de estresse complementares, e não mecanismos de doença idênticos. A estimulação por Ang II induz inflamação microglial mediada pelo sistema renina-angiotensina, enquanto o L-NAME modela a hipertensão por deficiência de óxido nítrico, com disfunção vascular e estresse oxidativo25,26. Outros modelos também implicam a ativação microglial no núcleo paraventricular (PVN) na regulação simpática14,27, mas o presente estudo com L-NAME não é específico para hipertensão neurogênica mediada pelo PVN. A condição de co-cultura com alta concentração de sódio foi um desafio de estresse neuronal in vitro sem um controle iso-osmótico e não deve ser interpretada como um modelo in vivo de hipertensão induzida por sal.
Para uma aplicação reprodutível, as etapas mais críticas são a documentação da fonte botânica, extração e armazenamento consistentes, padronização da densidade celular e do tempo de tratamento, atribuição correta dos compartimentos do Transwell, habituação e aquecimento no método de colete pela cauda, amostragem precisa do núcleo paraventricular (PVN) e quantificação final sem conhecimento prévio dos grupos (enmascaramento). Um rendimento variável na extração deve levar à verificação da umidade do material, proporção do solvente, condições de refluxo, filtração e liofilização; desvios nos tempos de retenção em HPLC devem levar à verificação da preparação do padrão, fase móvel, taxa de fluxo, temperatura, equilibração da coluna e adequação do sistema. Resultados inconsistentes em co-cultivos ou no método de coleta pela cauda devem ser abordados com a verificação da integridade do inserto e da colocação do tratamento, ou com a repetição da habituação padronizada, em vez de exclusão seletiva de medições. A fingerprinting cromatográfica ou LC-MS/MS, desenhos de co-cultivo primário ou seletivo por células, telemetria, farmacocinética cérebro/plasma e experimentos de perda de função da ACE2/MasR central são alternativas apropriadas para questões que vão além deste protocolo. Trabalhos interdisciplinares emergentes sobre remodelação do microambiente neuronal e integração de imagem com inteligência artificial ilustram direções metodológicas mais amplas para investigar sistemas biológicos complexos28,29.
Várias limitações definem o alcance da aplicação. O MLN-4760 forneceu apenas evidência funcional in vitro; não foram realizados bloqueio de ACE2/MasR in vivo nem medições de exposição no plasma, cérebro ou PVN. A concentração de 100 µg/mL é, portanto, uma concentração de trabalho in vitro não citotóxica, e não uma exposição equivalente a in vivo. O design em Transwell não pode comprovar ação específica em microglia, e o pequeno coorte animal, não prospectivamente dimensionado, limita a precisão. As medições por método de cauda são intermitentes e sensíveis ao estresse por contenção. Por fim, a quantificação direcionada de rutina/quercetina não estabelece uma assinatura química, validação analítica completa, atribuição de constituintes ou consistência entre lotes independentes. Dentro desses limites, o protocolo apoia a geração de hipóteses sobre SJBE, sinalização neuroinflamatória e regulação da pressão arterial, e não uma afirmação causal ou translacional definitiva.
Divulgações
Os autores declaram não haver conflitos de interesses.
Agradecimentos
Os autores agradecem o apoio institucional e técnico associado aos laboratórios participantes.
Financiamento:
Este trabalho foi apoiado pelo Fundo Nacional de Ciências Naturais da China (n.º 82600861); o Projeto Jovem do Programa de Pesquisa Fundamental da Província de Shanxi (n.ºs 202203021212491, 202303021222205); o Projeto Geral do Programa de Pesquisa Fundamental da Província de Shanxi (n.º 202203021221210); e o Projeto Inicial de Pesquisa de Doutorado da Universidade Shanxi Datong (n.º 2018-B-36).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Placas transwell com inserções de 0,4 µm | Corning Incorporated | 3413 | Inserção de membrana de policarbonato de 24 poços para co-cultivo sem contato entre BV-2 e mHypoA-2/10 |
| Anticorpo contra ACE2 | Cell Signaling Technology | 92485; RRID: AB_3741093 | Anticorpo monoclonal de coelho ACE2 (E5O6J); WB 1:1.000; IHC/IF 1:100–1:200 |
| Alexa Fluor 488 anti-IgG de coelho | Cell Signaling Technology | 4412; RRID: AB_1904025 | Anticorpo secundário para imunofluorescência; 1:500 |
| Alexa Fluor 594 anti-IgG de coelho | Cell Signaling Technology | 8889; RRID: AB_2716249 | Anticorpo secundário para imunofluorescência; 1:500 |
| Angiotensina II | Sigma-Aldrich | A9525 | Peptídeo sintético de Ang II; estimulação de micróglia |
| Kit de ensaio para Angiotensina-(1-7) | Cloud-Clone Corp. | CES085Mi | Quantificação de Ang-(1-7) |
| Kit de ensaio de proteína BCA | Beyotime Biotechnology | P0012 | Quantificação de proteína |
| Células BV-2 | Procell Life Science & Technology Co., Ltd. | CL-0493; RRID: CVCL_0182 | Linhagem celular de micróglia de camundongo; passagens 3–20 |
| Coluna C18 HPLC | Shimadzu Corporation | Shim-pack GIST C18; P/N 227-30017-08 | 250 × 4,6 mm, 5 µm; metanol–água (65:35, v/v), 1,0 mL/min, 35 °C |
| Reagente CCK-8 | Beyotime Biotechnology | C0038 | Ensaio de viabilidade celular |
| Anticorpo contra c-Fos | Cell Signaling Technology | 2250; RRID: AB_2247211 | Anticorpo monoclonal de coelho c-Fos (9F6); WB 1:1.000; IF 1:200 |
| Anticorpo contra COX-2 | Cell Signaling Technology | 12282; RRID: AB_2571729 | Anticorpo monoclonal de coelho COX-2 (D5H5); WB 1:1.000; IHC/IF 1:200 |
| Reagente DCFH-DA | Beyotime Biotechnology | S0033S | Detecção de ERO por citometria de fluxo |
| DMEM, glicose alta | Gibco/Thermo Fisher Scientific | 11965092 | Meio de cultura celular |
| Kit de transcrição reversa Evo M-MLV | Accurate Biotechnology | AG11706 | Síntese de cDNA para qPCR |
| Soro fetal bovino | Gibco/Thermo Fisher Scientific | 10099141 | Suplemento para cultura celular |
| Citômetro de fluxo | BD Biosciences | BD Accuri C6 Plus | Aquisição de fluorescência de ERO |
| Microscópio de fluorescência | Olympus/Evident Scientific | IX73 | Microscópio de fluorescência invertido para imagens de TUNEL e do PVN |
| Anticorpo contra GAPDH | Cell Signaling Technology | 5174; RRID: AB_10622025 | Anticorpo monoclonal de coelho GAPDH (D16H11); WB 1:1.000–1:5.000 |
| Soro de cabra | Beyotime Biotechnology | C0265 | Reagente bloqueador para imunofluorescência |
| Sistema HPLC | Shimadzu Corporation, Kyoto, Japão | Prominence LC-20A | Ensaio de controle de qualidade direcionado à rutina/quercetina |
| Anticorpo secundário anti-IgG de camundongo conjugado com HRP | Cell Signaling Technology | 7076; RRID: AB_330924 | Anticorpo secundário para Western blot; 1:3.000–1:5.000 |
| Anticorpo secundário anti-IgG de coelho conjugado com HRP | Cell Signaling Technology | 7074; RRID: AB_2099233 | Anticorpo secundário para Western blot; 1:3.000–1:5.000 |
| Anticorpo contra Iba-1/AIF-1 | Cell Signaling Technology | 17198; RRID: AB_2820254 | Anticorpo monoclonal de coelho Iba-1/AIF-1 (E4O4W); WB 1:1.000; IHC/IF 1:200 |
| Kit ELISA para IL-6 | Beyotime Biotechnology | PY2782 | Quantificação de IL-6 de camundongo |
| L-NAME | Beyotime Biotechnology | S0006 | Inibidor de NOS para hipertensão por deficiência de óxido nítrico |
| Ratos Wistar machos | Beijing HFK Bioscience Co., Ltd. | Wistar; SCXK (Jing) 2019-0008 | Machos livres de patógenos específicos, 6–8 semanas, 180–220 g |
| Anticorpo contra MasR | Alomone Labs | AAR-013; RRID: AB_2039972 | Anticorpo anti-receptor Mas; WB 1:200; IHC/IF 1:100 |
| Células mHypoA-2/10 | Cedarlane Laboratories Ltd. | CLU176; RRID: CVCL_D384 | Linhagem celular neuronal hipotalâmica de camundongo; passagens 3–20 |
| Leitor de microplacas | Thermo Scientific | Multiskan FC; Cat. No. 51119000 | Medições de absorbância para CCK-8 e ELISA |
| MLN-4760 | Beyotime Biotechnology | SF1197 | Inibidor de ACE2; 10 µmol/L em experimentos celulares |
| Kit ELISA para IL-1β de camundongo | Invitrogen/Thermo Fisher Scientific | 88-7013A-88 | Quantificação de IL-1β de camundongo |
| Kit ELISA para TNF-α de camundongo | Beyotime Biotechnology | PT512 | Quantificação de TNF-α de camundongo |
| Anticorpo contra NF-κB p65 | Cell Signaling Technology | 8242; RRID: AB_10859369 | Anticorpo monoclonal de coelho NF-κB p65 (D14E12) XP; WB 1:1.000 |
| Sistema de coleta de pressão arterial sem invasão por pletismografia de cauda | Visitech Systems | BP-2000-R-4 | Sistema de aquisição de pressão arterial e aquecimento por pletismografia de cauda em ratos |
| Kit de ensaio para norepinefrina | Cloud-Clone Corp. | HEA907Ge | Quantificação de norepinefrina |
| Anticorpo contra p-CREB | Cell Signaling Technology | 9198; RRID: AB_2561044 | Anticorpo monoclonal de coelho Phospho-CREB (Ser133) (87G3); WB 1:1.000 |
| Penicilina–estreptomicina | Gibco/Thermo Fisher Scientific | 15140122 | Suplemento antibiótico para cultura celular |
| Detector com arranjo de fotodiodos | Shimadzu Corporation | SPD-M20A | Detecção UV–visível/PDA em HPLC a 360 nm |
| Anticorpo contra p-NF-κB p65 | Cell Signaling Technology | 3031; RRID: AB_330559 | Anticorpo Phospho-NF-κB p65 (Ser536); WB 1:1.000 |
| Membrana PVDF | Beyotime Biotechnology | FFP77 | Membrana para Western blot de 0,45 µm |
| Padrão de quercetina | Beyotime Biotechnology | SM2147 | Padrão de referência de quercetina; pureza de 98% por HPLC |
| Kit ELISA para IL-1β de rato | Elabscience Biotechnology Inc. | E-HSEL-R0002 | Quantificação de IL-1β de rato |
| Kit ELISA para TNF-α de rato | Elabscience Biotechnology Inc. | E-HSEL-R0001 | Quantificação de TNF-α de rato |
| Sistema de PCR em tempo real | Bio-Rad Laboratories, Inc. | CFX96 Touch; Cat. No. 1855195 | Amplificação em tempo real por qPCR e análise de curva de dissociação |
| Tampão de lise RIPA | Beyotime Biotechnology | P0013B | Extração de proteína |
| Padrão de rutina | Beyotime Biotechnology | SM2159 | Padrão de referência de rutina; pureza de 98% por HPLC |
| Material de referência de Sophorae Flos | National Institutes for Food and Drug Control (NIFDC), Pequim, China | 121270; Lote No. 121270-201403 | Material de referência botânica certificado para autenticação de botões florais de S. japonicum |
| Botões florais de Styphnolobium japonicum | Material botânico do estudo | Não aplicável | Botões florais secos não abertos autenticados contra o material de referência Sophorae Flos do NIFDC |
| Anticorpo total contra CREB | Proteintech Group, Inc. | 12208-1-AP; RRID: AB_2245417 | Anticorpo policlonal de coelho contra CREB total para normalização de phospho-CREB |
| Reagente TRIzol | Invitrogen/Thermo Fisher Scientific | 15596026 | Isolamento de RNA |
| Kit de detecção de apoptose por TUNEL | Beyotime Biotechnology | C1086 | Detecção de apoptose neuronal |
| Valsartana | Sigma-Aldrich | SML0142 | Antagonista do receptor AT1; controle positivo anti-hipertensivo |
Referências
- He X, et al. Local and traditional uses, phytochemistry, and pharmacology of Sophora japonica L.: a review. J Ethnopharmacol. 2016;187:160-182.
- Madden E, McLachlan C, Oketch-Rabah H, Calderon AI. United States Pharmacopeia comprehensive safety review of Styphnolobium japonicum flower and flower bud. Phytother Res. 2022;36(5):2061-2071.
- Shi W, et al. Bioactive flavonoids from Flos Sophorae. J Nat Med. 2017;71(3):513-22.
- Paniwnyk L, Beaufoy E, Lorimer JP, Mason TJ. The extraction of rutin from flower buds of Sophora japonica. Ultrason Sonochem. 2001;8(3):299-301.
- Xie Z, et al. Extraction and isolation of flavonoid glycosides from Flos Sophorae Immaturus using ultrasonic-assisted extraction followed by high-speed countercurrent chromatography. J Sep Sci. 2014;37(8):957-965.
- Wang G, et al. Efficient extraction of flavonoids from Flos Sophorae Immaturus by tailored and sustainable deep eutectic solvent as green extraction media. J Pharm Biomed Anal. 2019;170:285-294.
- Le NT, Nguyen TPD, Ho DV, Phung HT, Nguyen HT. A green method to extract rutin from Sophora japonica L. MethodsX. 2023;11:102479.
- Liu Y, et al. Sophora japonica flowers and their main phytochemical, rutin, regulate chemically induced murine colitis in association with targeting the NF-kappaB signaling pathway and gut microbiota. Food Chem. 2022;393:133395.
- Hao G, et al. Rutin inhibits neuroinflammation and provides neuroprotection in an experimental rat model of subarachnoid hemorrhage, possibly through suppressing the RAGE-NF-kappaB inflammatory signaling pathway. Neurochem Res. 2016;41(6):1496-1504.
- Dabeek WM, Marra MV. Dietary quercetin and kaempferol: bioavailability and potential cardiovascular-related bioactivity in humans. Nutrients. 2019;11(10):2288.
- Patel RV, et al. Therapeutic potential of quercetin as a cardiovascular agent. Eur J Med Chem. 2018;155:889-904.
- Han X, et al. Quercetin hinders microglial activation to alleviate neurotoxicity via the interplay between NLRP3 inflammasome and mitophagy. Redox Biol. 2021;44:102010.
- Le K, et al. Quercetin alleviates neonatal hypoxic-ischemic brain injury by inhibiting microglia-derived oxidative stress and TLR4-mediated inflammation. Inflamm Res. 2020;69(12):1201-1213.
- Mi Y, Wu Q, Yuan W, Chen F, Du D. Role of microglia M1/M2 polarisation in the paraventricular nucleus: new insight into the development of stress-induced hypertension in rats. Auton Neurosci. 2018;213:71-80.
- Wei B, et al. Microglia in the hypothalamic paraventricular nucleus sense hemodynamic disturbance and promote sympathetic excitation in hypertension. Immunity. 2024;57(9):2030-42.e8.
- Wang M, et al. Microglia-mediated neuroinflammation: a potential target for the treatment of cardiovascular diseases. J Inflamm Res. 2022;15:3083-3094.
- Xu P, Sriramula S, Lazartigues E. ACE2/ANG-(1-7)/Mas pathway in the brain: the axis of good. Am J Physiol Regul Integr Comp Physiol. 2011;300(4):R804-817.
- Bader M. ACE2, angiotensin-(1-7), and Mas: the other side of the coin. Pflugers Arch. 2013;465(1):79-85.
- Sriramula S, Cardinale JP, Lazartigues E, Francis J. ACE2 overexpression in the paraventricular nucleus attenuates angiotensin II-induced hypertension. Cardiovasc Res. 2011;92(3):401-408.
- Silva AQ, Santos RA, Fontes MA. Blockade of endogenous angiotensin-(1-7) in the hypothalamic paraventricular nucleus reduces renal sympathetic tone. Hypertension. 2005;46(2):341-348.
- Biancardi VC, Stranahan AM, Krause EG, de Kloet AD, Stern JE. Cross talk between AT1 receptors and Toll-like receptor 4 in microglia contributes to angiotensin II-derived ROS production in the hypothalamic paraventricular nucleus. Am J Physiol Heart Circ Physiol. 2016;310(3):H404-115.
- Sun XY, et al. Rutin prevents tau pathology and neuroinflammation in a mouse model of Alzheimer’s disease. J Neuroinflammation. 2021;18(1):131.
- Shi P, et al. Brain microglial cytokines in neurogenic hypertension. Hypertension. 2010;56(2):297-303.
- Shen XZ, et al. Microglia participate in neurogenic regulation of hypertension. Hypertension. 2015;66(2):309-316.
- Simko F, et al. Effect of melatonin on the renin-angiotensin-aldosterone system in L-NAME-induced hypertension. Molecules. 2018;23(2):265.
- Selamoglu Talas Z. Propolis reduces oxidative stress in L-NAME-induced hypertension rats. Cell Biochem Funct. 2014;32(2):150-154.
- Moreira JD, et al. Inhibition of microglial activation in rats attenuates paraventricular nucleus inflammation in Gαi2 protein-dependent, salt-sensitive hypertension. Exp Physiol. 2019;104(12):1892-910.
- Wu Y, Sun R, Ren S, Zengin G, Li M. Neuronal reshaping of the tumor microenvironment in tumorigenesis and metastasis: bench to clinic. Medicine Advances. 2025;3(4):364-371.
- Xu J et al. Advancements in imaging technologies and AI integration for neurodegenerative disease management: a narrative review. Mol Imaging. 2025;24:15353508251393056.