Este estudo in silico investigou se a restauração da ligação de HNF4α no promotor de F7 poderia melhorar a transcrição modelada de F7 na deficiência hereditária de FVII. Análises computacionais identificaram motivos regulatórios-chave e fortes correlações de expressão gênica. Simulações previram que o direcionamento com CRISPRa pode restaurar a transcrição de F7 a cerca de 87% dos níveis normais, o que justifica a validação experimental.
Artigo de investigação
In Silico Restauração por CRISPR da Atividade do Promotor F7 na Deficiência Hereditária do Fator VII
Neste artigo
Resumo
Resumo
A deficiência hereditária do Fator VII (FVII) está associada à redução da expressão do gene F7 e à coagulação prejudicada, e os mecanismos regulatórios que controlam a transcrição de F7 ainda não são completamente caracterizados. Este estudo teve como objetivo explorar computacionalmente se a restauração da ligação prevista do HNF4α ao promotor de F7, por meio da modulação do fator de transcrição, correção do motivo promotor ou regulação epigenética mediada por ativação do CRISPR (CRISPRa), poderia teoricamente aumentar a transcrição prevista de F7 na deficiência hereditária do FVII. Foi desenvolida uma linha de processamento inteiramente in silico para caracterizar a paisagem regulatória do promotor de F7, identificando motivos conservados de ligação de fatores de transcrição por meio dos conjuntos de dados do JASPAR, FIMO e UCSC Genome Browser. As correlações de expressão hepática foram avaliadas utilizando dados transcriptômicos do GTEx, enquanto a acessibilidade da cromatina e o contexto regulatório foram analisados com base em anotações do ENCODE provenientes de ChIP-seq, ATAC-seq e ChromHMM/Segway. Uma rede regulatória hepática foi construída no CellDesigner para simular os efeitos previstos da perda de HNF4α sobre a transcrição de F7 ao longo de um período de 24 horas. Seis motivos de ligação de HNF4α com alta confiança foram identificados dentro do promotor proximal de F7, incluindo três regiões que sobrepõem variantes associadas a doenças conhecidas. As análises de expressão hepática demonstraram correlações positivas entre F7 e HNF4A (r = 0,68) e HNF1A (r = 0,61). A modelagem computacional previu que o direcionamento por CRISPRa a regiões regulatórias associadas ao HNF4α poderia aumentar a transcrição simulada de F7 para aproximadamente 87% dos níveis do tipo selvagem nas condições modeladas, com especificidade alvo prevista. No geral, este estudo puramente computacional apresenta uma estrutura integrada multigenômica para priorizar estratégias regulatórias direcionadas ao promotor na deficiência hereditária do FVII. Ao combinar análise de motivos de fatores de transcrição, anotação da cromatina, correlação transcriptômica, modelagem de rede regulatória e priorização de guias de CRISPR em uma única linha de processamento, o estudo gera hipóteses testáveis experimentalmente, ao mesmo tempo que fornece uma abordagem sistemática que vai além das análises experimentais anteriores baseadas em única variante ou isoladas.
Introdução
O fator VII (FVII) é uma serina protease dependente da vitamina K que inicia a cascata de coagulação pela via extrínseca. Após lesão vascular, o fator VII ativado (FVIIa) forma um complexo com o fator tecidual, desencadeando a geração de trombina e a formação do coágulo de fibrina. F7 gene, localizado no cromossomo 13q34, codifica o FVII e é expresso predominantemente em hepatócitos1Variantes patogênicas em F7 causam deficiência hereditária do Fator VII, uma doença hemorrágica rara de herança autossômica recessiva com uma incidência estimada de aproximadamente 1 em 500.000 indivíduos no mundo inteiro2. As manifestações clínicas variam amplamente e geralmente correlacionam-se com a atividade residual circulante de FVII3.
Embora a maioria dos casos seja atribuída a mutações de sentido trocado, sem sentido ou em sítios de splice na região codificadora de F7, variantes no promotor também já foram relatadas como redutoras da expressão gênica sem alterar a estrutura da proteína4. Por exemplo, a variante promotora c.-94C>G interrompe um sítio crítico de ligação do fator Sp1 dentro do promotor proximal de F7, prejudicando a ligação do fator de transcrição e reduzindo acentuadamente a transcrição de F7. Além disso, mutações promotoras que afetam sítios de ligação do HNF-4 também demonstraram diminuir a atividade promotora, destacando a importância da ligação intacta de fatores de transcrição para a expressão normal de F75. A variante c.-61T>G já foi relatada como disruptora de um sítio de ligação do HNF4, ilustrando que variantes promotoras distintas podem prejudicar a transcrição de F7 por meio de mecanismos dependentes de diferentes fatores de transcrição6.
A expressão do F7 é rigorosamente controlada por fatores de transcrição enriquecidos em hepatócitos, particularmente o Fator Nuclear de Hepatócito 4 alfa (HNF4α) e o Fator de Fígado A1 (HNF1α)7,8,9. O HNF4α é um receptor nuclear que se liga ao DNA como um homodímero e regula inúmeros genes hepáticos envolvidos no metabolismo e na coagulação10. O HNF4α é um fator de transcrição nuclear que ativa genes específicos do fígado por meio de interações com coativadores e complexos de remodelamento da cromatina11. Estudos experimentais, incluindo modelos de camundongos com genes "knockout", indicam que a perda do HNF4α leva a uma disfunção hepática ampla e à redução da expressão de múltiplos fatores de coagulação, incluindo o FVII12. Além disso, já foi relatada atividade cooperativa do HNF4α que potencializa a atividade do promotor em diversos genes expressos no fígado13. Em conjunto, essas observações sugerem que a ligação prejudicada de fatores de transcrição pode contribuir para a redução da expressão do F7 em portadores de variantes no promotor.
Abordagens moduladoras do epigenoma, como a ativação por CRISPR (CRISPRa), surgiram como ferramentas potenciais para aumentar a expressão gênica endógena sem alterar a sequência de DNA. O CRISPRa utiliza RNAs guia (gRNAs) com especificidade de sequência que direcionam a Cas9 cataliticamente inativa (dCas9) para loci genômicos selecionados. A proteína dCas9 é fundida a domínios de ativação transcricional, como o VP64, um domínio tetramérico de ativação do vírus da herpes simples VP16, ou a p300, uma histona acetiltransferase que promove a transcrição por meio da remodelação da cromatina14. Trabalhos recentes, incluindo o de Belali et al., reforçam ainda mais o papel regulador central do HNF4α em redes gênicas relacionadas à coagulação, aumentando o interesse em estratégias de modulação orientadas por fatores de transcrição15. Estudos anteriores demonstraram a recuperação mediada por Transcription Activator-Like Effector (TALE) e por CRISPRa da atividade do promotor F7 prejudicada16,17,18. No entanto, esses estudos avaliaram estratégias individuais de direcionamento ao promotor, enquanto o presente trabalho integra a predição de motivos, a anotação da cromatina, a correlação transcriptômica, a análise de rede regulatória e a priorização de gRNAs dentro de uma única estrutura computacional geradora de hipóteses. Apesar disso, a relevância terapêutica do HNF4α na regulação do promotor F7 ainda não é completamente caracterizada, particularmente sob uma perspectiva sistêmica integrativa.
Diferentemente de estudos anteriores que se concentraram em variantes individuais de promotoras ou observações experimentais isoladas, a presente estrutura integra a predição de motivos de fatores de transcrição, correlação transcriptômica, acessibilidade da cromatina, análise de rede regulatória, design de guias CRISPR e avaliação de especificidade em todo o genoma dentro de um único fluxo de trabalho computacional. Essa estratégia integrada permite a priorização sistemática de intervenções regulatórias candidatas antes da validação experimental, fornecendo assim uma plataforma mais abrangente para geração de hipóteses do que análises baseadas em um único tipo de dado isoladamente.
Protocolo
Os bancos de dados utilizados estão listados na Tabela de Materiais.
Recuperação de sequência de promotor e anotação computacional
A região promotora humana F7 (GenBank accession: NG_009262.1) foi recuperada do NCBI utilizando o conjunto de referência do genoma GRCh38/hg38. Todas as análises foram realizadas in silico dentro de um framework computacional reprodutível. O promotor foi definido como de −1000 a +100 pb em relação ao sítio de início da transcrição anotado (TSS) obtido do UCSC Genome Browser (anotação RefSeq). A extração da sequência foi realizada no formato FASTA e validada cruzadamente com o Ensembl release 109 para consistência de coordenadas. A sequência promotora foi anotada computacionalmente quanto a sítios de ligação de fatores de transcrição (TFBS), variantes conhecidos, conteúdo de CpG e composição de GC utilizando scripts personalizados em Python (v3.10) e Biopython (v1.81). Todas as anotações representam previsões computacionais e não foram validadas experimentalmente.
Análise do sítio de ligação de fator de transcrição (TFBS)
Motivos de ligação previstos para HNF4α e HNF1α foram identificados utilizando a base de dados vertebrados JASPAR 2022 CORE com matrizes de peso posicional MA0114.4 (HNF4A) e MA0046.2 (HNF1A). A varredura de motivos foi realizada usando o FIMO (MEME Suite v5.5.0). O fluxo de trabalho incluiu o carregamento de FASTA do promotor, seleção da PWM, modelagem do fundo de nucleotídeos específica para o promotor e varredura de ambas as fitas de DNA. A significância do motivo foi avaliada utilizando um limiar de p ≤ 1 × 10⁻4, seguido de correção de Benjamini–Hochberg. As saídas do FIMO foram exportadas como arquivos TSV, e os motivos previstos com valores ajustados de q <0,05 foram mantidos. As coordenadas dos sítios de ligação de fatores de transcrição (TFBS) previstos foram cruzadas com variantes associadas a doenças do dbSNP build 155 e do HGMD Professional (2023.2) utilizando o BEDTools (v2.30). A variante promotora c.-61T>G associada à doença foi avaliada no contexto de sua proximidade relatada com um sítio de ligação de HNF4α, sugerindo um possível papel regulatório na atividade do promotor F7. A sobreposição computacional de motivos foi interpretada como uma previsão e não foi considerada evidência de interrupção experimentalmente confirmada de fatores de transcrição. Os motivos identificados representam potencial previsto de ligação de fatores de transcrição, e não ocupação confirmada experimentalmente.
Conservação evolutiva e anotação epigenética
A conservação evolutiva de regiões regulatórias previstas foi avaliada utilizando pontuações PhyloP e PhastCons do alinhamento de 100 vertebrados do UCSC (hg38). Regiões com pontuações PhastCons ≥0,7 foram priorizadas como elementos regulatórios conservados.
O contexto regulatório da cromatina foi avaliado utilizando o UCSC Genome Browser e conjuntos de dados do ENCODE. A montagem hg38 foi utilizada com grupos de faixas relevantes ativados, incluindo ChIP-seq de fatores de transcrição do ENCODE, H3K27ac, H3K4me3, hipersensibilidade à DNase I, ATAC-seq, ChromHMM e anotações do Segway. As faixas de sinal foram exportadas como arquivos BED e bigWig, quando aplicável. Os conjuntos de dados bigWig do ENCODE foram processados usando o deepTools (v3.5.1), e os sinais de réplicas foram médias antes da análise subsequente. Os locais preditos de ligação de fatores de transcrição foram comparados com picos disponíveis de ChIP-seq de HNF4α/HNF1α utilizando uma janela de sobreposição de ±50 pb. Essas análises foram usadas para inferir o potencial regulatório e não demonstram ligação funcional in vivo.
Análise de correlação de expressão gênica
Os dados de expressão de RNA-seq de fígado foram obtidos do GTEx v8 (226 amostras de fígado). Os valores de expressão normalizados por TPM para F7, HNF4A e HNF1A foram transformados por log2(TPM+1). A análise de correlação de Pearson foi realizada em R (v4.3.1) utilizando a função cor.test com teste bicaudal. As comparações múltiplas foram corrigidas utilizando o método de Benjamini–Hochberg, quando aplicável. As correlações foram interpretadas como relações associativas e não como evidência de causalidade regulatória direta.
Construção da rede regulatória
As informações sobre interações proteicas e redes regulatórias foram obtidas do STRING v11.5 utilizando uma pontuação mínima de confiança de interação de 0,7. Os arquivos de interação TSV gerados pelo STRING foram importados para o Cytoscape v3.9.1 para a construção e visualização da rede. Os módulos da rede foram identificados utilizando o plugin MCODE com os seguintes parâmetros: limite de grau = 2; limite de pontuação do nó = 0,2; K-core = 2; profundidade máxima = 100.
Os clusters significativos foram exportados para interpretação posterior. A enriquecimento funcional foi realizado utilizando a análise de enriquecimento do STRING com uma taxa de falsa descoberta (FDR) <0,05. As análises de rede representam relações biológicas preditas e curadas e foram utilizadas para geração de hipóteses.
Modelagem computacional da ativação transcricional
Um modelo regulatório dinâmico foi construído utilizando o CellDesigner v4.4 para simular os efeitos previstos da modulação de HNF4α na transcrição de F7. O modelo foi representado no formato SBML e simulado usando um resolvedor determinístico baseado em equações diferenciais ordinárias (EDO). As entradas do modelo incluíram: (1) Valores de expressão normalizados de HNF4A, HNF1A e F7 derivados dos dados hepáticos do GTEx; (2) Afinidades relativas de ligação de fatores de transcrição derivadas dos escores de motivo FIMO (escalonados de 0 a 1); (3) Pesos de acessibilidade da cromatina derivados da intensidade do sinal de ATAC-seq e DNase-seq do ENCODE; (4) Parâmetros de cromatina ativa incorporando perfis de H3K27ac e H3K4me3.
As simulações foram realizadas ao longo de 24 h utilizando integração numérica adaptativa, com saídas registradas em intervalos predefinidos. Condições de knockout foram modeladas definindo a atividade do fator de transcrição como 0%. As variáveis de saída incluíram a abundância normalizada do transcrito F7, o estado relativo de ativação do promotor e a atividade do fator de transcrição. Todas as saídas de expressão foram normalizadas em relação ao modelo de linha de base não perturbado (100%). Parâmetros indisponíveis em conjuntos de dados públicos foram estimados utilizando ajuste orientado por sensibilidade e estão fornecidos na Tabela Suplementar 1. Todas as saídas do modelo representam previsões computacionais sob suposições definidas e não representam respostas biológicas medidas experimentalmente.
Design de gRNA para CRISPRa com foco em motivos de HNF4α
Os alvos para ativação por CRISPR (CRISPRa) foram projetados inteiramente por meio de métodos computacionais utilizando o Benchling (versão 2024) e o CRISPOR. A região do promotor de F7 (−500 a +100 pb em relação ao sítio de início da transcrição, TSS) foi analisada em busca de sítios PAM NGG para SpCas9 dentro de ±200 pb de motivos de HNF4α de alta confiança. Os guias candidatos foram filtrados de acordo com os seguintes critérios: (1) pontuação no alvo ≥50 segundo Doench 2016; (2) pontuação fora do alvo (CFD) ≥70; (3) conteúdo de GC entre 40% e 60%; (4) ausência de sequências poli-T de ≥4 pb.
A acessibilidade cromatínica prevista a partir de ATAC-seq e as estimativas de ocupação de nucleossomos provenientes do NuPoP foram incorporadas para priorizar regiões regulatórias acessíveis. As respostas potenciais ao CRISPRa utilizando as arquiteturas dCas9-VP64 e dCas9-p300 foram modeladas computacionalmente e interpretadas apenas como potencial de ativação previsto.
Projeto de edição com CRISPR-Cas9 para restauração de motivo
Para avaliar a viabilidade teórica da correção de uma variante no promotor associada ao reconhecimento interrompido de HNF4α, a variante c.-61T>G foi selecionada como representante da variante regulatória associada a HNF4α. Duas RNAs guia SpCas9, denominadas gRNA-L e gRNA-R, foram projetadas para flanquear a variante c.-61T>G e foram avaliadas separadamente e em uma configuração dual combinada. Modelaram-se molde de reparo HDR de fita simples contendo a sequência do promotor de referência na posição da variante, com braços de homologia de 100 pb. As RNAs guia candidatas foram avaliadas computacionalmente utilizando CRISPOR e Cas-OFFinder para prever especificidade, enquanto CRISPRscan foi usado para estimar a atividade de clivagem prevista. Posteriormente, utilizou-se modelagem baseada em ICE para estimar os resultados teóricos de edição para as configurações de guia individuais e combinadas. A configuração combinada gRNA-L/gRNA-R foi tratada como uma estratégia dual de guias e não como uma terceira guia independente. Todas as eficiências e resultados de edição previstos representam estimativas computacionais e não estabelecem eficiência experimental de HDR, restauração da ligação de HNF4α, correção da sequência do promotor em células ou recuperação da transcrição de F7.
Simulação de edição epigenética e modelagem de acessibilidade da cromatina
A acessibilidade da cromatina ao redor dos locais candidatos a CRISPRa foi avaliada utilizando conjuntos de dados ENCODE de ATAC-seq e DNase-seq de células HepG2. A intensidade do sinal foi quantificada em janelas de 100 pb centradas em cada sequência guia candidata. As anotações do ChromHMM (modelo de 15 estados) e do Segway foram utilizadas para classificar os estados regulatórios locais da cromatina.
Um escore de ativação composto, integrando (1) proximidade do motivo, (2) acessibilidade em ATAC-seq, (3) hipersensibilidade à DNase I, (4) enriquecimento de H3K27ac e (5) enriquecimento de H3K4me3, foi calculado para classificar alvos candidatos à CRISPRa. As respostas transcricionais previstas foram simuladas sob condições cromatínicas modeladas e interpretadas como estimativas teóricas.
Avaliação do risco de efeitos fora do alvo para estratégias de CRISPRa e HDR
A avaliação da especificidade em todo o genoma foi realizada utilizando a pontuação CFD do CRISPOR, a enumeração do Cas-OFFinder e as previsões do CRISPRscan. Os guias candidatos foram filtrados para minimizar as interações previstas de fora do alvo, especialmente em regiões transcricionalmente ativas.
Os critérios adicionais de exclusão incluíram: (1) locais previstos de ação fora do alvo dentro de ±1 kb das regiões TSS anotadas, (2) sobreposição com regiões promotoras compartilhadas, (3) sobreposição com elementos realçadores, (4) regiões regulatórias associadas a genes expressos no fígado vizinhos com base nas anotações ChromHMM e Segway.
Foram calculadas pontuações de especificidade compostas, integrando eficiência do guia, carga prevista de alvos fora do local e contexto de cromatina, para priorizar os desenhos candidatos. Essa estratégia computacional de triagem multilayer estima a especificidade teórica e não substitui a validação experimental de alvos fora do local em todo o genoma. Um resumo do fluxo de trabalho computacional, incluindo conjuntos de dados de entrada, ferramentas analíticas, critérios de filtragem e pontos de verificação de saída, é fornecido na Supplementary Table 2.
Parâmetros computacionais críticos
O desempenho confiável do fluxo computacional dependeu de várias configurações de parâmetros predefinidos. A detecção de motivos foi otimizada utilizando o FIMO (p < 1 × 10⁻4; q < 0,05) com matrizes de peso posicional do JASPAR para HNF4A e HNF1A. A integração da cromatina exigiu coordenadas hg38 consistentes e evidência concordante dos conjuntos de dados ENCODE de ATAC-seq, DNase-seq, H3K27ac e H3K4me3. As redes regulatórias foram geradas utilizando interações do STRING (confiança ≥0,70) e agrupamento MCODE no Cytoscape. Simulações dinâmicas foram realizadas no CellDesigner utilizando um resolvedor determinístico de EDO com valores de expressão derivados do GTEx, pontuações de motivo FIMO e pesos de acessibilidade da cromatina do ENCODE. Os RNAs-guia candidatos para CRISPRa (gRNAs) foram priorizados com base na pontuação de alvo no Doench 2016 (≥50), pontuação de especificidade CFD (≥70), conteúdo de GC (40%–60%), número mínimo de alvos fora do alvo previstos e localização dentro de cromatina acessível. A conclusão do fluxo de trabalho foi verificada pela identificação bem-sucedida de motivos, geração de redes, anotação da cromatina, seleção de gRNAs e saídas estáveis de simulação.
Resultados
Previsão de motivos de ligação funcionais de HNF4α e HNF1α no promotor de F7
A varredura computacional de motivos usando o FIMO e o banco de dados JASPAR 2022 previu três motivos de ligação de HNF4α e três de HNF1α com alta confiança na região promotora upstream de 1 kb do gene F7. Os motivos previstos localizavam-se em regiões promotoras conservadas e correspondiam a sequências de reconhecimento dos fatores nucleares de hepatócitos (p < 1 × 10⁻4). Notavelmente, dois desses motivos previstos localizavam-se próximos a mutações previamente relatadas associadas à deficiência hereditária do Fator VII. O motivo associado ao HNF4α localizava-se próximo à variante promotora c.-61T>G. Os traços de ChIP-seq do ENCODE (HepG2) demonstraram enriquecimento dos sinais de ligação de HNF4α e HNF1α nessas regiões promotoras, apoiando sua relevância regulatória putativa dentro desse arcabouço computacional (Figura 1).
Correlação entre a expressão de F7 e fatores de transcrição hepáticos
Dados transcriptômicos de amostras de tecido hepático do GTEx (n = 226) revelaram uma correlação positiva significativa entre a expressão de F7 e HNF4A (r de Pearson = 0,68, p < 0,001) e entre a expressão de F7 e HNF1A (r = 0,61, p < 0,01). Essas correlações reproduzem relações regulatórias conhecidas entre F7, HNF4α e HNF1A17,18. Dentro da estrutura computacional, elas servem como uma etapa de validação interna, sustentando que o pipeline reflete a biologia estabelecida antes de estendê-lo a contextos de variantes promotoras (Figura 2).
Análise da rede regulatória e da paisagem de cromatina
A modelagem de rede com STRING e Cytoscape previu que HNF4α e HNF1α atuam como nós centrais em uma rede transcritômica hepática enriquecida por genes de coagulação. Dados epigenômicos do ENCODE confirmaram que o promotor do F7 em amostras de HepG2 e fígado primário sobrepõe-se a regiões marcadas por modificações histônicas ativas (H3K4me3, H3K27ac) e cromatina aberta (Tabela Suplementar 3 e Figura 1). Conjuntos de dados transcriptômicos comparativos mostraram que F7, HNF4A e HNF1A são coexpressos em HepG2, Huh7 e Hep3B, embora com níveis variáveis de expressão entre as linhagens. Quando disponíveis, a acessibilidade do promotor e os perfis de histonas em Huh7 e Hep3B foram amplamente concordantes com os de HepG2, reforçando a consistência da paisagem de cromatina promotora ativa entre linhagens celulares derivadas de hepatócitos (Figura Suplementar 1), enquanto linhagens celulares não hepáticas (por exemplo, K562, HeLa) exibiram acessibilidade à cromatina substancialmente reduzida. Esses achados sustentam a regulação específica do fígado para o F7, destacando ao mesmo tempo a variabilidade entre modelos hepáticos (Figura 3).
Design de gRNA para CRISPRa e reativação transcricional simulada
Quatro gRNAs foram projetadas para direcionar o promotor proximal de F7 próximo a motivos HNF4α com alta pontuação (Tabela Suplementar 4). Todas atenderam aos critérios predefinidos de alta atividade no alvo (>60) e efeitos fora do alvo preditos mínimos. As simulações previram que a ativação individual de dCas9-VP64 e dCas9-p300 aumentou a expressão predita de F7 para 68% e 76% do valor de referência do tipo selvagem, respectivamente, enquanto a ativação combinada de dCas9-VP64+p300 aumentou a expressão predita para 87% dos níveis do tipo selvagem (Figura 4B; Tabela Suplementar 5). Aqui, a atividade do promotor do tipo selvagem foi definida como 100% (1,0), e todos os valores simulados foram normalizados em relação a essa referência. Esses resultados indicam que a ativação combinada por CRISPRa poderia potencialmente compensar a repressão transcricional causada por mutações no promotor, embora os valores representem previsões computacionais e não expressão medida experimentalmente. Importante, a dependência da restauração de F7 mediada por CRISPRa em relação à atividade endógena de HNF4A foi avaliada explicitamente por meio de simulações regulatórias dinâmicas. O CRISPRa potencializou a transcrição de F7, mas permaneceu dependente de HNF4A funcional; portanto, a restauração predita foi substancialmente reduzida em condições de disponibilidade ou função comprometida de HNF4A (Figura 4).
In silico estratégia CRISPR-Cas9 HDR para restauração de motivo
Para variantes do promotor relatadas como afetando o reconhecimento pelo HNF4α, a variante c.-61T>G foi selecionada como a variante representativa associada ao HNF4α, enquanto a c.-94C>G foi tratada separadamente como uma variante conhecida do sítio Sp1, e não como uma mutação estabelecida de interrupção do HNF4α. Estratégias de correção por HDR com CRISPR-Cas9 foram modeladas in silico para a variante associada ao HNF4α. Duas gRNAs, denominadas gRNA-L e gRNA-R, foram selecionadas para flanquear o sítio da variante e foram avaliadas individualmente e em combinação. O respectivo molde de reparo por HDR de fita simples incorporou a sequência de referência do promotor contendo o sítio de ligação canônico do HNF4α, com braços de homologia de 100 pb. A avaliação in silico utilizando Cas-OFFinder e CRISPRscan foi empregada para analisar a especificidade prevista das guias e a atividade de clivagem, enquanto a modelagem baseada em ICE foi utilizada para estimar os resultados teóricos da edição. As eficiências de edição previstas variaram de acordo com a configuração das guias, sendo o desenho combinado de gRNA-L/gRNA-R avaliado como uma estratégia de dupla guia, e não como uma terceira gRNA independente. Embora a variante c.-94C>G tenha sido mantida na análise mais ampla do promotor devido à sua relevância regulatória estabelecida, ela não foi interpretada como uma variante de interrupção do motivo HNF4α no modelo de HDR. Esses resultados representam previsões computacionais de uma possível correção da sequência do promotor e não estabelecem a eficiência experimental de HDR, a restauração da ligação ao HNF4α ou a recuperação da atividade selvagem do promotor F7 (Figura 5).
Acessibilidade da cromatina e potencial de ativação epigenética
A análise de dados de ATAC-seq e hipersensibilidade à DNase I em células HepG2 previu que todos os sítios-alvo do CRISPRa estavam localizados em regiões de alta acessibilidade da cromatina. A integração desses resultados com dados de ChIP-seq para HNF4α e enriquecimento de H3K27ac reforçou ainda mais o potencial de ativação desses sítios. A edição epigenética simulada previu resultados favoráveis de remodelação da cromatina e projetou recrutamento aprimorado de fatores de transcrição após a ativação mediada por CRISPRa (Figura 6).
Avaliação da especificidade em todo o genoma de desenhos de gRNA
A triagem in silico de gRNA para CRISPRa revelou alta especificidade de sequência em ambas as abordagens de CRISPRa e HDR (Suplementar Tabela 6). As análises realizadas com CRISPOR e Benchling excluíram todos os gRNAs com alta probabilidade de alvos fora do alvo nas regiões promotoras com atividade transcricional ativa. Para os desenhos de CRISPRa, dados derivados do ENCODE de ATAC-seq e H3K27ac indicaram que todos os sítios-alvo selecionados estavam localizados dentro da cromatina aberta específica para F7. Nenhum dos gRNAs candidatos sobrepostos a regiões de potenciadores ou compartilhava elementos promotores. Anotações computacionais de estado da cromatina por ChromHMM e Segway corroboraram ainda mais a classificação dessas regiões como promotores ativos específicos para hepatócitos, sem sobreposição com promotores de genes vizinhos co-regulados. Uma pontuação computacional composta de especificidade, que integra similaridade de sequência de alvos fora do alvo, acessibilidade da cromatina e anotação regulatória, previu baixa probabilidade de transativação não intencional (0,4%–0,6%) para os guias CRISPRa selecionados (Figura 7). Problemas comuns no fluxo de trabalho computacional, suas causas mais prováveis e as ações corretivas recomendadas são resumidos na Tabela Suplementar 7 para facilitar a reprodutibilidade e a implementação consistente.
DISPONIBILIDADE DE DADOS:
Os autores confirmam que todos os dados que apoiam os achados deste estudo estão fornecidos no artigo e estão disponíveis no Zenodo: https://doi.org/10.5281/zenodo.21735831
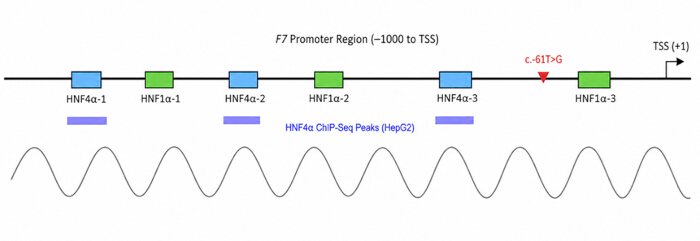
Figura 1: HNF4 previstoα e HNF1α motivos de ligação no F7 promotor. Representação esquemática da região promotora upstream de 1 kb do gene F7, mostrando seis motivos de ligação preditos para HNF4α e HNF1α (caixas coloridas). Estas são sobrepostas com escores de conservação em vertebrados (PhyloP) e anotadas com variantes conhecidas associadas a doenças (marca vermelha), incluindo a variante patogênica c.-61T>mutação G. HNF4α Picos de ChIP-seq em células HepG2 indicam enriquecimento. Clique aqui para visualizar uma versão maior desta figura.
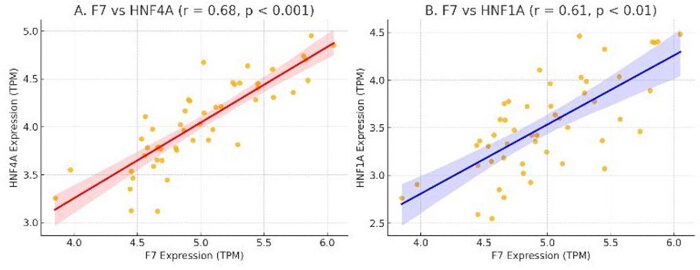
Figura 2: Correlação entre F7 e fatores de transcrição hepáticos. (A) A expressão de F7 exibe uma forte correlação positiva com HNF4A (r = 0,68, p < 0,001). (B) A expressão de F7 também se correlaciona positivamente com HNF1A (r = 0,61, p < 0,01). Cada ponto representa uma amostra de fígado do conjunto de dados GTEx. São apresentadas linhas de regressão com intervalos de confiança de 95%. As correlações são associativas e não estabelecem causalidade regulatória direta. Clique aqui para visualizar uma versão maior desta figura.
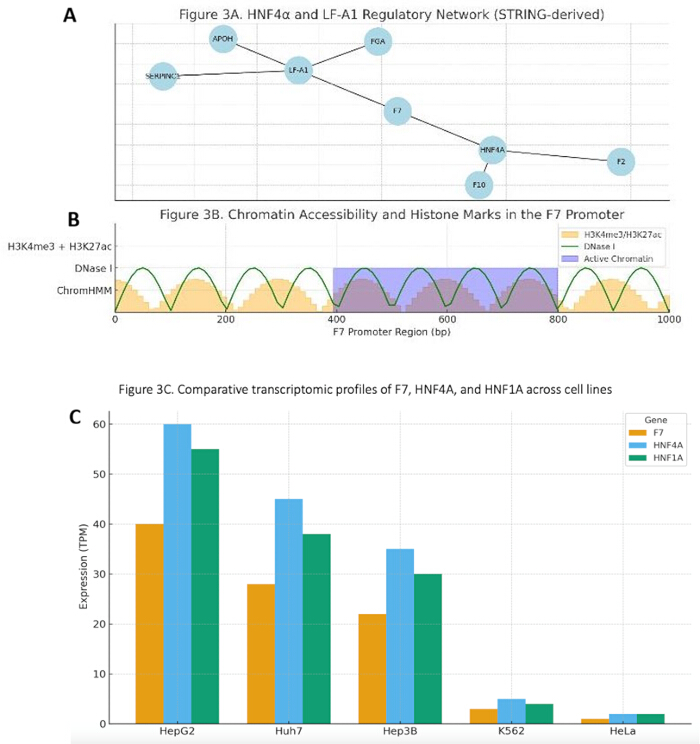
Figura 3: Enriquecimento da rede regulatória hepática e paisagem da cromatina. (A) A rede transcricional derivada do STRING centrada em HNF4α mostra associações regulatórias previstas com F7 e outros genes relacionados à coagulação. (B) Trilhas de navegador no estilo UCSC ilustram cromatina aberta (DNase I), modificações de histonas (H3K4me3/H3K27ac) e segmentação do estado da cromatina (ChromHMM) ao redor do promotor de F7 em células HepG2, compatíveis com uma região transcricionalmente ativa. (C) A transcriptômica comparativa mostra coexpressão de F7, HNF4A e HNF1A em linhagens celulares hepáticas (HepG2, Huh7, Hep3B) com níveis variáveis, enquanto linhagens não hepáticas (K562, HeLa) exibem expressão reduzida. A acessibilidade do promotor e os perfis de histonas em Huh7 e Hep3B foram amplamente concordantes com os de HepG2. Clique aqui para visualizar uma versão maior desta figura.
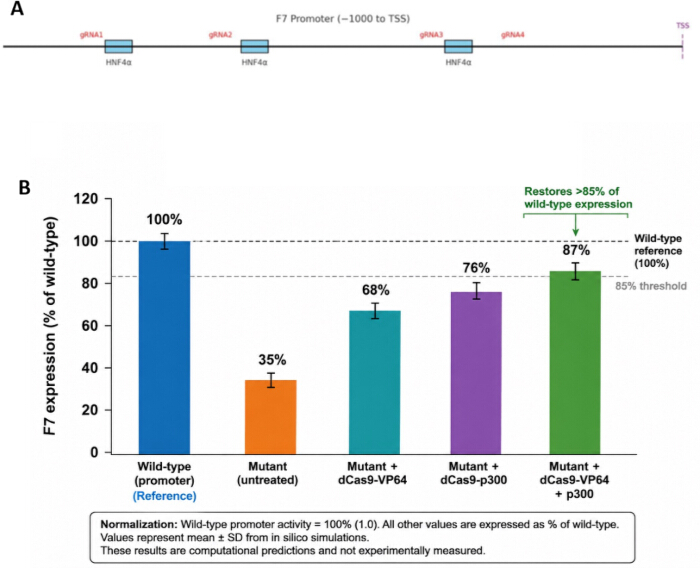
Figura 4: Projeto de gRNA para CRISPRa e simulação de ativação transcricional. (A) Diagrama mostrando as localizações previstas das RNAs guia para CRISPRa (gRNA1–gRNA4) em relação aos motivos de ligação de HNF4α e ao sítio inicial de transcrição (TSS) do gene F7. (B) Saída transcricional simulada do F7 sob diferentes estratégias de CRISPRa em contextos de promotor selvagem e mutante. A expressão de F7 foi normalizada ao promotor selvagem, definido como 100% (1,0). No modelo de promotor mutante, a expressão prevista foi de 35% do tipo selvagem, aumentando para 68% com dCas9-VP64, 76% com dCas9-p300 e 87% com ativação combinada dCas9-VP64+p300, superando assim o limiar de 85%. As simulações in silico incorporaram entradas epigenômicas e transcriptômicas de células HepG2 e representam previsões computacionais, e não expressão medida experimentalmente. Clique aqui para visualizar uma versão maior desta figura.
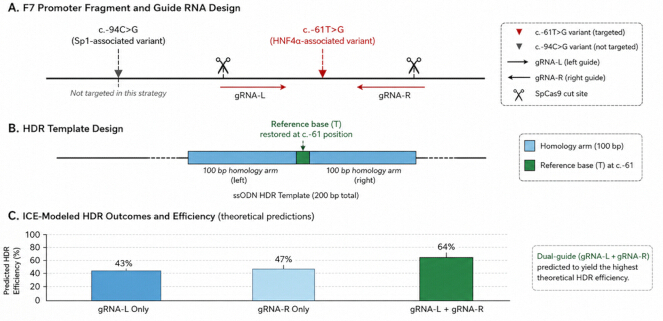
Figura 5: Estratégia CRISPR-Cas9 de RDE para correção do motivo. (A) Esquema da região promotora do F7 mostrando a variante c.-61T>G (associada ao HNF4a) direcionada para correção. A variante c.-94C>G (associada ao Sp1) é indicada para referência, já que não foi alvo nesta estratégia. Duas RNAs-guia SpCas9 (gRNA-E e gRNA-D) foram projetadas para flanquear o sítio c.-61T>G. (B) Modelo de reparo por RDE de fita simples (sODN) contendo a base de referência (T) na posição c.-61, flanqueada por braços de homologia de 100 pb. (C) Previsões computacionais no modo ICE da eficiência de edição para guias individuais e para a configuração com dois guias (gRNA-E + gRNA-D). A estratégia com dois guias é predita para gerar a maior eficiência teórica de RDE. Todos os resultados representam previsões computacionais e não demonstram RDE bem-sucedida, restauração da ligação ao HNF4a ou recuperação da transcrição do F7. Clique aqui para visualizar uma versão maior desta figura.
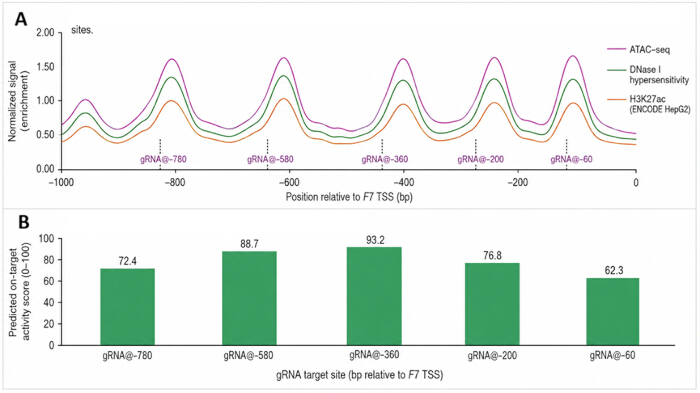
Figura 6: Potencial de ativação de sítios-alvo de CRISPRa e acessibilidade da cromatina. (A) Os perfis de ATAC-seq, hipersensibilidade à DNase I e enriquecimento de H3K27ac na região de 1 kb upstream do promotor de F7 ilustram regiões com maior acessibilidade da cromatina e cromatina regulatória ativa. Linhas tracejadas verticais indicam as posições dos cinco sítios-alvo de gRNA para CRISPRa (gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360 e gRNA@−200). (B) Os escores preditos de ativação transcricional para cada gRNA indicam que o direcionamento a regiões acessíveis e enriquecidas em H3K27ac pode resultar em maior ativação de F7, com a atividade predita mais alta em gRNA@−580. Clique aqui para visualizar uma versão maior desta figura.
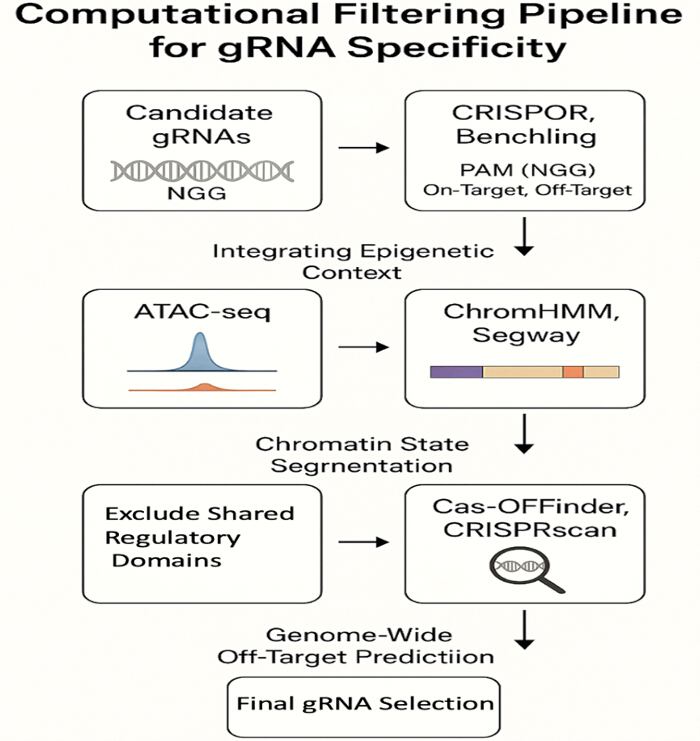
Figura 7: Pipeline computacional de filtragem para especificidade de gRNA. Uma visão esquemática do pipeline in silico utilizado para identificar gRNAs CRISPRa e HDR de alta especificidade. O processo integra filtragem baseada em sequência (CRISPOR, Benchling), contexto epigenético (ATAC-seq, H3K27ac), segmentação de estado da cromatina (ChromHMM, Segway) e ferramentas de predição de alvos fora do local em todo o genoma (Cas-OFFinder, CRISPRscan) para minimizar os riscos previstos de transativação e clivagem. Clique aqui para visualizar uma versão maior desta figura.
Figura Suplementar 1: Perfis comparativos de acessibilidade da cromatina e modificações histônicas associadas ao promotor no promotor de F7 em células HepG2, Huh7 e Hep3B. A acessibilidade normalizada do sequenciamento ATAC (A) juntamente com o enriquecimento de H3K27ac (B) e H3K4me3 (C) demonstra uma cromatina de promotor ativo amplamente consistente nas três linhagens celulares derivadas de hepatócitos (D), apoiando seu uso como modelos computacionais para análises regulatórias de F7.Clique aqui para baixar este arquivo.
Tabela Suplementar 1: Parâmetros utilizados no modelo computacional de transcrição. Resumo dos valores dos parâmetros utilizados na simulação baseada no CellDesigner da regulação transcricional de F7. Os parâmetros incluem coeficientes de atividade dos fatores de transcrição para HNF4α e HNF1α, modificadores da acessibilidade do promotor derivados dos conjuntos de dados de cromatina do ENCODE, constantes de taxa de transcrição e parâmetros de degradação de mRNA.Clique aqui para baixar este arquivo.
Tabela Suplementar 2: Pontos de verificação do fluxo de trabalho computacional. Resumo do pipeline de análise in silico, incluindo as ferramentas computacionais, conjuntos de dados de entrada, principais critérios de filtragem e resultados esperados em cada estágio da anotação de promotores, predição de sítios de ligação de fatores de transcrição, seleção de guias para CRISPRa, avaliação da acessibilidade da cromatina, avaliação de efeitos fora do alvo e análises simuladas de edição genômica. Clique aqui para baixar este arquivo.
Tabela Suplementar 3: Perfis comparativos de acessibilidade da cromatina e modificações histônicas associadas ao promotor derivados do ENCODE no promotor de F7 em células HepG2, Huh7 e Hep3B. A acessibilidade normalizada do sequenciamento ATAC, o enriquecimento de H3K27ac e H3K4me3 e as anotações de estado promotor do ChromHMM demonstram uma arquitetura de promotor ativo amplamente consistente nas três linhagens celulares derivadas de hepatócitos. Os valores representam resumos derivados computacionalmente utilizados para apoiar análises comparativas in silico.Clique aqui para baixar este arquivo.
Tabela Suplementar 4: Análise completa de especificidade e alvos fora do alvo de RNAs guia candidatos CRISPRa direcionados ao promotor de F7. A tabela resume as sequências guia, eficiência prevista no alvo, pontuações de especificidade, previsões de alvos fora do alvo, acessibilidade da cromatina, anotações regulatórias e classificação composta utilizada na seleção computacional de guias. Todos os valores representam previsões in silico.Clique aqui para baixar este arquivo.
Tabela Suplementar 5: As pontuações regulatórias previstas foram geradas utilizando a estrutura computacional que integra acessibilidade do promotor, ocupação do fator de transcrição e parâmetros de ativação por CRISPRa. Os valores representam estimativas normalizadas in silico em relação ao promotor selvagem de F7 (definido como 1,0; 100% de expressão). Essas simulações têm caráter hipotético e não representam a atividade transcricional experimentalmente medida de F7.Clique aqui para baixar este arquivo.
Tabela Suplementar 6: Análise de alvos fora do alvo em todo o genoma e pontuação composta de especificidade para RNAs-g guia selecionados de CRISPRa e HDR que visam o promotor de F7. A tabela resume o desempenho previsto no alvo, métricas de especificidade, perfis de alvos fora do alvo, contexto de cromatina e pontuações de risco compostas utilizadas para avaliar a especificidade do RNA-g e estimar o risco de transativação em todo o genoma in silico.Clique aqui para baixar este arquivo.
Tabela Suplementar 7: Resumo dos problemas comuns nos fluxos de trabalho computacionais encontrados durante a análise do promotor F7 e ações corretivas recomendadas para garantir reprodutibilidade, consistência dos dados e resultados confiáveis de modelagem in silico.Clique aqui para baixar este arquivo.
Discussão
This study presents a purely computational, hypothesis-generating framework for examining transcriptional regulation of the F7 gene and for prioritizing candidate promoter-targeting strategies in hereditary FVII deficiency. By integrating motif analysis, transcriptomic correlations, chromatin annotations, and gRNA prioritization, the pipeline predicts regulatory relationships and intervention feasibility rather than demonstrating functional restoration. The primary contribution of this work is the systematic narrowing of experimentally testable targets within the F7 promoter.
Mechanistically, the findings support a model in which hepatocyte-enriched transcription factors HNF4α and HNF1α cooperate to maintain basal F7 transcription. The identification of conserved, high-affinity HNF4α motifs overlapping pathogenic promoter variants suggests that loss of cis-regulatory binding capacity is a plausible mechanistic contributor to reduced F7 transcription4,5,10. In hepatic gene networks, HNF4α functions as a pioneer-like nuclear receptor that stabilizes promoter accessibility and recruits coactivator complexes, while HNF1α often acts synergistically to reinforce transcriptional output7,11,12. Within the constraints of the in silico model, reduced motif affinity or simulated TF depletion led to decreased predicted F7 transcription, consistent with this cooperative regulatory architecture.
The strong liver-specific correlation observed between F7, HNF4A, and HNF1A expression further supports, though does not prove, a shared regulatory program. Importantly, these correlations are associative and cannot establish direct transcriptional control. Nonetheless, the network topology placing HNF4α/HNF1α at central nodes of coagulation-related modules is mechanistically consistent with prior experimental literature and supports their prioritization for further study19,20.
Epigenomic integration provides an additional mechanistic layer. The overlap between predicted HNF4α motifs and active chromatin marks (H3K4me3, H3K27ac) suggests that the proximal F7 promoter resides in a permissive chromatin environment in hepatocyte-derived datasets21,22. In the computational context, this accessibility supports the theoretical premise that transcriptional upregulation strategies such as CRISPRa could engage the locus. However, chromatin state is highly cell-type– and context-dependent, and ENCODE-derived signals may not fully represent patient hepatocytes or disease states23,24.
The modeling of CRISPRa and HDR strategies offers predictive insight into potential regulatory leverage points. Simulations suggest that targeting high-affinity HNF4α motifs could increase modeled F7 transcription under certain parameter conditions, whereas HDR-based motif correction could theoretically restore canonical binding architecture. Mechanistically, CRISPRa is expected to function through local recruitment of transcriptional coactivators (e.g., VP64 or p300), which may synergize with endogenous hepatic transcription factors when present10,12,16.
The model predicted reduced CRISPRa responsiveness when HNF4α activity was diminished, indicating dependence on intact endogenous regulatory circuitry. CRISPRa efficacy is predicted to depend on intact hepatic transcriptional machinery. Patients with pathogenic HNF4A variants may respond poorly to CRISPRa because it enhances, rather than replaces, endogenous transcription. Accordingly, this framework is most applicable to patients with F7 promoter variants and intact HNF4A activity.
Motif predictions do not confirm in vivo transcription factor binding, and chromatin annotations derived from public datasets may not reflect the regulatory state in patients with F7 promoter variants. Similarly, correlation analyses cannot distinguish direct from indirect regulatory relationships.
The dynamic transcriptional model relies on parameter estimation and simplifying assumptions regarding TF cooperativity, chromatin weighting, and transcriptional kinetics. While sensitivity-guided tuning was applied, the model remains an abstraction of hepatic gene regulation and may not capture nonlinear or context-specific regulatory behaviors. Small changes in parameterization could alter predicted rescue magnitudes. To improve model robustness, estimated transcription factor activity coefficients and chromatin accessibility weights were, whenever possible, selected from publicly available biological datasets and refined via sensitivity-guided parameter tuning. Although qualitative ranking of candidate regulatory strategies remained stable across biologically plausible parameter ranges, quantitative predictions of transcriptional rescue should be interpreted with caution because they still depend on model assumptions. Accordingly, the predicted rescue percentages are intended primarily for comparative prioritization rather than as precise estimates of biological efficacy.
CRISPR guide prioritization was based on in silico scoring algorithms that incompletely predict real-world editing or activation efficiency. Off-target risk assessment, although multilayered, cannot substitute for empirical genome-wide assays such as GUIDE-seq or Digenome-seq25,26. Furthermore, computational off-target prediction alone is insufficient to establish biosafety for clinical genome editing. Although multiple prediction tools were integrated to prioritize guide RNAs, definitive biosafety requires genome-wide off-target assays, transcriptomic profiling, and long-term functional validation. Future translational development should additionally incorporate transient CRISPR delivery systems, dose optimization, and comprehensive toxicological assessment to minimize unintended genomic or epigenomic effects. Likewise, HDR efficiency in hepatocytes is typically low in vivo, and the present simulations do not model DNA repair pathway competition or cell-cycle effects.
Translational feasibility remains uncertain. Efficient and safe hepatocyte delivery of CRISPR-based systems continues to be a major barrier. AAV vectors face cargo and immunogenicity constraints, whereas lipid nanoparticle systems require further optimization for liver specificity and durability27,28. These practical considerations were not explicitly modeled and may substantially affect real-world applicability. Similarly, the HDR-based promoter correction strategy should be viewed as a computational proof-of-concept rather than a clinically optimized therapeutic approach. Although predicted editing efficiencies of 45%–65% are encouraging within the computational framework, actual HDR efficiency in mature hepatocytes is generally limited because homology-directed repair is relatively inefficient in non-dividing cells. Consequently, emerging technologies such as prime editing or base editing may ultimately provide more clinically practical approaches for correcting promoter variants in vivo. Although HepG2-derived ENCODE datasets provide comprehensive hepatic annotations, they cannot fully recapitulate primary human hepatocytes. Therefore, the present analyses should be considered an initial computational prioritization framework that requires validation in primary hepatocytes, liver organoids, and appropriate animal models before clinical translation can be contemplated. The clinical relevance of partial F7 upregulation remains speculative in this context. Although prior clinical observations suggest that modest increases in plasma FVII can reduce bleeding risk, the present study does not demonstrate that the predicted transcriptional changes would translate into functional protein correction or clinical benefit16,17.
Notwithstanding these limitations, the framework has broader conceptual value. The integrative pipeline illustrates how promoter architecture, transcription factor dependency, and chromatin context can be jointly analyzed to prioritize regulatory interventions for liver-expressed genes affected by non-coding variants29,30,31.
In addition to HNF4α and HNF1α, SP1 represents an important transcriptional regulator that cooperates with hepatocyte-enriched factors to establish liver-specific chromatin accessibility and transcriptional activity. Therefore, the regulatory activity of the F7 promoter is likely mediated through a coordinated transcription factor network involving HNF4α, HNF1α, and SP1 rather than through individual factor binding events alone. While HNF4α-associated regulatory regions have been previously described, the present computational framework re-identifies these regulatory elements and evaluates their potential for targeted restoration using CRISPR-based approaches.
This framework guides therapeutic design by integrating transcription factor motif prediction with CRISPR-based targeting. Predicted HNF4α regulatory motifs were used as candidate regions for CRISPR activation (CRISPRa) gRNA design, aiming to enhance endogenous F7 transcription without altering the genomic sequence. Furthermore, disrupted or suboptimal regulatory motifs can be prioritized for CRISPR-Cas9-mediated sequence correction to restore their predicted transcription factor-binding potential. These applications highlight the utility of the model as a precision genome-regulatory screening platform, while experimental validation remains necessary to confirm regulatory activity and therapeutic feasibility. The pipeline is intended for F7 promoter variants predicted to disrupt HNF4α or HNF1α binding. The workflow integrates promoter sequences with public transcriptomic, epigenomic, and ChIP-seq datasets. Because the framework relies on liver-specific regulatory architecture, it is most applicable to hepatocytes or hepatocyte-derived experimental systems and should not be extrapolated to non-hepatic tissues. Furthermore, the predictive performance of the pipeline depends on the quality of available public datasets and, therefore, may not fully capture patient-specific epigenetic variation or disease-associated chromatin remodeling.
Future studies should include ChIP-qPCR or CUT&RUN to confirm HNF4α/HNF1α occupancy at prioritized motifs, CRISPRa functional assays in hepatocyte-derived cells, and protein-level measurements of FVII activity. In addition, allele-specific models of promoter variants such as c.-61T>G will be necessary to determine whether the predicted regulatory mechanisms operate in a mutation-dependent manner.
Compared with conventional gene replacement strategies, which rely on exogenous delivery of the F7 coding sequence, the proposed CRISPRa framework seeks to enhance transcription of the endogenous F7 locus while preserving native genomic regulation. Previous studies demonstrated TALE- and CRISPRa-mediated rescue of F7 promoter activity16,17. In contrast, the present study provides an integrated computational framework for prioritizing promoter-targeting strategies before experimental validation. HDR-mediated promoter correction theoretically restores the native DNA sequence but depends on relatively inefficient homology-directed repair, particularly in quiescent hepatocytes. Consequently, the present computational framework positions CRISPRa as a complementary regulatory strategy that may be advantageous for promoter variants predicted to impair transcription factor binding while avoiding permanent genomic sequence modification. These comparisons are intended to prioritize candidate approaches for future experimental evaluation rather than establish therapeutic superiority.
Despite these mechanistic insights, several important limitations must be emphasized. First and most critically, all findings are derived from computational analyses and simulated models; no experimental validation was performed. The absence of experimental validation represents the principal limitation of this study. All predicted transcription factor binding events, CRISPRa-mediated transcriptional activation, HDR efficiencies, and off-target assessments are computational predictions and should therefore be interpreted as testable hypotheses rather than experimentally verified biological phenomena. Future studies should validate these findings using luciferase promoter-reporter assays, ChIP-qPCR or CUT&RUN experiments to confirm HNF4α/HNF1α occupancy, CRISPRa activation studies in hepatocyte-derived cell lines or primary hepatocytes, quantitative PCR and western blot analyses of F7 expression, and coagulation assays to determine restoration of functional FVII activity.
In conclusion, this study provides a computationally derived, mechanistically informed framework suggesting that disruption of HNF4α/HNF1α regulatory architecture may contribute to reduced F7 transcription and that targeted promoter modulation could, in theory, enhance modeled gene activity. However, all conclusions remain predictive and contingent on experimental validation. The work is best interpreted as a systematic hypothesis-generation effort rather than evidence of therapeutic efficacy.
Divulgações
Os autores declaram não haver conflitos de interesses.
Agradecimentos
Os autores agradecem à Diretoria de Estudos de Pós-Graduação e Pesquisa da Universidade de Bisha pelo apoio a este trabalho por meio do Programa de Apoio Rápido à Pesquisa. Além disso, este estudo é financiado via recursos do projeto da Universidade Prince Sattam bin Abdulaziz número (PSAU/2026/R/1448)
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Benchling | Benchling Inc. | Plataforma web | Utilizada para o design de RNA guia CRISPR e análise de sequências promotoras. |
| Cas-OFFinder | Center for Genome Engineering | Versão atual | Utilizada para predição em todo o genoma de sítios de clivagem off-target do CRISPR-Cas9. |
| CellDesigner | Systems Biology Institute | v4.4 | Utilizada para modelagem in silico de regulação transcricional e simulações de CRISPRa. |
| ChromHMM | Broad Institute | Versão atual | Utilizada para segmentação e anotação de estados de cromatina. |
| CRISPOR | CRISPOR Team | Versão web atual | Utilizada para avaliar a eficiência do RNA guia e a atividade off-target prevista. |
| CRISPRscan | CRISPRscan Development Team | Versão atual | Utilizada para estimar a eficiência prevista de clivagem pelo CRISPR-Cas9. |
| Cytoscape | Cytoscape Consortium | v3.9.1 | Plataforma de visualização e análise de redes. |
| Banco de Dados dbSNP | NCBI | Liberação atual | Utilizado para identificar polimorfismos de nucleotídeo único conhecidos dentro do promotor F7. |
| Sistema dCas9-p300 CRISPRa (modelo computacional) | Não aplicável | Não aplicável | Ativador epigenético modelado computacionalmente, utilizado apenas para simulação; nenhum reagente experimental empregado. |
| Sistema dCas9-VP64 CRISPRa (modelo computacional) | Não aplicável | Não aplicável | Ativador transcricional modelado computacionalmente, utilizado apenas para simulação; nenhum reagente experimental empregado. |
| Banco de Dados do Projeto ENCODE | ENCODE Consortium | Liberação atual | Fonte de conjuntos de dados de ChIP-seq, ATAC-seq, hipersensibilidade à DNase I e modificações de histonas. |
| Sequência do promotor F7 (GenBank) | National Center for Biotechnology Information (NCBI) | NG_009262.1 | Sequência de referência do gene humano F7 utilizada para recuperação e anotação do promotor. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | Ferramenta computacional utilizada para escanear o promotor F7 em busca de sítios previstos de ligação de fatores de transcrição. |
| Portal GTEx | GTEx Consortium | Versão 8 (v8) | Fonte de dados transcriptômicos hepáticos (TPM) para análises de correlação. |
| Banco de Dados de Mutação de Genes Humanos (HGMD) | HGMD Professional | Liberação atual | Utilizado para identificar variantes promotoras associadas a doenças. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | Versão web atual | Utilizada para modelar computacionalmente os resultados previstos de edição CRISPR. |
| Banco de Dados JASPAR | JASPAR Consortium | Liberação 2022 | Banco de dados de perfis de ligação de fatores de transcrição, utilizado para identificar motivos de ligação de HNF4α e HNF1A. |
| Plugin MCODE | Cytoscape | Versão atual | Utilizado para identificar módulos altamente conectados em redes regulatórias. |
| MEME Suite | MEME Suite Development Team | v5.5.0 | Pacote de software que suporta descoberta de motivos e análise de ocorrência de motivos. |
| Análise de Correlação de Pearson | Algoritmo estatístico | Não aplicável | Utilizada para avaliar associações entre a expressão de F7, HNF4A e HNF1A. |
| Rastro de Conservação PhastCons | UCSC Genome Browser | Alinhamento de 100 Vertebrados | Utilizado para avaliar elementos genômicos conservados. |
| Rastro de Conservação PhyloP | UCSC Genome Browser | Alinhamento de 100 Vertebrados | Utilizado para avaliar a conservação evolutiva em nível de nucleotídeo. |
| Segway | Hoffman Laboratory | Versão atual | Utilizado para segmentação do genoma e anotação regulatória. |
| Modelo Computacional de Molde de Reparo por HDR de Fita Simples | Não aplicável | Não aplicável | Desenhado in silico para restauração de motivos promotores; não sintetizado experimentalmente. |
| SpCas9 (modelo computacional) | Não aplicável | Não aplicável | Modelo computacional utilizado para o design de RNA guia HDR e simulações de edição. |
| Banco de Dados STRING | STRING Consortium | v11.5 | Utilizado para construir redes de interação proteína–proteína e redes regulatórias de genes. |
| UCSC Genome Browser | University of California, Santa Cruz | Liberação atual | Utilizado para avaliar conservação do promotor, anotação do genoma e trilhas epigenômicas. |
Referências
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.