Modelos de camundongos são fundamentais para avançar nosso entendimento do desenvolvimento embrionário. Aqui, descrevemos um protocolo para coloração de proteínas e transcritos em embriões de camundongo inteiros e fixados, e como analisar quantitativamente a coloração resultante em três dimensões. Essas técnicas permitem a visualização e análise de tipos celulares e processos de desenvolvimento essenciais.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Métodos Otimizados para Investigar a Expressão de Proteínas e Transcritos Desenvolvimentais em Embriões de Camundongo Inteiros
167 visualizações
⸱
11 de setembro de 2026
Neste artigo
Resumo
Resumo
Modelos de camundongos têm sido fundamentais para o avanço do entendimento do desenvolvimento embrionário. Analisar a expressão e a localização de proteínas e transcritos dentro de embriões é essencial para elucidar os mecanismos celulares e moleculares subjacentes ao desenvolvimento e às doenças. No entanto, as técnicas tradicionais utilizadas para analisar transcritos e proteínas em embriões de camundongo apresentam limitações. A hibridização in situ de RNA permite a coloração em montagem inteira de transcritos, mas não possui capacidade de multiplexação. Por outro lado, o corte em seções de embriões permite a coloração de múltiplos alvos, mas apenas em duas dimensões (2D). Mais recentemente, técnicas como o RNAscope e a coloração por imunofluorescência têm sido aplicadas a embriões em montagem inteira, permitindo a multiplexação de alvos em três dimensões (3D). Esses métodos possibilitam o mapeamento de interações, vias e tipos celulares fundamentais para o desenvolvimento embrionário, sem as limitações das técnicas tradicionais.
Aqui descrevemos métodos otimizados para coloração em montagem inteira de embriões de camundongo fixados no dia embrionário (E) 8,5 e E9,5, utilizando RNAscope ou imunofluorescência. Ambos permitem a detecção multiplexada de até 4 alvos simultaneamente em um único embrião. Também fornecemos um método para combinar a coloração por imunofluorescência com RNAscope no mesmo embrião, a fim de visualizar a interação entre proteínas e transcritos durante o desenvolvimento. Além disso, descrevemos um fluxo de trabalho para imagem confocal e análise tridimensional da expressão dos alvos em todo o embrião e em tipos celulares desenvolvimentais definidos, utilizando o software Zeiss Arivis Pro. Juntos, esses métodos permitem uma análise abrangente de alvos multiplexados de proteínas e transcritos em 3D, fornecendo um sistema poderoso para dissecar interações celulares e moleculares na embriogênese inicial e intermediária.
Introdução
Modelos de camundongos têm sido fundamentais para o avanço da biologia do desenvolvimento, permitindo a compreensão de processos desenvolvimentais relevantes para os humanos in vivo, devido à homologia entre o desenvolvimento de camundongos e humanos e à capacidade de modular a expressão gênica por meio de técnicas-chave como Cre-LoxP ou CRISPR/Cas91,2. Cerca de 90% das regiões genômicas são conservadas entre camundongos e humanos3, e ambos compartilham muitos processos desenvolvimentais. Por exemplo, camundongos e humanos seguem uma cronologia semelhante de embriogênese, incluindo a formação de um zigoto que progride para um blastocisto, seguido por implantação e gastrulação4. Além disso, o desenvolvimento da maioria dos órgãos é semelhante entre camundongos e humanos. Por exemplo, tanto o coração humano quanto o de camundongo seguem uma sequência semelhante de dobramento cardíaco, septação dos átrios e ventrículos, formação das válvulas e formação do trato de saída, resultando em um coração com quatro câmaras5. Assim, os corações em desenvolvimento e completamente formados de camundongos e humanos apresentam significativa semelhança estrutural6,7.
Para investigar os processos que ocorrem no desenvolvimento normal e patológico, foram desenvolvidas múltiplas técnicas, permitindo a visualização espacial de proteínas e transcritos-chave. Tais técnicas incluem coloração por imunofluorescência e hibridização in situ de RNA.
A hibridização in situ de RNA foi descrita pela primeira vez por Gall e Pardue8 e por John, Brinstall e Jones, em 19699, e por Buongiorno-Nardelli e Amaldi10 em 1970. É utilizada para analisar a expressão de transcritos em tecidos8. Resumidamente, sondas contendo uma sequência complementar de RNA ao alvo desejado são selecionadas e marcadas com indicadores para detecção. Tais marcadores incluem rótulos radioativos, biotina ou digoxigenina. Amostras fixadas são permeabilizadas para permitir a penetração da sonda, e então a sonda é hibridizada ao tecido. Os tecidos podem então ser diretamente imageados, se marcados radioativamente, ou os marcadores podem ser visualizados utilizando anticorpos conjugados à fosfatase alcalina ou a um corante fluorescente. A hibridização in situ de RNA apresenta a vantagem de poder corar amostras inteiras para localização tridimensional11. No entanto, geralmente é limitada pela incapacidade de multiplexação para mais de dois alvos, a menos que sejam utilizadas técnicas otimizadas com aplicações muito específicas, ou que se utilize hibridização de DNA, como no caso do M-FISH, que é usado para marcação fluorescente de cromossomos12,13.
A imunofluorescência, inicialmente desenvolvida em 1941 por Coons et al.14,15, é um método de detecção de proteínas-alvo em amostras fixadas ou congeladas. Resumidamente, as amostras são bloqueadas para reduzir a ligação não específica a áreas não alvo do tecido. Em seguida, um anticorpo primário específico para um antígeno-alvo é incubado com as amostras. Os anticorpos primários podem ser diretamente conjugados a um corante ou proteína fluorescente ou podem ser, por sua vez, alvo de um anticorpo secundário conjugado a um fluoróforo, que reconhece a espécie na qual o anticorpo primário foi produzido. A vantagem do uso de anticorpos secundários em vez de anticorpos primários diretamente conjugados é que o sinal é amplificado, resultando em maior sensibilidade. Múltiplos anticorpos primários produzidos em espécies diferentes podem ser utilizados para detecção multiplexada de alvos, empregando anticorpos diretamente conjugados ou anticorpos secundários conjugados a fluoróforos com diferentes espectros de excitação e emissão.
Técnicas tradicionais, como hibridização in situ de RNA e imunofluorescência, são limitadas. Normalmente, a hibridização in situ de RNA permite apenas a detecção de um único alvo em uma amostra, o que restringe extremamente a análise de interações entre diferentes tipos celulares e vias. Além disso, a imunofluorescência é tradicionalmente realizada em cortes de tecido e não em preparações inteiras (whole-mount), limitando a resolução espacial a duas dimensões (2D). Técnicas mais recentes têm se concentrado na detecção multiplexa de alvos em sistemas tridimensionais (3D). A otimização de protocolos de imunofluorescência permitiu o uso dessa técnica em preparações inteiras16. Além disso, foram desenvolvidas técnicas capazes de detectar múltiplos transcritos utilizando sondas marcadas com fluoróforos, de maneira semelhante à imunofluorescência.
O RNAscope foi descrito pela primeira vez em 2012 por Wang et al. Baseia-se na tecnologia de hibridização in situ de RNA17, que permite a identificação espacial de transcritos em amostras fixadas. Resumidamente, amostras fixadas são permeabilizadas, permitindo a infiltração de sondas-alvo que se ligam a sequências complementares dos transcritos. As sondas do RNAscope possuem um "desenho duplo-Z" composto por uma região específica de uma sequência de 18 a 25 pares de bases do RNA-alvo, uma região terminal contendo 14 pares de bases e uma região espaçadora que liga dois "Z probes" entre si. As duas regiões terminais juntas formam uma região de 28 pb à qual se liga um pré-amplificador. Os pares de Z probes ligados são então amplificados por meio da ligação de uma sequência de amplificadores que se ligam aos sítios no pré-amplificador. Os amplificadores podem ser especificamente direcionados utilizando sondas marcadas com marcadores fluorescentes ou peroxidase de rábano (HRP). A ideia do desenho duplo-Z das sondas é impedir a amplificação de sondas não ligadas, reduzindo a amplificação não específica, enquanto o uso de múltiplos amplificadores visa aumentar a sensibilidade. A vantagem do RNAscope em relação à hibridização in situ de RNA é a capacidade de multiplexar a detecção de transcritos em uma única amostra por meio do uso de marcadores fluorescentes distintos para cada alvo. O RNAscope tem sido amplamente utilizado em cortes de amostras fixadas em formalina e emblocadas em parafina, permitindo a detecção espacial de transcritos em 2D18. Estudos mais recentes descreveram a coloração de RNAscope em montagem inteira em embriões de camundongo, permitindo a análise tridimensional de processos de desenvolvimento essenciais19.
Aqui, descrevemos métodos otimizados para coloração de embriões de camundongo fixados em E8,5 e E9,5 em montagem inteira, utilizando tanto hibridização in situ por RNAscope quanto imunofluorescência. Este protocolo descreve um método revisado para combinar imunofluorescência e RNAscope, eficaz para embriões em montagem inteira em E8,5/E9,5, que permite adicionar um canal adicional à coloração por RNAscope em montagem inteira mediante a inclusão de um quarto sonda do RNAscope combinada com o fluoróforo Opal 780, além de detalhar um método amplamente aplicável para análise de embriões corados. Esses métodos podem ser utilizados para avançar ainda mais o conhecimento sobre processos de desenvolvimento essenciais, como migração celular e vias de sinalização, permitindo a visualização multiplexada de até quatro alvos proteicos e transcritos por meio de coloração por imunofluorescência e RNAscope, bem como análise quantitativa tridimensional em embriões de camundongo em montagem inteira em E8,5/E9,5 durante o desenvolvimento.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Todos os experimentos com animais foram realizados em conformidade com a Lei de Animais (Procedimentos Científicos) do Reino Unido de 1986 e aprovados pelo comitê de bem-estar animal da Universidade de Oxford e pelo Home Office (licença de projeto PP7967396).
1. Dissecção, desidratação e armazenamento de embriões de camundongo E8,5 e E9,5
- Eliminar fêmeas prenhes utilizando um método aprovado na gestação E8.5 ou E9.5.
NOTA: Os camundongos neste estudo foram eliminados por dislocação cervical seguida pela confirmação da morte por exsanguinação. A exsanguinação é realizada fazendo uma incisão nos ventrículos, facilitando o sangramento. Outros métodos, como inalação de CO2, podem ser utilizados, mas não foram testados neste protocolo. - Abra o abdômen primeiro cortando a pele, depois a parede abdominal.
NOTA: Limpe os camundongos com etanol 70% para reduzir a descamação e contaminação bacteriana. Ao abrir a parede abdominal, é importante puxar a parede para longe do abdômen e, em seguida, fazer uma pequena incisão. Corte a parede abdominal em formato de V, evitando cortar acidentalmente o útero. - Remova o útero cortando o local onde ele se encontra com a vagina. Para ambos os cornos uterinos, corte o útero longe da gordura abdominal, fazendo pequenas excisões até alcançar o ovário.
NOTA: É útil anotar a posição de cada embrião dentro do útero. Disseque o ovário junto com o útero para ajudar a manter a orientação. - Seccione individualmente um único embrião do corno uterino, dentro do útero circundante, e coloque-o em uma placa contendo solução salina básica de Hanks 1× com 5 mM de EDTA.
- Usando pinças finas, remova cuidadosamente o útero do embrião, placenta e decidua materna que as envolve.
- Identifique onde a placenta se encontra com a parte da decidua materna que envolve o embrião; deve haver uma ligeira diferença de cor entre essas duas regiões. Separe cuidadosamente o embrião cortando através da decidua materna para desconectar a placenta e revelar o embrião.
- Libere suavemente o embrião dentro do seu saco vitelino a partir do tecido remanescente. Usando pinças finas, remova o saco vitelino que envolve o embrião. Remova o âmnio. Conte os somitos para determinar exatamente o estágio embrionário.
NOTA: O saco vitelino envolve o embrião e é mais espesso e opaco. O âmnio é fino, transparente e adere firmemente ao embrião. É necessário removê-lo cuidadosamente para garantir a penetração de sondas/anticorpos em etapas subsequentes. Em embriões mais velhos, pode-se fazer um pequeno furo na cabeça com pinças finas para evitar o aprisionamento da sonda nos ventrículos cerebrais em desenvolvimento. Neste ponto, é importante remover o máximo possível do saco vitelino. O saco vitelino remanescente apresenta forte fluorescência quando são usados anticorpos secundários anti-murinos. - Opcional: Armazene o saco vitelino para genotipagem lavando-o em 500 µL de PBS ou etanol 70%, conforme o método de genotipagem subsequente, em um tubo Eppendorf de 1,5 mL para remover sangue contaminante. Segure o saco vitelino no PBS usando pinças finas e agite manualmente. Transfira o saco vitelino lavado para um tubo Eppendorf de 1,5 mL limpo ou placa de genotipagem. Armazene por até 4 semanas a -20 °C ou prossiga para a técnica de extração de DNA de preferência.
- Usando uma pipeta Pasteur de polietileno de baixa densidade (LDPE) de 2 mL, pipete suavemente o embrião e transfira-o para um tubo Eppendorf redondo de 2 mL contendo 1 mL de paraformaldeído (PFA) a 4%, recém-preparado ou estoque congelado, tomando cuidado para adicionar o mínimo de meio de dissecação ao PFA.
NOTA: Ao dissecar embriões E9.5, corte a ponta da pipeta Pasteur em ângulo para aumentar o tamanho da abertura. Isso é importante para evitar danos ao embrião durante a pipetagem. O uso de tubos Eppendorf redondos de 2 mL é essencial para evitar que o embrião fique preso no fundo do tubo e permitir recuperação mais fácil. Evite ciclos repetidos de congelamento-descongelamento do PFA.
CAUTION: O PFA é tóxico e carcinogênico. Use equipamento de proteção individual (EPI) apropriado e não inale nem ingira. O PFA em pó é perigoso se inalado; portanto, deve ser preparado em capela de exaustão. - Incube o embrião em PFA a 4% por 16–24 h a 4 °C com agitação suave, com os tubos em ângulos retos em relação à direção da agitação.
- Desidrate o embrião utilizando lavagens em uma série de metanol. Usando pipetas Pasteur de LDPE e tomando cuidado para não pipetar o embrião, remova o PFA e adicione 1 mL de PBS. Lave por 10 min à temperatura ambiente (TA) com agitação suave, com os tubos a 90° em relação ao plano de agitação. Repita as lavagens com 25%, 50%, 75% e 2× 100% de metanol em PBS.
- Substitua a última lavagem com metanol a 100% por 1,5 mL de metanol a 100% fresco e armazene a -20 °C.
NOTA: As amostras podem ser armazenadas por anos a -20 °C. Tenha cuidado para evitar evaporação.
CAUTION: O metanol é inflamável e tóxico. Use EPI apropriado e armazene em armário para inflamáveis. Não inale nem ingira.
2. Coloração de embriões em montagem inteira de E8,5 e E9,5 para proteínas utilizando imunofluorescência
NOTA: Todas as etapas de lavagem têm volume de 1 mL e são realizadas em tubos Eppendorf cónicos de 2 mL. Realize as lavagens de 1 mL com movimento suave de balanço, mantendo os tubos a 90° em relação ao plano do balanço. Remova e substitua o líquido utilizando uma pipeta de Pasteur de polietileno linear (LDPE) de 2 mL, tomando cuidado para não aspirar o embrião. Ao utilizar embriões E9.5, corte a extremidade da pipeta de Pasteur para evitar danos ao embrião em caso de aspiração acidental. Dilua o metanol em PBS. Os embriões podem ser corados individualmente ou em um tubo com até 12 embriões agrupados. Para embriões E9.5: até duas condições podem ser coradas em um único tubo. Se utilizar múltiplas condições, corte a cauda de um dos grupos para que possam ser diferenciados durante a obtenção de imagens.
- Retire os embriões do armazenamento a -20 °C e deixe-os atingir a temperatura ambiente (TA) de 20–26 °C por 10–20 min. Certifique-se de que os embriões tenham números semelhantes de somitos para garantir a comparação de estágios de desenvolvimento equivalentes.
- Branqueie e permeabilize os embriões em uma solução de metanol 100%: dimetilsulfóxido (DMSO): peróxido de hidrogênio a 30% na proporção 4:1:1 por 2 h.
CAUTELA: O peróxido de hidrogênio é corrosivo e irritante. Pode causar danos graves aos olhos e ser prejudicial se ingerido. Em caso de contato com os olhos, enxágue com água por vários minutos. O peróxido de hidrogênio é um perigo para organismos aquáticos; descarte em instalação aprovada para tratamento de resíduos. Use EPI apropriado, incluindo proteção ocular. Não ingerir. - Pré-aqueça o bloco térmico a 98 °C e prepare o tampão de desmascaramento de citrato diluindo 100 µL do tampão em 10,7 mL de água destilada.
- Reidrate as amostras lavando em metanol 70%, seguido por lavagens em metanol 50%, metanol 25% e, finalmente, em PBS, por 10 min cada, à TA com agitação.
- Pré-aqueça o tampão de desmascaramento de citrato a 98 °C usando o bloco térmico pré-aquecido por pelo menos 20 minutos. Lave os embriões no tampão de desmascaramento de citrato por 3 × 10 min à TA.
- Após as lavagens à TA, adicione o tampão de desmascaramento de citrato pré-aquecido aos embriões e aqueça no bloco térmico a 98 °C por 10 min. Retire do calor e deixe esfriar por pelo menos 40 min.
NOTA: Não use o tampão de desmascaramento de citrato para recuperação de antígenos em embriões E8,5, pois pode causar dissociação dos embriões. Os embriões podem ficar pegajosos em contato com o tampão de desmascaramento de citrato; mantenha as lavagens sem agitação para evitar danos por aglomeração. - Lave os embriões por 3 × 10 min em PBS + 0,1% Triton-X à TA com agitação. Bloqueie os embriões por 16–24 h em no mínimo 150 µL/tubo de PBS + 0,1% Triton-X + 10% de soro normal de jumento a 4 °C com agitação.
- Prepare os anticorpos primários diluindo-os em PBS + 0,1% Triton-X + 10% de soro normal de jumento nas concentrações recomendadas 1 h antes de aplicá-los aos embriões e mantenha a 4 °C.
- Remova a solução de bloqueio dos embriões e adicione no mínimo 150 µL/tubo da solução de anticorpo diluído. Incube por 1–3 dias a 4 °C com agitação.
NOTA: Os anticorpos primários podem ser multiplexados, desde que cada anticorpo tenha sido produzido em espécies diferentes. O uso de anticorpos produzidos em camundongos, seguido por anticorpos secundários anti-rato, pode resultar em marcação não específica intensa. Alternativamente, em alguns casos, anticorpos primários de uma mesma espécie podem ser multiplexados, desde que sejam de isotipos diferentes e combinados com anticorpos secundários específicos para cada isotipo. - Enxágue os embriões em PBS + 0,1% Triton-X e lave-os por 6 × 30 min em PBS + 0,1% Triton-X à TA.
- Bloqueie o anticorpo secundário diluindo os anticorpos secundários conjugados com fluoróforos e DAPI (ou marcador alternativo de núcleos) nas concentrações recomendadas em 0,1% Triton-X + 10% de soro normal de jumento, 1 h antes de aplicá-los aos embriões a 4 °C no escuro.
- Remova a solução de lavagem e adicione a solução de anticorpo secundário diluído aos embriões. Incube por 16–24 h a 4 °C com agitação, no escuro.
NOTA: Recomendamos o uso de anticorpos secundários conjugados com fluoróforos na forma de fragmentos F(ab) em vez de anticorpos inteiros. Os fragmentos F(ab) são menores, proporcionando melhor penetração nos tecidos, e a ausência da região Fc ajuda a reduzir o fundo não específico. - Enxágue os embriões em PBS + 0,1% Triton-X e, em seguida, lave-os por 6 × 30 min em PBS + 0,1% Triton-X à TA com agitação, no escuro. Armazene por até 4 semanas em PBS + 0,1% Triton-X a 4 °C no escuro.
3. Coloração de embriões em montagem inteira de E8,5 e E9,5 para transcritos usando RNAscope
OBSERVAÇÃO: Todas as etapas de lavagem têm volume de 1 mL e são realizadas em tubo Eppendorf de 2 mL. Realize as etapas de lavagem de 1 mL com agitação suave, mantendo os tubos em ângulo de 90° em relação ao plano de movimento. Remova e substitua o líquido utilizando uma pipeta Pasteur de polietileno de baixa densidade (LDPE) de 2 mL, tomando cuidado para não aspirar o embrião. Ao utilizar embriões E9.5, corte a ponta da pipeta Pasteur para evitar danos ao embrião em caso de aspiração acidental. O metanol deve ser diluído com PBS. Ligue o forno de hibridização antes de iniciar, ajustando-o para 40 °C e colocando um tecido úmido no fundo. Os embriões podem ser corados individualmente ou em um tubo com até 12 embriões agrupados. Para embriões E9.5: até 2 condições podem ser coradas em um único tubo. Se forem utilizadas múltiplas condições, corte a cauda de um dos grupos para que possam ser diferenciados durante a obtenção de imagens.
- Prepare a bancada, as pipetas e os suportes limpando-os com etanol a 70%, seguido por uma solução de descontaminação de RNase.
- Reidrate os embriões por meio de uma série gradativa de metanol diluído em PBS: 75%, 50%, 25%, PBS e PBS + 0,1% Tween 20, durante 5 minutos por etapa, com agitação suave.
- Permeabilize os embriões incubando em ~75 µL (3 gotas) de protease III por 20 min a temperatura ambiente com agitação vertical.
OBSERVAÇÃO: O tempo de permeabilização pode ser otimizado de acordo com o estágio embrionário/tamanho. 20 minutos funcionam bem para embriões E8,5/E9,5, mas incubações mais longas podem ser necessárias para visualizar estruturas mais profundas em embriões E9,5. Etapas de permeabilização excessivamente longas podem levar à dissociação do embrião. - Lavar os embriões em PBS + 0,01% Tween 20 durante 3 × 5 min.
- Prepare as sondas RNAscope colocando aproximadamente 150 µL (~6 gotas) por tubo de sondas C1 em um tubo Eppendorf. Dilua quaisquer sondas C2–C4 na sonda C1 numa concentração de 1:50 e incube em posição vertical em forno de hibridização a 40 °C por 10 min antes de colocar sobre os embriões.
OBSERVAÇÃO: Para cada conjunto de sondas RNAscope em um experimento, 'C' indica a designação do canal. É necessária uma sonda C1, pois todas as outras sondas são diluídas na sonda C1. Certifique-se de que apenas uma sonda de cada designação de canal seja utilizada em cada mistura. As misturas de sondas podem ser reutilizadas pelo menos uma vez× se armazenado a 4 °C por até 6 semanas. - Remova a última lavagem e adicione 150 µL da mistura de sonda para cada tubo de embriões. Incubar em forno de hibridização na posição vertical durante 16–24 h a 40 °C.
- Remova a mistura de sonda e lave em 0,2× Tampão Salino-Citrato de Sódio (SSC) + 0,1% Tween 20 por 3 × 8 min à temperatura ambiente.
- Fixe os embriões em PFA 4% em temperatura ambiente com agitação suave, com os tubos em 90° ao plano de oscilação.
- Lavar em 0,2× Tampão SSC + 0,1% Tween 20 por 3 × 8 min à temperatura ambiente.
- Incubar amostras em aproximadamente 150 µL (6 gotas)/tubo do reagente Amp1 por 30 min a 40 °C em uma estufa de hibridização, mantendo os tubos na posição vertical.
- Lavar em 0,2× Tampão SSC + 0,1% Tween 20 por 3 × 8 min a RT.
- Incubar amostras em aproximadamente 150 µL (6 gotas)/tubo do reagente Amp2 por 30 min a 40 °C em uma estufa de hibridização, mantendo os tubos na posição vertical.
- Lavar em 0,2× Tampão SSC + 0,1% Tween 20 por 3 × 8 min a TA.
- Incubar as amostras em aproximadamente 150 µL (6 gotas)/tubo do reagente Amp3 por 15 min a 40 °C em um forno de hibridização, mantendo os tubos na posição vertical.
- Lavar em 0,2× tampão SSC + 0,1% de Tween 20 por 3 × 8 min a TA.
- Incubar em 150 µL (6 gotas) HRP-C1 por 15 min a 40 °C na posição vertical em uma estufa de hibridização. Lave em 0,2× Tampão SSC + 0,1% Tween 20 por 3 × 8 min a RT.
- Incubar as amostras com um fluoróforo diluído em tampão TSA por 30 min a 40 °C em uma estufa de hibridização, mantendo os tubos na posição vertical.
OBSERVAÇÃO: Os fluoróforos RNAscope podem ser usados com diferentes sondas. O TSA-vivid 570 é o mais brilhante, seguido pelo TSA-vivid 650 e depois pelo TSA-vivid 520. Selecione os fluoróforos com base na abundância esperada da sonda. - Lavar com 0,2× Tampão SSC + 0,1% Tween 20 por 3 × 8 min a temperatura ambiente.
- No escuro, incube as amostras em aproximadamente 150 µL (6 gotas)/tubo do reagente bloqueador de HRP por 15 min a 40 °C em um forno de hibridização, mantendo os tubos na posição vertical.
- Lavar em 0,2× Tampão SSC + 0,1% Tween 20 por 3 × 8 min a RT.
OBSERVAÇÃO: O protocolo pode ser interrompido neste ponto por 16–24 h, mantendo os embriões na última lavagem à temperatura ambiente. - Repita as etapas 3.16–3,20 para cada uma das sondas C2–C4, se utilizadas, substituindo HRP-C1 por HRP-C2/C3/C4 conforme necessário. Utilize um fluoróforo diferente para cada sonda separada.
OBSERVAÇÃO: Se forem utilizadas sondas C4, é necessário o kit auxiliar RNAscope 4-plex e o fluoróforo Opal 780. O Opal 780 deve ser usado somente quando for necessária a multiplexação de quatro sondas e deve ser o último fluoróforo empregado, pois é sensível à degradação. Ao selecionar fluoróforos, é importante considerar as capacidades da plataforma de microscopia que será utilizada. Verifique sempre se o sistema de imagem dispõe de comprimentos de onda de excitação, filtros de emissão e sensibilidade do detector apropriados para todas as sondas utilizadas. Ao realizar a coloração com Opal 780, substitua as etapas 3.17–3.19 pelas seguintes:- Incubar amostras em 150 µL/tube TSA-DIG (diluído 1:100 em tampão TSA) por 30 min à temperatura ambiente com agitação suave.
- Lavar com 0,2× Tampão SSC + 0,1% Tween 20 por 3 × 8 min a RT.
- No escuro, incubar as amostras em aproximadamente 150 µL (6 gotas)/tubo do reagente bloqueador de HRP durante 15 min a 40° em uma estufa de hibridização, mantendo os tubos em posição vertical.
- Lavar com 0,2× Tampão SSC + 0,1% Tween 20 por 3 × 8 min a TA.
- Incubar amostras em 150 µL/tube de Opal Polaris 780 diluído em Diluente/Bloqueador de Anticorpo durante 45 min a 40 °C em um forno de hibridização, mantendo os tubos na posição vertical
- No escuro, incubar as amostras em aproximadamente 150 µL de DAPI diluído em tampão 0,2 x SSC + 0,1% Tween 20 (concentração de trabalho 1µg/mL) durante 16–24 h a 4 °C com agitação suave, mantendo os tubos na posição vertical
- Lavar com 0,2× tampão SSC + 0,1% Tween 20 por 3 × 8 min a RT. Armazene as amostras a curto prazo em PBS a 4 °C.
4. Coloração combinada de RNAscope e imunofluorescência em embriões inteiros de E8,5
- Siga os passos 3.1–3.21 do protocolo RNAscope.
NOTA: A redução do tempo do passo de permeabilização do RNAscope pode ajudar a melhorar o desempenho do anticorpo na imunofluorescência. - Lave as amostras por 16–24 h em 1 mL de tampão 0.2× SSC + 0.1% Tween 20 à temperatura ambiente com agitação.
- Siga os passos 2.7–2.12 do protocolo de imunofluorescência.
5. Preparação de embriões em montagem inteira para imagem usando microscopia confocal de varredura pontual ou disco giratório
- Após a coloração, utilizando uma pipeta Pasteur de PEAD, pipete suavemente o embrião e transfira-o para um lâmina de imagem com poços múltiplos ou para uma lâmina com cavidade, tomando cuidado para garantir que o embrião não seque. Se necessário, oriente o embrião conforme desejado, tomando cuidado para não danificar a amostra.
NOTA: lâminas com cavidade são úteis para garantir a orientação dos embriões, mas podem causar compressão do embrião e danos teciduais. As lâminas de imagem com múltiplos poços são mais suaves com os embriões, mas podem resultar em variação na orientação da imagem e podem introduzir artefatos nas bordas dos poços. - Opcional – Clareamento tecidual: clareie os tecidos removendo suavemente a última lavagem do embrião e adicionando até 200 µL de solução CUBIC-R dentro do recipiente de imagem à temperatura ambiente (RT). Mantenha o embrião em uma incubação única com CUBIC-R por um mínimo de 40 min antes da imagem. Amostras clareadas devem ser analisadas na mesma solução de CUBIC-R utilizada para a incubação.
ATENÇÃO: CUBIC-R é tóxico quando inalado e pode causar irritação nos olhos e na pele. Evite a inalação e utilize EPI apropriado ao manipular.
NOTA: Os embriões tornam-se completamente transparentes logo após a exposição ao CUBIC-R. Adicione CUBIC-R diretamente ao recipiente de imagem somente após a orientação, tomando cuidado para não perder o embrião. Uma reversão parcial do clareamento ocorre se o CUBIC-R for removido do embrião e substituído por PBS. - Se não for realizado o clareamento tecidual, complete os poços com PBS para garantir que os embriões não fiquem excessivamente secos. Se estiver usando uma lâmina com cavidade, cubra a lâmina com uma lamínula #1.5. Coloque uma tampa na lâmina de imagem com múltiplas câmaras.
NOTA: Os embriões podem ser analisados com uma ampla gama de microscópios de luz. Devido à espessura da amostra, é fundamental escolher um microscópio capaz de realizar imagens em profundidade apropriada. Escolha uma objetiva adequada para a estrutura desejada. Uma objetiva de 10x com baixa abertura numérica fornece uma boa visão geral da coloração do embrião inteiro, mas uma objetiva com maior aumento e maior abertura numérica pode ser necessária para resolver estruturas menores ou mais profundas com alta resolução. Os embriões às vezes podem se mover no recipiente de imagem, introduzindo erros; portanto, é importante reduzir o tempo de imagem sempre que possível.
6. Analisando núcleos para contagens e intensidade de sinal
OBSERVAÇÃO: Este protocolo abrange a análise de núcleos usando o Zeiss Arivis Pro; análises semelhantes podem ser possíveis usando programas alternativos de análise de imagens. Ele funciona melhor com amostras nucleares, por exemplo, transcritos ou proteínas nucleares. Ao analisar proteínas não nucleares, pode ser útil usar um corante para visualizar a estrutura celular, por exemplo, CellMask, que cora as membranas celulares, e examinar a expressão de marcadores em toda a célula.
- Converter arquivos de imagem para o formato SIS utilizando o conversor Zeiss Arivis SIS. Abra o conversor e selecione 'Adicionar arquivos', depois 'Procurar pasta'. Selecione a pasta de imagens de origem. Selecione a conversão 1 para 1. Escolha o diretório de saída e selecione 'iniciar conversão'.
- Importe arquivos SIS para o Zeiss Arivis Pro selecionando 'arquivo', depois 'abrir' e, em seguida, selecione o arquivo SIS desejado.
- Prepare os dados para análise em pipeline rotacionando as imagens. Para isso, selecione 'Dados' e depois 'Galeria de transformações'. Selecione a função 'rotação' e rotacione o embrião para que a região de interesse possa ser alinhada em uma caixa retangular rígida.
- Selecione 'Dados', depois 'Galeria de transformações' e escolha a opção 'Recortar'. Arraste as bordas para recortar a região de interesse e selecione 'OK'.
OBSERVAÇÃO: Para a região da cabeça em embriões de E8.5, recorte a região da cabeça, cortando a imagem no entalhe próximo à vesícula ótica. Para a região do coração em embriões de E8.5, recorte da região abaixo do entalhe próximo à vesícula ótica até a extremidade inferior do tubo cardíaco. Ao recortar imagens rotacionadas, elimine as regiões pretas criadas como artefato da rotação. - Inicie um novo pipeline selecionando 'Análise' e depois 'Painel de Análise'. Selecione 'novo pipeline'.
- ROI de entrada: Defina o ROI como 'conjunto de imagens atual', os canais como 'todos os canais' e a escala como '100%'. Certifique-se de selecionar 'incluir Z'.
OBSERVAÇÃO: As imagens podem ser reduzidas (por exemplo, para 50%) se forem muito grandes ou se o processamento for muito lento; isso reduzirá a resolução das imagens. - Encontrar núcleos (marcador #1) usando a ferramenta de detecção de blobs: Selecionar 'Adicionar Operação', depois localizar 'Detecção de blobs'. No canal, selecionar o canal contendo o marcador de núcleos. Definir o diâmetro para 6 µm e otimize o limiar de probabilidade com base na intensidade da coloração. Os núcleos no plano devem ser detectados com separação apropriada entre eles. Ajuste a sensibilidade de divisão. 55% é um valor razoável para a maioria das amostras. Defina a 'Normalização' para o primeiro ponto temporal. Defina o nome de saída, por exemplo, Detector de manchas (núcleos). Os objetos detectados podem ser visualizados selecionando o ícone de 'olho' na barra superior da operação.
- Encontre a expressão do marcador #2 utilizando a ferramenta de detecção de blobs: Selecione 'Adicionar operação', depois localize 'Detecção de blobs'. No canal, selecione o canal contendo o marcador de núcleos. Defina o diâmetro para 6 µm e otimize o limite de probabilidade com base na intensidade da coloração. Os 'aglomerados' positivos para o marcador #2 no plano devem ser detectados com separação apropriada. Ajuste a sensibilidade de divisão. 55% é um valor razoável para a maioria das amostras. Defina a 'Normalização' para o primeiro ponto temporal. Defina o nome de saída, por exemplo, Detector de aglomerados (canal 2). Os objetos detectados podem ser visualizados selecionando o ícone de 'olho' na barra superior da operação.
- Encontre a expressão do marcador #3 utilizando a ferramenta blob finder: Selecione 'Adicionar operação', depois localize 'Blob finder'. No canal, selecione o canal contendo o marcador de núcleos. Defina o diâmetro para 6 µm e otimize o limite de probabilidade com base na intensidade da coloração. 'Aglomerados' positivos para o marcador #3 no plano devem ser detectados com separação apropriada. Ajuste a sensibilidade de divisão. 55% é um valor razoável para a maioria das amostras. Defina 'Normalização' para µ first ponto temporal. Defina o nome de saída, por exemplo, Blob finder (canal 3). Os objetos detectados podem ser visualizados selecionando o ícone de 'olho' na barra superior da operação.
- Opcional: filtro de volume – Se houver muitos detritos na imagem, pode-se utilizar um filtro de volume para remover artefatos. Selecione 'Adicionar Operação', depois localize 'Filtro por Característica de Objeto'. Defina a entrada como Blob finder (núcleos) (ou outro nome de conjunto do passo 6.7). Defina 'é do tipo' como 'qualquer'. No menu suspenso, selecione Volume (volume) e defina o valor para > 6 µm3. Selecione 'Adicionar filtro'. No menu suspenso, selecione Volume (volume) e defina o valor para <3000 µm3Nomeie a saída, por exemplo, 'núcleos'. Execute o pipeline até este ponto selecionando o botão de três linhas no módulo e clicando em 'executar pipeline até aqui'.
OBSERVAÇÃO: Filtros de volume também podem ser utilizados para os outros canais, se necessário. Otimize os valores maiores que e menores que para garantir que todos os objetos positivos sejam selecionados, mas excluindo detritos. - Para identificar núcleos positivos para outro marcador, utilize a ferramenta de interseção. Selecione 'Adicionar operação' e localize a ferramenta 'compartimentos'. Na primeira caixa de seleção suspensa, adicione a saída de núcleos (por exemplo, localizador de aglomerados (núcleos) ou 'núcleos' filtrados por volume) e certifique-se de que o botão à esquerda da caixa esteja selecionado. Na caixa suspensa interna, selecione o canal desejado (por exemplo, localizador de aglomerados (canal 2)). Nomeie a saída, por exemplo, 'núcleos com canal 2'. Repita o procedimento para todos os marcadores desejados.
- Para encontrar núcleos positivos para 2 ou mais marcadores adicionais, selecione 'Adicionar operação' e localize a ferramenta 'Filtro de característica de objeto'. Defina a entrada para o marcador de núcleos (por exemplo, 'núcleos', tipo=qualquer) e adicione filtros do passo anterior após 'Tem etiqueta', por exemplo, 'Núcleos com canal 2' e 'Núcleos com canal 3'. Nomeie a saída, por exemplo, 'Núcleos com canal 2 e canal 3'. Execute o pipeline até este ponto.
- Crie características personalizadas para contar núcleos selecionando o ícone da tabela de dados na barra superior, escolhendo "criar" e depois "contagem de objetos". Dê um rótulo apropriado à característica (por exemplo, contagem de núcleos) e selecione na menu de etiquetas a saída desejada para quantificar (por exemplo, núcleos). Repita este passo para cada grupo a ser quantificado.
- Crie grupos de objetos selecionando 'Adicionar operação' e depois 'Criar grupos de objetos'. Selecione cada um dos grupos a serem utilizados nas análises nas entradas. Rotule as saídas como 'Criar grupos de objetos'. Execute o pipeline até este ponto.
- Exporte as contagens resumidas selecionando 'Adicionar operação' e depois 'Exportar características dos objetos'. Nas entradas, selecione 'criar grupos de objetos'. Selecione um diretório para salvar os dados. O modo é 'tabela única'. Clique em características e selecione as características personalizadas criadas na etapa 6.13.
- Exportar detalhes dos núcleos selecionando 'Adicionar operação' e depois 'Exportar características de objetos'. Nas entradas, selecione a detecção de núcleos criada na etapa 6.7 (ou 6.10, se estiver usando um filtro de volume). Selecione um diretório para salvar os dados. O modo é 'tabela única'. Clique em características e selecione 'intensidades' para cada canal (#1, #2, #3, etc.) e outras características desejadas para exportar, por exemplo, volume (volume).
- Armazene objetos selecionando os objetos necessários para visualização/análise na caixa de armazenamento de objetos.
- Salve o pipeline revertendo todas as etapas, selecionando as 3 linhas no canto superior direito e clicando em 'Exportar'. Selecione uma 'pasta' na qual salvar o 'pipeline' e salve.
- Para executar um pipeline em lote, recarregue o Arivis. Na barra superior, selecione ‘Análise’ e depois ‘Análise em lote’. Na janela, selecione o pipeline salvo na etapa 6.18. Em ‘arquivos’, selecione os arquivos para análise e clique em ‘Ok’. Após o carregamento, quaisquer visualizações indesejadas podem ser excluídas. Selecione ‘Ok’. Na tela seguinte, selecione o diretório para salvar os dados. Clique em ‘Executar’. Os dados serão automaticamente salvos na pasta de saída selecionada.
Uma visão geral do fluxo de trabalho é mostrada na Figura 1.
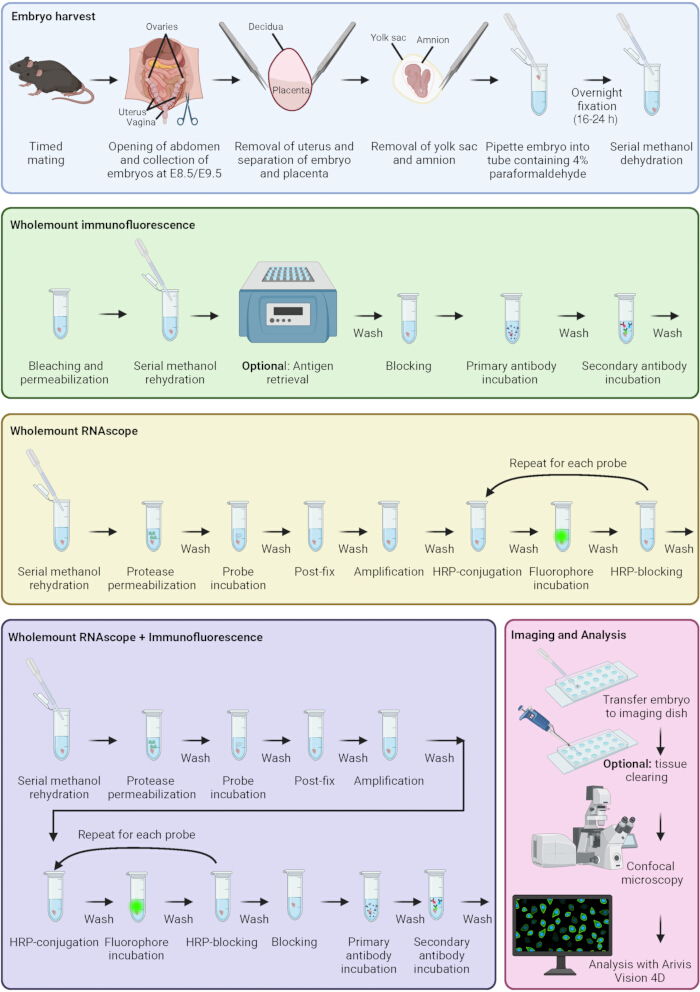
Figura 1: Protocolo de coloração por imunofluorescência e RNAscope. Esquema representando as principais etapas da coleta de embriões, imunofluorescência, RNAscope, imunofluorescência combinada com RNAscope, obtenção de imagens da amostra e análise. As caixas coloridas correspondem a diferentes estágios do protocolo. Criado no BioRender. Sparrow, D. (2026) https://BioRender.com/q6rmax8 Clique aqui para visualizar uma versão maior desta figura.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Embriões E8.5 foram corados por imunofluorescência seguindo este protocolo para analisar o número de células da crista neural em migração que estavam na fase G2/M do ciclo celular. As amostras foram coradas com anticorpos direcionados contra PHH3 para visualizar a fase G2/M do ciclo celular e SOX10 para visualizar as células da crista neural em migração. Os embriões foram ainda corados com anticorpos secundários apropriados. Os núcleos foram corados com DAPI. As amostras foram visualizadas utilizando o microscópio confoc...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Aqui, descrevemos um método otimizado para analisar espacialmente a expressão gênica e proteica em embriões inteiros de E8.5 e E9.5. Esses métodos apresentam melhor resolução espacial e capacidade de multiplexação em comparação com os métodos tradicionais de hibridização in situ de RNA e imunofluorescência de cortes. Este protocolo baseia-se em protocolos recentes existentes para examinar vias de desenvolvimento em embriões de camundongo. Um protocolo recente utilizou RNAscope e coloração por imunofluorescência ...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores declaram não haver conflito de interesse financeiro.
Agradecimentos
Os autores agradecem à equipe da infraestrutura de imagem celular, Centro de Genética Humana, Universidade de Oxford, pelo apoio técnico com a microscopia e a análise de imagens incluídas neste manuscrito. Os autores agradecem ao pessoal dos Serviços Biomédicos, Universidade de Oxford, pelo suporte na manutenção dos animais e acasalamentos programados para gerar embriões.
O financiamento para esta pesquisa foi fornecido pela British Heart Foundation Senior Fellowship FS/SBSRF/22/31022 (DBS), Additional Ventures Single Ventricle Fund (DBS), o John Fell Fund, University of Oxford 0016065 (VSR) e o Medical Sciences Internal Fund, University of Oxford 0016707 (VSR).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Plasticware/glassware | |||
| Pipetas Pasteur de 3 ml em polietileno de baixa densidade (LDPE), graduadas | Wheaton | 711116 | |
| Tubos Eppendorf Safe-lock, microtubo de 1,5 ml | Eppendorf | 0030 120.086 | |
| Ibidi µ-slide com 18 poços | Ibidi | 81817 | lamínula de vidro #1.5H, não tratada |
| Lâminas de microscopia Menzel X1000, 22x50 mm, #1.5 (0,16-0,19 mm) | Thermo Scientific | 17284904 | |
| Lâminas de microscopia com cavidades | Marienfeld Superior | 1320000 | |
| Microtubo Safe seal de 2 ml | Sarstedt | 72.695.500 | tubo de 2 ml tipo 'Eppendorf', fundo redondo |
| Soluções/tampões | |||
| Tampão diluidor/bloqueador 1x | Akoya Biosciences | ARD1001EA | |
| Solução descontaminante Ambion™ RnaseZap™ | Ambion | 9780.9782 | |
| Tampão desmascarante à base de citrato | Vector labs | H-3300 | Rotulado como solução desmascarante de antígeno, à base de ácido cítrico |
| Dissulfóxido de dimetila (DMSO) | Merck (Sigma-Aldrich) | D8418 | |
| Solução salina balanceada de Hank 10x | Merck (Sigma-Aldrich) | H4641 | |
| Solução de peróxido de hidrogênio | Merck (Sigma-Aldrich) | H1009 | 30% (p/p) em H2O |
| Metanol | Merck (Sigma-Aldrich) | 32213-2.5L-M | |
| Soro normal de jumento | Abcam | Ab7475 | Concentração estoque de 100%, concentração final de 10% |
| Pó de paraformaldeído (PFA) | Merck (Sigma-Aldrich) | 158127-500g | Diluir para 4% em água. Preparar na capela. Agitar em bloco aquecido e adicionar uma pequena quantidade de NaOH para facilitar a dissolução. pH 7,2-7,6 |
| Solução salina tamponada com fosfato (PBS) | Merck (Sigma-Aldrich) | P4417 | 1 comprimido por 200 ml de água destilada |
| Kit auxiliar RNAscope 4-Plex para Kit de Reagentes Fluorescentes Multiplex v2 | ACD (Bio-Techne) | 323120 | Contém HRP-C4 e bloqueador de HRP |
| Kit de Detecção Fluorescente Multiplex RNAscope™ v2 | ACD (Bio-Techne) | 323110 | Contém Protease Plus, Protease III, Protease IV, peróxido de hidrogênio, tampão TSA, Amp1/2/3, Hrp-C1/2/3, bloqueador de HRP e DAPI |
| Solução tampão Salina-Citrato de Sódio (SSC) 20X | Fisher Bioreagents | BP-1325-1 | Diluir para 0,2x em água destilada |
| Reagente de clareamento de tecidos Cubic-R+(M) [para animais] | Tokyo Chemical Industry | T3741 | |
| Triton™ X 100 | Merck (Sigma-Aldrich) | X100 | |
| Tween® 20 | Merck (Sigma-Aldrich) | P7949 | |
| EDTA Ultrapuro™ 0,5 M, pH 8 | Invitrogen | 15575020 | |
| Anticorpos primários | |||
| Anticorpo contra endomucina (V.7C7) | Santa Cruz | SC-65495 | Usar diluição 1:50. |
| Anticorpo contra Islet 1 e Islet 2 | Developmental Studies Hybridioma Bank | 34.4DS-5 | Diluir em 50% de glicerol. Usar diluição 1:50. |
| Anticorpo monoclonal murino contra PCNA (PC10) | Cell Signaling Technology | 2586S | Usar diluição 1:500 |
| Anticorpo monoclonal murino contra P-histona H3 (Ser10) (6G3) | Cell Signaling Technology | 9706S | Usar diluição 1:500 |
| Anticorpo monoclonal coelho contra P-histona H3 (Ser10) (D7N8E) XP® | Cell Signaling Technology | 53348S | Usar diluição 1:500 |
| Anticorpo monoclonal coelho Sox10 (E6B6I) XP® | Cell Signaling Technology | 69661S | Usar diluição 1:500 |
| Anticorpos secundários/contracolorações nucleares | |||
| AlexaFluor® 488 conjugado com Affinipure® Donkey anti-IgG de camundongo (H+L) | Jackson Immunoresearch | 715-545-151 | Usar diluição 1:500 |
| AlexaFluor® 647 conjugado com Affinipure® Donkey anti-IgG de rato (H+L) | Jackson Immunoresearch | 712-605-153 | Usar diluição 1:500 |
| AlexaFluor® 647 conjugado com fragmento F(ab')2 Affinipure® Donkey anti-IgG de camundongo (H+L) | Jackson Immunoresearch | 715-606-150 | Usar diluição 1:500 |
| Cy™3 Affinipure® Donkey anti-IgG de coelho (H+L) | Jackson Immunoresearch | 711-165-152 | Usar diluição 1:500 |
| DAPI | Merck (Sigma-Aldrich) | D9542 | Usado a 1 µg/ml |
| Probes do RNAscope | |||
| Probe RNAscope® - Mm Sp5-C4 | ACD (Bio-Techne) | 405681-C4 | probe C4 |
| Probe RNAscope® - Mm-Dlx2-C3 | ACD (Bio-Techne) | 555951-C3 | probe C3 |
| Probe RNAscope® - Mm-Msx1 | ACD (Bio-Techne) | 421841 | probe C1 |
| Probe RNAscope® - Mm-Sox10-C2 | ACD (Bio-Techne) | 435931-C2 | probe C2 |
| Fluoróforos do RNAscope | |||
| Opal 780 Reagent Pack | Akoya Biosciences | FP1501001KT | Contém reagente Opal 780, Opal TSA-DIG, DMSO |
| Fluoróforo TSA-vivid™ 520 | ACD (Bio-Techne) | 323271 | agora ClariTSA™ fluoróforo 520 |
| Fluoróforo TSA-vivid™ 570 | ACD (Bio-Techne) | 323272 | agora ClariTSA™ fluoróforo 570 |
| Fluoróforo TSA-vivid™ 650 | ACD (Bio-Techne) | 323273 | agora ClariTSA™ fluoróforo 650 |
| Equipamentos/software | |||
| Microscópio de varredura a laser Fluoview FV4000 | Evident | fv4000 | Lasers de excitação: 405/488/561/640/730 nm. Comprimentos de onda detectados (Fig. 3): 430-470, 500-540, 570-620, 650-710, 750-850 nm. Comprimentos de onda detectados (Fig. 4): 430-470, 500-531, 570-620 nm. |
| Graphpad Prism 10 | Graphpad | v10.6.1 | |
| Bloco de aquecimento | Grant | QBT1 | |
| Estufa de hibridização Hybrigene | Techne (Bibby Scientific) | FHB4DD | |
| Sistema de microscopia de super-resolução Ixplore IX83 SpinSR | Olympus | ixplore-ix83-spinsr | Lasers de excitação: 405/488/561/640 nm. Filtros de emissão: 447/60, 525/50, 617/73, 685/40. |
| Zeiss Arivis Pro | Carl Zeiss Microscopy GmbH | v. 4.5 (anteriormente Arivis Vision 4D) | |
| Conversor Zeiss Arivis SIS | Carl Zeiss Microscopy GmbH | v. 4.3.0 |
Referências
- Bruter AV, Varlamova EA, Okulova YD, Tatarskiy VV, Silaeva YY, Filatov MA. Genetically modified mice as a tool for the study of human diseases. Mol Biol Rep. 2024;51(1):135.
- Rashbrook VS, Brash JT, Ruhrberg C. Cre toxicity in mouse models of cardiovascular physiology and disease. Nat Cardiovasc Res. 2022;1:806–16.
- Breschi A, Gingeras TR, Guigo R. Comparative transcriptomics in human and mouse. Nat Rev Genet. 2017;18(7):425–40.
- Mole MA, Weberling A, Zernicka-Goetz M. Comparative analysis of human and mouse development: From zygote to pre-gastrulation. Curr Top Dev Biol. 2020;136:113–38.
- Krishnan A, Samtani R, Dhanantwari P, Lee E, Yamada S, Shiota K, et al. A detailed comparison of mouse and human cardiac development. Pediatr Res. 2014;76(6):500–7.
- Anderson RH, Bamforth SD. Morphogenesis of the Mammalian Aortic Arch Arteries. Front Cell Dev Biol. 2022;10:892900.
- Wessels A, Sedmera D. Developmental anatomy of the heart: a tale of mice and man. Physiol Genomics. 2003;15(3):165–76.
- Gall JG, Pardue ML. Formation and detection of RNA-DNA hybrid molecules in cytological preparations. Proc Natl Acad Sci U S A. 1969;63(2):378–83.
- John HA, Birnstiel ML, Jones KW. RNA-DNA hybrids at the cytological level. Nature. 1969;223(5206):582–7.
- Buongiorno-Nardelli M, Amaldi F. Autoradiographic detection of molecular hybrids between RNA and DNA in tissue sections. Nature. 1970;225(5236):946–8.
- Dakou E, Vanbekbergen N, Corradi S, Kemp CR, Willems E, Leyns L. Whole-mount in situ hybridization (WISH) optimized for gene expression analysis in mouse embryos and embryoid bodies. Methods Mol Biol. 2014;1211:27–40.
- Anderson R. Multiplex fluorescence in situ hybridization (M-FISH). Methods Mol Biol. 2010;659:83–97.
- Kearney L. Multiplex-FISH (M-FISH): technique, developments and applications. Cytogenet Genome Res. 2006;114(3-4):189–98.
- Burnett R, Guichard Y, Barale E. Immunohistochemistry for light microscopy in safety evaluation of therapeutic agents: an overview. Toxicology. 1997;119(1):83–93.
- Coons AH, Creech HJ, Jones RN. Immunological properties of an antibody containing a fluorescent group. P Soc Exp Biol Med. 1941;47(2):200–2.
- Bardot E, Tzavaras N, Benson DL, Dubois NC. Quantitative Whole-mount Immunofluorescence Analysis of Cardiac Progenitor Populations in Mouse Embryos. J Vis Exp. 2017(128).
- Wang F, Flanagan J, Su N, Wang LC, Bui S, Nielson A, et al. RNAscope: a novel in situ RNA analysis platform for formalin-fixed, paraffin-embedded tissues. J Mol Diagn. 2012;14(1):22–9.
- Erben L, Buonanno A. Detection and Quantification of Multiple RNA Sequences Using Emerging Ultrasensitive Fluorescent In Situ Hybridization Techniques. Curr Protoc Neurosci. 2019;87(1):e63.
- De Bono C, Lescroart F, Zaffran S. How to Study Gene Expression and Gain of Function of Hoxb1 in Mouse Heart Development. Methods Mol Biol. 2025;2889:121–37.
- Zhao R, Moore EL, Gogol MM, Unruh JR, Yu Z, Scott AR, et al. Identification and characterization of intermediate states in mammalian neural crest cell epithelial to mesenchymal transition and delamination. Elife. 2024;13.
- Guijarro C, Kelly RG. On the involvement of the second heart field in congenital heart defects. C R Biol. 2024;347:9–18.
- Bradshaw L, Chaudhry B, Hildreth V, Webb S, Henderson DJ. Dual role for neural crest cells during outflow tract septation in the neural crest-deficient mutant Splotch(2H). J Anat. 2009;214(2):245–57.
- Zawada D, Kornherr J, Meier AB, Santamaria G, Dorn T, Nowak-Imialek M, et al. Retinoic acid signaling modulation guides in vitro specification of human heart field-specific progenitor pools. Nat Commun. 2023;14(1):1722.
- Rabadan MA, Herrera A, Fanlo L, Usieto S, Carmona-Fontaine C, Barriga EH, et al. Delamination of neural crest cells requires transient and reversible Wnt inhibition mediated by Dact1/2. Development. 2016;143(12):2194–205.
- Bhattacharya D, Rothstein M, Azambuja AP, Simoes-Costa M. Control of neural crest multipotency by Wnt signaling and the Lin28/let-7 axis. Elife. 2018;7.
- Kishimoto K, Furukawa KT, Luz-Madrigal A, Yamaoka A, Matsuoka C, Habu M, et al. Bidirectional Wnt signaling between endoderm and mesoderm confers tracheal identity in mouse and human cells. Nat Commun. 2020;11(1):4159.
- De Bono C, Liu Y, Ferrena A, Valentine A, Zheng D, Morrow BE. Single-cell transcriptomics uncovers a non-autonomous Tbx1-dependent genetic program controlling cardiac neural crest cell development. Nat Commun. 2023;14(1):1551.
- Hazra R, Spector DL. Simultaneous visualization of RNA transcripts and proteins in whole-mount mouse preimplantation embryos using single-molecule fluorescence in situ hybridization and immunofluorescence microscopy. Front Cell Dev Biol. 2022;10:986261.
- Kann AP, Krauss RS. Multiplexed RNAscope and immunofluorescence on whole-mount skeletal myofibers and their associated stem cells. Development. 2019;146(20).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve