Aqui, apresentamos um protocolo para enriquecer o DNA mitocondrial de óvulos humanos isolados utilizando Exonuclease V e preparar bibliotecas de sequenciamento duplo para detecção altamente precisa de variantes do DNA mitocondrial usando plataformas de sequenciamento compatíveis com Illumina.
Artigo de método
Protocolo para Sequenciamento Duplex de DNA Mitocondrial em Oócitos Humanos Individuais
Neste artigo
Resumo
Resumo
Os óvulos são densamente povoados por mitocôndrias, organelas produtoras de energia que contêm seu próprio genoma, o DNA mitocondrial (mtDNA). Cada célula contém múltiplas cópias do mtDNA, com o número de cópias variando entre os tipos de tecidos. Os óvulos possuem o maior número de cópias de mtDNA, contendo centenas de milhares de moléculas de mtDNA por célula. Como as mitocôndrias são herdadas exclusivamente pela linhagem materna, a detecção precisa de variantes de mtDNA é essencial para estudos de herança, envelhecimento e doenças. A presença de múltiplas cópias de mtDNA permite que moléculas selvagens e mutantes coexistam na mesma célula, uma condição conhecida como heteroplasmia, na qual variantes de baixa frequência e variantes de novo podem ocorrer em frequências inferiores a 1%. O sequenciamento convencional de nova geração (NGS) não possui precisão suficiente para distinguir com confiança essas variantes raras dos erros introduzidos durante a preparação da biblioteca e o sequenciamento. Aqui, apresentamos um protocolo para enriquecimento de mtDNA a partir de óvulos humanos individuais utilizando Exonuclease V para remover o DNA linear, seguido pela preparação da biblioteca de sequenciamento em duplex para análise altamente precisa do mtDNA. Este fluxo de trabalho permite o sequenciamento com correção de erros de óvulos individuais, facilitando a detecção confiável de variantes de mtDNA de baixa frequência e a análise de heteroplasmia e mutagênese de novo. O protocolo fornece uma abordagem reprodutível para investigar a variação do genoma mitocondrial em óvulos individuais utilizando plataformas de sequenciamento compatíveis com Illumina.
Introdução
As mitocôndrias desempenham papéis fundamentais em processos celulares essenciais, incluindo produção de energia, apoptose, sinalização e homeostase de cálcio1. Elas possuem seu próprio genoma, o DNA mitocondrial (mtDNA), uma molécula circular de dupla fita com aproximadamente 16,6 kb de comprimento em mamíferos. Embora a maioria dos genes mitocondriais ancestrais tenha sido transferida para o genoma nuclear durante a endossimbiose, o mtDNA mantém 37 genes que codificam 13 polipeptídeos da fosforilação oxidativa (OXPHOS), 22 RNAs de transferência (tRNAs) e dois RNAs ribossômicos (rRNAs)2. Mutações no mtDNA podem prejudicar a expressão gênica e a função mitocondrial e podem levar a distúrbios graves3. Como as mitocôndrias são herdadas exclusivamente pela linhagem materna, o mtDNA do ovócito desempenha um papel crítico na fertilização, no desenvolvimento embrionário e na saúde da prole4. Consequentemente, a detecção e caracterização de mutações no mtDNA e suas frequências são de grande interesse. Por exemplo, compreender a mutagênese germinativa associada ao envelhecimento e a doenças é um pré-requisito importante para o desenvolvimento de estratégias terapêuticas para infertilidade feminina.
Diferentemente do DNA nuclear, o DNA mitocondrial (mtDNA) está presente em múltiplas cópias por célula, variando de centenas a milhares de cópias em células somáticas, dependendo do tipo de tecido, e excedendo 100.000 cópias em óvulos maduros4. Esse alto número de cópias de mtDNA torna os óvulos particularmente adequados para investigar a mutagênese mitocondrial em nível de única célula. No entanto, detectar mutações de novo no mtDNA, especialmente aquelas presentes em frequências muito baixas, permanece desafiador porque as taxas de erro do sequenciamento convencional de nova geração (NGS) superam as frequências de muitas variantes reais5. Assim, são necessários métodos de sequenciamento com correção de erros para distinguir mutações genuínas de artefatos introduzidos durante a preparação da biblioteca, amplificação e sequenciamento. Uma dessas abordagens é o sequenciamento em duplex (DS)6,7. No DS, fragmentos de DNA são ligados a adaptadores contendo marcadores moleculares randomizados de 12 nucleotídeos em fita dupla antes da amplificação. Esses identificadores moleculares únicos rotulam cada molécula original de DNA em ambas as extremidades, permitindo que leituras de sequenciamento originadas da mesma fita molde sejam agrupadas em famílias com base na sequência compartilhada do marcador. Uma sequência consenso de fita simples (SSCS) é gerada a partir de cada família de leituras, após o que as SSCS complementares derivadas do duplex original de DNA são combinadas para produzir uma sequência consenso de duplex (DCS). Somente variantes detectadas na maioria das leituras dentro de ambas as SSCS complementares e confirmadas na DCS resultante são consideradas mutações verdadeiras, permitindo taxas de erro que são várias ordens de magnitude inferiores às abordagens convencionais de NGS8. Essa estratégia é particularmente vantajosa para detectar variantes de mtDNA em baixa frequência e heteroplasmia em única célula.
Uma grande limitação da maioria dos protocolos publicados de sequenciamento em duplex é a necessidade de quantidades relativamente grandes de DNA de entrada durante a preparação da biblioteca, tornando esses métodos inadequados para aplicações com célula única6,7,9. O objetivo geral deste protocolo é permitir o sequenciamento em duplex altamente preciso de mtDNA a partir de óvulos humanos isolados, por meio de um fluxo de trabalho otimizado para enriquecimento de mtDNA, preparação da biblioteca e sequenciamento. Para minimizar o sequenciamento de segmentos nucleares de DNA mitocondrial (NUMTs) e melhorar a eficiência do sequenciamento, este protocolo inclui uma etapa de enriquecimento baseada na Exonuclease V, que digere seletivamente o DNA linear, preservando o mtDNA circular. O fluxo de trabalho resultante oferece uma abordagem prática para a detecção precisa de variantes de mtDNA em óvulos isolados, sendo adequado para estudos que investigam heteroplasmia, mutagênese de novo, envelhecimento e doenças mitocondriais.
Protocolo
A coleta e o processamento de ovócitos humanos foram aprovados pela Comissão de Ética da Universidade Johannes Kepler de Linz (Número de Aprovação 1293/2020). Realize todos os procedimentos de acordo com as diretrizes institucionais, incluindo consentimento informado, anonimização das amostras e todas as regulamentações aplicáveis ao uso de tecido humano.
OBSERVAÇÃO: Embora este protocolo seja descrito para óvulos humanos, adapte os primers específicos da espécie para aplicar o fluxo de trabalho a outras espécies. Utilize consumíveis com baixa ligação ao DNA (por exemplo, tubos e ponteiras para pipetagem) em todo o protocolo para minimizar a perda de amostra. Realize todas as etapas até a primeira purificação no tubo original de coleta de óvulos com baixa ligação. Não agite as amostras em vórtex, pois esse procedimento pode danificar as fitas de DNA. Em vez disso, homogeneíze os componentes da reação por pipetagem suave ou leves movimentos de batida no tubo, seguidos por uma breve centrifugação. Sempre que possível, realize o isolamento de DNA, a preparação da mistura mestra e a montagem da reação em estações de trabalho dedicadas para reação em cadeia da polimerase (PCR) ou em áreas laboratoriais fisicamente separadas para minimizar contaminações.
1. Preparação dos Tampões e Reagentes
- Prepare o Tampão de Lise de Oócitos (OLB), Tris-HCl 10 mM, tampão TE, tampão TElow e Tris-NaCl 10 mM de acordo com a Tabela 1, combinando os volumes especificados das soluções estoque e completando cada solução até o volume final indicado com água grau biologia molecular. Aliquote 1 mL dos tampões preparados, armazene os alíquotas a 4°C e utilize-os dentro de 1 ano.
Tabela 1: Composição dos tampões utilizados ao longo do protocolo. Composições dos tampões e concentrações finais para a preparação de Tris-HCl 10 mM, tampão TE, tampão TElow, Tris-NaCl 10 mM e tampão de lise de ovócitos (OLB). Prepare todos os tampões utilizando água de grau para biologia molecular. Ajuste o pH das soluções estoque de Tris-HCl e EDTA antes da preparação dos tampões, se necessário, de acordo com as recomendações do fabricante. O OLB é suplementado com proteinase K termolábil imediatamente antes da lise da amostra, conforme descrito no protocolo. Clique aqui para baixar este arquivo.
2. Coleta de Único Oócito
OBSERVAÇÃO: Os ovócitos humanos utilizados neste protocolo foram coletados de pacientes agendadas para injeção intracitoplasmática de espermatozoides (ICSI) no Kinderwunsch Zentrum (centro de fertilidade) do Hospital Universitário Kepler, Linz, Áustria. Os protocolos de estimulação ovariana basearam-se na resposta ovariana prevista da paciente, e as dosagens foram ajustadas de acordo com características individuais, incluindo idade, níveis de hormônio anti-Mülleriano (AMH) e peso corporal, conforme as recomendações da Sociedade Europeia de Reprodução Humana e Embriologia (ESHRE)10. A supressão hipofisária foi alcançada utilizando protocolos com agonista ou antagonista do hormônio liberador de gonadotrofina (GnRH), combinados com estimulação por gonadotrofinas para promover a maturação folicular. O crescimento folicular foi monitorado regularmente por ultrassonografia transvaginal antes da indução da ovulação. Os ovócitos foram então recuperados por aspiração folicular transvaginal, e o líquido folicular contendo os complexos cumulus–ovócito (COCs) foi coletado11. Apenas ovócitos imaturos ou não fertilizados, que não poderiam ser utilizados no tratamento de ICSI da paciente e que, de outra forma, seriam descartados, estavam disponíveis para pesquisa após o consentimento informado ter sido obtido. Pacientes com contagens mais altas de folículos antrais (AFCs) foram preferencialmente abordadas para doação de ovócitos, pois tinham maior probabilidade de produzir ovócitos imaturos ou não fertilizados adequados para pesquisa. Todos os procedimentos realizados antes da seleção dos ovócitos para pesquisa devem estar em conformidade com as regulamentações nacionais que regem a fertilização in vitro e o uso de tecido humano. Manipule todos os materiais em condições estéreis dentro de uma cabine de fluxo laminar. Certifique-se de que todos os materiais e meios de cultura certificados pelo selo CE que entram em contato direto com os ovócitos sejam estéreis, pré-aquecidos a 37°C e mantidos em pH entre 7,20 e 7,40.
- Colete COCs do líquido folicular e transfira-os para 750 µL de meio de cultura GM501 sob óleo mineral estéril após a hiperestimulação ovariana controlada e a captação transvaginal de óvulos.
- Remova as células do cúmulo circundantes da zona pelúcida (ZP) por digestão enzimática com hialuronidase. Incube os óvulos em 500 µL de GM501 Hialuronidase (80 U/mL) por 30–60 s a 37°C, seguido por três lavagens em 750 µL de meio de cultura GM501. Remova cuidadosamente quaisquer células do cúmulo remanescentes por meio mecânico utilizando pipetas de desnudação.
- Para óvulos em telófase I (TI) ou metáfase II (MII), abra a ZP usando uma série de pulsos a laser adjacentes ao corpo polar e remova o primeiro corpo polar utilizando micromanipuladores. Ajuste as configurações do laser de acordo com a espessura da ZP (1–3 pulsos; duração do pulso, 1,5–2,6 ms; diâmetro do ponto, 16–20 µm). Utilize o laser para remover quaisquer células do cúmulo remanescentes, minimizando assim a contaminação do óvulo com DNA de células somáticas.
- Transfira cada óvulo individualmente para 2–3 µL de solução salina tamponada com fosfato 1× (PBS) em um tubo de baixa ligação de 200 µL. Congele imediatamente o tubo a −20°C. Para armazenamento de longo prazo, transfira os óvulos congelados para −80°C.
NOTA: Após o descongelamento, realize o restante do protocolo continuamente, sem interrupções, até a conclusão da primeira etapa de amplificação. - Para monitorar possíveis contaminações por DNA ambiental ao longo do protocolo, inclua um controle negativo composto por 2 µL de PBS 1× sem óvulo durante a preparação da biblioteca (a partir do Passo 4). Processe o controle negativo da mesma forma que todas as amostras de óvulos. Nenhuma quantidade detectável de DNA deve ser observada no controle negativo em qualquer etapa do protocolo.
3. Síntese do Adaptador
OBSERVAÇÃO: Prepare os adaptadores antes de iniciar a preparação da biblioteca. Armazene os adaptadores sintetizados a −80°C por até 3 meses. Prepare alíquotas para evitar ciclos repetidos de congelamento e descongelamento, e não recongele os adaptadores após o descongelamento. Todas as sequências de oligonucleotídeos utilizadas neste protocolo estão listadas na Tabela 2.
Tabela 2: Oligonucleotídeos e iniciadores utilizados ao longo do protocolo. A tabela lista todos os oligonucleotídeos utilizados para a síntese de adaptadores, amplificação de biblioteca, reação em cadeia da polimerase quantitativa (qPCR), quantificação de biblioteca e estimativa de enriquecimento de DNA mitocondrial (mtDNA), juntamente com suas sequências, métodos de purificação, quantidades fornecidas ou concentrações recomendadas de estoque e fabricante. A sequência do oligonucleotídeo transportador apresentada é a sequência exemplo utilizada neste protocolo. O asterisco (*) dentro das sequências dos iniciadores denota uma ligação fosforotioato. Os nucleotídeos aleatórios (N) no adaptador mws55 representam o identificador molecular único (UMI), enquanto Y denota a base pirimídica degenerada (C ou T). Salvo indicação em contrário, os oligonucleotídeos foram sintetizados utilizando purificação padrão por dessalinização. Clique aqui para baixar este arquivo.
- Prepare uma alíquota de etanol a 96% (EtOH) e armazene-a a −20°C para etapas subsequentes de purificação. Prepare EtOH a 80% fresco imediatamente antes do uso.
- Misturar 20.5 µL cada um dos 100 µM mws51_short e 100 µM oligonucleotídeos mws55 em um 200 µL tubo de baixa ligação para obter um volume total de 41 µL (2.000 pmol de cada oligonucleotídeo).
- Incube os oligonucleotídeos combinados em 95°C por 5 min em um termociclador com a temperatura da tampa ajustada para 110°C. Inicie o cronômetro após a amostra atingir 95°C, desligue o termociclador após 5 min e deixe os tubos dentro do termociclador por 1 h para permitir o resfriamento lento até a temperatura ambiente (TA) e o pareamento ("adaptador pareado").
- Prepare uma Mistura Mestra de Extensão combinando 1× NEB Buffer 2 (5.6 µL de 10× estoque), 3,5 mM deoxinucleotídeos trifosfatos (dNTPs; 5.6 µL de estoque de 10 mM), 11,5 U de fragmento Klenow (2.3 µL de 5 U/µL estoque), e 2.5 µL de água de grau biologia molecular para um volume final de 16 µL.
- Remover 1 µL do adaptador hibridizado preparado na Etapa 3.3, dilua-o 1:20 em TEbaixo tampão, rotule a alíquota como “annealed” e armazene-a em 4°C para eletroforese em gel de agarose.
- Adicione 16 µL da Mistura Mestra de Extensão ao restante 40 µL de oligonucleotídeos recozidos e misture bem.
- Incubar a reação a 37°C por 1 h com a tampa do termociclador ajustada para 47°C.
- Purifique os oligonucleotídeos alongados por precipitação com EtOH. Adicione 28 µL de acetato de amônio (NH4OAc) para o 56 µL mistura de reação e misture completamente.
- Transfira toda a reação para um tubo de baixa ligação de 1,5 mL e adicione 168 µL de EtOH a 96% gelado.
- Inverta o tubo várias vezes e incube a −20°C por 30 min para precipitar o DNA.
- Prepare 1 mL de EtOH a 80% fresco e resfrie até −20°C. Pré-resfriar a centrífuga para 4°C.
- Centrifugar a 14.000 × g por 30 min.
- Remova cuidadosamente o sobrenadante sem perturbar o pellet. Adicione 1 mL de EtOH a 80% gelado sem misturar ou inverter o tubo.
- Centrifugar a 14.000 × g por 5 min.
- Remova todo o EtOH residual e seque ao ar o pellet de DNA por 10–15 min, até que não haja líquido visível e o pellet apareça transparente. Não seque em excesso os oligonucleotídeos.
- Resuspenda o pellet em 41 µL de água de qualidade para biologia molecular.
- Remover 1 µL, dilua-o 1:20 em TEbaixo tampão, rotule a alíquota como “estendida” e armazene-a em 4°C.
- Prepare uma Mistura Mestra de Restrição combinando 47 µL de água de grau biologia molecular, 1× Tampão CutSmart (10 µL de 10× estoque) e 15 U de HpyCH4III (3 µL de 5 U/µL estoque) para um volume final de 60 µL.
- Adicione 60 µL da Mistura Mestra de Restrição para 40 µL de oligonucleotídeos purificados e misture bem.
- Incubar a reação a 37°C por 16 h com a tampa do termociclador ajustada para 47°C.
- Prepare 6,5 mL de EtOH a 80% fresco e resfrie até −20°C. Pré-resfrie a centrífuga para 4°C.
- Transfira os adaptadores digeridos para um tubo de 1,5 mL de baixa ligação e adicione 900 µL de água de grau biologia molecular.
- Adicione 500 µL de NH4OAc e misture bem.
- Divida a solução em seis 250 µL alíquotas em tubos de baixa ligação de 1,5 mL. Adicione 500 µL de EtOH a 96% gelado para cada tubo.
- Inverta os tubos várias vezes e incube a −20°C por 30 min para precipitar o DNA.
- Centrifugar a 14.000 × g por 30 min. Remova cuidadosamente o sobrenatante sem perturbar o pellet. Adicione 1 mL de EtOH a 80% gelado a cada tubo sem misturar ou invertê-los. Centrifugue a 14.000 × g por 5 min.
- Remova todo o EtOH residual e seque ao ar os pellets de adaptador.
- Resuspenda cada pellet em 6.7 µL de tampão Tris-NaCl e reunir todas as seis suspensões para obter um volume final de 41 µL. Remover 1 µL, dilua na proporção de 1:10 em TEbaixo tampão, rotule a alíquota como “corte” e armazene em 4°C.
- Prepare alíquotas do estoque de adaptadores e armazene-as a −80°C. Meça a concentração do adaptador e determine a A260/280 e A260/230 razões de absorbância da alíquota "cortada" utilizando um espectrofotômetro. A concentração esperada de adaptador é 30–50 µM, com um A260/280 razão de >1,7 e um A260/230 razão de >1.9.
- Execute as alíquotas "annealed", "extended" e "cut" em um gel de agarose a 2% a 125 V durante 45 min para verificar a formação do adaptador e a digestão completa com a enzima de restrição (Figura 1).
OBSERVAÇÃO: A alíquota "recoberta" deve conter duas bandas, representando as frações recoberta e não recoberta. Espera-se que o adaptador recoberto migre em torno de 90 pb e seja composto por uma região dupla de 13 pb com uma saliência simples de 68 nt, enquanto os oligonucleotídeos não recobertos migram em torno de 60 pb. Após a extensão, o adaptador consiste em uma região dupla de 37 pb com uma saliência em formato de Y de 44 nt e deve migrar em torno de 110 pb. Após a digestão com enzima de restrição, um fragmento de 8 pb é removido do adaptador. Devem ser visíveis três bandas: uma banda predominante em torno de 100 pb (adaptador final), e duas bandas fracas em torno de 60 pb (oligonucleotídeos não recobertos remanescentes) e 8 pb (fragmento de restrição).
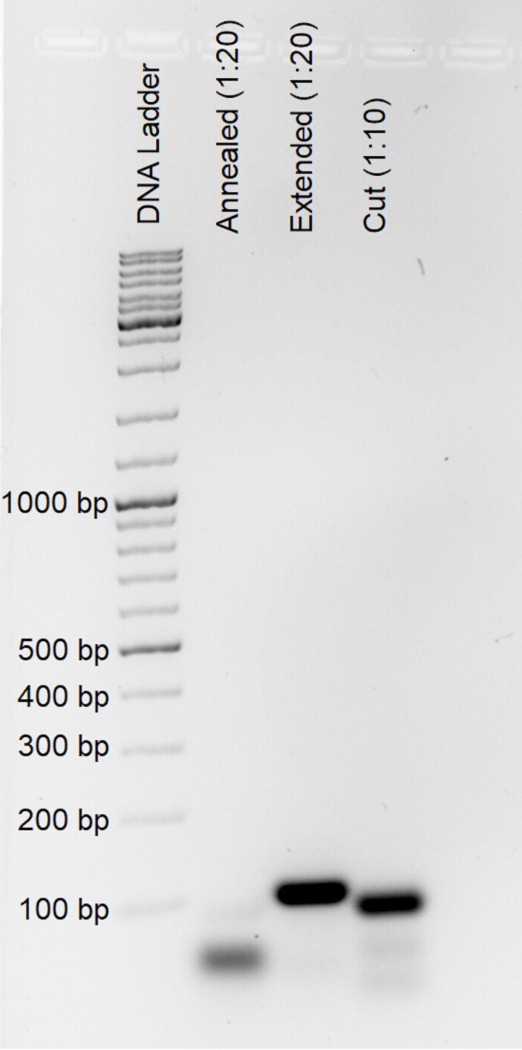
Figura 1. Análise representativa do tamanho de fragmentos de produtos intermediários e adaptadores finais de sequenciamento em duplex. Alíquotas coletadas durante a síntese de adaptadores após o emparelhamento de oligonucleotídeos ("emparelhados", diluídos 1:20), extensão por preenchimento ("estendidos", diluídos 1:20) e digestão com a enzima de restrição HpyCH4III ("cortados", diluídos 1:10) foram analisadas por eletroforese em gel de agarose 2% para verificar a formação correta dos adaptadores de sequenciamento em duplex. Clique aqui para visualizar uma versão maior desta figura.
4. Lisamento Individual de Oócitos
- Prepare o OLB suplementado com proteinase K termolábil (OLB+) adicionando 1 µL de proteinase K termolábil (0,120 U/µL) a 99 µL de OLB para obter uma concentração final de proteinase K de 0,0012 U/µL.
- Descongele os ovócitos à temperatura ambiente. Adicione imediatamente 4 µL de OLB+ a cada ovócito. Enxágue várias vezes as paredes do tubo com o tampão de lise para garantir a transferência completa do ovócito para o tampão e evitar que a amostra adira à parede do tubo.
- Homogeneíze bem a amostra, centrifugue brevemente para reunir o conteúdo na base do tubo e incube a 37°C por 16 h em um termociclador com a temperatura da tampa ajustada a 47°C.
NOTA: Nenhuma avaliação independente da lise de ovócitos é realizada antes da fragmentação. Uma incubação de 16 h sob as condições de lise especificadas é geralmente suficiente para a lise completa de um único ovócito. A quantidade de DNA recuperado pode, no entanto, variar devido à perda de amostra durante o manuseio e às diferenças no número de cópias de DNA mitocondrial entre os ovócitos. - Inative a proteinase K termolábil incubando as amostras a 55°C por 15 min em um termociclador com a temperatura da tampa ajustada a 75°C.
NOTA: Complete o fluxo de trabalho subsequente sem interrupções após a lise e inativação da proteinase K, exceto se uma etapa posterior do protocolo identificar explicitamente um ponto de parada.
5. Digestão com Exonuclease V
- Deixe as amostras atingirem a temperatura ambiente (TA) antes de prosseguir.
- Prepare uma mistura mestra de Exonuclease V combinando 4 µL de cloreto de magnésio 25 mM (MgCl₂), 1 µL de Tris-HCl 10 mM, 1 µL de trifosfato de adenosina 10 mM (ATP) e 1 µL de Exonuclease V (estoque de 10 U/µL) para obter um volume final de 7 µL.
- Prepare uma solução de trabalho de ribonuclease A (RNase A) a 1 mg/mL diluindo 1 µL do estoque de RNase A a 10 mg/mL com 99 µL de água grau biologia molecular. Adicione aproximadamente 0,1 µL da solução de RNase A diluída a cada amostra de óocito lisado.
NOTA: Utilize uma pipeta adequada para esta etapa. Ao processar múltiplas amostras simultaneamente, pode-se usar uma pipeta multicanal adequada, desde que sejam tomadas precauções para evitar contaminação cruzada entre as amostras. Como a precisão da pipetagem pode diminuir ao dispensar volumes tão pequenos com uma pipeta multicanal, inspecione cuidadosamente todos os canais. Alternativamente, mergulhar brevemente a ponteira da pipeta na solução de RNase A diluída é suficiente para transferir aproximadamente 0,1 µL. Pequenas variações neste volume não afetam o desempenho do protocolo. Verifique previamente o volume aproximado transferido utilizando uma pipeta de canal único. - Adicione 7 µL da mistura mestra de Exonuclease V a cada amostra de óocito lisado e homogeneíze completamente. Incube as amostras a 37°C por 1 h em um termociclador com a temperatura da tampa ajustada para 47°C.
- Adicione 38 µL de tampão TE a cada amostra para obter um volume final de reação de aproximadamente 51 µL. Inative as enzimas por calor incubando as amostras a 70°C por 30 min em um termociclador com a temperatura da tampa ajustada para 75°C.
- Prossiga imediatamente para a preparação da biblioteca.
6. Fragmentação
- Fragmente o DNA para um tamanho médio de fragmento de aproximadamente 550 pares de bases (pb) utilizando sonicação.
NOTA: Este protocolo descreve a fragmentação do DNA usando um instrumento de ultrassonicação focalizada Covaris M220, doravante referido como sonicator; entretanto, sistemas equivalentes também podem ser utilizados. Como as amostras contêm detritos celulares além do DNA após a lise, otimize as condições de fragmentação para o instrumento específico e tipo de amostra para obter uma distribuição relativamente estreita de tamanhos de fragmentos centrada no tamanho desejado. - Transfira todo o volume da amostra (aproximadamente 51 µL) para um tubo de ultrassonicação focalizada de 50 µL.
- Fragmente o DNA por 70 s usando um Fator de Trabalho de 10%, Potência de Pico Incidente de 75 W e 200 Ciclos por Rajada a 20°C.
- Transfira imediatamente cada amostra fragmentada (aproximadamente 50 µL) do tubo de fragmentação para um tubo de baixa ligação de 200 µL, pois os tubos de fragmentação não são de baixa ligação. O tubo original de coleta de ovócito pode ser reutilizado para essa finalidade. Inspecione a tampa do tubo de fragmentação em busca de líquido residual e recupere qualquer amostra remanescente para maximizar a recuperação da amostra.
- Prossiga imediatamente para o reparo das extremidades e adição da cauda A.
7. Reparo Final/Adição de Cauda A
- Prepare uma Mistura-Mestre de Reparo de Extremidades/Adição de Cauda A contendo 7 µL de Tampão da Reação de Preparação de Extremidades e 3 µL de Mistura Enzimática de Preparação de Extremidades.
- Adicione 10 µL da Mistura-Mestre de Reparo de Extremidades/Adição de Cauda A a cada amostra para obter um volume final de reação de 60 µL. Misture bem pipetando para cima e para baixo 10 vezes.
- Incube as amostras a 20°C por 30 min com a tampa do termociclador desligada, seguido de incubação a 65°C por 30 min com a temperatura da tampa ajustada a 75°C.
- Prossiga imediatamente para a ligação do adaptador.
8. Ligação do Adaptador
- Prepare uma mistura mestra de ligação contendo 30 µL da mistura de ligação e 1 µL do realçador de ligação.
- Descongele uma alíquota do adaptador sintetizado e dilua-o 1:4000 em tampão Tris-NaCl.
- Adicione 1,5 µL do adaptador diluído a cada amostra de DNA com extremidades reparadas e caudadas com A. Adicione 31 µL da mistura mestra de ligação e misture bem.
- Incube as amostras a 20°C por 15 min. Adicione 1 µL do adaptador diluído a cada amostra para obter um volume final de reação de 93,5 µL. Misture bem e incube a 4°C por 16 h.
- Prossiga imediatamente para a purificação.
9. Purificação do DNA Ligado ao Adaptador
- Deixe as microesferas magnéticas e o tampão TElow equilibrarem à temperatura ambiente (TA) por pelo menos 30 min. Durante esse tempo, prepare etanol (EtOH) a 80% fresco. Prepare uma solução de oligonucleotídeo transportador adicionando 1 µL do oligonucleotídeo transportador (sequência não representada no genoma humano; veja Tabela 2) a 99 µL de tampão TElow para obter uma concentração final de 1 nM.
- Transfira 74,8 µL de microesferas magnéticas, correspondentes a uma proporção de 0,8× de microesferas para amostra, para um tubo de 1,5 mL de baixa ligação. Adicione todo o volume de 93,5 µL de DNA ligado ao adaptador e misture completamente.
- Incube a mistura de microesferas–amostra à temperatura ambiente por 15 min. Após 7,5 min, misture suavemente a suspensão e centrifugue brevemente o tubo.
- Centrifugue brevemente o tubo, coloque-o em um suporte magnético e incube por 5 min para permitir a separação completa das microesferas. Remova e descarte cuidadosamente o sobrenadante límpido, em seguida feche imediatamente o tubo.
- Adicione 400 µL de EtOH a 80%, incube por 30 s e remova o EtOH. Adicione 200 µL de EtOH a 80%, incube por 30 s e remova o EtOH.
- Remova o tubo do suporte magnético e centrifugue-o brevemente. Retorne o tubo ao suporte magnético, remova qualquer EtOH remanescente e seque as microesferas ao ar por menos de 5 min.
- Adicione 50 µL de tampão TElow suplementado com oligonucleotídeos transportadores. Remova o tubo do suporte magnético e ressuspenda completamente as microesferas por pipetagem.
- Incube a suspensão à temperatura ambiente por 5 min, misturando ocasionalmente. Centrifugue brevemente o tubo, retorne-o ao suporte magnético e incube por mais 5 min.
- Durante os últimos 5 min da primeira separação magnética, prepare um novo tubo de 1,5 mL de baixa ligação contendo 40 µL de microesferas magnéticas. Transfira 50 µL do eluato para o tubo preparado para realizar a segunda purificação numa proporção de 0,8× de microesferas para amostra.
- Misture completamente e incube à temperatura ambiente por 15 min. Após 7,5 min, misture suavemente a suspensão e centrifugue brevemente o tubo.
- Coloque o tubo no suporte magnético e incube por 5 min para permitir a separação completa das microesferas. Remova e descarte cuidadosamente o sobrenadante límpido, em seguida feche imediatamente o tubo.
- Adicione 400 µL de EtOH a 80%, incube por 30 s e remova o EtOH. Adicione 200 µL de EtOH a 80%, incube por 30 s e remova o EtOH.
- Remova o tubo do suporte magnético e centrifugue-o brevemente. Retorne o tubo ao suporte magnético, remova qualquer EtOH remanescente e seque as microesferas ao ar por menos de 5 min.
- Adicione 15,5 µL de Tris-HCl a cada amostra. Remova o tubo do suporte magnético e ressuspenda completamente as microesferas por pipetagem.
- Incube a suspensão à temperatura ambiente por 5 min, misturando ocasionalmente. Centrifugue brevemente o tubo, retorne-o ao suporte magnético e incube por mais 5 min.
- Transfira 15 µL do eluato para um novo tubo de 200 µL de baixa ligação. Remova 1 µL do eluato e dilua na proporção de 1:10 em Tris-HCl para análises de PCR quantitativa (qPCR) em attomol e de enriquecimento de DNA mitocondrial (mtDNA) por qPCR.
10. Estimativa em Attomol
OBSERVAÇÃO: Determine a quantidade aproximada de DNA ligado ao adaptador para ajustar a quantidade de DNA utilizada e o número de ciclos empregados nas PCR subsequentes de amplificação e indexação. Como a quantidade de amostra é limitada, medições diretas de concentração podem não ser confiáveis; portanto, estime a quantidade de DNA por qPCR. Analise os produtos de amplificação por eletroforese em gel de agarose para avaliar a distribuição de tamanhos dos fragmentos e detectar dímeros residuais de adaptadores. Os valores de Cq podem variar dependendo dos reagentes e do instrumento de PCR em tempo real utilizados. Os ajustes nos valores de Cq com base na detecção de dímeros de adaptadores, bem como nas quantidades de DNA utilizadas a montante e no número de ciclos de PCR, baseiam-se principalmente em observações empíricas e podem exigir otimização para preparações individuais de bibliotecas.
- Prepare uma Mistura Mestra de qPCR em atamol contendo 5 µL da Mistura de Reação KAPA HiFi HotStart 2× (aqui denominada mistura de PCR de alta fidelidade 2×), 1 µL do Dual-NEBNext Universal PCR Primer para Illumina (10 µM; a seguir denominado primer universal para biblioteca), 1 µL do primer mws20 (10 µM), 0,5 µL de EvaGreen 20× e 0,5 µL de água livre de nucleases por reação.
- Adicione 8 µL da Mistura Mestra a cada poço designado de uma placa de 96 poços compatível com qPCR. Adicione 2 µL da amostra diluída em 1:10 para obter um volume final de reação de 10 µL.
- Sobreponha a placa com selo adesivo e centrifugue brevemente antes de inseri-la no equipamento de PCR em tempo real.
- Realize a qPCR usando as seguintes condições térmicas: 45 s a 98°C, seguidos por 45 ciclos de 15 s a 98°C, 30 s a 65°C e 45 s a 72°C.
- Determine o ciclo de quantificação (Cq) ajustando o limiar de fluorescência para 1.000 unidades de fluorescência relativa (UFR).
NOTA: Escolha um limiar de fluorescência compatível com o equipamento de PCR em tempo real e utilize o mesmo limiar em todos os experimentos para permitir a comparação dos valores de Cq. - Sequencie os produtos de amplificação de qPCR em um gel de agarose a 1,5% a 125 V durante 40 min.
- Verifique a presença de dímeros residuais de adaptador no gel. Os dímeros de adaptador migram em aproximadamente 130 pb (Figura 2).
- Se dímeros de adaptador forem visíveis, ajuste o valor de Cq utilizando o fator de correção de Cq em atamol (ACF) apropriado indicado na Figura 2. Selecione o ACF de acordo com a intensidade da banda de dímero de adaptador observada no gel de agarose, utilizando os exemplos representativos da Figura 2 como referência. Um valor de Cq em atamol corrigido pelo ACF entre 22 e 26 é ideal; no entanto, valores <29 geralmente são aceitáveis.
NOTA: Em vez de corrigir o valor de Cq, uma purificação adicional pode ser realizada quando necessário; no entanto, isso pode resultar em perda substancial da biblioteca. Amostras com bandas fortes de dímero de adaptador estão tipicamente associadas a altos valores de Cq em qPCR em atamol, indicando baixa quantidade de DNA inicial. Amostras com valores de Cq ≥29 geralmente produzem tamanhos grandes de famílias e baixas profundidades de sequenciamento de DNA mitocondrial (<100×) e podem, portanto, ser excluídas do sequenciamento. Como os valores de Cq dependem do equipamento de PCR em tempo real e das condições do ensaio, estabeleça valores de corte específicos para o laboratório ao implementar este protocolo.
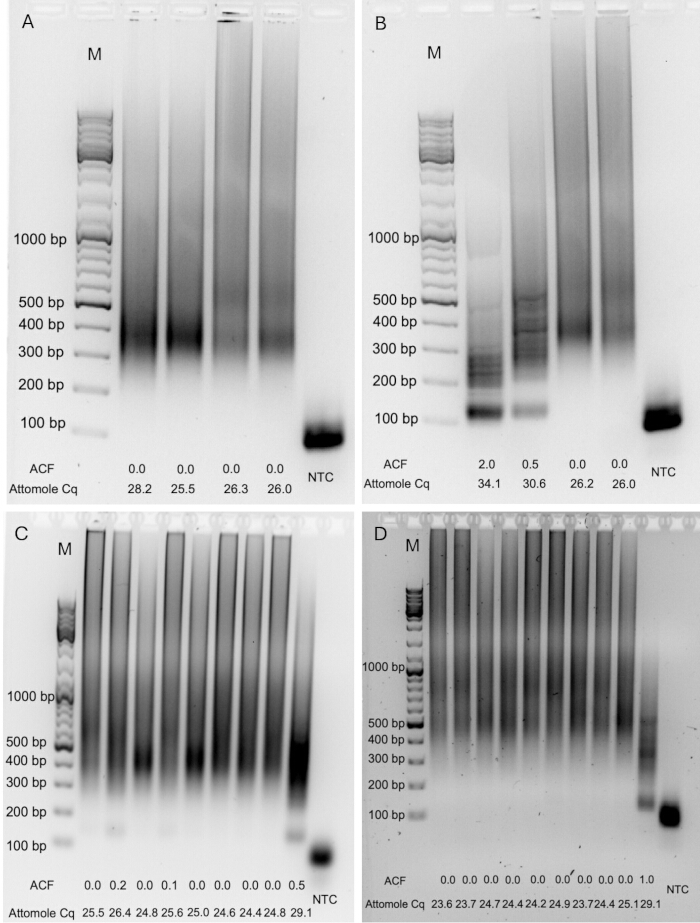
Figura 2. Produtos representativos de PCR quantitativa em atômolo (qPCR) utilizados para estimar a quantidade de biblioteca e identificar dímeros de adaptador/primer. Os produtos de qPCR em atômolo amplificados foram analisados por eletroforese em gel de agarose a 1,5% para avaliar a distribuição de tamanhos de fragmentos e detectar dímeros residuais de adaptador/primer. (A–D) Exemplos representativos mostrando bibliotecas com diferentes quantidades de DNA ligado ao adaptador e níveis variados de dímeros de adaptador/primer. O fator de correção de Cq em atômolo (ACF) e o ciclo de quantificação não corrigido correspondente (Cq) são apresentados para cada amostra. M, marcador de tamanho de DNA; NTC, controle sem molde. Clique aqui para visualizar uma versão maior desta figura.
11. Estimativa de Enriquecimento de DNA Mitocondrial (Opcional)
OBSERVAÇÃO: Estime o enriquecimento de DNA mitocondrial (mtDNA) por qPCR utilizando primers direcionados ao gene mitocondrial ND6 e elementos nucleares Alu. Calcule a diferença nos valores de Cq entre os alvos nucleares e mitocondriais para estimar o enriquecimento de mtDNA. Utilize o valor absoluto de Cq do alvo mitocondrial para estimar a quantidade de mtDNA na amostra. Os valores de Cq podem variar dependendo dos reagentes, consumíveis e instrumento de PCR em tempo real utilizados. Ajuste as sequências dos primers para outras espécies. Consulte publicações anteriores para primers específicos de camundongo e macaco12,13. Este passo é opcional e fornece uma estimativa aproximada do enriquecimento de mtDNA antes do sequenciamento.
- Prepare misturas-mestras separadas para os alvos mitocondriais e nucleares. Para cada reação, combine 5 µL da Mistura PowerUp SYBR Green 2×, 0,4 µL de cada iniciador do par de iniciadores respectivo (10 µM cada) e 2,1 µL de água grau biologia molecular.
- Adicione 8 µL da mistura-mestra apropriada a cada poço designado de uma placa de 96 poços compatível com qPCR. Adicione 2 µL da amostra diluída 1:10 para obter um volume final de reação de 10 µL.
- Selle a placa e centrifugue brevemente antes de carregá-la no instrumento de PCR em tempo real.
- Realize a qPCR usando as seguintes condições de ciclagem térmica: 2 min a 95°C, seguidos por 45 ciclos de 15 s a 95°C, 20 s a 56°C e 30 s a 72°C.
- Determine o Cq ajustando o limiar de fluorescência para 100 RFU.
NOTA: Escolha um limiar de fluorescência compatível com o instrumento de PCR em tempo real e utilize o mesmo limiar em todos os experimentos para permitir a comparação dos valores de Cq. Correlacione os valores de Cq com as eficiências de enriquecimento derivadas do sequenciamento após o sequenciamento e use esses valores como referência para preparações subsequentes de bibliotecas. - Calcule o ΔCq associado ao enriquecimento subtraindo o Cq do alvo nuclear do Cq do alvo mitocondrial (CqmtDNA − CqnDNA). Após a disponibilidade dos dados iniciais de sequenciamento, gere uma curva padrão específica do laboratório para estimar a proporção de leituras de sequenciamento derivadas de mtDNA.
NOTA: Se os dados de sequenciamento ainda não estiverem disponíveis, a Equação 1 pode ser usada para obter uma estimativa aproximada da porcentagem esperada de leituras de sequenciamento derivadas de mtDNA, utilizando uma curva padrão exemplo gerada a partir de sete bibliotecas de ovócitos (ΔCq = −0,8, 16,83%; ΔCq = −2,1, 33,62%; ΔCq = −3,0, 45,57%; ΔCq = −3,9, 60,34%; ΔCq = −5,0, 77,98%; ΔCq = −6,2, 89,25%; ΔCq = −8,4, 95,09%). Um valor de ΔCq <−1 deve ser alcançado para garantir a remoção eficiente do DNA nuclear. Eficiências de enriquecimento mais baixas podem ser compensadas alocando leituras de sequenciamento adicionais para obter profundidade suficiente de sequenciamento de mtDNA; no entanto, isso pode aumentar a contaminação por segmentos nucleares de DNA mitocondrial (NUMT). Como a relação entre ΔCq e o conteúdo de mtDNA depende de reagentes, consumíveis, instrumentação e condições experimentais, a Equação 1 deve ser considerada uma calibração exemplo, e curvas padrão específicas do laboratório devem ser estabelecidas sempre que possível.
mtDNA estimado (%) = −11,006 × ΔCq + 13,776 (1)
12. Amplificação da Biblioteca
OBSERVAÇÃO: Realize a primeira amplificação em duas etapas consecutivas de PCR. Realize a primeira PCR usando um único iniciador para gerar amplificação linear. Posteriormente, adicione o segundo iniciador para permitir amplificação exponencial durante a segunda PCR.
- Determine a quantidade de DNA para a primeira PCR de amplificação utilizando os resultados da qPCR em attomol.
- Para bibliotecas de óvulo único, utilize amostras com valor de Cq na qPCR em attomol geralmente superior a 22. Se uma amostra apresentar valor de Cq mais baixo, dilua-a até um valor de Cq de aproximadamente 22, conforme a Tabela 3. Bibliotecas com valores de Cq ≥29 normalmente produzem famílias de grande tamanho e baixa profundidade de sequenciamento de mtDNA, e por isso não são recomendadas para continuação da preparação da biblioteca ou sequenciamento.
- Prepare uma Mistura Mestra de Amplificação contendo 20 µL de mistura PCR de alta fidelidade 2× e 4 µL do iniciador mws20 (10 µM) por reação.
- Adicione 24 µL da Mistura Mestra de Amplificação a 14 µL da amostra diluída.
- Realize a PCR de amplificação linear utilizando as seguintes condições de termociclagem: 45 s a 98°C, seguidos por 12 ciclos de 15 s a 98°C, 30 s a 60°C e 45 s a 72°C, seguidos por 2 min a 72°C.
- Adicione 4 µL do iniciador universal da biblioteca (10 µM) e misture bem.
- Realize a PCR de amplificação exponencial utilizando as seguintes condições de termociclagem: 45 s a 98°C, seguidos por 9 ciclos de 15 s a 98°C, 30 s a 65°C e 45 s a 72°C, seguidos por uma extensão de 2 min a 72°C.
NOTA: Após a conclusão da primeira amplificação, as amostras podem ser armazenadas a 4°C e o protocolo pode ser retomado posteriormente, se necessário. Execute todos os passos anteriores, desde a lise do óvulo até a primeira amplificação, sem interrupção. - Adicione 10 µL de água grau biologia molecular a cada amostra.
- Purifique o DNA amplificado utilizando 40 µL de microesferas magnéticas (0,8× o volume da amostra), seguindo o segundo procedimento de purificação com microesferas magnéticas descrito nas Etapas 9.9–9.15. Lave as microesferas duas vezes com 200 µL de EtOH a 80%, elua o DNA em 15,5 µL de Tris-HCl e transfira 15 µL do eluato para um novo tubo de baixa ligação de 200 µL.
NOTA: Este é um ponto adequado para interrupção. Armazene o DNA purificado a 4°C ou prossiga imediatamente para a etapa de indexação.
Tabela 3: Fatores de diluição e fatores de correção correspondentes do ciclo de quantificação (Cq) da reação em cadeia da polimerase quantitativa (qPCR) utilizados para padronizar a quantidade de DNA na primeira reação em cadeia da polimerase (PCR) de amplificação da biblioteca. Amostras com valores de Cq em attomol abaixo do valor-alvo foram diluídas com água livre de nucleases antes da primeira PCR de amplificação. O valor de Cq corrigido foi obtido pela adição do fator de correção de diluição apropriado ao valor de Cq medido experimentalmente e foi posteriormente utilizado para determinar o número de ciclos da PCR de indexação e a profundidade de sequenciamento desejada (Tabela 4). Os volumes de amostra e de água resultam em um volume final de entrada de 14 µL para a primeira PCR de amplificação. O asterisco (*) indica que o fator de correção de diluição listado deve ser somado ao valor de Cq de qPCR em attomol medido experimentalmente para obter o Cq corrigido. Os fatores de correção foram determinados empiricamente para este fluxo de trabalho. Clique aqui para baixar este arquivo.
13. Indexação
- Determine o número de ciclos de PCR de indexação utilizando o valor de Cq de qPCR em attomoles corrigido para dímeros e diluição, conforme a Tabela 4.
- Prepare uma mistura mestra de indexação contendo 25 µL de mistura de PCR de alta fidelidade 2× e 10 µL de um par de primers de índice duplo único (10 µM) para cada amostra.
- Adicione 35 µL da mistura mestra de indexação a 15 µL de cada amostra amplificada.
- Realize a PCR de indexação utilizando as seguintes condições de termociclagem: 45 s a 98°C, seguidos pelo número apropriado de ciclos compostos por 15 s a 98°C, 30 s a 65°C e 45 s a 72°C, seguidos por uma extensão final a 72°C por 2 min.
- Purifique as bibliotecas indexadas utilizando 40 µL de microesferas magnéticas (0,8× o volume da amostra). Lave as microesferas duas vezes com EtOH a 80% e elua o DNA em 21 µL de tampão TElow.
- Transfira o eluato para um tubo de baixa ligação para DNA.
- Meça a concentração de DNA utilizando um ensaio de DNA de alta sensibilidade Qubit ou um ensaio fluorométrico equivalente.
- Armazene as bibliotecas a 4°C antes do sequenciamento ou a −80°C para armazenamento de longo prazo.
NOTA: Este é um ponto seguro para interrupção do protocolo.
Tabela 4: Números de ciclos da reação em cadeia da polimerase de indexação (PCR) e profundidade de sequenciamento alvo determinados a partir do ciclo de quantificação (Cq) corrigido da reação em cadeia da polimerase quantitativa (qPCR) em attomol. O valor de Cq corrigido incorpora o valor de Cq da qPCR em attomol medido experimentalmente, juntamente com qualquer fator de correção para dímero de adaptador aplicável (Figura 2) e fator de correção para diluição (Tabela 3). O valor de Cq corrigido foi utilizado para determinar tanto o número de ciclos da PCR de indexação quanto o número recomendado de leituras de sequenciamento emparelhadas alocadas a cada biblioteca para agrupamento. As alocações-alvo de leituras de sequenciamento servem como uma orientação inicial e podem exigir otimização específica do laboratório, dependendo do instrumento de PCR em tempo real, plataforma de sequenciamento, estratégia de multiplexação e requisitos experimentais. Clique aqui para baixar este arquivo.
14. Controle de Qualidade
- Avalie a qualidade da biblioteca, a distribuição do tamanho dos fragmentos e a presença de dímeros residuais de adaptador ou iniciador utilizando um Bioanalyzer, TapeStation ou um instrumento equivalente de análise de fragmentos de ácidos nucleicos. Os tamanhos dos fragmentos devem variar aproximadamente entre 300 e 1.000 pb. Picos residuais pequenos (<5% da intensidade de fluorescência da amostra [RFU] no traçado do Bioanalyzer) geralmente eram aceitáveis (Figura 3A–D). Dímeros residuais de adaptador ou iniciador apareciam como picos distintos em aproximadamente 70–150 pb (Figura 3E–H). A concentração final da biblioteca deve ser de pelo menos 5 ng/µL. Consulte o Arquivo Suplementar 1 (Guia de Solução de Problemas) caso algum desses critérios de qualidade não seja atendido.
- (Opcional) Se dímeros de adaptador ou iniciador forem detectados (Figura 3E–H), ajuste o volume da biblioteca para 50 µL com água grau biologia molecular, adicione 40 µL de microesferas magnéticas (0,8× volume da amostra) e realize uma purificação adicional. Lave as microesferas duas vezes com EtOH a 80% e elua a biblioteca purificada em 21,5 µL de tampão TElow.
- (Opcional) Repita a análise de controle de qualidade (Etapa 14.1) para confirmar a remoção completa dos dímeros de adaptador e iniciador.
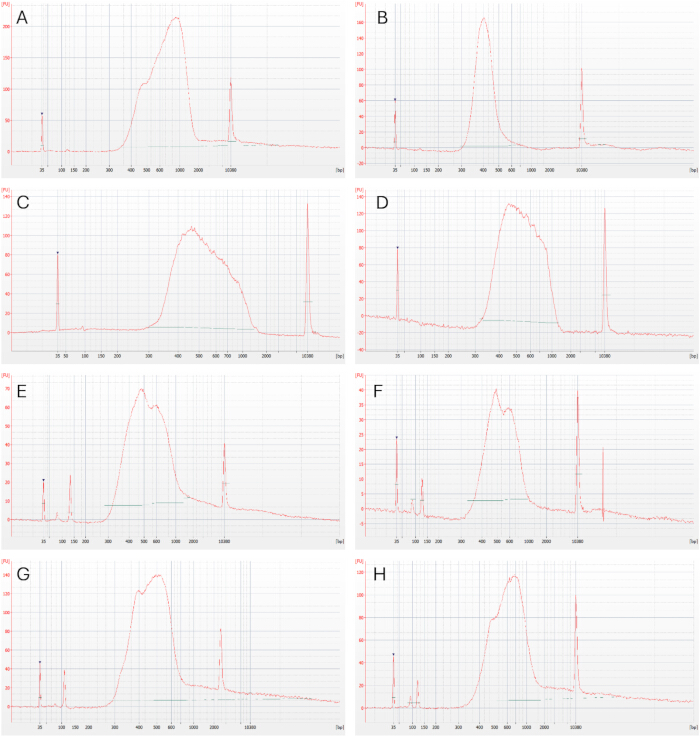
Figura 3. Análise representativa de fragmentos de bibliotecas de sequenciamento com índices. Eletroferogramas representativos gerados pela análise de fragmentos no Bioanalyzer, mostrando a qualidade das bibliotecas após o PCR de indexação. (A–D) Bibliotecas com distribuição de tamanho de fragmentos esperada (aproximadamente 300-1000 pb) e ausência de dímeros de adaptador/primer detectáveis, adequadas para sequenciamento sem purificação adicional. (E–H) Bibliotecas contendo dímeros residuais de adaptador e/ou primer que exigem uma purificação adicional com microesferas magnéticas antes do sequenciamento. Os picos em aproximadamente 35 pb e 10.380 pb correspondem aos marcadores internos inferior e superior, respectivamente. Clique aqui para visualizar uma versão maior desta figura.
15. Agrupamento e Sequenciamento
- Meça a concentração de cada biblioteca indexada utilizando um ensaio de quantificação de biblioteca baseado em qPCR compatível com bibliotecas preparadas pela Illumina, como o Collibri Library Quantification Kit, de acordo com o protocolo do fabricante. Dilua cada biblioteca 1:100.000 no tampão de diluição de biblioteca fornecido e analise cada amostra em pelo menos duplicata; análises em triplicata são recomendadas. Analise os padrões em triplicata.
- Calcule o valor médio do ciclo de quantificação (Cq) para cada amostra e padrão. Gere uma curva padrão a partir dos valores médios de Cq dos padrões e calcule a concentração de cada biblioteca de acordo com as instruções do fabricante.
- Una as bibliotecas de acordo com o número pretendido de leituras emparelhadas determinado a partir do valor de Cq em attomol obtido no Passo 10, corrigido para dímero de adaptador e diluição, e as alocações fornecidas na Tabela 4.
OBSERVAÇÃO: A proporção de união depende do valor de Cq corrigido de cada biblioteca de ovócito e do número-alvo correspondente de leituras emparelhadas. Os valores na Tabela 4 são aproximados e podem variar entre diferentes instrumentos de PCR em tempo real. Estabeleça valores específicos para o laboratório para obter desempenho ideal. - Calcule a fração relativa de união para cada biblioteca dividindo seu número-alvo de leituras emparelhadas pela soma das leituras-alvo atribuídas a todas as bibliotecas. Determine a quantidade necessária de cada biblioteca multiplicando essa fração pela quantidade molar total do pool final, depois calcule o volume correspondente da biblioteca a partir de sua concentração molar medida. Combine os volumes calculados para gerar o pool final.
- Sequencie as bibliotecas unidas utilizando uma plataforma de sequenciamento Illumina ou outra plataforma compatível com sequências adaptadoras Illumina. Utilize uma configuração de leitura emparelhada com comprimento mínimo de 2 × 150 pb. Leituras mais longas, como 2 × 250 ou 2 × 300 pb, são recomendadas porque melhoram a capacidade de identificar e filtrar leituras derivadas de segmentos nucleares de DNA mitocondrial mais curtos (NUMTs).
- Sequencie as bibliotecas unidas, por exemplo, em uma plataforma Illumina NovaSeq 6000 utilizando química de sequenciamento por síntese de dois canais com um Kit de Reagentes SP v1.5 (500 ciclos) e uma configuração de leitura emparelhada de 2 × 250 pb, incluindo um controle interno de 5% de PhiX. Carregue a biblioteca e realize o sequenciamento de acordo com as instruções do fabricante. O desempenho representativo do sequenciamento deve alcançar ≥75% das bases com pontuação de qualidade ≥Q30 e ≥60% dos clusters aprovados no filtro.
16. Análise Bioinformática
OBSERVAÇÃO: O fluxo de trabalho a seguir descreve a análise de dados no Galaxy utilizando as ferramentas de análise Du Novo8,14,15. A análise também pode ser realizada usando uma instalação local do Du Novo ou outro software desenvolvido para dados de sequenciamento duplex.
- Carregue os arquivos FASTQ emparelhados demultiplexados, gerados usando o BCL Convert ou uma ferramenta de demultiplexação equivalente, em uma instalação local do Galaxy ou em uma instância pública do Galaxy14.
- Avalie a qualidade das leituras de sequenciamento usando o FastQC (versão Galaxy 0.72+galaxy1). Examine, no mínimo, os módulos Qualidade de Sequência por Base, Conteúdo de GC por Sequência e Conteúdo de Adaptador.
- Gere sequências de consenso de fita simples (SSCSs) e DCSs a partir dos arquivos FASTQ emparelhados demultiplexados usando o pipeline Du Novo (versão Galaxy 3.0.2). Utilize um tamanho mínimo de família de três leituras para a formação de SSCSs e chame um nucleotídeo de consenso quando estiver presente em pelo menos 70% das leituras15. Habilite a correção de erros nos códigos de barras com até três discrepâncias. Consulte o tutorial do Du Novo da Galaxy Training Network para instruções detalhadas sobre o uso do pipeline16.
- Use o Sequence Content Trimmer (versão Galaxy 0.2.3) para remover bases representadas por “NRYSWKMBDHV” e descarte leituras com menos de 10 pb.
- Remova os primeiros 10 nucleotídeos da extremidade 5′ de cada DCS usando o FASTQ Trimmer (versão Galaxy 1.1.5) para reduzir o viés associado à reparação de extremidades. Alinhe as leituras DCS aparadas ao genoma de referência humano, como o GRCh38.p14 contendo a Sequência de Referência de Cambridge revisada (rCRS; NC_012920.1), usando o BWA-MEM (versão Galaxy 0.7.17.1).
NOTA: Outras montagens do genoma humano, incluindo T2T-CHM13v2.0 ou montagens mais recentes, podem ser utilizadas. - Filtre os arquivos BAM usando o BAMTools Filter BAM datasets em diversos atributos (versão Galaxy 2.5.2+galaxy1). Mantenha leituras com qualidade de mapeamento >20 que se alinhem ao chrM, representem alinhamentos primários, sejam emparelhadas, estejam corretamente emparelhadas e tenham um parceiro mapeado. Esses critérios reduzem potenciais alinhamentos derivados de NUMT17.
- Alinhe as leituras à esquerda usando o Bam Left Align (versão Galaxy 1.3.1). Recorte regiões sobrepostas de leituras DCS emparelhadas usando o BAMUtil clipOverlap (versão Galaxy 1.0.15+galaxy1).
- Chame variantes de nucleotídeo único (SNVs) e inserções/deleções (indels) usando Call variants with LoFreq (versão Galaxy 2.1.5+galaxy2) com configurações padrão.
- Exclua leituras DCS emparelhadas contendo mais de duas variantes, quando presentes, para reduzir potencial contaminação por NUMT. Amostras com enriquecimento eficiente de mtDNA geralmente estão livres de leituras derivadas de NUMT detectáveis; no entanto, uma depleção insuficiente de DNA nuclear pode resultar em sequências derivadas de NUMT.
- Examine cada biblioteca quanto à possível contaminação cruzada entre amostras usando diferenças específicas de sequência de mtDNA do doador, incluindo variantes fixas e heteroplasmias de alta frequência. Se for detectada contaminação cruzada, aplique as precauções descritas no Arquivo Suplementar 1 (Guia de Solução de Problemas). Se a distribuição do tamanho dos fragmentos exceder a faixa recomendada ou o tamanho médio do fragmento for >900 pb, realize uma purificação dupla com seleção de tamanho conforme descrito anteriormente18.
- Realize análises downstream das variantes detectadas de acordo com os objetivos do estudo.
- Inclua apenas amostras com profundidade média de sequenciamento mitocondrial DCS de ≥100× para análise downstream. Nenhum limite mínimo fixo foi aplicado para contagem de leituras emparelhadas ou rendimento de SSCS ou DCS.
Resultados
Bibliotecas de sequenciamento em duplex foram preparadas a partir de óvulos humanos representando diferentes estágios de maturação, incluindo vesícula germinativa (GV), metáfase I (MI), MII, estágio pronuclear (0PN) e óvulos TI. As bibliotecas preparadas com sucesso foram sequenciadas em uma plataforma Illumina NovaSeq 6000 utilizando uma flow cell SP com leituras pareadas de 2 × 250 pb. A análise dos dados foi realizada no Galaxy utilizando o pipeline Du Novo para agrupamento de famílias de leituras e geração de leituras consenso8,14,15. As métricas representativas de sequenciamento para bibliotecas processadas com sucesso estão resumidas na Tabela Suplementar 1, enquanto as amostras que apresentaram resultados subótimos durante a preparação da biblioteca e foram excluídas do sequenciamento estão resumidas na Tabela Suplementar 2.
Várias etapas de controle de qualidade foram realizadas durante a preparação da biblioteca para avaliar a quantidade de DNA ligado a adaptadores, o enriquecimento de mtDNA, a concentração da biblioteca e a distribuição do tamanho dos fragmentos. A primeira etapa de controle de qualidade foi o ensaio qPCR em attomol, que foi utilizado para estimar a quantidade de DNA ligado a adaptadores (Figura 4A,B). O valor de ciclo de quantificação (Cq) calculado foi ajustado quando dímeros de adaptador ou de primer foram detectados por eletroforese em gel de agarose dos produtos de amplificação do qPCR (Figura 2A–D). Dímeros de adaptador ou de primer foram tipicamente observados em amostras com valores de Cq mais altos, indicando menores quantidades de DNA ligado a adaptadores. Usando as condições descritas neste protocolo, obteve-se um valor médio ajustado de Cq no qPCR em attomol de 25,8 (Tabela Suplementar 1). Com base no valor de Cq corrigido, a quantidade de DNA utilizada na primeira PCR de amplificação foi ajustada de acordo com o esquema de diluição mostrado na Tabela 3. Amostras com valores de Cq corrigidos de ≥22 foram utilizadas sem diluição, enquanto amostras com valores de Cq corrigidos de <22 foram diluídas antes da amplificação. Esse ajuste foi realizado para otimizar o tamanho da família de leituras e reduzir o número de leituras de sequenciamento necessárias. Amostras com valores de Cq corrigidos de >28 geralmente produziram famílias maiores de leituras (tamanho médio da família, 21,8), resultando em menos DCSs e uma profundidade média de sequenciamento de mtDNA de <200× (Tabela Suplementar 1). O ajuste do valor de Cq corrigido para 22–28 resultou em um tamanho médio de família de 7,91, próximo ao tamanho de família de aproximadamente seis relatado anteriormente como ideal para sequenciamento em duplex6,7. Famílias maiores podem, no entanto, ser vantajosas para amostras com quantidade muito baixa de DNA inicial, como óvulos únicos, pois podem aumentar a profundidade de sequenciamento.
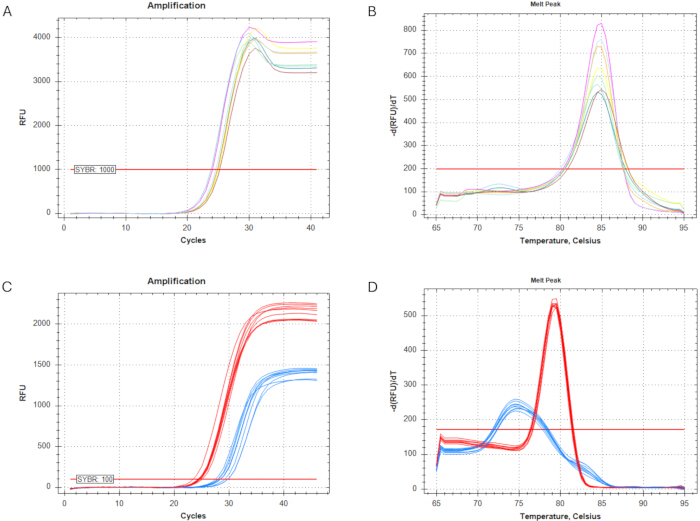
Figura 4. Ensaios de PCR quantitativa (qPCR) utilizados para a quantificação da biblioteca e estimativa de enriquecimento do DNA mitocondrial (mtDNA). O DNA ligado ao adaptador purificado foi diluído 1:10 antes da análise de qPCR. (A) Curvas de amplificação do ensaio de qPCR em attomol utilizado para estimar a quantidade de DNA ligado ao adaptador. O limiar de fluorescência foi definido em 1.000 unidades de fluorescência relativa (UFR). (B) Análise da curva de dissociação do ensaio de qPCR em attomol. (C) Curvas de amplificação do ensaio de qPCR para estimativa de enriquecimento de mtDNA. O limiar de fluorescência foi definido em 100 UFR. A amplificação do alvo da subunidade 6 da desidrogenase de NADH mitocondrial (ND6) é mostrada em vermelho, e a amplificação do alvo do elemento repetitivo nuclear Alu é mostrada em azul. (D) Análise da curva de dissociação dos produtos de qPCR mitocondrial e nuclear. Clique aqui para visualizar uma versão maior desta figura.
Antes da união das bibliotecas, todas foram analisadas usando um Bioanalyzer ou TapeStation para avaliar a distribuição de tamanho dos fragmentos e detectar dímeros residuais de adaptadores ou iniciadores. Exemplos representativos de bibliotecas ideais e de bibliotecas contendo dímeros residuais de adaptadores ou iniciadores são mostrados na Figura 3A–H. Os dímeros de adaptadores ou iniciadores apareceram como picos em aproximadamente 70–150 pb (Figura 3E–H); quando detectados, as bibliotecas foram submetidas a uma purificação adicional com esferas magnéticas antes do sequenciamento. Como a seleção por tamanho foi intencionalmente omitida para minimizar a perda de amostra, as bibliotecas sequenciadas apresentaram um tamanho mediano de inserção de 275 pb (Tabela Suplementar 1).
O enriquecimento de mtDNA foi estimado por qPCR utilizando locos alvo mitocondriais e nucleares, permitindo prever a proporção de leituras de sequenciamento esperadas para mapear no genoma mitocondrial (Figura 4C,D). Os valores médios de Cq foram 25,2 para o alvo mitocondrial e 29,7 para o alvo nuclear (Tabela Suplementar 1), correspondendo a um ΔCq médio (CqmtDNA − CqnDNA) de −4,5. Em média, 67,5% das leituras de sequenciamento pareadas foram mapeadas no genoma de referência mitocondrial. Tanto a estimativa de enriquecimento de mtDNA quanto o valor corrigido de Cq em attomol por qPCR foram considerados durante o agrupamento das bibliotecas. Bibliotecas com valores corrigidos de Cq mais altos e maior eficiência de enriquecimento de mtDNA receberam proporcionalmente menos leituras de sequenciamento, de acordo com o esquema de alocação de sequenciamento mostrado na Tabela 4, a fim de promover uma saída equilibrada de sequenciamento entre as amostras.
Com base nos valores de Cq de qPCR em attomol corrigidos, foi atribuída uma alocação média de alvo de 4 milhões de leituras pareadas por biblioteca (Tabela 4). Devido à geração ineficiente de clusters, obteve-se uma média de 1,3 milhão de leituras pareadas por biblioteca após o sequenciamento; no entanto, esse rendimento de sequenciamento foi suficiente para a análise subsequente de sequenciamento em duplex (Tabela Suplementar 1). O mapeamento das DCSs para o genoma mitocondrial de referência resultou em uma profundidade mediana de sequenciamento de 567× ao longo do genoma mitocondrial (Figura 5A,B,D; Tabela Suplementar 1). Em média, foram geradas 344.554 SSCSs e 96.322 DCSs por biblioteca (Tabela Suplementar 1). As bibliotecas resultantes apresentaram um tamanho médio de família de leituras de 8,32, com tamanhos de família maiores geralmente observados em bibliotecas com valores mais altos de Cq de qPCR em attomol corrigidos (Figura 5C,E; Tabela Suplementar 1). Esses resultados são consistentes com os obtidos em um estudo anterior realizado em densidade ótima de clusters, no qual foi alcançada uma profundidade mediana de sequenciamento de mtDNA de 1.440×19.
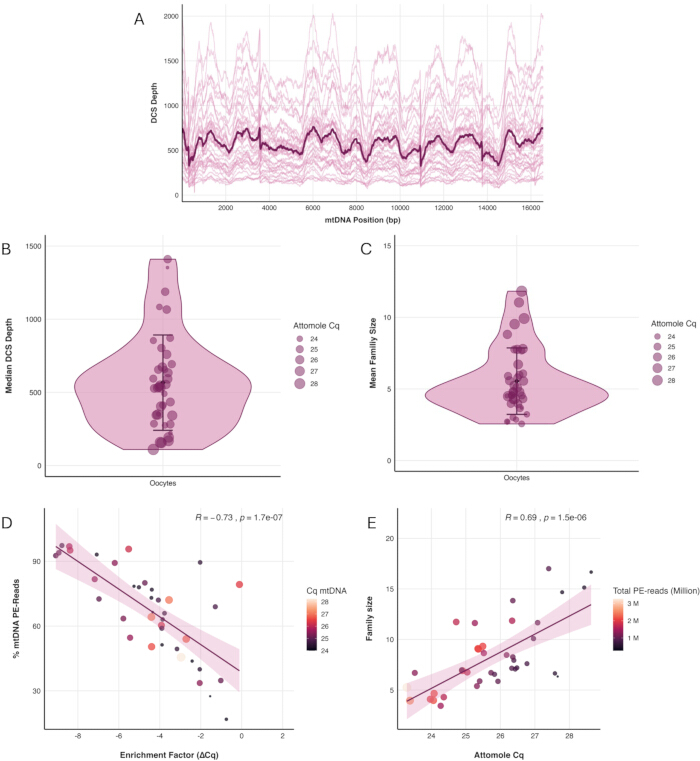
Figura 5. Desempenho do sequenciamento de bibliotecas de sequenciamento duplex de único ovócito. (A) Profundidade da sequência consenso duplex (DCS) ao longo do genoma mitocondrial. Linhas finas representam bibliotecas individuais, e a linha grossa representa a profundidade média em todas as bibliotecas. (B) Distribuição da profundidade mediana de DCS para bibliotecas individuais. (C) Distribuição do tamanho médio da família DCS para bibliotecas individuais. Em (B) e (C), cada ponto representa uma biblioteca, e a cor do ponto indica o ciclo de quantificação por qPCR em attomol (Cq). (D) Correlação de Pearson entre a estimativa de enriquecimento de mtDNA (ΔCq) e a proporção de leituras de sequenciamento alinhadas ao genoma de referência mitocondrial. (E) Correlação de Pearson entre o valor de Cq por qPCR em attomol e o tamanho médio da família DCS. Em (D) e (E), cada ponto representa uma biblioteca; a cor do ponto indica o valor de Cq por qPCR em attomol, e o tamanho do ponto representa o número total de leituras pareadas obtidas para aquela biblioteca. n = 39 bibliotecas. Clique aqui para visualizar uma versão maior desta figura.
Tabela Suplementar 1. Métricas de sequenciamento e qualidade da biblioteca para bibliotecas ótimas de sequenciamento duplex de ovócitos humanos. Esta tabela resume as métricas de qualidade da biblioteca antes do sequenciamento, medições de reação em cadeia da polimerase quantitativa (qPCR), desempenho do sequenciamento e resultados da análise de sequenciamento duplex para bibliotecas que passaram pelo controle de qualidade e foram incluídas nas análises subsequentes. Os parâmetros relatados incluem estágio de desenvolvimento do ovócito, resultados de qPCR de enriquecimento de DNA mitocondrial (mtDNA), medições de qPCR em attomol, fator de correção de dímero de adaptador (ACF), número de ciclos de PCR de indexação, profundidade pretendida de sequenciamento emparelhado, concentração da biblioteca, rendimento de sequenciamento, enriquecimento de mtDNA, contagens de leituras de sequência de consenso de fita simples (SSCS) e sequência de consenso duplex (DCS), estatísticas de tamanho de família, profundidade de sequenciamento e distribuições de tamanho de inserção. Os identificadores das amostras foram anonimizados antes da análise. Os números pretendidos de leituras emparelhadas foram atribuídos de acordo com o valor corrigido do ciclo de quantificação (Cq) de qPCR em attomol (Tabela 4). Clique aqui para baixar este arquivo.
Tabela Suplementar 2. Métricas de qualidade pré-sequenciamento para bibliotecas de óvulos humanos subótimos excluídas das análises de sequenciamento duplex subsequentes. Esta tabela resume os resultados de controle de qualidade pré-sequenciamento para bibliotecas que não atenderam aos critérios de inclusão nas análises de sequenciamento subsequentes. Os parâmetros relatados incluem identificador da amostra, estágio de desenvolvimento do óvulo, resultados da reação em cadeia da polimerase quantitativa (qPCR) para enriquecimento de DNA mitocondrial (mtDNA), fator de correção para dímero de adaptador (ACF), ciclo de quantificação qPCR corrigido em attomoles (Cq), número de ciclos da reação em cadeia da polimerase (PCR) de indexação e concentração da biblioteca medida utilizando o ensaio Qubit High Sensitivity DNA Assay. As bibliotecas foram excluídas de acordo com os critérios de controle de qualidade descritos no protocolo. Clique aqui para baixar este arquivo.
Arquivo Suplementar 1. Guia de solução de problemas para o preparo da biblioteca de sequenciamento duplex de DNA mitocondrial de oócito único. Este arquivo suplementar fornece recomendações para solução de problemas em etapas críticas do fluxo de trabalho, incluindo prevenção de perda de amostra, preparo e avaliação da qualidade do adaptador, purificação com microesferas magnéticas, controle de qualidade da biblioteca, desempenho do sequenciamento, contaminação entre amostras e contaminação por segmentos nucleares de DNA mitocondrial (NUMT). O guia complementa o protocolo principal e deve ser consultado quando as métricas de qualidade da biblioteca ou o desempenho do sequenciamento estiverem fora dos intervalos recomendados. Clique aqui para baixar este arquivo.
Discussão
Variantes de mtDNA identificadas em óvulos refletem uma combinação de mutagênese de novo, mudanças na heteroplasmia ao longo das gerações e os efeitos do envelhecimento e de doenças na linhagem germinativa feminina. Este protocolo descreve um método para enriquecer mtDNA de óvulos individuais, seguido pela preparação de biblioteca de sequenciamento duplex e pelo sequenciamento, permitindo a detecção e análise altamente precisa de mutações em mtDNA. Apesar do alto número de cópias de mtDNA presentes nos óvulos, este fluxo de trabalho exige a preparação completa de uma biblioteca de sequenciamento a partir de uma única célula. Consequentemente, o manuseio cuidadoso das amostras é essencial durante todo o procedimento, conforme detalhado no Arquivo Suplementar 1 (Guia de Solução de Problemas). Apesar do manuseio cuidadoso das amostras, cerca de 5% das preparações de biblioteca podem falhar devido à perda de óvulos nas etapas iniciais de manuseio ou à perda de amostra durante a preparação da biblioteca.
O controle de qualidade durante e após a preparação da biblioteca é essencial para verificar a ligação bem-sucedida dos adaptadores, avaliar o enriquecimento de mtDNA, otimizar a quantidade de DNA para amplificação, detectar dímeros residuais de adaptadores ou iniciadores e determinar se são necessárias etapas adicionais de purificação ou amplificação. O uso do mesmo instrumento de qPCR em tempo real em todas as preparações de biblioteca fornece condições de reação consistentes e melhora a comparabilidade, reprodutibilidade e confiabilidade das medições utilizadas no controle de qualidade subsequente e na otimização do protocolo. Os números de ciclos de PCR para amplificação e indexação da biblioteca descritos neste protocolo podem precisar de ajuste quando forem utilizados instrumentos, enzimas ou reagentes diferentes. A etapa inicial de amplificação é dividida em uma fase de amplificação linear utilizando um único iniciador, seguida por amplificação exponencial após a adição do segundo iniciador. Essa estratégia minimiza a probabilidade de que erros introduzidos durante o primeiro ciclo de amplificação sejam propagados a níveis nos quais se tornem difíceis de distinguir de mutações genuínas do DNA. Os números de ciclos recomendados foram escolhidos para alcançar um tamanho ideal de família de leituras para análise de sequenciamento em duplex; no entanto, podem exigir otimização dependendo da quantidade e qualidade do DNA de entrada. Amostras com menor quantidade de DNA podem necessitar de ciclos adicionais de amplificação, enquanto amostras com maior quantidade de DNA podem necessitar de menos ciclos para evitar superamplificação e preservar a complexidade da biblioteca.
Embora este protocolo seja demonstrado utilizando óvulos humanos isolados, o fluxo de trabalho não se limita a amostras humanas. Anteriormente, aplicamos a mesma abordagem para investigar a mutagênese na linhagem germinativa em camundongos e macacos12,13, indicando que a preparação de bibliotecas de sequenciamento duplex é aplicável a óvulos de múltiplas espécies após a otimização das sequências de iniciadores específicas para cada espécie e, quando necessário, de outros parâmetros experimentais. Apesar da ampla aplicabilidade do sequenciamento duplex, o fluxo de trabalho de enriquecimento de mtDNA e preparação de biblioteca descrito aqui não é facilmente transferível para células somáticas isoladas, pois seus números de cópias de mtDNA são tipicamente várias ordens de magnitude menores do que os dos óvulos, limitando a quantidade de DNA disponível como entrada para a preparação da biblioteca. Contudo, bibliotecas de sequenciamento duplex podem ser geradas a partir de amostras bulk de células somáticas quando combinadas com um enriquecimento otimizado de mtDNA antes da preparação da biblioteca. Outra limitação do sequenciamento duplex é a necessidade de fragmentação do DNA, que pode introduzir erros artificiais, especialmente próximo às extremidades dos fragmentos. Consequentemente, as bases localizadas nas extremidades dos fragmentos são normalmente excluídas das análises downstream, e a detecção e caracterização de inserções e deleções também podem ser afetadas pelo processo de fragmentação. Avanços recentes nas tecnologias de sequenciamento de leitura longa, particularmente aquelas desenvolvidas pela Oxford Nanopore Technologies, podem eventualmente permitir o sequenciamento altamente preciso de moléculas completas de DNA mitocondrial sem fragmentação. No entanto, alcançar a precisão necessária para detecção confiável de mutações depende atualmente da análise de moléculas de DNA nativas, não amplificadas. Como a quantidade de DNA presente em um único óvulo é insuficiente para essas abordagens, sua aplicação a este tipo de amostra é atualmente inviável.
Em comparação com abordagens utilizadas em estudos anteriores, incluindo PCR de longa distância e sequenciamento massivamente paralelo convencional20,21,22, este protocolo oferece diversas vantagens. Cada etapa de amplificação apresenta um risco de introduzir mutações artificiais que podem dificultar a detecção de variantes de baixa frequência, frequentemente exigindo limiares de frequência alélica menor de pelo menos 1%. Por outro lado, a taxa de erro substancialmente menor alcançada pelo sequenciamento em duplex melhora a precisão na identificação de mutações e supera a das abordagens de sequenciamento convencionais5. Consequentemente, este método fornece uma estrutura mais confiável para detectar e quantificar mutações raras no DNA mitocondrial (mtDNA). Utilizando este fluxo de trabalho, demonstramos anteriormente que, diferentemente da maioria dos tecidos somáticos, os óvulos escapam amplamente do acúmulo relacionado à idade de mutações no mtDNA19. Se esse efeito protetor aparente é mantido em estados patológicos que alteram o microambiente ovariano, como a endometriose, e comprometem a qualidade dos óvulos, permanece desconhecido e exige investigações adicionais.
Divulgações
Os autores declaram não haver conflitos de interesses.
Agradecimentos
Agradecemos sinceramente à equipe do Centro de Fertilização In Vitro do Hospital Universitário Kepler em Linz pelo apoio na coleta de ovócitos. Também agradecemos a N. Stoler e A. Nekrutenko pelo desenvolvimento da instância de análise de sequenciamento em duplex no Galaxy e por fornecer orientação sobre a análise de dados. Este trabalho foi apoiado pela bolsa Schrödinger da Fundação Austríaca para a Ciência (FWF) (DOI: 10.55776/J4096; BA) e pelo Projeto Autônomo FWF (DOI: 10.55776/P36928; BA). KDM foi apoiado, em parte, pela concessão R01GM116044 dos Institutos Nacionais de Saúde e pelo Fundo de Doação Willaman da Faculdade de Ciências Eberly da Universidade Estadual da Pensilvânia.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 96 Pares de Primers com Índices Duplos Exclusivos | New England Biolabs | E6440S/L | Pares únicos de primers com dupla indexação para PCR com indexação |
| Etanol absoluto, grau biologia molecular, 96% | Fisher BioReagents | 15518181 | Prepare etanol a 80% fresco com água de grau para biologia molecular |
| Agarose, baixa eletroendosmose | Biozym | 840000 | Para o preparo de géis de agarose a 1,5% e 2% |
| Solução de acetato de amônio, 5 M | Thermo Fisher Scientific | J60688.AD | Utilizado para precipitação com etanol |
| ATP, 10 mM | New England Biolabs | P0756S/L | Utilizado para digestão com exonuclease V |
| Instrumento automatizado de eletroforese | Agilent Technologies | G2992AA | Utilizou-se o Agilent 2100 Bioanalyzer, que está descontinuado; pode-se utilizar um 4150 TapeStation ou um instrumento equivalente de análise de fragmentos de ácidos nucleicos. |
| Kit Bioanalyzer de DNA de Alta Sensibilidade | Agilent Technologies | 5067-4626 | Para avaliação da distribuição de tamanho da biblioteca e de dímeros de adaptador/primer |
| Oligonucleotídeo transportador | Integrated DNA Technologies (IDT) | Síntese personalizada | Sequência não complementar ao genoma humano. Uma sequência de exemplo é fornecida na Tabela 2. Prepare uma solução estoque de 100 nM e dilua para uma concentração final de 1 nM. |
| Sistema de Detecção de PCR em Tempo Real CFX96 Touch | Bio-Rad | 12011319 | O instrumento utilizado neste estudo foi descontinuado; um instrumento de PCR em tempo real CFX Opus 96 ou equivalente pode ser utilizado, embora os valores de Cq possam variar. |
| Kit Collibri de Quantificação de Biblioteca | Invitrogen | A38524100 | Para a quantificação de bibliotecas indexadas antes da combinação |
| Meio para remoção de células do cúmulo contendo hialuronidase (80 U/mL) | Gynemed | 4 HY 0010 | GM501 Hialuronidase |
| tubo PCR com baixa ligação de DNA 200 µL | Corning | PCR-02-L-C | Tubo Axygen de Máxima Recuperação |
| Tubo com baixa ligação ao DNA, 0,5 mL | Biozym | 710136 | |
| tubo com baixa ligação ao DNA, 1,5 mL | Biozym | 710176 | |
| Fragmento Grande (Klenow) da DNA Polimerase I (5 U/µL) | New England Biolabs | M0210S/L | Utilizado durante a extensão do adaptador |
| dNTP Mix (dATP, dCTP, dGTP e dTTP equimolares), 10 mM | New England Biolabs | N0447S/L | Utilizado durante a extensão do adaptador |
| EDTA, 0,5 M (pH 8,0) | Fisher BioReagents | 10628203 | Componente dos tampões TE e TElow |
| Corante EvaGreen, 20× | Biotium | 31077-T | Utilizado em qPCR de attomol |
| Exonuclease V (RecBCD), 10 U/µL | New England Biolabs | M0345S/L | Utilizado para a digestão de DNA linear |
| Pente de altura fixa | Bio-Rad | 1704446EDU | Para eletroforese em gel de agarose |
| Instrumento de ultrassonicação focalizada | Covaris | 500295 | Ultrassonicator M220 com foco |
| tubo de ultrassonografia focalizada 50 µL | Covaris | 520166 | microTUBE-50 AFA com Tampa Rosca de Fibra |
| Corante de carga para gel, 6× | Thermo Fisher Scientific | R1161 | TriTrack DNA Loading Dye |
| Óleo Mineral GM501 | Gynemed | 4 MO 0100 | Utilizado para cobrir o meio de coleta de ovócitos a fim de prevenir a evaporação e manter condições de cultura estéreis e estáveis, incluindo temperatura, osmolaridade e pH, durante o manuseio dos ovócitos |
| Mistura de PCR de alta fidelidade, 2× | KAPA Biosystems | KK2602 | KAPA HiFi HotStart ReadyMix |
| Kit de ensaio fluorométrico de DNA de alta sensibilidade | Invitrogen | Q32854 | Qubit dsDNA High Sensitivity Assay Kit |
| Enzima de restrição HpyCH4III (5 U/µL) | New England Biolabs | R0618S/L | Utilizado para digestão de restrição com adaptadores |
| Centrífuga de laboratório, refrigerada | Eppendorf | 5406000313 | Deve suportar 14.000 × g em 4 °C |
| Sistema a laser para abertura da zona pelúcida | Vitrolife | 19310/0146 | Utilizado para a remoção do corpúsculo polar |
| Kit de preparação de biblioteca | New England Biolabs | E7645S/L | NEBNext Ultra II DNA Library Prep Kit; inclui reagentes para reparo de extremidades/adicionamento de cauda de A e ligação |
| Solução de cloreto de magnésio, 25 mM | New England Biolabs | B9021S/L | Utilizado para digestão com Exonuclease V |
| Reagente de purificação com esferas magnéticas | Beckman Coulter | A63881 | AMPure XP Beads |
| Bancada magnética | Invitrogen | 12-321-D | Para separação com esferas magnéticas |
| Micromanipulador | Luigs & Neumann GmbH | SM II/2 | Utilizado para a remoção do corpúsculo polar |
| Microscópio | Olympus | IX51 | Utilizado para a remoção do corpúsculo polar |
| água de grau biologia molecular | Thermo Fisher Scientific | 327290010 | Utilizado para a preparação e diluição de reagentes |
| Meio de cultura de ovócitos | Gynemed | 4 GM 501H-20 | Meio de cultura GM501 |
| placa de PCR, 96 poços | Biozym | AF4TI-0960-C | Poços transparentes, estrutura transparente, perfil baixo, com saia |
| selo para placa de PCR | Bio-Rad | MSB1001B | Compatível com o instrumento de PCR em tempo real |
| Salina tamponada com fosfato (PBS), 20× | Cell Signaling Technology | 9808S | Diluir para 1× com água de grau biologia molecular |
| Pipetas para manipulação e transferência de cumulus–complexos de ovócitos (COCs) e ovócitos | CooperSurgical | MXL3-150 (150 µm) | Utilizado para remoção mecânica de células do cumulus e transferência de COCs e óvulos. Consulte o site do fabricante para tamanhos adicionais de pipeta. |
| Fonte de alimentação para eletroforese em gel | Bio-Rad | 1645050 | Fonte de Alimentação Básica PowerPac |
| PowerUp SYBR Green Master Mix, 2× | Applied Biosystems | 15350929 | Utilizado para ensaios de qPCR mitocondrial e nuclear |
| Fluorímetro Qubit | Invitrogen | Q33238 | O fluorímetro Qubit 1 descontinuado foi utilizado; uma versão mais recente ou um instrumento fluorométrico equivalente para quantificação de ácidos nucleicos pode ser usado. |
| RNase A, 10 mg/mL | Thermo Fisher Scientific | 10753721 | Diluir a 1 mg/mL antes do uso |
| Espectrofotômetro | Thermo Fisher Scientific | NDULTRAGL | O instrumento NanoDrop OneC descontinuado foi utilizado; uma versão mais recente ou um espectrofotômetro microvolumétrico equivalente pode ser usado. |
| Corante para Gel de DNA SYBR Safe | Invitrogen | S33102 | Para eletroforese em gel de agarose |
| Ciclador térmico | Bio-Rad | 1861096 | Ciclador Térmico T100 |
| Protease K termolábil (0,120 U/µL) | New England Biolabs | P8111S/L | Utilizado para a lise de oócito único |
| Tampão Tris-acetato-EDTA (TAE), 50× | Fisher Scientific | BP1332-1 | Diluir para 1× para eletroforese em gel de agarose |
| Tris-HCl (pH 8,0), 1 M | Fisher BioReagents | 10336763 | Utilizado para a preparação de reagentes e diluições |
| Tween 20 | Fisher BioReagents | 11417160 | Componente do Tampão de Lise de Oócito |
| Escada universal de DNA | Thermo Fisher Scientific | SM0333 | GeneRuler DNA Ladder pronto para uso (100–1.000 pb |
| Wide Mini-Sub Cell GT Cell | Bio-Rad | 1704468EDU | Para eletroforese em gel de agarose |
| Bandeja de Gel UV-Transparente Wide Mini-Sub Cell GT (15 × 7 cm | Bio-Rad | 1704426 | Para eletroforese em gel de agarose |
Referências
- Dyall SD, Brown MT, Johnson PJ. Ancient invasions: from endosymbionts to organelles. Science. 2004;304:253-257. doi:10.1126/science.1094884.
- Pakendorf B, Stoneking M. Mitochondrial DNA and human evolution. Annu Rev Genomics Hum Genet. 2005;6:165-183. doi:10.1146/annurev.genom.6.080604.162249.
- Ng YS, Turnbull DM. Mitochondrial disease: genetics and management. J Neurol. 2016;263:179-191. doi:10.1007/s00415-015-7884-3.
- Shoubridge EA, Wai T. Mitochondrial DNA and the mammalian oocyte. In: St John JC, editor. Current Topics in Developmental Biology. Vol. 77: The Mitochondrion in the Germline and Early Development. San Diego (CA): Academic Press; 2007. p. 87-111. doi:10.1016/S0070-2153(06)77004-1.
- Fox EJ, Reid-Bayliss KS, Emond MJ, Loeb LA. Accuracy of next generation sequencing platforms. Next Gener Seq Appl. 2014;1:1000106. doi:10.4172/jngsa.1000106.
- Kennedy SR, et al. Detecting ultralow-frequency mutations by Duplex Sequencing. Nat Protoc. 2014;9:2586-2606. doi:10.1038/nprot.2014.170.
- Schmitt MW, et al. Detection of ultra-rare mutations by next-generation sequencing. Proc Natl Acad Sci U S A. 2012;109:14508-14513. doi:10.1073/pnas.1208715109.
- Stoler N, et al. Family reunion via error correction: an efficient analysis of duplex sequencing data. BMC Bioinformatics. 2020;21:96. doi:10.1186/s12859-020-3419-8.
- Abascal F, et al. Somatic mutation landscapes at single-molecule resolution. Nature. 2021;593:405-410. doi:10.1038/s41586-021-03477-4.
- The ESHRE Guideline Group on Ovarian Stimulation, Ata B, Bosch E, Broer S, Griesinger G, Grynberg M, et al. ESHRE guideline: ovarian stimulation for IVF/ICSI: an update in 2025. Hum Reprod. 2026;41:498-514. doi:10.1093/humrep/deag018.
- The ESHRE Working Group on Ultrasound in ART, et al. Recommendations for good practice in ultrasound: oocyte pick up. Hum Reprod Open. 2019;2019:hoz025. doi:10.1093/hropen/hoz025.
- Arbeithuber B, et al. Age-related accumulation of de novo mitochondrial mutations in mammalian oocytes and somatic tissues. PLoS Biol. 2020;18:e3000745. doi:10.1371/journal.pbio.3000745.
- Arbeithuber B, et al. Advanced age increases frequencies of de novo mitochondrial mutations in macaque oocytes and somatic tissues. Proc Natl Acad Sci U S A. 2022;119:e2118740119. doi:10.1073/pnas.2118740119.
- The Galaxy Community. The Galaxy platform for accessible, reproducible, and collaborative data analyses: 2024 update. Nucleic Acids Res. 2024;52:W83-W94. doi:10.1093/nar/gkae410.
- Stoler N, Arbeithuber B, Guiblet W, Makova KD, Nekrutenko A. Streamlined analysis of duplex sequencing data with Du Novo. Genome Biol. 2016;17:180. doi:10.1186/s13059-016-1039-4.
- Nekrutenko A, Stoler N. Calling very rare variants. Galaxy Training Network. Available from: https://training.galaxyproject.org/training-material/topics/variant-analysis/tutorials/dunovo/tutorial.html. Accessed July 25, 2026.
- Barnett DW, et al. BamTools: a C++ API and toolkit for analyzing and managing BAM files. Bioinformatics. 2011;27:1691-1692. doi:10.1093/bioinformatics/btr174.
- Illumina. Double sided size selection and bead clean up. Illumina Knowledge Base. Available from: https://knowledge.illumina.com/library-preparation/general-library-prep/library-preparation-general-library-prep-reference_material-list/000006157. Accessed July 25, 2026.
- Arbeithuber B, et al. Allele frequency selection and no age-related increase in human oocyte mitochondrial mutations. Sci Adv. 2025;11:eadw4954. doi:10.1126/sciadv.adw4954.
- Mertens J, et al. Mitochondrial DNA variants segregate during human preimplantation development into genetically different cell lineages that are maintained postnatally. Hum Mol Genet. 2022;31:3629-3642. doi:10.1093/hmg/ddac059.
- Mertens J, et al. Children born after assisted reproduction more commonly carry a mitochondrial genotype associating with low birthweight. Nat Commun. 2024;15:1232. doi:10.1038/s41467-024-45446-1.
- Van Der Kelen A, et al. The interplay between mitochondrial DNA genotypes, female infertility, ovarian response, and mutagenesis in oocytes. Hum Reprod Open. 2025;2025:hoae074. doi:10.1093/hropen/hoae074.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve