Elementos reguladores cis derivados de retrovírus endógenos regulam a expressão gênica no início do desenvolvimento embrionário. Este protocolo descreve a deleção mediada por CRISPR-Cas9 desses elementos em células-tronco pluripotentes humanas na fase ingênua, com o objetivo de avaliar seus papéis na regulação gênica e nos processos de desenvolvimento peri-implantatório.
Artigo de método
Deleção Genética de Elementos Cis-Reguladores para Dissecar a Função do Genoma Não Codificante em Modelos Humanos de Pré-implantação
91 visualizações
⸱
11 de setembro de 2026
* These authors contributed equally
Neste artigo
Resumo
Resumo
Elementos reguladores cis coordenam a expressão gênica de maneira espacial e temporalmente controlada e contribuem para o estabelecimento de estados celulares distintos durante o desenvolvimento. Uma proporção substancial dos elementos reguladores cis transcricionalmente ativos em embriões de primatas originou-se de integrações retrovirais antigas na linhagem germinativa. Esses retrovírus endógenos, também conhecidos como retrotransposons com repetições terminais longas, mantêm atividade reguladora intrínseca e frequentemente são específicos de espécie, tornando-os fortes candidatos para regular aspectos divergentes do desenvolvimento embrionário entre espécies. Restrições éticas e legais à pesquisa com embriões humanos historicamente limitaram a investigação direta da regulação gênica durante a embriogênese humana. Células-tronco pluripotentes ingênuas humanas e modelos de blastocisto baseados em células-tronco tridimensionais oferecem sistemas alternativos para o estudo de processos de desenvolvimento inicial. Este protocolo descreve a deleção mediada por CRISPR-Cas9 de elementos reguladores cis derivados de retrovírus endógenos em células-tronco pluripotentes ingênuas humanas. Complexos ribonucleoproteicos pré-montados de Cas9 e RNA-guia único são introduzidos por nucleofecção, seguidos por clonagem de célula única, genotipagem baseada em PCR, sequenciamento de Sanger, expansão, criopreservação e avaliação da estabilidade genômica das linhagens editadas. Os clones resultantes, do tipo selvagem, heterozigotos e homozigotos ou hemizigotos para a deleção, fornecem uma plataforma para investigar a contribuição de elementos individuais derivados de retrovírus endógenos na regulação gênica em modelos de pré-implantação humana. Este método permite a interrogatória funcional direta de sequências reguladoras não codificantes específicas de espécie e apoia o estudo dos mecanismos transcricionais envolvidos no desenvolvimento humano inicial.
Introdução
A regulação precisa da expressão gênica durante o desenvolvimento é fundamental para o estabelecimento de sistemas biológicos complexos. Grande parte dessa informação regulatória é codificada por elementos reguladores cis (CREs), que são sequências de DNA não codificantes contendo sítios de ligação para fatores de transcrição que controlam a atividade transcricional1. Durante a embriogênese de primatas, uma proporção substancial dos CREs ativos é derivada de retrovírus endógenos (ERVs), também conhecidos como retrotransposons com repetições terminais longas (LTR)2,3. Os ERVs originaram-se de infecções retrovirais antigas da linhagem germinativa que se tornaram fixas na população. Ao longo do tempo evolutivo, a maioria das inserções de ERVs acumulou mutações que interromperam os quadros de leitura abertos que codificam proteínas virais, frequentemente resultando na formação de LTRs isolados4. Apesar dessa degeneração, muitas sequências derivadas de ERVs mantêm atividade regulatória intrínseca e são frequentemente específicas de espécie, tornando-as fortes candidatas para impulsionar processos de desenvolvimento divergentes entre espécies. Os ERVs podem funcionar como elementos potenciadores, promotores ou delimitadores da cromatina, regulando assim programas de expressão gênica e a organização tridimensional do genoma5,6.
Muitas famílias jovens de VREs tornam-se transcritamente ativas de maneira específica a cada estágio durante o desenvolvimento pré-implantacional de mamíferos. Essa ativação é facilitada pela hipometilação generalizada do DNA, característica da embriogênese inicial, que expõe sítios de ligação para fatores de transcrição dentro das LTRs7,8,9,10. Evidências acumuladas indicam que a cooptação de VREs como CREs contribui significativamente para a embriogênese de mamíferos. Em camundongos, elementos do retrovírus endógeno murino-L são altamente expressos no estágio de duas células e contribuem para a ativação do genoma zigótico ao funcionarem como promotores gênicos11. O retrotransposon específico de camundongo MT2B2 também atua como promotor, induzindo a expressão de uma isoforma conservada de CDK2AP1 necessária para a proliferação embrionária12. Em humanos, famílias distintas de VREs podem atuar como enhancers ou promotores regulando a expressão gênica no trofoblasto13. VREs da família do retrovírus endógeno humano K (HML-2), particularmente os subtipos LTR5_Hs, são transcritivamente ativos do estágio de oito células até o estágio de blastocisto9. Os elementos LTR5_Hs podem funcionar como enhancers14,15,16,17, e pelo menos uma inserção específica de humanos é essencial para o desenvolvimento pré-implantacional por meio da ativação de ZNF729, um fator de transcrição que regula centenas de promotores de genes de manutenção em células-tronco pluripotentes naïve humanas (hnPSCs)14. Em conjunto, essas descobertas demonstram que os VREs remodelaram redes reguladoras gênicas do desenvolvimento e podem contribuir para aspectos específicos da espécie no desenvolvimento peri-implantacional.
As células-tronco pluripotentes humanas naivas assemelham-se ao epiblasto pré-implantação humano em relação ao seu transcriptoma, estado de metilação do DNA e, nas células femininas, ao estado de ativação do cromossomo X18. A propagação estável de hnPSCs requer fator inibidor de leucemia, o inibidor da quinase ativada por mitógeno PD0325901, o inibidor da proteína quinase C atípica Gö6983 e a inibição da via de sinalização Wnt, coletivamente denominadas condições de cultivo PXGL19. Nessas condições, as hnPSCs mantêm a capacidade de se diferenciar em linhagens de trofoblasto e hipoblasto20,21,22. Elas também podem gerar blastoides, modelos tridimensionais baseados em células-tronco que recapitulam características-chave do blastocisto humano23,24,25,26,27,28,29. Os blastoides fornecem um sistema experimental escalável para investigar características específicas do ser humano na embriogênese inicial, reduzindo ao mesmo tempo as restrições éticas e legais associadas ao uso de embriões humanos. Consequentemente, as hnPSCs e os blastoides oferecem uma plataforma valiosa para examinar funcionalmente sequências reguladoras envolvidas no desenvolvimento pré-implantação e peri-implantação humanos.
A tecnologia do sistema de repetições palindrômicas curtas agrupadas e regularmente espaçadas associada à proteína 9 (CRISPR-Cas9) permite a edição direcionada de locos genômicos em células de mamíferos e é amplamente utilizada em estudos funcionais de genômica30. O sistema utiliza um RNA-guia único (sgRNA), tipicamente com 17–24 pares de bases de comprimento, para direcionar a Cas9 a uma sequência genômica complementar adjacente a um motivo próximoo ao espaçador. A Cas9 então cliva ambas as fitas de DNA, gerando uma quebra de dupla fita. Na ausência de um molde de reparo homólogo, o reparo via junção de extremidades não homólogas pode introduzir inserções ou deleções de nucleotídeos30. Quando dois sgRNAs são projetados para flanquear um CRE, a clivagem simultânea pode remover a sequência intercalada e gerar um alelo com perda de função do CRE. No entanto, a análise funcional de CREs derivados de ERVs em hnPSCs permanece tecnicamente desafiadora, pois a entrega baseada em plasmídeo pode resultar em baixa eficiência de edição, os sgRNAs não protegidos são suscetíveis à degradação e o cultivo convencional de hnPSCs frequentemente depende de células alimentadoras de fibroblastos embrionários de camundongo.
O presente protocolo aborda essas limitações por meio da entrega de complexos ribonucleoproteicos Cas9-sgRNA pré-montados em hnPSCs por meio de nucleofecção31,32. Essa abordagem evita a integração de plasmídeos, limita a duração da atividade da Cas9 e permite a deleção eficiente de elementos reguladores derivados de ERVs. Utilizando este fluxo de trabalho, alcançaram-se eficiências de deleção completa de ERVs de aproximadamente 10%–78,9%, com deleções homozigotas ou hemizigotas obtidas em média em 43,6% dos clones isolados. As linhagens de hnPSCs editadas resultantes podem ser utilizadas para investigar a contribuição de elementos reguladores derivados de ERVs individuais na expressão gênica e em fenótipos do desenvolvimento inicial (Figura 1). A novidade deste método reside na combinação da edição genômica baseada em ribonucleoproteínas com modelos de células-tronco pluripotentes humanas naivas, permitindo a interrogatória funcional direta de elementos reguladores não codificantes específicos de espécie durante o desenvolvimento pré-implantacional humano.
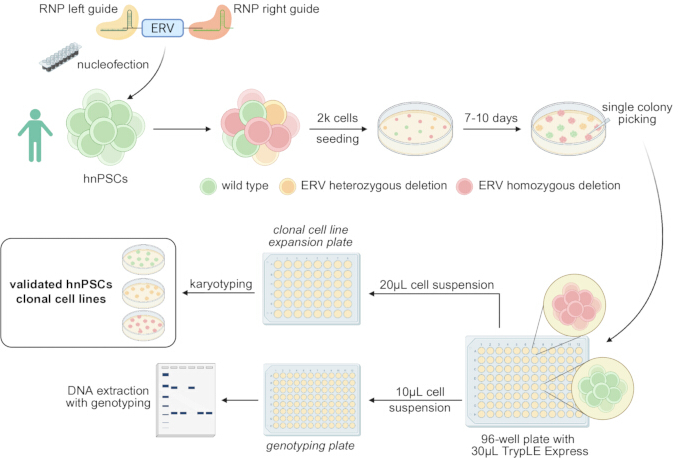
Figura 1: Visão geral do fluxo de trabalho de deleção de ERV em células-tronco pluripotentes humanas naivas. Elementos reguladores cis derivados de retrovírus endógenos (ERV) são deletados utilizando complexos ribonucleoproteicos de Cas9-guia de RNA único (sgRNA) introduzidos em células-tronco pluripotentes humanas naivas (hnPSCs) por nucleofecção. Após recuperação e plaqueamento em baixa densidade, colônias individuais são isoladas, expandidas, genotipadas e cariotipadas para identificar clones com genótipo selvagem, heterozigoto e homozigoto para a deleção. Clique aqui para visualizar uma versão ampliada desta figura.
Protocolo
A linhagem de células-tronco pluripotentes humanas naïve PB004 foi gerada por reprogramação de células sanguíneas periféricas de doadores voluntários que forneceram consentimento informado por escrito, de acordo com as diretrizes institucionais e nacionais aplicáveis e com a aprovação do comitê de ética institucional relevante (Instituto de Ciências Médicas da Universidade de Tóquio, número de aprovação 21-68-0409)33. Essas células foram autenticadas por STR e rotineiramente testadas para infecção por micoplasma. As ferramentas de pesquisa utilizadas neste protocolo estão listadas na Tabela de Materiais.
1. Cultivar células-tronco pluripotentes humanas naivas
- Prepare o meio de cultura
NOTA: Inicie com células-tronco pluripotentes humanas naivas (hnPSCs) mantidas em camadas de apoio de fibroblastos embrionários de camundongo inativados (MEF). Passe as células pelo menos uma vez após o descongelamento antes de realizar a edição genômica.
NOTA: Aqueça apenas o volume de meio PXGL necessário para uso imediato até 37 °C. Não aqueça repetidamente o estoque completo.- Prepare o meio-base N2B27 e o meio PXGL
- Combine 500 mL de DMEM/F-12 com alta concentração de glicose com 500 mL de meio Neurobasal. Adicione L-glutamina até uma concentração final de 2 mM e 2-mercaptoetanol até uma concentração final de 100 µM.
ATENÇÃO: Manipule o 2-mercaptoetanol de acordo com os procedimentos institucionais de segurança química. - Adicione 5 mL do suplemento N2, 10 mL do suplemento B27 e 10 mL de solução antibiótico-antimicótica, se necessário. Filtre o meio através de um filtro com porosidade de 0,22 µm ou 0,45 µm, se necessário.
- Armazene o meio-base N2B27 resultante a 4 °C, ao abrigo da luz, por até 1 mês.
- Estime o volume de meio PXGL necessário para 1 semana. Suplemente o meio-base N2B27 com 1 µM de PD0325901, 2 µM de XAV939, 2 µM de Gö6983 e 10 ng/mL de fator inibidor de leucemia humana recombinante.
- Adicione 10 µM de Y-27632 ao meio PXGL durante o descongelamento, passagem, nucleofecção ou semeadura de hnPSCs como células isoladas. Armazene o meio PXGL a 4 °C, ao abrigo da luz, por até 1 semana.
- Combine 500 mL de DMEM/F-12 com alta concentração de glicose com 500 mL de meio Neurobasal. Adicione L-glutamina até uma concentração final de 2 mM e 2-mercaptoetanol até uma concentração final de 100 µM.
- Prepare o meio de lavagem
NOTA: Utilize meio de lavagem contendo albumina sérica bovina (BSA) durante a centrifugação para reduzir a perda de hnPSCs por aderência a materiais plásticos descartáveis.- Adicione BSA a 500 mL de DMEM/F-12 para obter uma concentração final de 0,1%. Armazene o meio de lavagem a 4 °C por até 2 meses.
- Prepare o meio para MEF
- Adicione 50 mL de soro bovino fetal, 1 mM de piruvato de sódio e 5 mL de suplemento de L-glutamina estabilizado a 500 mL de meio de Eagle modificado de Dulbecco com alta concentração de glicose.
- Adicione solução antibiótico-antimicótica, se necessário. Filtre o meio através de um filtro com porosidade de 0,22 µm ou 0,45 µm, se necessário, e armazene o meio para MEF a 4 °C por até 1 mês.
- Prepare o meio-base N2B27 e o meio PXGL
- Prepare as camadas de apoio de MEF
NOTA: Os MEFs fornecem suporte de crescimento para hnPSCs34. Utilize MEFs inativados por irradiação gama ou tratamento com mitomicina C. Gere os MEFs internamente35 ou obtenha-os de uma fonte comercial. MEFs derivados de camundongos CD1 ou CF1 são adequados para este protocolo. Os experimentos descritos aqui foram realizados utilizando MEFs CF1 adquiridos.- Prepare o número necessário de poços revestidos com MEF 48 h antes do descongelamento ou passagem das hnPSCs. Revesta a superfície de cultura tecidual com 0,05–0,1 mL/cm2 de solução de gelatina a 0,1% e incube a 37 °C por 30 min.
- Aspire a solução de gelatina e plaque 2–3 × 10⁴ MEFs inativados/cm2 em meio para MEF.
- Incube os MEFs a 37 °C, umidade de 95% e 5% de CO₂ por pelo menos 48 h antes do uso. Substitua o meio para MEF a cada 3 dias quando as camadas de apoio não forem usadas imediatamente.
- Utilize as camadas de apoio de MEF dentro de 7 dias após o plaqueamento. Examine as camadas antes de semear as hnPSCs e descarte quaisquer poços que apresentem destacamento extenso ou deterioração.
- Passe as hnPSCs
- Aspire o meio PXGL da cultura de hnPSCs. Adicione 0,05–0,1 mL/cm2 de reagente de dissociação celular e incube as células a 37 °C por 5 min.
- Pipete as colônias suavemente várias vezes usando uma pipeta de 1.000 µL para gerar uma suspensão celular. Transfira a suspensão para um tubo cônico de 15 mL contendo 5–10 mL de meio de lavagem e inverta o tubo três vezes.
- Centrifugue as células a 250 × g por 3 min. Durante a centrifugação, aspire o meio de uma camada de apoio de MEF preparada, lave a camada uma vez com solução salina tamponada com fosfato e aspire a solução de lavagem.
- Aspire o meio de lavagem do pellet de hnPSCs sem perturbar o pellet. Re suspenda as células em meio PXGL contendo 10 µM de Y-27632 e plaque as células em uma proporção de divisão de 1:3 ou 1:4 sobre a camada de apoio de MEF preparada.
- Passe as células a cada 3–4 dias e incube-as a 37 °C, 7% de CO₂ e 5% de O₂.
2. Identificar e projetar a deleção de um elemento cis-regulatório derivado de retrovírus endógeno
NOTA: O procedimento a seguir é otimizado para elementos reguladores cis (CREs) derivados de retrovírus endógenos (ERVs), mas pode ser adaptado para outros CREs definidos.
- Identifique as coordenadas genômicas do ERV
- Selecione um candidato a ERV de acordo com a questão biológica e as evidências disponíveis de atividade de promotor, potenciador ou limite de cromatina.
- Abra o UCSC Genome Browser (acessado em 15 de maio de 2026), selecione a espécie e montagem genômica apropriadas36 e navegue até a seção Repeats.
- Defina a faixa do RepeatMasker como Completa (faixa atualizada pela última vez no UCSC em 18 de outubro de 2022). Atualize o navegador e localize o ERV candidato, que é exibido como um retrotransposon LTR.
NOTA: O RepeatMasker identifica e classifica elementos transponíveis utilizando recursos curados, como RepBase e Dfam37–39. - Selecione o LTR candidato para exibir suas coordenadas genômicas. Registre as coordenadas do ERV e as regiões de 100 pb imediatamente a montante e a jusante do elemento.
NOTA: Para um elemento LTR5_Hs localizado em chr1:207635112–207636074 na montagem hg38, use chr1:207635012–207635112 para projetar o guia esquerdo e chr1:207636074–207636174 para projetar o guia direito.
- Projete os RNAs guia usando o Benchling
- Abra um projeto no Benchling (acessado em 15 de maio de 2026). Selecione +, navegue até CRISPR e selecione CRISPR guides.
- Selecione Importar a partir de coordenadas cromossômicas, escolha a montagem genômica apropriada e insira as coordenadas da região de 100 pb a montante do ERV.
- Selecione guia simples como tipo de projeto e defina o comprimento do guia como 20 pb. Escolha o motivo adjacente ao protospaçador compatível com a nuclease Cas9 e use NGG ao utilizar a Cas9 de Streptococcus pyogenes.
- Habilite Incluir regiões mascaradas na busca de alvos fora do alvo nas configurações avançadas.
NOTA: Exclua RNAs guia previstos para direcionar sequências repetitivas multicópias. O corte em múltiplos loci genômicos pode reduzir a viabilidade celular e dificultar a interpretação. - Inspeccione a região genômica no navegador genômico e confirme que a sequência do guia não se sobrepõe a um elemento repetitivo próximo. Selecione Concluir.
- Navegue até o mapa de sequência e selecione a sequência completa. Selecione Projetar CRISPR, seguido por +.
- Escolha um guia com alta pontuação prevista no alvo e baixa pontuação prevista fora do alvo40. Projete o guia selecionado a montante como guia esquerdo e repita o procedimento usando a região de 100 pb a jusante do ERV para obter o guia direito.
- Realize uma análise adicional in silico de alvos fora do alvo usando o COSMID41 (acessado em 15 de maio de 2026). Exclua guias previstos para direcionar genes codificadores, outros CREs ou elementos repetitivos multicópias.
- Projete os RNAs guia usando o CRISPOR
- Abra a região de 100 pb a montante do ERV no UCSC Genome Browser. Selecione Visualizar, seguido por sequência de DNA, e selecione Obter DNA para obter a sequência a montante no formato FASTA.
- Abra o CRISPOR (versão 5.2)42 e cole a sequência no formato FASTA no campo Etapa 1.
- Selecione a montagem genômica apropriada na Etapa 2 e escolha hg38 ao trabalhar com o locus humano exemplificado. Selecione o motivo adjacente ao protospaçador apropriado na Etapa 3 e envie a sequência para análise.
- Revise os guias candidatos classificados por pontuação de especificidade e selecione um guia com alta pontuação de especificidade e eficiência prevista adequada.
- Projete o guia selecionado como guia esquerdo. Repita as etapas 2.3.1–2.3.4 usando a região de 100 pb a jusante do ERV para obter o guia direito.
- Obtenha cada guia como um RNA guia único no qual o RNA guia CRISPR já está pré-hibridizado ao RNA CRISPR ativador trans.
- Projete os iniciadores (primers) de PCR para genotipagem
- Estenda o intervalo genômico do ERV em aproximadamente 500 pb a montante e 500 pb a jusante.
NOTA: Para o locus exemplificado chr1:207635112–207636074, use o intervalo estendido chr1:207634612–207636574. - Importe a sequência estendida para o Primer3 (versão 4.1.0)43.
- Defina os tamanhos mínimo, ótimo e máximo dos iniciadores como 18, 20 e 25 nucleotídeos, respectivamente; as temperaturas de fusão mínima, ótima e máxima como 57 °C, 59 °C e 62 °C, respectivamente; e os conteúdos mínimos, ótimos e máximos de GC como 30%, 50% e 70%, respectivamente.
- Defina a faixa de tamanho do produto para gerar um amplicon que cubra completamente o ERV e ambos os sítios de corte dos RNAs guia. Projete um iniciador a montante e outro a jusante do ERV alvo.
- Confirme que os produtos selvagem e de deleção esperados possam ser distinguidos por eletroforese em gel de agarose. Identifique o par de iniciadores como iniciadores 1 e 2, conforme ilustrado na Figura 2A.
- Estenda o intervalo genômico do ERV em aproximadamente 500 pb a montante e 500 pb a jusante.
3. Nucleofectar os RNAs-guia emparelhados em hnPSCs
- Prepare uma placa de 12 poços contendo camadas de alimentadores de MEF inativadas 48 h antes da nucleofecção. Calcule o número de reações de nucleofecção necessárias e use uma reação para cada par de guia-esquerda e guia-direita.
- Para cada reação, combine 3,6 µL do suplemento de nucleofecção com 16,4 µL da solução de nucleofecção e equilibre a mistura à temperatura ambiente.
- Prepare os complexos ribonucleoproteicos de Cas9 com guia-esquerda e guia-direita em tubos separados. Para cada guia, combine 2,9 µL de solução salina tamponada com fosfato, 0,6 µL de sgRNA 100 µM e 0,5 µL de nuclease Cas9 de alta fidelidade 62 µM, e incube à temperatura ambiente por 10–20 min.
- Durante a incubação dos ribonucleoproteínas, aspire o meio de cultura dos hnPSCs, adicione quantidade suficiente de reagente de dissociação celular para cobrir as células e incube a 37 °C por 5 min.
- Adicione 5 mL de meio de lavagem e colete as células dissociadas. Centrifugue a 250 × g por 3 min, aspire o sobrenadante e ressuspenda suavemente o pellet em 2 mL de meio PXGL contendo 10 µM Y-27632.
- Conte 2–3 × 10⁵ células para cada reação de nucleofecção. Centrifugue o número necessário de células a 250 × g por 3 min, aspire completamente o sobrenadante e remova o líquido residual usando uma ponteira de pipeta de 10 µL sem perturbar o pellet.
NOTA: Não realize a depleção de MEF antes da nucleofecção. Conte a mistura dissociada como hnPSCs juntamente com os MEFs residuais. - Combine 2 µL do complexo de Cas9 com guia-esquerda com 2 µL do complexo de Cas9 com guia-direita e misture pipetando cinco vezes. Adicione 4 µL da mistura combinada de ribonucleoproteínas à solução de nucleofecção de 20 µL.
- Ressuspenda o pellet de hnPSCs na mistura completa de nucleofecção sem introduzir bolhas. Transfira a suspensão para um poço de uma microcubeta de nucleofecção e, em seguida, bata suavemente na cubeta para garantir que o líquido cubra o fundo.
NOTA: Prossiga imediatamente após a ressuspensão das células. Processe no máximo duas reações simultaneamente. - Nucleofecte as células utilizando o programa P3 Primary Cell DN-100. Imediatamente após, ressuspenda as células nucleofectadas em meio PXGL pré-aquecido contendo 10 µM Y-27632.
- Plaque as células em um poço da placa de alimentadores de MEF de 12 poços preparada e movimente suavemente a placa em um padrão em forma de T para distribuir as células uniformemente.
- Incube as células por pelo menos 2 dias antes de iniciar a derivação clonal. Mantenha um estoque separado de hnPSCs não editadas e derive linhagens clonais selvagens em paralelo.
4. Obter linhagens clonais de hnPSC
- Prepare um prato de 10 cm contendo uma camada de alimentadores de MEF inativados 48 h antes do plaqueamento de células isoladas.
- Aspire o meio de cultura dos cultivos de hnPSCs nucleofetados e selvagens paralelos. Adicione o reagente de dissociação celular e incube as células a 37 °C por 5 min.
- Adicione 5 mL de meio de lavagem e colete as células dissociadas. Centrifugue as células a 250 × g por 3 min, aspire o sobrenadante e ressuspenda completamente as células em 400 µL de meio PXGL contendo 10 µM Y-27632.
NOTA: Gere uma suspensão completa de células isoladas. Uma dissociação incompleta pode produzir colônias contendo genótipos mistos. - Conte as células e plaque aproximadamente 2.000 células no prato de 10 cm preparado com camada de alimentadores de MEF em meio PXGL contendo 10 µM Y-27632. Distribua as células uniformemente para minimizar o contato entre colônias emergentes.
- Divida a suspensão celular remanescente em duas porções. Congele uma porção como reserva e isole o DNA genômico da segunda porção para genotipagem da população em bloco.
- Cultive as células plaqueadas esparsamente por 7–10 dias. Não substitua o meio no primeiro dia após o plaqueamento; dos dias 2 a 4, substitua diariamente 3 mL do meio por 3 mL de meio PXGL fresco, e a partir do dia 5, substitua metade do meio diariamente. Examine o cultivo diariamente e prossiga para a seleção de colônias quando colônias derivadas de célula única e espacialmente separadas forem visíveis.
NOTA: Ajuste o período de cultivo de acordo com a taxa de crescimento da linhagem de hnPSCs.
5. Realize o genotipagem em massa das populações selvagem e editada
NOTA: Utilize um kit de extração de DNA genômico para extrair o DNA genômico da população em massa. Pode ser necessário testar diferentes DNA polimerases para otimizar essas PCR. Uma mistura mestra de DNA polimerase de alta fidelidade foi usada rotineiramente para os experimentos descritos aqui.
- Isole o DNA genômico das populações celulares em massa selvagem e editada utilizando um kit de extração de DNA genômico.
- Amplifique a região genômica direcionada por PCR usando os iniciadores 1 e 2 e uma DNA polimerase adequada. Utilize uma mistura mestra de DNA polimerase de alta fidelidade em um volume total de reação de 20 µL contendo 10 µL da mistura mestra 2×, 7 µL de H₂O, 0,5 µL do iniciador 1 a 10 µM, 0,5 µL do iniciador 2 a 10 µM e 2 µL de DNA genômico com concentração aproximada de 50 ng/µL. Para a PCR mostrada na Figura 2, correspondente a um elemento LTR5_Hs localizado nas coordenadas chr1:207635112–207636074 (hg38), as sequências dos iniciadores foram CCCCTCCAAGATGACCAGTT (iniciador 1) e GGCCTCGCAAATCTTAACCC (iniciador 2). Os parâmetros de ciclagem foram 98 °C (30 s), 30 ciclos de 98 °C (10 s), 64 °C (30 s) e 72 °C (45 s), seguidos por uma extensão final a 72 °C por 10 min.
- Inclua DNA genômico da população selvagem como controle.
- Se pare os produtos de PCR por eletroforese em gel de agarose a 1%, corado com um corante seguro para DNA em tampão TAE (Tris-acetato-EDTA). Execute o gel a 80 V por aproximadamente 45 min. Inclua um padrão de DNA na primeira fita para estimar os tamanhos das bandas.
- Visualize as bandas de DNA amplificadas utilizando um sistema digital de imagem de géis.
- Compare os produtos obtidos das populações celulares em massa selvagem e editada. Na Figura 2B, os iniciadores 1 e 2 amplificam uma banda de 1.468 pb a partir de alelos selvagens e uma banda de 500 pb a partir de alelos editados.
- Confirme que o par de iniciadores produz produtos distintos de comprimento completo e com deleção antes de prosseguir para a seleção de colônias.
- Redesenhe os RNAs guia ou otimize as condições de nucleofecção caso nenhum produto de deleção seja detectado.
6. Selecionar e expandir colônias de célula única
NOTA: Determine o número de colônias a serem selecionadas com base na PCR da população em massa. Inicie com pelo menos 48 colônias editadas quando um produto de deleção claro for detectado. Selecione aproximadamente oito colônias da população selvagem paralela. Busque obter um excesso de clones (por exemplo, 4 selvagens, 5 homozigotos e 3 heterozigotos).
- Prepare os placas e reagentes
- Determine o número de colônias a serem processadas e prepare o número correspondente de poços com camada de alimentadores MEF em uma placa de 48 poços pelo menos 48 h antes da seleção das colônias. No dia da seleção das colônias, aspire o meio dos MEF, lave cada poço uma vez com solução salina tamponada com fosfato, aspire a solução de lavagem e adicione meio PXGL contendo 10 µM de Y-27632.
- Adicione 30 µL de reagente de dissociação celular ao número necessário de poços em uma placa de 96 poços com fundo redondo. Dilua o reagente de matriz extracelular 1:4 em DMEM/F-12 frio e prepare o número necessário de poços em uma segunda placa de 96 poços com meio PXGL contendo 10 µM de Y-27632. Adicione o reagente de matriz extracelular diluído a cada poço para obter uma concentração final de 20 µL/mL.
NOTA: Utilize esta placa de 96 poços livre de alimentadores para genotipagem, a fim de evitar a amplificação de DNA genômico de camundongo. - Dispense gotas de aproximadamente 40 µL de meio de lavagem na superfície interna da tampa de uma placa estéril de 10 cm. Coloque a placa de dissociação, a placa de expansão, a placa de genotipagem e a tampa da placa dentro da cabine de segurança biológica.
- Selecione as colônias
NOTA: Realize a seleção das colônias sob microscópio dentro de uma cabine de segurança biológica. Processe as colônias em grupos de oito ao utilizar uma pipeta com espaçamento ajustável das ponteiras.- Configure uma pipeta para 20 µL e acople uma ponteira estéril. Prime a ponteira mergulhando-a em uma gota de meio de lavagem e pipetando duas vezes.
- Identifique uma colônia espacialmente isolada que pareça originar-se de uma única célula. Evite colônias que estejam em contato com colônias adjacentes ou que contenham subcolônias visivelmente separadas, e selecione colônias que representem a variedade de tamanhos e morfologias presentes na cultura.
- Arranhe suavemente sob a colônia com a ponteira previamente preparada, aspire a colônia destacada e transfira-a para um poço da placa de 96 poços com fundo redondo contendo 30 µL de reagente de dissociação celular. Repita até que oito colônias tenham sido transferidas para uma coluna da placa.
- Incube as colônias no reagente de dissociação celular por 5–10 min a 37 °C. Configure uma pipeta com espaçamento ajustável para o espaçamento da placa de 96 poços e dissocie cada colônia pipetando aproximadamente 15 vezes.
- Examine os poços microscopicamente e confirme que as colônias foram dissociadas. Aspire 20 µL de cada suspensão de colônia dissociada, ajuste o espaçamento das ponteiras para o formato da placa de 48 poços e dispense a suspensão no poço correspondente da placa de expansão clonal contendo MEF.
- Aspire os cerca de 10 µL restantes de cada suspensão de colônia, ajuste o espaçamento das ponteiras para o formato da placa de 96 poços e dispense a suspensão no poço correspondente da placa de genotipagem livre de alimentadores.
- Repita o procedimento até que o número necessário de colônias editadas e selvagens tenha sido selecionado. Retorne as placas de expansão e de genotipagem ao incubador.
7. Genotipar e preservar as linhagens celulares clonais
NOTA: Use um reagente rápido de extração de DNA genômico em vez de um kit ao processar numerosos clones.
- Extrair o DNA genômico
- Incubar a placa de genotipagem por 24–48 h após a seleção de colônias e confirmar que células aderidas suficientes são visíveis em cada poço. Aspirar o meio e adicionar 20 µL de solução rápida de extração de DNA genômico a cada poço.
- Incubar a placa à temperatura ambiente por 5 min e transferir o volume completo de cada poço para o poço correspondente de uma placa de PCR. Selar a placa de PCR com folha de alumínio.
- Incubar a placa a 65 °C por 6 min, seguido de 98 °C por 2 min. Utilizar 2–4 µL do lisado resultante diretamente como molde de DNA para PCR.
- Identificar e validar as linhagens clonais editadas
- Amplificar a região genômica alvo usando os iniciadores 1 e 2 sob as condições de PCR e ciclagem descritas anteriormente. Incluir DNA de uma linhagem selvagem não editada e da população em massa editada como controles.
- Separar os produtos de PCR por eletroforese em gel de agarose usando as condições descritas nos passos 5.4–5.5. Comparar os tamanhos das bandas de PCR obtidas das linhagens clonais com os controles selvagem e da população em massa editada, conforme ilustrado na Figura 2C.
- Recortar as bandas de PCR relevantes usando uma lâmina limpa e purificar o DNA dos fragmentos de gel recortados utilizando um kit. Enviar os produtos de PCR purificados para sequenciamento Sanger a um provedor adequado de sequenciamento, alinhar os resultados de sequenciamento com a sequência de referência e confirmar a junção da deleção e o genótipo de cada clone. Descartar ou reavaliar clones que produzam produtos de PCR inesperados ou resultados de sequenciamento ambíguos.
- Expandir, criopreservar e realizar controle de qualidade das linhagens clonais validadas
- Identificar os poços correspondentes na placa de expansão clonal após a confirmação do genótipo. Expandir pelo menos duas linhagens clonais editadas independentemente derivadas e múltiplas linhagens selvagens derivadas em paralelo pelo mesmo procedimento de clonagem de célula única.
- Criopreservar frascos suficientes de cada clone editado e selvagem validado antes de iniciar experimentos subsequentes. Manter a população em massa editada como reserva até que as linhagens clonais necessárias tenham sido validadas e criopreservadas.
- Realizar análise de cariótipo ou outra avaliação validada de estabilidade genômica nas linhagens clonais de hnPSC selecionadas. Confirmar que as linhagens selecionadas mantêm a morfologia e características de crescimento esperadas de hnPSC antes do uso subsequente.
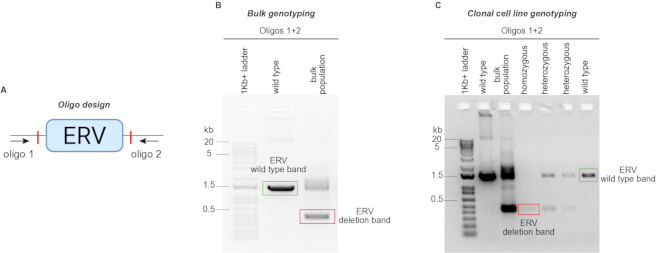
Figura 2: Avaliação da deleção de ERV por PCR. (A) Desenho dos iniciadores de genotipagem posicionados a montante e a jusante do ERV alvo. (B) PCR representativa em população em massa mostrando o produto de tipo selvagem de comprimento completo e o produto menor com deleção. A detecção do produto com deleção confirma a edição bem-sucedida e auxilia na determinação do número de colônias selecionadas para triagem clonal. (C) Genotipagem por PCR representativa de linhagens celulares clonais individuais antes do sequenciamento de Sanger. Clones de tipo selvagem produzem o produto de comprimento completo, clones heterozigotos produzem ambos os produtos (comprimento completo e com deleção), e clones homozigotos com deleção produzem apenas o produto menor com deleção. Clique aqui para visualizar uma versão maior desta figura.
Resultados
O fluxo de trabalho permite a geração de linhagens clonais de células-tronco pluripotentes humanas ingênuas (hnPSCs) portadoras de deleções direcionadas de elementos cis-regulatórios (CREs) derivados de retrovírus endógenos (ERVs). Conforme resumido na Figura 1, RNAs guia simples emparelhados (sgRNAs) são projetados para flanquear o ERV de interesse, montados separadamente com a Cas9, combinados antes da nucleofecção e introduzidos nas hnPSCs. Após a recuperação, a população editada é semeada em baixa densidade para permitir a formação e o isolamento de colônias derivadas de células individuais.
A PCR em população bulk fornece uma indicação precoce de se a deleção pretendida ocorreu. Os iniciadores posicionados fora dos dois sítios de clivagem das sgRNA amplificam um produto maior a partir do alelo selvagem e um produto menor a partir do alelo com deleção (Figura 2A, B). A detecção de ambos os produtos na população bulk editada indica que o cultivo contém uma mistura de células não editadas e editadas. A falha na detecção do produto de deleção sugere uma edição ineficiente e indica que o desenho das guias, a montagem do ribonucleoproteína ou as condições de nucleofecção devem ser reavaliadas antes de um extenso isolamento de colônias. A genotipagem por PCR de clones individuais distingue os genótipos selvagem, heterozigoto e homozigoto para deleção (Figura 2C). Clones selvagens produzem apenas o produto de comprimento completo, clones heterozigotos produzem tanto o produto de comprimento completo quanto o produto de deleção, e clones com deleção homozigota produzem apenas o menor produto de deleção. O sequenciamento de Sanger dos produtos de PCR confirma a junção de deleção esperada e a identidade do alelo amplificado.
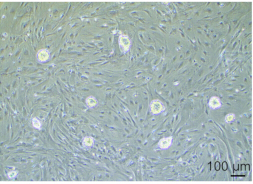
Colônias de células individuais geralmente são visíveis após 7–10 dias de cultivo e podem ser identificadas pela sua separação espacial e morfologia compacta (Figura 3). As colônias devem ser selecionadas ao longo da variedade de tamanhos e morfologias observadas, pois a deleção de um elemento regulador funcional pode alterar o comportamento de proliferação ou diferenciação. Devem-se evitar colônias originadas de células sobrepostas ou incompletamente separadas, pois podem conter genótipos mistos.
 0
Figura 3: Morfologia representativa de colônias de hnPSC antes da seleção de colônias. Imagem de microscopia de campo claro de colônias de hnPSC separadas espacialmente, no estágio utilizado para o isolamento clonal. Barra de escala = 100 µm. Clique aqui para visualizar uma versão maior desta figura.
Entre os locos de ERV testados, as frequências de deleção completa variaram de 10% a 78,9% dos clones de hnPSC isolados, com frequências média e mediana de deleção homozigótica ou hemizigótica de 43,6% e 45,8%, respectivamente (Tabela 1). A variação observada provavelmente reflete diferenças específicas ao loco na atividade do guia, acessibilidade da cromatina, origem da linhagem celular e condições de crescimento. A obtenção paralela de clones selvagens fornece controles que passaram pelo mesmo processo de clonagem monoclonal, expansão e histórico de cultura que as linhagens editadas.
| Guia esquerdo | Guia direito | Primer direto de PCR | Primer reverso de PCR | Clones selecionados | Tipo selvagem | Hetero deleção homozigótica | Com- deleção completa | Des- re-desejado organizar mentos | Eficiente | Faixas não claramente visíveis | % heterozigose zigoto | % homozigose zigoto | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo zigoto | 1 | 13 | 5 | 46.2 | 31.6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo zigoto | 0 | 6 | 7 | 50.0 | 64.7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo zigoto | 3 | 8 | 4 | 50.0 | 60.0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo zigoto | 1 | 4 | 29 | 50.0 | 78.9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo zigoto | 3 | 18 | 4 | 0.0 | 10.0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo zigoto | 1 | 40 | 2 | 32.5 | 13.0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA (Hemi zigoto | 4 (Hemi zigoto | 1 | 15 | 29 | NA | 21.1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Hemi zigoto | 9 (Hemi zigoto | 0 | 4 | 11 | NA | 69.2 | ||||
Tabela 1: Eficiências de deleção genética de ERVs. Os dados são apresentados para ERVs pertencentes à família LTR5_Hs. Linhagens celulares clonais foram geradas para testar se os elementos LTR5_Hs regulam a expressão dos genes indicados. A tabela inclui as coordenadas genômicas de cada ERV, as RNAs-guia utilizadas para deleção, os iniciadores de PCR usados para genotipagem e os resultados da genotipagem dos clones. "Eficiente" refere-se a clones com resultados de genotipagem interpretáveis. Rearranjos indesejados referem-se a produtos que não correspondem aos tamanhos esperados para o produto selvagem ou deletado. "Bands não claramente visíveis" refere-se a amostras para as quais nenhum produto de PCR interpretável foi obtido. As porcentagens de deleção foram calculadas utilizando clones com resultados de genotipagem interpretáveis como denominador. Deleções heterozigotas referem-se a clones nos quais o ERV foi deletado em um dos dois alelos. Deleções completas referem-se a clones nos quais o ERV foi deletado nas duas cópias do cromossomo (clones homozigotos) ou na única cópia cromossômica no caso dos cromossomos sexuais (clones hemizigotos).
Clones válidos do tipo selvagem, heterozigotos e homozigotos ou hemizigotos para deleção podem ser subsequentemente expandidos, criopreservados e avaliados quanto à estabilidade genômica. Essas linhagens fornecem uma plataforma para investigar os efeitos de elementos reguladores derivados de ERV individuais sobre a expressão gênica, proliferação celular, diferenciação de linhagem e modelos baseados em células-tronco do desenvolvimento humano inicial.
Discussão
Este protocolo descreve uma abordagem baseada em ribonucleoproteínas CRISPR-Cas9 para deleção de CREs derivados de ERVs em hnPSCs. O método combina o planejamento de sgRNAs pareados, entrega transitória de complexos Cas9-sgRNA pré-montados, derivação clonal, triagem baseada em PCR, sequenciamento Sanger e avaliação da estabilidade genômica. Como hnPSCs são sensíveis à dissociação e a perturbações do cultivo, várias etapas são críticas para o sucesso, incluindo a manutenção de culturas saudáveis com apoio de células de alimentação, o uso de uma suspensão completa de células individuais, a minimização do tempo entre a ressuspendão celular e a nucleofecção, e a suplementação do meio com Y-27632 durante manipulações estressantes. O método também exige uma seleção cuidadosa das sequências direcionadoras, pois ERVs são sequências repetitivas e guias mal escolhidos podem clivar múltiplos loci genômicos. Assim, a avaliação de efeitos fora do alvo deve incluir regiões repetitivas e excluir guias com atividade prevista em genes codificadores, outros CREs ou elementos transponíveis multicópias.
A genotipagem de população em massa é um ponto decisivo importante no fluxo de trabalho. A detecção do produto da deleção antes da seleção de colônias confirma que a clivagem e a deleção ocorreram e ajuda a determinar quantas colônias devem ser analisadas. Quando nenhum produto da deleção é detectado, a ação corretiva mais eficaz geralmente é o redesenho de uma ou de ambas as sgRNAs, em vez de prosseguir diretamente para o isolamento em larga escala de colônias. Uma recuperação baixa após a nucleofecção pode resultar de qualidade inadequada das células iniciais, remoção incompleta do meio residual do pellet celular, processamento tardio após a ressuspensão ou manipulação excessiva das células. A dissociação incompleta em células únicas pode gerar colônias contendo genótipos mistos, enquanto o plaqueamento denso pode fazer com que colônias adjacentes se fundam. Esses problemas podem ser reduzidos por meio de uma dissociação completa, porém suave, plaqueamento espaçado e seleção de colônias bem isoladas.
A eficiência da deleção completa de ERVs variou de 10% a 78,9% entre os locos testados, com uma média de 43,6%. Essa variação indica que a eficiência de edição é fortemente dependente do loco e também pode variar entre linhagens de hnPSCs e condições de cultivo. A atividade do ciclo celular pode influenciar a eficiência de edição CRISPR-Cas9, e diferenças na taxa de proliferação podem, portanto, afetar a recuperação de clones30. Além disso, a deleção de um ERV com função regulatória essencial pode reduzir a proliferação, alterar a morfologia das colônias ou impedir a recuperação de clones homozigotos. Algumas populações editadas também podem adquirir alterações genômicas compensatórias que permitem o crescimento contínuo. Por essas razões, múltiplos clones independentemente derivados devem ser analisados, e fenótipos inesperados devem ser confirmados após a reobtenção ou descongelação de clones adicionais. A confirmação do genótipo, a análise de cariótipo e a comparação com clones selvagens paralelos são essenciais antes da interpretação dos resultados.
Uma limitação principal deste método é seu baixo rendimento. Cada locus exige o design individual do guia, nucleofecção, isolamento de colônias, genotipagem, confirmação da sequência e expansão. Consequentemente, o método é mais adequado para testes funcionais focados em ERVs selecionados, em vez de triagem em todo o genoma. A manipulação multiplex ou em toda a família de ERVs usando reguladores epigenéticos baseados em dCas9 pode perturbar muitos elementos relacionados simultaneamente14, mas essa abordagem pode produzir efeitos fora do alvo mais amplos e não consegue identificar facilmente qual inserção individual é responsável por um fenótipo. Em contraste, a estratégia atual permite a deleção específica de locus e possibilita atribuir diretamente efeitos moleculares ou desenvolvimentais a um CRE definido derivado de ERV.
O método é particularmente relevante porque os ERVs contribuíram amplamente para a evolução das redes regulatórias de mamíferos e podem funcionar como promotores, potenciadores e outros elementos regulatórios durante o desenvolvimento inicial5,6,13,14,44,45,46,47. Alguns ERVs individuais já foram demonstrados desempenhar funções essenciais no desenvolvimento12,13,14. As linhagens de hnPSCs editadas geradas por meio deste protocolo podem ser utilizadas para análise de expressão gênica, ensaios de proliferação, diferenciação em linhagens bidimensionais e a geração de blastoides humanos ou outros modelos de embrião baseados em células-tronco14,23. Essas aplicações devem ser conduzidas dentro das respectivas normas éticas e regulamentares aplicáveis à pesquisa com modelos de embrião baseados em células-tronco humanas48,49,50.
Avanços futuros na edição do genoma, no manuseio automatizado de clones e na genotipagem de alto rendimento podem permitir uma avaliação mais sistemática de inserções individuais de ERV51. Até que essas abordagens se tornem rotineiramente disponíveis, o método atual oferece um arcabouço reprodutível para testar elementos reguladores não codificantes selecionados com resolução de único locus. Sua principal vantagem é a capacidade de associar uma deleção genômica definida a fenótipos moleculares e desenvolvimentais em um modelo humano de pré-implantação, ajudando assim a esclarecer como sequências derivadas de ERV, específicas da espécie, moldaram programas reguladores de genes durante a embriogênese humana.
Divulgações
Não são declarados conflitos de interesse.
Agradecimentos
Dr. Jaaved Mohammed é reconhecido pelas discussões úteis sobre edição do genoma. A Max Planck Foundation é reconhecida pelo apoio a este estudo e ao laboratório Fueyo. Merel Wentink rrecebeu uma bolsa Erasmus+ (ID 50377).
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| 2-Mercaptoetanol | Gibco | 21985023 | Adicionado ao meio-base N2B27. Manipular de acordo com os procedimentos institucionais de segurança química. |
| Unidade 4D Nucleofector X | Lonza | AAF-1003X | Aparelho utilizado para nucleofecção. |
| Agarose Padrão, 1 kg | Roth | 3810.4 | Utilizado para preparar géis de eletroforese de DNA. |
| Alt-R S. pyogenes Cas9 HiFi V3 Nuclease | Integrated DNA Technologies | 1081060 | Nuclease Cas9 de alta fidelidade utilizada para montar complexos ribonucleoproteicos. |
| RNA guia único sintético Alt-R | Integrated DNA Technologies | NA | sgRNAs personalizados projetados para flanquear o ERV selecionado. As sequências guia podem ser encontradas na Tabela 1. |
| Antibiótico-Antimicótico | Gibco | 15240062 | Suplemento antimicrobiano opcional para meios de cultura celular. |
| Microscópio Axiovert 40 CFL | Zeiss | 491202-0002-001 | Utilizado para observação rotineira de MEFs e hnPSCs durante a cultura. |
| Suplemento B-27, solução 50× | Gibco | 17504044 | Suplemento adicionado ao meio-base N2B27. |
| Albumina Bovina Fracionada V, solução a 7,5% | Gibco | 15260037 | Adicionada ao meio de lavagem para reduzir a perda de hnPSCs por aderência a consumíveis plásticos. |
| Ciclador Térmico C1000 Touch com Reação Rápida de 96 Poços | Bio-Rad | 1851196 | Aparelho utilizado para amplificação por PCR. |
| Fibroblastos Embrionários de Camundongo CF1, irradiados | Thermo | A234181 | Células alimentadoras MEF inativadas utilizadas para suportar a cultura de hnPSCs. Uma alternativa validada preparada internamente pode ser utilizada. |
| Contador Automático de Células Countess 3 | Thermo / Invitrogen | AMQAX2000 | Utilizado para contagem de MEFs ou hnPSCs. |
| DMEM/F-12 | Gibco | 11330032 | Componente do meio N2B27 e do meio de lavagem; também utilizado para diluir o reagente de matriz extracelular. |
| Solução salina tamponada com fosfato de Dulbecco’s sem cálcio e magnésio | Gibco | 14190144 | Utilizada para lavagem de camadas alimentadoras. |
| Solução Completa de Gelatina ESGRO | Sigma-Aldrich | SF008 | Utilizada para revestir frascos de cultura antes do plaqueamento de células alimentadoras MEF. |
| FBS Supreme | PAN-Biotech | P30-3031 | Utilizado para preparar o meio de cultura de MEFs. |
| Unidade de filtração, 1.000 mL, tamanho de poro 0,22 µm | Corning | 431098 | Utilizada para filtração estéril de meios de cultura em grande volume. |
| Unidade de filtração, 500 mL, tamanho de poro 0,22 µm | Corning | 431097 | Utilizada para filtração estéril de meios de cultura. |
| Meio de criopreservação FreSR-S | STEMCELL Technologies | 5859 | Utilizado para criopreservar hnPSCs. |
| Sistema de imagem de géis GelDoc | Bio-Rad | 170-8195 | Equipamento utilizado para visualizar bandas de DNA em géis de eletroforese. |
| Matriz da membrana basal com fator de crescimento reduzido, livre de LDEV, qualificada para hESC, Geltrex Flex | Thermo | A4000046803 | Matriz extracelular utilizada para cultivar hnPSCs na ausência de MEFs. |
| Escada de DNA Generuler 1 Kb Plus | Fischer Scientific | 11581625 | Utilizada para medir tamanhos de bandas de DNA em eletroforese. |
| Suplemento GlutaMAX | Gibco | 35050061 | Suplemento de L-glutamina estabilizado utilizado no meio de cultura de MEFs. |
| Gö6983 | Bio-Techne | 2285/10 | Inibidor de proteína quinase C atípica utilizado para preparar o meio PXGL. |
| Meio de Eagle modificado de Dulbecco’s com alta concentração de glicose | Gibco | 11965092 | Meio basal utilizado para preparar o meio de cultura de MEFs. |
| Cariotipagem | Life&Brain | NA | Utilizada para detectar anormalidades nos cromossomos. |
| L-glutamina | Gibco | 25030081 | Adicionada ao meio-base N2B27. |
| Kit Monarch Spin para Extração de DNA genômico | New England Biolabs | T3010 | Kit para extração de DNA genômico de populações celulares editadas em massa. |
| Pipeta ajustável de 8 canais Move It, 30–300 µL | Eppendorf | 3125000176 | Utilizada para transferir colônias dissociadas entre a placa de genotipagem de 96 poços e a placa de expansão de 48 poços. |
| Suplemento N-2, 100× | Gibco | 17502048 | Suplemento adicionado ao meio-base N2B27. |
| Meio Neurobasal | Gibco | 21103049 | Componente do meio-base N2B27. |
| Microscópio Estereoscópico Zoom Nikon | Nikon | SMZ1270 | Utilizado para seleção de colônias de hnPSCs. |
| NucleoSpin Gel and PCR Clean-up | Machery-Nagel | 740609.25 | Para extração de DNA de géis antes do sequenciamento Sanger. |
| Kit P3 Primary Cell 4D-Nucleofector X Kit S | Lonza | V4XP-3032 | Kit de reagentes para nucleofecção, utilizado para entrega de complexos ribonucleoproteicos Cas9-sgRNA. Inclui cubetas. |
| Linhagem celular PB004 | Doação do Prof. Hiromitsu Nakauchi | NA | Autenticada por STR, testada para Micoplasma. Publicada em PMID: 26023098.33 |
| Primer para PCR | Sigma-Aldrich | NA | Utilizados para genotipagem de clones de hnPSCs por PCR. Sequências na Tabela 1. |
| PD0325901 | Selleck Chemicals | S1036 | Inibidor de MEK utilizado para preparar o meio PXGL. |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F566L | Mistura mestra contendo DNA polimerase para genotipagem por PCR. |
| Solução QuickExtract para Extração de DNA | Biosearch Technologies | QE09050 | Utilizada para extração rápida de DNA genômico de placas de genotipagem de células clonais. |
| Fator inibidor de leucemia humana recombinante | Gibco | 300-05-50UG | Adicionado ao meio PXGL. Uma preparação equivalente validada internamente pode ser utilizada. |
| Sequenciamento Sanger | Eurofins | NA | Utilizado para sequenciar DNA e verificar genótipos. |
| Piruvato de sódio, solução 100 mM | Gibco | 11360070 | Adicionado ao meio de cultura de MEFs. |
| Corante SYBR Safe para Gel de DNA | Thermo | S33102 | Corante para géis de eletroforese de DNA. |
| Enzima TrypLE Express, 1×, com fenol vermelho | Gibco | 12605036 | Utilizada para dissociar hnPSCs durante passagem, preparação para nucleofecção e derivação clonal. |
| Água, livre de nucleases, grau para biologia molecular, ultrapura | Thermo | J71786.AP | Utilizada para PCR de genotipagem. |
| XAV939 | Cell Guidance Systems | SM38-50 | Inibidor da via Wnt utilizado para preparar o meio PXGL. |
| Y-27632 | STEMCELL Technologies | 72304 | Inibidor de ROCK adicionado durante descongelamento, passagem, recuperação pós-nucleofecção e plaqueamento de células individuais. |
Referências
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.