Este protocolo descreve a construção e avaliação molecular de um recombinante multigênico livre de marcadores Escherichia coli linhagem projetada para a integração cromossômica de genes associados à resistência e sequestro de metais pesados.
Artigo de método
Integração Cromossômica Livre de Marcadores de um Cassete Multigênico em Escherichia coli para o Desenvolvimento da Biorremediação de Metais Pesados
Neste artigo
Resumo
Resumo
A contaminação por metais pesados permanece um desafio ambiental significativo devido à persistência, toxicidade e bioacumulação dos poluentes metálicos. Bactérias geneticamente modificadas oferecem uma abordagem potencial para a remediação de metais pesados; no entanto, sistemas de expressão baseados em plasmídeos podem apresentar limitações relacionadas à manutenção do plasmídeo e à seleção com antibióticos. Este estudo descreve um protocolo para a construção de uma linhagem recombinante de E. coli livre de marcadores e com múltiplos genes, projetada para a integração cromossômica de genes associados à resistência e sequestro de metais pesados. Um cassete multigênico de 4.741 pb, composto por cadD, cadA e metalotioneína (mt), juntamente com um sistema de exibição na superfície de lipoproteína da proteína de membrana externa A (Lpp-OmpA) e um gene repórter de proteína verde fluorescente (gfp) sob controle do promotor constitutivo da piruvato desidrogenase (Ppdh), foi projetado e sintetizado. O construto foi clonado no vetor de integração pKIKOArsBKm e introduzido em E. coli MG1655 utilizando recombinação mediada por lambda (λ) Red. O cassete de resistência à canamicina foi posteriormente removido utilizando o sistema de recombinação flippase–alvo de reconhecimento da flippase (FLP-FRT). A montagem do construto e a integração cromossômica foram avaliadas por meio de análise com enzimas de restrição, isolamento de plasmídeo e amplificação por reação em cadeia da polimerase (PCR), enquanto a perda da resistência a antibióticos foi avaliada por testes de sensibilidade a antibióticos. A amplificação dos fragmentos esperados de cadD, cadA e mt a partir do DNA genômico, juntamente com a ausência de DNA plasmidial detectável, forneceu evidências consistentes com a integração cromossômica do cassete multigênico. Embora este protocolo estabeleça uma estrutura para a construção e avaliação molecular da linhagem recombinante, a confirmação definitiva do locus de integração, expressão funcional dos genes, estabilidade genética de longo prazo e desempenho na biossorção de metais pesados exige validação experimental adicional.
Introdução
A contaminação por metais pesados tornou-se uma preocupação ambiental significativa devido à persistência, não biodegradabilidade e toxicidade dos poluentes metálicos. Diferentemente dos contaminantes orgânicos, os metais pesados se acumulam nos ecossistemas e entram na cadeia alimentar por meio da bioacumulação e biomagnificação, representando riscos sérios à saúde ambiental e humana. As tecnologias convencionais de remediação, incluindo precipitação química, troca iônica e filtração por membrana, frequentemente estão associadas a altos custos operacionais, eficiência limitada em baixas concentrações metálicas e à geração de poluentes secundários. Consequentemente, estratégias biológicas de remediação têm recebido crescente atenção como alternativas sustentáveis e economicamente viáveis para a remoção de metais pesados1.
Dentre essas abordagens biológicas, a biossorção bacteriana surgiu como uma tecnologia promissora para a remediação de metais pesados. A biossorção envolve a captação passiva de íons metálicos por materiais biológicos por meio de interações físico-químicas entre íons metálicos e grupos funcionais, como grupos carboxila, hidroxila, amino e fosfato presentes na superfície celular microbiana2. Essas interações facilitam a remoção de metais por meio de mecanismos de troca iônica, complexação, coordenação e precipitação. Devido à sua alta razão entre área superficial e volume, crescimento rápido e diversidade de químicas superficiais celulares, as bactérias são biossorventes particularmente eficazes. A eficiência da biossorção bacteriana depende de múltiplos fatores, incluindo a espécie bacteriana, características do íon metálico, pH, temperatura e presença de íons competidores3. Além da adsorção passiva, as bactérias podem remover ativamente metais pesados por meio de sequestro intracelular, bioacumulação, biomineralização e outros mecanismos de desintoxicação, aumentando assim sua capacidade de remoção de metais4.
A adaptação bacteriana a ambientes contaminados por metais pesados é mediada por diversos mecanismos de resistência, incluindo bombas de efluxo associadas à membrana, proteínas ligadoras de metais, sistemas enzimáticos de detoxificação e vias de oxidação-redução que conjuntamente mantêm a homeostase intracelular de metais. Vários operons de resistência a metais pesados, incluindo os mer, chr, ars, e cad sistemas, foram amplamente caracterizados e representam recursos genéticos valiosos para a engenharia de biossorventes bacterianos. mergulhar o operon media a desintoxicação de mercúrio por meio da redução do Hg tóxico2⁺ a mercúrio elementar volátil (Hg°)5, enquanto o chr o operão confere resistência ao cromato por meio da redução de Cr6⁺ ao Cr menos tóxico3⁺ 6. Da mesma forma, o arsenal o operão desintoxica arseniato por meio da redução a arsenito seguida por ef luxo ativo7. O cadA gene, identificado em Staphylococcus aureusRN4220 e Bacillus megaterium TWSL_4 codifica uma ATPase do tipo P que exporta ativamente íons de cádmio do citoplasma, reduzindo assim a toxicidade intracelular e contribuindo para a resistência bacteriana ao metal8,9Proteínas de ligação a metais, como as metalotioneínas e fitocelatinas, aumentam ainda mais a tolerância a metais pesados ao sequestrar íons metálicos e impedir sua interação com componentes celulares essenciais.10.
Recent avanços na biologia sintética permitiram a engenharia racional de biossorventes bacterianos com capacidades aprimoradas de ligação a metais. Estudos anteriores demonstraram a remoção melhorada de metais pesados por meio da superexpressão de proteínas ligadoras de metais em Bacillus subtilis e Pseudomonas putida11, imobilização de células bacterianas em matrizes de alginato ou biofilmes para melhorar a estabilidade e reutilização12, e a introdução de peptídeos sintéticos com capacidade de ligação a metais em E. coli para aumentar a biossorção de mercúrio e arsênio13Apesar desses avanços, a maioria dos biossorventes projetados depende de sistemas de expressão baseados em plasmídeos que requerem seleção contínua com antibióticos e são suscetíveis à instabilidade do plasmídeo, perda segregacional, número variável de cópias gênicas e aumento da carga metabólica. Essas limitações reduzem sua adequação para aplicações ambientais e industriais, nas quais a estabilidade genética de longo prazo e a biossegurança são fatores críticos.
Portanto, o desenvolvimento estratégico de biossorventes bacterianos exige a integração da microbiologia, biologia molecular, biologia sintética e engenharia ambiental. Os avanços em genômica, proteômica e metabolômica aprimoraram ainda mais a nossa compreensão das respostas bacterianas ao estresse por metais pesados, facilitando a identificação de novos genes e vias regulatórias para a engenharia de biossorventes aprimorados.
Diferentemente das abordagens convencionais baseadas em plasmídeos, este estudo estabelece uma plataforma de engenharia para construir um recombinante multigênico integrado ao cromossomo e livre de marcadores E. coli linhagem que abriga genes associados à resistência e sequestro de metais pesados. A estratégia de engenharia combina λ Recombinação vermelha, excisão mediada por FLP-FRT do marcador, um cassete multigênico constitutivo e um desenho de exibição em superfície baseado em Lpp-OmpA. O cassete multigênico incorporou cadD (619 pb), cadA (2.564 pb) e metalotioneína (mt) (154 pb), selecionados com base em seus papéis previamente descritos na resistência a metais pesados e na sequestro de metais. Os genes foram organizados sob a expressão constitutiva Ppdh promotor, com sítios individuais de ligação ao ribossomo, e mt foi fundido a Lpp-OmpA para localização superficial pretendida. Um downstream gfp o gene repórter foi incorporado ao construto.
A cassete foi projetada para integração cromossômica em E. coli MG1655 em vez de manutenção contínua em um plasmídio multicópia. Essa estratégia foi escolhida para estabelecer uma plataforma de engenharia que possa reduzir a dependência da manutenção de plasmídios e da seleção contínua por antibióticos. A excisão mediada por FLP-FRT do marcador de resistência ao antibiótico selecionável foi incorporada ao fluxo de trabalho, e testes de sensibilidade a antibióticos foram utilizados para avaliar o fenótipo resultante. O presente estudo concentra-se na montagem dos construtos e na avaliação molecular da linhagem recombinante. A estabilidade genética a longo prazo, a expressão funcional dos genes integrados, a localização proteica, a remoção de metais pesados e o desempenho ambiental não foram avaliados e requerem validação experimental adicional.
Este protocolo destina-se a pesquisadores em biologia molecular, biotecnologia microbiana e biologia sintética que pretendem construir cepas bacterianas multigênicas, integradas cromossomicamente e livres de marcadores. O método é particularmente adequado para engenharia genética em escala laboratorial e avaliação molecular de cepas recombinantes E. coli linhagens projetadas para pesquisas futuras de biorremediação de metais pesados, e não para aplicação ambiental direta.
Protocolo
Todos os experimentos foram conduzidos de acordo com as diretrizes institucionais de biossegurança em laboratório e as regulamentações aplicáveis para o manuseio de microrganismos geneticamente modificados. Todos os materiais e softwares utilizados no presente estudo estão listados na Tabela de Materiais.
1. Projeto e análise in silico do construto multigênico.
- Selecione os genes de resistência a metais pesados.
- Selecione os genes de resistência a metais pesados cadD (619 pb), cadA (2.564 pb) e metalotioneína (mt; 154 pb), previamente identificados de Staphylococcus epidermidis TWSL_17, Bacillus megaterium TWSL_4 e Staphylococcus warneri TWSL_6, respectivamente.
- Recupere as sequências nucleotídicas de cadD, cadA e mt do banco de dados NCBI GenBank utilizando os números de acesso MK900473.1, MK327282.1 e MK900456.1, respectivamente.
NOTA: Esses genes foram selecionados com base na caracterização prévia das linhagens bacterianas de origem quanto à tolerância e remoção de metais pesados, e as fontes das sequências nucleotídicas de cada elemento genético incorporado no construto biossorvente estão listadas na Tabela 1.
- Realize a análise in silico dos genes selecionados e das proteínas codificadas.
- Importe as sequências nucleotídicas de cadD, cadA e mt para um software (por exemplo, SnapGene) e analise as sequências codificadoras.
- Traduza as sequências nucleotídicas nas sequências correspondentes de aminoácidos utilizando o servidor de tradução ExPASy.
- Submeta as sequências preditas de aminoácidos de CadD, CadA e Mt ao I-TASSER e preveja as estruturas tridimensionais das proteínas e os sítios potenciais de ligação a ligantes.
- Analise as sequências proteicas de CadD, CadA e Mt utilizando o servidor TMHMM para prever domínios transmembrana.
- Analise as sequências proteicas utilizando o servidor ExPASy TMPRED para prever perfis de hidrofobicidade e regiões associadas à membrana.
NOTA: Registre os resíduos preditos de ligação a ligantes, parâmetros estruturais, domínios transmembrana e perfis de hidrofobicidade para interpretação posterior das funções e localização preditas das proteínas codificadas.
- Projete o cassete multigênico.
- Projete um cassete multigênico de 4.741 pb contendo o promotor constitutivo do operon da piruvato desidrogenase (Ppdh), cadD, cadA, Lpp-OmpA, mt e o gene repórter gfp.
- Posicione os genes selecionados a jusante do promotor constitutivo Ppdh e incorpore um sítio de ligação ao ribossomo (RBS; 5′-AGGAGG-3′) a montante de cada sequência codificadora.
- Funda a sequência de metalotioneína à sequência Lpp-OmpA para gerar o componente Lpp-OmpA-Mt projetado para a localização da metalotioneína na membrana externa bacteriana.
- Incorpore o gfp a jusante dos genes associados a metais pesados como repórter para avaliação posterior da expressão do construto.
- Verifique a orientação, as posições nucleotídicas e a organização geral dos elementos genéticos no construto final de 4.741 pb utilizando o SnapGene.
- Sintetize e clone o construto multigênico.
- Submeta o construto multigênico finalizado de 4.741 pb para síntese comercial e clonagem no vetor pET-21a entre os sítios de restrição BamHI e XhoI.
- Após o recebimento do construto recombinante pET-21a, reconstitua o plasmídeo de acordo com as instruções do fornecedor e prossiga com a transformação em E. coli BL21(DE3).
NOTA: E. coli BL21(DE3) foi utilizada para a propagação inicial do construto multigênico sintetizado comercialmente, fornecido no vetor de expressão pET-21a. Embora BL21(DE3) seja principalmente usada para expressão de proteínas recombinantes, é geneticamente compatível com o pET-21a e foi utilizada com sucesso neste estudo. Alternativamente, linhagens de clonagem dedicadas, como E. coli DH5α ou TOP10, podem ser utilizadas para a propagação inicial do plasmídeo, já que a expressão da polimerase de RNA T7 não é necessária nesta etapa.
2. Construa o cassete multigênico do biossorvente.
- Transforme o construto sintetizado em E. coli BL21(DE3)
- Descongelar E. coli BL21(DE3) competente células em gelo
- Adicione 10–100 ng do plasmídeo recombinante sintetizado pET-21a contendo o construto biossorvente a 50 µL de E. coli Células competentes BL21(DE3). Misture suavemente o conteúdo sem pipetar repetidamente.
- Incube a suspensão celular no gelo durante 30 min.
- Submeter as células ao choque térmico em 42 °C por 45 s.
- Transfira imediatamente os tubos para gelo e incube por 2 min.
- Adicione 500 µL de pré-aquecidos (37 °C), meio estéril SOC (meio super-otimizado com repressor catabólico) sem antibióticos. Incubar o cultivo a 37 °C com agitação (180 rpm) durante 1 h para permitir a recuperação.
- Espalhar 100 µL da cultura transformada em placas de ágar LB (Luria-Bertani) contendo ampicilina (100 µg/mL). Incubar as placas por 16–18 h a 37 °C.
- Verifique os transformantes positivos que contêm o plasmídeo recombinante.
- Selecione uma colônia simples bem isolada da placa de ágar seletivo e inócu-le em 5 mL de caldo LB contendo ampicilina (100 µg/mL).
- Incubar a cultura por 16-18 h a 37 °C com agitação (180 rpm).
- Isole o DNA plasmidial do cultivo bacteriano crescido por 16–18 h.
- Transfira 5 mL de uma cultura bacteriana cultivada por 16–18 h para um tubo de centrífuga e recolha as células por centrifugação a 11.000 × g por 1 min. Descarte completamente o sobrenadante.
- Resuspenda completamente o pellet celular em 250 µL de tampão ET gelado.
- Adicione 250 µL de tampão de lise recém-preparado e misture suavemente invertendo o tubo várias vezes (não vortex). Incube a mistura em gelo por 5 min.
- Adicione 300 µL da solução de neutralização e misture suavemente invertendo o tubo várias vezes (não agite em vórtex).
- Centrifugue a mistura a 11.000 × g por 10 min, em seguida, transfira cuidadosamente o sobrenadante para um novo tubo de microcentrifugação sem perturbar o precipitado.
- Adicione fenol equilibrado com TE ao sobrenatante coletado numa proporção volumétrica de 1:1 e misture completamente. Centrifugue a 11.000 × g por 10 min, em seguida, transfira cuidadosamente a camada aquosa superior para um novo tubo de microcentrifugação sem perturbar a interface.
ATENÇÃO: O fenol é altamente corrosivo e tóxico, podendo causar graves queimaduras químicas. Manipule todas as soluções contendo fenol dentro de uma capela de exaustão química certificada, utilizando equipamento de proteção individual apropriado. - Adicione etanol absoluto em volume duas vezes maior que a fase aquosa recuperada, seguido de 0,1 volume de acetato de sódio 0,1 N. Misture cuidadosamente e incube a −20 °C por 15 min para permitir a precipitação do DNA.
- Centrifugue a amostra a 11.000 × g por 20 min. Remova cuidadosamente o sobrenadante sem deslocar o pellet de DNA.
- Lave o pellet de DNA com etanol 70% (v/v) e centrifugue para reprecipitar o DNA. Remova cuidadosamente o etanol e deixe o pellet secar ao ar.
- Dissolver o pellet de DNA seco em 20 µL de tampão TE ou água livre de nucleases.
PONTO DE PAUSA: Armazenar o DNA plasmidial isolado a −20 °C até ser necessário para digestão com enzima de restrição e verificação do plasmídeo recombinante.
- Confirme o plasmídeo isolado por digestão com enzima de restrição.
- Prepare um 50 µL reação de digestão por enzima de restrição em um tubo de microcentrifugação estéril contendo 500 ng de DNA plasmidial, 5 µL de 10× tampão de enzima de restrição, 10 U de cada uma das enzimas BamHI e XhoI, e água livre de nucleases até um volume final de 50 µL.
OBSERVAÇÃO: BamHI e XhoI foram escolhidas porque esses sítios de restrição foram utilizados para clonar o cassete gênico do biossorvente sintetizado no vetor pET-21a.
- Prepare um 50 µL reação de digestão por enzima de restrição em um tubo de microcentrifugação estéril contendo 500 ng de DNA plasmidial, 5 µL de 10× tampão de enzima de restrição, 10 U de cada uma das enzimas BamHI e XhoI, e água livre de nucleases até um volume final de 50 µL.
- Incubar a mistura de reação a 37 °C por 1 h.
- Separe e analise os fragmentos de DNA digeridos por eletroforese em gel de agarose para verificar a presença e o tamanho esperado da cassete gênica biossorvente.
- Prepare uma solução de agarose a 1% (p/v) usando 100 mL de 1× Tampão TAE
- Aqueça a suspensão de agarose em forno de micro-ondas até que a agarose esteja completamente dissolvida e a solução pareça transparente. Resfrie a agarose fundida até aproximadamente 60 °C.
- Adicione 10× DNA Safe Stain ao agarose fundido resfriado para obter uma concentração final de 1×Misture suavemente para evitar a introdução de bolhas de ar.
- Despeje a mistura de agarose em uma bandeja de moldagem de gel contendo um pente apropriado. Remova as bolhas de ar visíveis e deixe o gel solidificar completamente à temperatura ambiente.
- Transfira o gel solidificado para a câmara de eletroforese e adicione quantidade suficiente de 1× Tampão de corrida TAE para cobrir o gel. Remova cuidadosamente o pente.
- Misturar 5 µL de cada amostra de DNA com 1 µL de 6× Tampão de carregamento de DNA e carregar a mistura em poços individuais.
- Realize a eletroforese a 100 V durante 40 min ou até que seja obtida uma separação adequada dos fragmentos de DNA.
- Visualize as bandas de DNA utilizando um transiluminador UV e registre a imagem do gel usando um sistema apropriado de documentação de géis.
ATENÇÃO: A radiação ultravioleta pode causar lesões nos olhos e na pele. Utilize o escudo protetor e equipamentos de proteção apropriados contra radiação UV ao operar o transiluminador de UV.
OBSERVAÇÃO: inclua uma amostra de plasmídeo não digerido como controle para verificar a digestão completa com enzima de restrição no gel de agarose.
- Preserve a linhagem recombinante confirmada.
- Inocule uma colônia recombinante confirmada em 5 mL de caldo LB contendo ampicilina (100 µg/mL) e incuba por 16–18 h a 37 °C com agitação (180 rpm).
- Misture a cultura crescida por 16–18 h com glicerol estéril para obter uma concentração final de glicerol de 15% (v/v).
- Aliquotar o estoque de glicerol em criovials estéreis e armazenar a −80 °C.
PONTO DE PAUSA: Armazenar estoques em glicerol a −80 °C para preservação de longo prazo antes de prosseguir com a integração cromossômica.
3. Clonagem do cassete biossorvente no vetor de integração cromossômica (pKIKOArsBKm) e integração no genoma do hospedeiro (E. coli MG1655)
- Clone o gene cassete biossorvente no vetor de integração pKIKOArsBKm.
- Digeste separadamente o plasmídeo recombinante pET-21a que contém o gene do biossorvente e o vetor de integração pKIKOArsBKm com SacI e BamHI.
- Prepare uma 50 µL reação de digestão por enzima de restrição contendo 500 ng de DNA plasmidial, 1× tampão de enzima de restrição, 1 U de cada de SacI e BamHI, e água livre de nucleases até um volume final de 50 µL. Incube a mistura reacional a 37 °C por 1 h.
- Separe os fragmentos de DNA digeridos com enzima de restrição por eletroforese em gel de agarose, conforme descrito na Etapa 2.2.6.
- Recorte as bandas correspondentes à cassete gênica biossorvente de 4.741 pb e ao vetor linearizado pKIKOArsBKm. Transfira cada fatia de gel recortada para um tubo de microcentrifugação previamente pesado.
NOTA: Minimize a exposição dos fragmentos de DNA alvo à luz ultravioleta durante a visualização e excisão. - Purifique o cassete gênico biossorvente excisado e o vetor pKIKOArsBKm linearizado a partir do gel de agarose.
- Pese o tubo contendo o fragmento de gel e calcule a massa do agarose recortado subtraindo o peso do tubo vazio.
- Adicione 1× tampão TE em um volume equivalente a cinco vezes a massa do fragmento de gel, utilizando uma proporção de 5 µL de tampão TE por 1 mg de agarose (por exemplo, adicione 500 µL de tampão TE a um fragmento de gel de 100 mg).
- Incubar o tubo em banho-maria a 65 °C até que a agarose esteja completamente derretida. Deixe a amostra esfriar à temperatura ambiente antes de prosseguir com a extração com fenol.
- Siga os Passos 2.2.3.6–2.2.3.10 para realizar a extração com fenol e a precipitação do DNA dos fragmentos de DNA alvo.
PONTO DE PAUSA: Armazene o DNA purificado a −20 °C até ser necessário para clonagem ou ligação subsequente.
- Ligue o cassete gênico de biossorvente purificado ao vetor pKIKOArsBKm linearizado utilizando ligase de DNA T4 numa proporção de massa entre inserto e vetor de aproximadamente 3:1.
- Prepare uma 10 µL reação de ligação contendo 150 ng do cassete gênico biossorvente purificado, 49,2 ng do vetor pKIKOArsBKm linearizado, 1 µL de tampão 10X de DNA ligase T4 e 3 U de DNA ligase T4. Adicione água livre de nucleases até um volume final de 10 µL, mantendo uma razão de massa entre inserto e vetor de aproximadamente 3:1.
- Misture suavemente a reação por pipetagem e incube por 16–18 h a 4 °C.
- Transformar 5 µL da mistura da reação de ligação em E. coli Pir1 células
- Descongelar E. coli Células competentes Pir1 em gelo.
- Adicione 5 µL da mistura da reação de ligação para 50 µL de E. coli Células competentes Pir1. Misture suavemente o conteúdo sem pipetar repetidamente.
- Mantenha a suspensão celular no gelo durante 30 min.
- Submeta as células a choque térmico em 42 °C por 45 s.
- Retorne os tubos imediatamente para o gelo e mantenha-os lá por 2 min.
- Adicione 500 µL de estéril, pré-aquecido (37 °Cmeio SOC sem antibióticos. Deixe as células recuperarem por 1 h a 37 °C com agitação a 180 rpm.
- Placa 100 µL da mistura de transformação em ágar LB contendo canamicina (50 µg/mL) usando um alisador estéril. Incubar as placas em 37 °C por 16–18 h.
- Selecione colônias recombinantes bem isoladas e resistentes à kanamicina das placas de ágar LB.
- Confirme a presença do plasmídeo de integração recombinante mediante o isolamento do plasmídeo conforme descrito no Passo 2.2.3, seguido de eletroforese em gel de agarose conforme descrito no Passo 2.2.6.
PONTO DE PAUSA: Armazene a reação de ligação concluída a −20 °C até ser necessário para a transformação e verificação subsequentes do construto recombinante pKIKOArsBKm.
- Digeste separadamente o plasmídeo recombinante pET-21a que contém o gene do biossorvente e o vetor de integração pKIKOArsBKm com SacI e BamHI.
- Transforme o produto da ligação contendo o construto recombinante pKIKOArsBKm em E. coli MG1655
- Preparar λ Células hospedeiras de recombinação vermelha.
- Prepare células quimicamente competentes E. coli Células MG1655.
- Selecione uma única colônia bem isolada de E. coli MG1655 a partir de uma placa de ágar LB e inocular em 5 mL de caldo LB. Incubar a cultura a 37 °C por 16–18 h com agitação.
- Transfira 0,5 mL da cultura de crescimento prolongado para 50 mL de meio Super Optimal Broth (SOB) estéril. Incube a cultura a 37 °C com agitação a 180 rpm até a OD₆₀₀ atinge 0,35–0,45.
- Transfira imediatamente a cultura para um banho de gelo e resfrie completamente.
- Transfira a cultura resfriada para um tubo de centrífuga estéril e previamente resfriado de 50 mL e centrifugue a 10,000 × g por 10 min a 4 °C.
- Remova o sobrenatante cuidadosamente e ressuspenda suavemente o pellet celular em 20 mL de água desionizada gelada.
- Centrifugue a suspensão celular a 10.000 × g por 10 min em 4 °C. Descarte cuidadosamente o sobrenadante.
- Resuspenda suavemente o pellet celular em 2 mL de cloreto de cálcio 0,1 M gelado e mantenha a suspensão no gelo durante 30 min.
- Centrifugue a suspensão a 10.000 × g por 5 min a 4 °C, em seguida, remova cuidadosamente o sobrenadante.
- Resuspenda suavemente o pellet celular final em 1 mL de CaCl₂ 0,1 M frio com gelo₂. Dispensar 80 µL alíquotas das células quimicamente competentes E. coli MG1655 em tubos de microcentrifugação estéreis e previamente resfriados. Utilize as células quimicamente competentes E. coli células MG1655 imediatamente para transformação ou armazene as alíquotas a −80 °C até o uso.
- Transformar quimicamente competente E. coli células MG1655 com o λ Plasmídeo de recombinação vermelha pKD46 utilizando o procedimento de transformação por choque térmico.
- Adicione 100 ng do plasmídeo pKD46 a 80 µL de um tubo de microcentrifugação gelado contendo células quimicamente competentes E. coli Células MG1655. Misture suavemente o conteúdo sem pipetar repetidamente.
- Incube a suspensão celular no gelo durante 30 min.
- Expor as células a um choque térmico em 42 °C por 45 s.
- Transfira imediatamente os tubos para gelo e mantenha-os lá por 2 min.
- Adicione 500 µL de meio estéril SOC sem antibióticos. Incube a cultura a 30 °C com agitação (180 rpm) por 1 h para permitir a recuperação.
- Espalhar 100 µL do cultivo transformado em placas de ágar LB contendo ampicilina (100 µg/mL). Incubar as placas por 16–18 h a 30 °C.
OBSERVAÇÃO: Manter E. coli MG1655(pKD46) em 30 °C até o uso na etapa 3.2.2 para manter o plasmídeo pKD46 sensível à temperatura.
- Prepare células quimicamente competentes E. coli Células MG1655.
- Preparar eletrocompetente E. coli MG1655(pKD46) células.
- Inocule 1 mL de um cultivo com 16–18 h de crescimento E. coli cultura MG1655(pKD46) em um frasco Erlenmeyer contendo 250 mL de caldo LB suplementado com ampicilina (100 µg/mL) e incubar a cultura em 30 °C com agitação a 180 rpm até a OD₆₀₀ atinge 0,35–0,40.
- Adicione L-arabinose a 10% (w/v), esterilizada por filtração, para uma concentração final de 0,1% (w/v) para induzir a expressão do λ Proteínas de recombinação vermelha.
OBSERVAÇÃO: Para um cultivo de 250 mL, adicione 2,5 mL de L-arabinose a 10% (p/v) para obter uma concentração final de aproximadamente 0,1% (p/v). - Incube a cultura induzida por mais 15 min a 30 °C com agitação a 180 rpm.
- Transfira o frasco Erlenmeyer contendo o cultivo para um banho de gelo e incube por 40 min.
- Transfira a cultura gelada para tubos de centrífuga pré-gelados e recolha as células por centrifugação a 1.800 × g por 15 min a 4 °C. Remova cuidadosamente o sobrenadante.
- Resuspenda suavemente o pellet celular em 30 mL de glicerol a 10% (v/v) gelado, então centrifugue a 3.000 × g por 5 min a 4 °C.
- Remova o sobrenatante e repita a lavagem descrita na Etapa 3.2.2.6 mais duas vezes, totalizando três lavagens com glicerol a 10% (v/v) gelado. Após a lavagem final, descarte cuidadosamente o sobrenatante e re-suspenda o pellet em 200 µL de glicerol gelado a 10% (v/v)
- Dispense as células eletrocompetentes E. coli células MG1655(pKD46) em 50 µL alíquotas e mantenha as células no gelo até a eletroporação.
OBSERVAÇÃO: Use as células eletrocompetentes recém-preparadas imediatamente para eletroporação. Alternativamente, alíquotas das células em tubos estéreis de microcentrífuga, congele a −80 °Ce descongele em gelo antes do uso subsequente.
- Linearize o construto de integração recombinante obtido no Passo 3.1.5.
- Digesta o plasmídeo recombinante pKIKOArsBKm, que contém o cassete gênico do biossorvente, com a enzima de restrição NotI para linearizar o construto de integração.
- Confirme a digestão completa do plasmídeo recombinante por eletroforese em gel de agarose conforme descrito no Passo 2.2.6.
- Purifique o fragmento de DNA linearizado a partir da mistura da reação de digestão por extração com fenol e precipitação de DNA conforme descrito nas Etapas 2.2.3.6–2.2.3.10.
- Eletroporar o construto de integração linearizado em células eletrocompetentes E. coli MG1655(pKD46)
- Adicione aproximadamente 250 ng do DNA linearizado e purificado da Etapa 3.2.3.3 a 50 µL de eletrocompetentes recém-preparadas E. coli Células MG1655(pKD46). Misture suavemente e transfira a mistura célula-DNA para uma cubeta de eletroporação previamente resfriada.
- Eletroporar as células a 1,8 kV, 600 Ω, e 25 µF usando um eletroporador.
- Adicione imediatamente 500 µL do meio SOC ao cubeta de eletroporação e ressuspenda suavemente as células.
- Transfira a suspensão celular recuperada para um tubo estéril de microcentrífuga e deixe as células recuperarem por 1 h a 37 °C com agitação a 180 rpm.
- Espalhar 100 µL da suspensão celular recuperada em placas de ágar LB suplementadas com canamicina (50 µg/mL) e incubar de 16 a 18 h a 37 °C.
- Selecionar as colônias recombinantes para integração cromossômica.
- Escolha colônias individuais resistentes à canamicina e inocule cada uma em um tubo separado contendo 10 mL de caldo LB com canamicina na concentração final de 50 µg/mL.
- Cultive as culturas por 16–18 h a 37 °C com agitação a 180 rpm.
- Transfira 5 mL de cada cultura para um tubo estéril separado e isolue o DNA plasmidial conforme descrito no Passo 2.2.3.
- Analise o DNA isolado por eletroforese em gel de agarose conforme descrito no Passo 2.2.6.
- Identifique amostras nas quais não seja detectável DNA plasmidial por eletroforese em gel de agarose e retenha essas amostras para avaliação subsequente da integração cromossômica.
- Isole o DNA genômico dos 5 mL restantes de cada cultura retida na Etapa 3.2.5.3 e utilize o DNA genômico isolado como molde para a amplificação por PCR do cadD, cadA, e mt genes conforme descrito na Etapa 3.2.7.
- Transfira 5 mL do cultivo bacteriano crescido por 16–18 h para um tubo de centrífuga estéril e pelote as células por centrifugação a 11.000 × g por 10 min a 4 °C. Descarte o sobrenadante.
- Resuspenda suavemente o pellet celular em 5 mL de solução salina tamponada com fosfato estéril (PBS). Centrifugue a 11.000 × g por 10 min a 4 °C, em seguida, remova completamente o sobrenadante.
- Re-suspenda o pellet celular lavado em 100 µL de solução de lisozima (50 mg/mL) e incubar a suspensão em 37 °C por 1 h.
- Adicione 500 µL de solução de tiocianato de guanidina 5 M para as células tratadas com lisozima. Misture suavemente e incube à temperatura ambiente por 10 min.
ATENÇÃO: A tiocianato de guanidina é nocivo e pode liberar gases tóxicos quando misturado com ácidos ou água sanitária. Use equipamento de proteção individual adequado e manipule soluções contendo tiocianato de guanidina de acordo com os procedimentos institucionais de segurança química. - Coloque a amostra no gelo por 10 min, depois adicione 250 µL de acetato de amônio 7,5 M gelado, sob mistura suave. Mantenha a mistura no gelo por mais 10 min.
- Adicione fenol equilibrado com TE ao lisado em uma proporção de 1:1 (v/v). Agite vigorosamente em vórtex e centrifugue a 10.000 × g por 15 min.
ATENÇÃO: Fenol e clorofórmio são tóxicos e corrosivos. Manipule o fenol dentro de uma capela de exaustão química certificada, utilizando equipamento de proteção individual apropriado. - Transfira cuidadosamente a camada aquosa superior para um novo tubo estéril de microcentrifugação, sem perturbar a fase intermédia.
- Adicione 0,1 volume de solução de acetato de sódio e 2 volumes de etanol absoluto à fase aquosa recuperada. Misture suavemente por inversão e, em seguida, incube a −20 °C por 20 min.
- Centrifugue a amostra a 10.000 × g por 15 min. Remova cuidadosamente o sobrenadante sem deslocar o pellet de DNA.
- Lave o pellet de DNA com 100 µL de etanol 70% (v/v).
- Centrifugar a 10.000 × g por 10 min, remova o etanol remanescente e seque o pellet de DNA ao ar à temperatura ambiente por 10 min.
- Resuspenda o pellet de DNA seco em 20–50 µL de tampão TE ou água livre de nucleases.
PONTO DE PAUSA: Armazene o DNA genômico isolado a −20 °C até ser necessário para análise molecular subsequente.
- Avaliar a integração cromossômica por meio de PCR específica para o gene e análise de DNA plasmidial.
- Prepare separadamente 25 µL Misturas de reação de PCR para amplificação do cadD, cadA, e mt genes
- Para cada reação, adicione os respectivos primers direto e reverso a uma concentração final de 0.4 µM cada, juntamente com 1× tampão de PCR, 200 µM de cada dNTP, 1,5 mM de MgCl₂, 100 ng de DNA genômico isolado na Etapa 3.2.6 e Taq DNA polimerase a 0,2 U/µL. Adicione água livre de nucleases para um volume final de reação de 25 µL.
- Amplifique os genes-alvo por PCR usando o seguinte programa de ciclagem: desnaturação inicial em 95 °C por 5 min; realizar 35 ciclos de desnaturação a 94 °C por 30 s, hibridização por 30 s na temperatura específica do gene listada em Tabela 2, e extensão em 72 °C por 1 min; em seguida, realizar uma extensão final a 72 °C por 5 min.
- Analise os produtos da PCR por eletroforese em gel de agarose conforme descrito no Passo 2.2.6, juntamente com uma escada de DNA de 1 kB como marcador de tamanho molecular.
- Avalie os produtos da PCR comparando sua migração com a escada de DNA de 1 kb e identifique as bandas correspondentes aos tamanhos esperados dos amplicons de 619 pb para cadD, 2 564 pb para cadAe 154 pb para mt.
OBSERVAÇÃO: A ausência de DNA plasmidial detectável combinada com a amplificação do produto esperado cadD, cadA, e mt fragmentos de DNA genômico fornecem evidências que apoiam a integração cromossômica do cassete gênico do biossorvente.
- Prepare separadamente 25 µL Misturas de reação de PCR para amplificação do cadD, cadA, e mt genes
- Preparar λ Células hospedeiras de recombinação vermelha.
4. Remover o marcador de resistência à canamicina.
- Preparar células eletrocompetentes recombinantes E. coli Células MG1655 com o cassete gênico Biosorbent
- Inocule uma proteína recombinante E. coli Colônia de MG1655 portando o cassete de biossorvente integrado ao cromossomo, confirmado na Etapa 3.2.7, em 5 mL de caldo LB suplementado com canamicina (50 µg/mL).
- Incubar a cultura a 37 °C com agitação a 180 rpm até a OD₆₀₀ atinge 0,4–0,6.
- Transfira a cultura para o gelo imediatamente após a OD₆₀₀ atinge 0,4–0,6 e incubar em gelo por 15 min.
- Coletar as células por centrifugação a 4.000 × g por 10 min a 4 °C e descarte o sobrenadante.
- Lave o pellet celular duas vezes com água desionizada fria em banho de gelo, seguido por uma lavagem com glicerol a 10% (v/v) frio em banho de gelo.
- Resuspenda o pellet celular final em 50 µL de glicerol a 10% (v/v) gelado
OBSERVAÇÃO: Mantenha as células e todas as soluções em gelo durante todo o procedimento de lavagem para preservar a eletrocompetência.
- Eletroporação do plasmídeo auxiliar pCP20
- Adicione 50 ng do plasmídeo auxiliar pCP20 a 50 µL de células eletrocompetentes. Misture suavemente e transfira a mistura para uma cubeta de eletroporação previamente resfriada.
- Eletroporar as células utilizando as seguintes configurações: 2,5 kV, 600 Ω, e 25 µF.
- Adicione imediatamente 1 mL de meio SOC à cubeta e ressuspenda suavemente as células.
- Transfira as células recuperadas para um tubo de cultura estéril e incube em 30 °C com agitação a 180 rpm durante 1 h.
- Espalhar 100 µL da cultura recuperada em placas de ágar LB suplementadas com ampicilina (100 µg/mL). Incubar as placas por 16–18 h a 30 °C.
- Selecione colônias simples bem isoladas para confirmar os recombinantes positivos.
- Confirme a presença do plasmídeo pCP20 mediante isolamento do plasmídeo conforme descrito no Passo 2.2.3, seguido de eletroforese em gel de agarose conforme descrito no Passo 2.2.6.
OBSERVAÇÃO: Manter as células transformadas em 30 °C para preservar o plasmídeo sensível à temperatura pCP20.
- Excisar a cassete de resistência à canamicina.
- Inocule uma colônia confirmada como resistente à ampicilina do Passo 4.2 em caldo LB sem antibiótico e incube por 16–18 h a 42 °C com agitação a 180 rpm para induzir a expressão da recombinase FLP e eliminar o plasmídio termossensível pCP20.
- Repique a cultura com crescimento de 16–18 h separadamente em placas de ágar LB contendo sem antibiótico, canamicina (50 µg/mL) e ampicilina (100 µg/mL). Incubar cada placa por 16–18 h a 37 °C.
- Identifique colônias que crescem apenas em ágar LB sem antibiótico, mas que não crescem em placas contendo canamicina ou ampicilina. Selecione essas colônias como recombinantes putativas livres de marcador.
- Purifique os recombinantes livres de marcador ao resemear uma única colônia em placas de ágar LB frescas sem antibiótico.
PONTO DE PAUSA: armazene as cepas recombinantes purificadas e livres de marcadores como estoques glicerinados a −80 °C até ser necessário para confirmação molecular ou caracterização funcional subsequente.
5. Analisar a expressão de GFP do biossorvente celular completo construído por microscopia de fluorescência.
- Prepare culturas bacterianas para exposição a metais pesados.
- Inocular 5 µL de uma cultura recombinante livre de marcadores com 16–18 h de crescimento E. coli MG1655 contendo o construto biossorvente integrado ao cromossomo do passo 4.3.4 em caldo LB contendo Cd2⁺, Zn2⁺, ou Pb2⁺ em concentrações finais de 1, 5, 10, 50, 100, 500 ou 1000 ppm.
- Para preparar soluções de metais pesados, primeiro prepare soluções estoque estéreis de 2.000 ppm de Cd2⁺, Zn2⁺, e Pb2⁺ dissolvendo cloreto de cádmio grau analítico (CdCl₂)₂), cloreto de zinco (ZnCl₂) e nitrato de chumbo [Pb(NO₃)₂], respectivamente, em caldo LB estéril.
- Esterilize cada solução estoque por filtração através de um 0.22 µm filtro de membrana. Armazene as soluções estoque estéreis em 4 °C até o uso.
- Prepare soluções de trabalho frescas diluindo cada solução estoque com caldo LB estéril até concentrações finais de íons metálicos de 1, 5, 10, 50, 100, 500 e 1.000 ppm.
OBSERVAÇÃO: Prepare cada solução metálica separadamente para evitar precipitação ou interações entre diferentes íons metálicos.
- Prepare quatro condições controle: selvagem E. coli MG1655 cultivada em condições idênticas à linhagem recombinante, recombinante livre de marcador E. coli MG1655 portando o cassete multigênico integrado ao cromossomo cultivado em caldo LB sem adição de metais pesados como controle recombinante sem metal, um expressor de GFP E. coli Estirpe JM109 contendo o plasmídeo pQBIT-GFP-T7 como controle biológico positivo para GFP, e caldo LB não inoculado contendo as concentrações correspondentes de metais pesados como controle abiótico.
- Incube todas as culturas durante 16–18 h a 37 °C com agitação a 180 rpm.
- Inocular 5 µL de uma cultura recombinante livre de marcadores com 16–18 h de crescimento E. coli MG1655 contendo o construto biossorvente integrado ao cromossomo do passo 4.3.4 em caldo LB contendo Cd2⁺, Zn2⁺, ou Pb2⁺ em concentrações finais de 1, 5, 10, 50, 100, 500 ou 1000 ppm.
- Prepare lâminas de microscópio.
- Pipeta 1 µL de cada cultura bacteriana em uma lâmina de microscópio de vidro limpa e separada. Espalhe a cultura para formar uma camada fina e uniforme de células e deixe o esfregaço secar completamente ao ar.
- Adquira imagens de fluorescência.
- Observe as amostras preparadas usando um microscópio de fluorescência em 600× ampliação equipada com um conjunto de filtros para FITC (comprimento de onda de excitação, 460–490 nm).
- Capture imagens de fluorescência e imagens de campo claro correspondentes utilizando as mesmas configurações do microscópio para todas as amostras recombinantes e controles.
OBSERVAÇÃO: Mantenha o tempo de exposição, ganho, intensidade de iluminação e magnificação idênticos para todas as amostras para permitir a comparação direta da intensidade da fluorescência de GFP entre os tratamentos.
ATENÇÃO: Evite exposição prolongada das amostras à luz de excitação para minimizar o fotobranqueamento da GFP.
Resultados
Design in-silico do construto biossorvente multigênico
O cassete multigênico projetado para biossorção tinha um comprimento total de 4.741 pb e consistia do promotor constitutivo Ppdh seguido pelos genes de resistência a metais pesados cadD, cadA e mt, organizados como um operon policistrônico. Sítios de ligação ao ribossomo (RBS) individuais foram incorporados a montante de cada sequência codificadora para facilitar a tradução eficiente, enquanto um gene repórter gfp foi incluído a jusante dos genes de biossorção para permitir o monitoramento da expressão do construto (Figura 1).
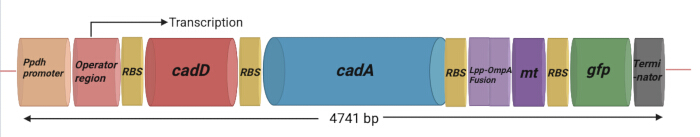
Figura 1: Projeto e organização da construção multigênica. A cassete multigênica de 4.741 pb foi projetada com o gene constitutivo de piruvato desidrogenase (Ppdh) promotor seguido por uma região operadora para direcionar a expressão de genes associados à resistência e sequestro de metais pesados. A construção contém os genes de resistência a metais pesados cadD e cadA, a metalotioneína (mt) gene, um componente de exibição na superfície de proteína de membrana externa A de lipoproteína (Lpp-OmpA) fundido a mt para a localização pretendida na superfície celular, e a gfp gene repórter. Sítios individuais de ligação ao ribossomo (SLR; 5′-AGGAGG-3′) foram incorporados a montante das respectivas sequências codificantes para promover a tradução dentro do cassete multigênico. Uma sequência terminadora está localizada a jusante de gfp O cassete completo foi projetado como um construto de 4.741 pb para clonagem subsequente e integração cromossômica em E. coli. Abreviações: Ppdh = promotor da piruvato desidrogenase; RBS = sítio de ligação ao ribossomo; Lpp-OmpA = lipoproteína–proteína de membrana externa A; mt = metalotioneína; gfp = gene da proteína verde fluorescente; bp = pares de bases; E. coli = Escherichia coli. Clique aqui para visualizar uma versão maior desta figura.
Para facilitar a sequestro extracelular de metais, o gene mt foi fundido ao ancoradouro da membrana externa Lpp-OmpA para permitir a localização na superfície da proteína metalotioneína. Com base no desenho do construto, CadD e CadA foram direcionados à membrana interna como proteínas transmembranares de transporte de metais, enquanto a proteína de fusão Lpp-OmpA-Mt foi direcionada à membrana externa. A proteína repórter GFP foi projetada para expressão citoplasmática, a fim de facilitar o monitoramento da expressão gênica do biossorvente (Figura 2).
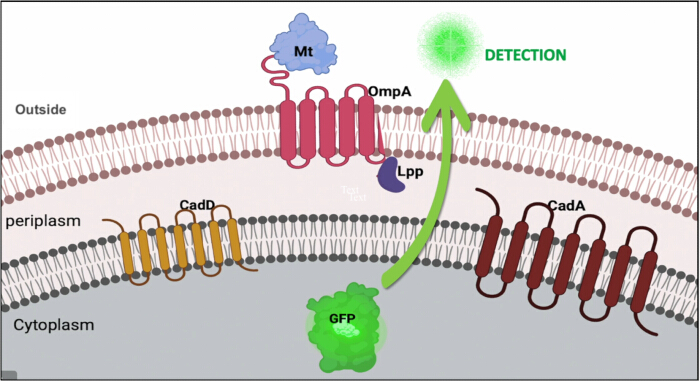
Figura 2: Localização prevista das proteínas expressas a partir do construto biossorvente multigênico. CadD e CadA foram projetados para localização na membrana interna, a fusão da proteína de membrana externa A de lipoproteína (Lpp-OmpA) com metalotioneína foi direcionada à membrana externa, e a proteína verde fluorescente foi incluída como proteína relatora citoplasmática. Abreviações: Lpp-OmpA = lipoproteína–proteína de membrana externa A; Mt = metalotioneína; GFP = proteína verde fluorescente. Clique aqui para visualizar uma versão maior desta figura.
As origens das sequências de nucleotídeos de cada elemento genético incorporado no construto biossorvente estão listadas na Tabela 1.
| Elemento genético na construção do biossorvente | Localização na construção (pb) | Fonte/Referência |
| Ppdh | 7-74 | Gao et al. 2002.14 |
| Operador | 75-92 | Região operadora de cad D de Staphylococcus epidermidis cepa TWSL_22: número de acesso do Gene Bank do NCBI: MK900473.1 |
| cadD | 97-716 | Número de acesso do Gene Bank do NCBI: MK900473.1 |
| cadA | 770-3334 | Número de acesso do Gene Bank do NCBI: MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo et al. 1995. 15 |
| mt | 3755-3909 | Número de acesso do Gene Bank do NCBI: MK900456.1 |
| gfp | 3960-4679 | Vetor TPMV_P-EGFP_H-His6, número de acesso do Gene Bank do NCBI: MF379627.1 |
| Terminador | 4684-4741 | Região terminadora do operon cadAC de Bacillus megaterium cepa TWSL-4: número de acesso do Gene Bank do NCBI: MK327282.1 |
Tabela 1: Fontes das sequências de nucleotídeos para os elementos genéticos na construção do biossorvente. A tabela resume os elementos genéticos incorporados na construção multigênica de 4.741 pb, incluindo suas fontes de sequência, números de acesso ou referências e posições de nucleotídeos dentro da construção gênica. Abreviações: Ppdh = promotor da piruvato desidrogenase; Lpp-OmpA = lipoproteína–proteína de membrana externa A; mt = metalotioneína; gfp = gene da proteína verde fluorescente; NCBI = Centro Nacional de Informação Biotecnológica; pb = pares de bases.
Transformação e verificação do construto sintetizado em E. coli BL21(DE3)
O plasmídeo recombinante pET-21a, contendo o cassete gênico do biossorvente, foi verificado com sucesso por digestão com enzima de restrição (Figura 3A). A digestão dupla com BamHI e XhoI gerou dois fragmentos de DNA correspondentes ao esqueleto do vetor pET-21a (5.331 pb) e ao cassete gênico do biossorvente (4.741 pb), compatíveis com o tamanho esperado da construção. Embora os dois fragmentos de DNA tenham apresentado separação limitada no gel de agarose a 1% devido aos seus tamanhos semelhantes, ambos os fragmentos foram claramente distinguíveis, confirmando a integridade da construção recombinante.
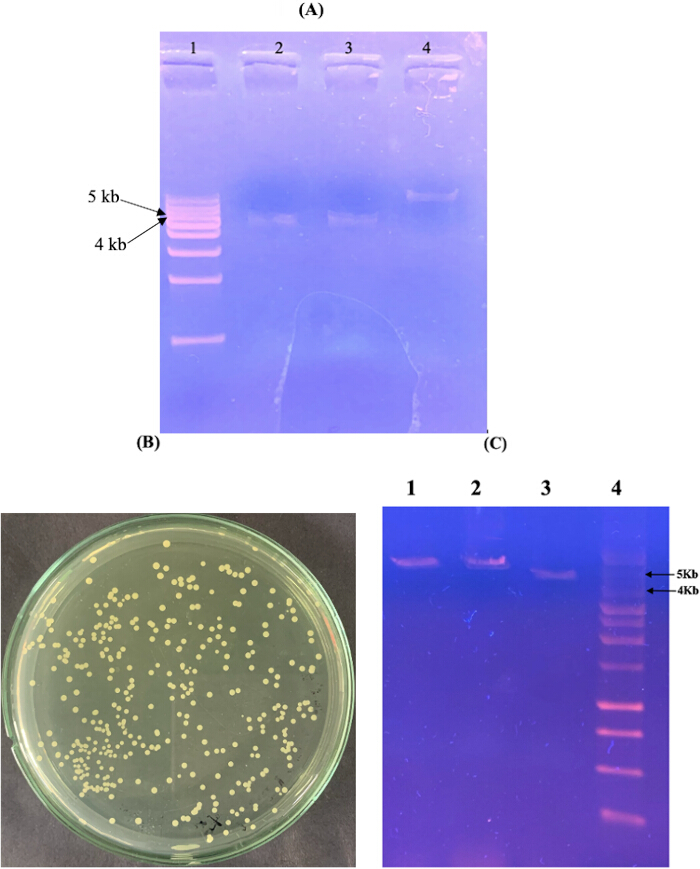
Figura 3: Construção e verificação do plasmídeo biossorvente recombinante. (A) Análise por enzimas de restrição do construto biossorvente sintetizado clonado no vetor de expressão pET-21a. Poço 1, marcador de DNA de 1 kb; poços 2–3, plasmídeo recombinante digerido com duas enzimas, mostrando o esqueleto do vetor pET-21a (5.331 pb) e o cassete gênico biossorvente (4.741 pb); poço 4, plasmídeo recombinante não digerido. (B) Transformantes de E. coli BL21(DE3) resistentes à ampicilina portando o plasmídeo biossorvente recombinante. (C) Análise por enzimas de restrição de plasmídeos isolados de transformantes representativos. Poço 1, plasmídeo digerido com BamHI; poço 2, plasmídeo digerido com XhoI; poço 3, plasmídeo digerido com BamHI/XhoI; poço 4, marcador de DNA de 1 kb. Abreviações: DNA = ácido desoxirribonucleico; pb = pares de bases; kb = quilobases; E. coli = Escherichia coli. Clique aqui para visualizar uma versão maior desta figura.
Após a transformação do plasmídeo recombinante em E. coli BL21(DE3), colônias resistentes à ampicilina foram recuperadas com sucesso (Figura 3B). O DNA plasmidial isolado de transformantes representativos foi posteriormente analisado por digestão com enzimas de restrição. A digestão com BamHI, XhoI e a digestão dupla combinada geraram os perfis de restrição esperados, confirmando a propagação bem-sucedida do plasmídeo recombinante biossorvente em E. coli BL21(DE3) (Figura 3C).
Avaliação da integração cromossômica do cassete gênico do biossorvente em E. coli MG1655
O gene cassete biossorvente foi clonado com sucesso no vetor de integração cromossômica pKIKOArsBKm. Clones recombinantes foram inicialmente selecionados em ágar LB suplementado com canamicina (50 µg/mL) (Figura 4A). A análise com enzimas de restrição confirmou o clonagem bem-sucedida do cassete biossorvente no vetor de integração (Figura 4B). A linearização do plasmídeo recombinante com NotI produziu o fragmento de DNA esperado de aproximadamente 8,9 kb, enquanto a dupla digestão com BamHI e SacI liberou o cassete biossorvente de 4,7 kb do esqueleto vetorial de 4,2 kb, confirmando a inserção correta do construto no pKIKOArsBKm. O plasmídeo não digerido exibiu as conformações esperadas, aberta e superenrolada.
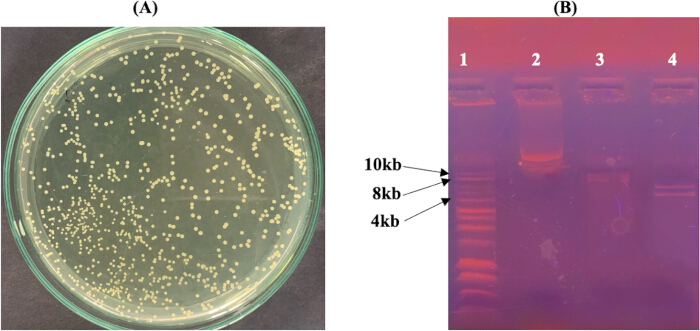
Figura 4: Construção do vetor recombinante de integração cromossômica carregando o cassete gênico do biossorvente. (A) Colônias de E. coli Pir1 resistentes à canamicina portando o plasmídeo recombinante pKIKOArsBKm. (B) Análise por enzimas de restrição do plasmídeo recombinante pKIKOArsBKm. Poço 1, marcador de DNA de 1 kb; poço 2, plasmídeo recombinante não digerido; poço 3, plasmídeo linearizado com NotI (~8,9 kb); poço 4, plasmídeo digerido duplamente com BamHI/SacI, mostrando o esqueleto vetorial de 4,2 kb e o cassete do biossorvente de 4,7 kb. Abreviaturas: DNA = ácido desoxirribonucleico; kb = quilobases; E. coli = Escherichia coli. Clique aqui para visualizar uma versão maior desta figura.
O plasmídeo recombinante linearizado pKIKOArsBKm foi posteriormente introduzido em células de E. coli MG1655(pKD46) eletrocompetentes para facilitar a integração cromossômica mediada por λ Red. Após a seleção em meio contendo canamicina, o DNA genômico e o DNA plasmidial foram isolados de colônias recombinantes representativas para verificar a integração bem-sucedida.
Conforme mostrado na Figura 5, o DNA genômico foi isolado de colônias recombinantes representativas (Linha 1), enquanto nenhum DNA plasmidial detectável foi observado após o isolamento do plasmídeo (Linha 2). A amplificação por PCR utilizando os primers específicos para o gene descritos na Tabela 2 gerou amplicons dos tamanhos esperados para cadD (619 pb), cadA (2.564 pb) e mt (154 pb) a partir da preparação de DNA genômico (Linhas 4–6). Em conjunto, a ausência de DNA plasmidial detectável e a detecção dos três genes-alvo na preparação de DNA genômico forneceram evidências consistentes com a integração cromossômica do cassete multigênico de biossorvente em E. coli MG1655.
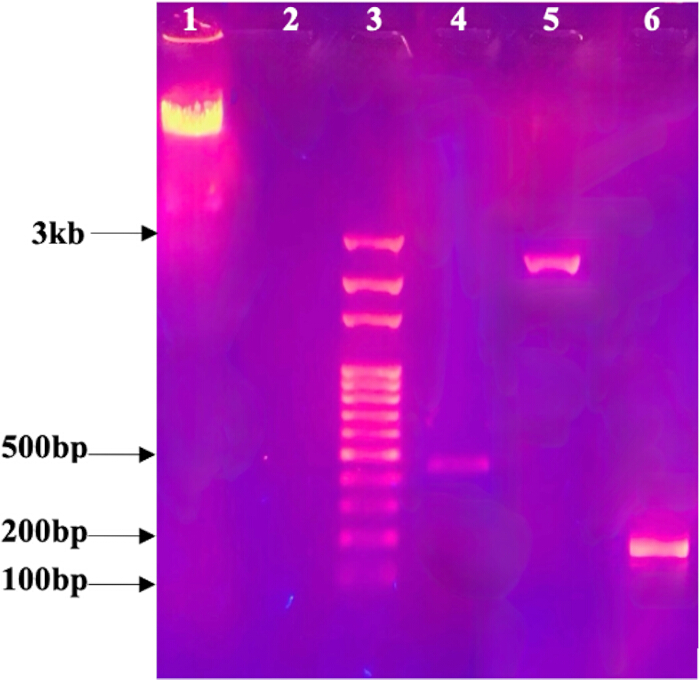
Figura 5: Avaliação molecular da linhagem recombinante de E. coli portadora do cassete gênico biossorvente. Poço 1, DNA genômico isolado de E. coli recombinante MG1655; poço 2, isolamento de plasmídeo a partir da colônia recombinante correspondente, mostrando ausência de DNA plasmidial detectável; poço 3, escada de DNA de 100 pb; poço 4, amplificação por PCR de cadD (619 pb); poço 5, amplificação por PCR de cadA (2.564 pb); poço 6, amplificação por PCR de mt (154 pb). Abreviações: DNA = ácido desoxirribonucleico; PCR = reação em cadeia da polimerase; pb = pares de bases; mt = metalotioneína; E. coli = Escherichia coli. Clique aqui para visualizar uma versão maior desta figura.
| Sequência de DNA alvo | Nome da primer | Sequência de oligonucleotídeo (5’→3’) | *Tan (℃) | Tamanho esperado do produto de PCR (pb) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| mt | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
Tabela 2: Detalhes dos primers para amplificação de cadD, cadA, e mt. A tabela lista as sequências dos iniciadores diretos e reversos utilizados para a amplificação por PCR de cadD, cadA e mt, juntamente com as temperaturas de anelamento correspondentes e os tamanhos esperados dos amplicons. *Tum- Temperatura de anelamento para cada par de primers utilizado na PCR.
Avaliação da excisão do marcador de resistência à canamicina em E. coli recombinante MG1655
Após a transformação com o plasmídeo auxiliar pCP20, colônias resistentes à ampicilina foram recuperadas em ágar LB suplementado com ampicilina (100 µg/mL). O DNA plasmidial correspondente ao pCP20 foi detectado após o isolamento do plasmídeo de transformantes representativos (Figura 6).
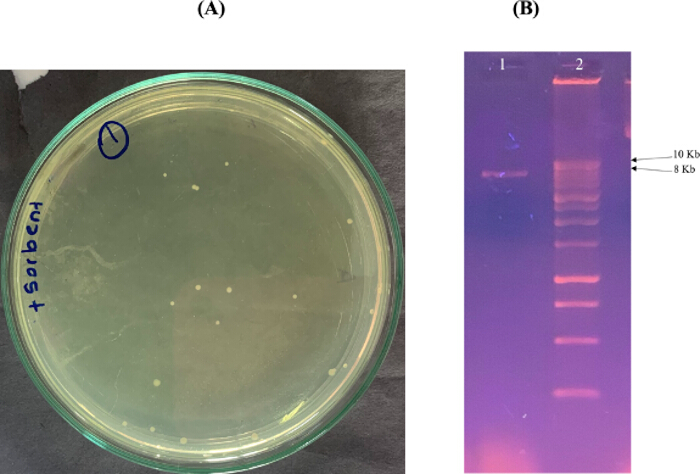
Figura 6: Confirmação da transformação com pCP20 em E. coli MG1655 recombinante portadora do cassete biossorvente integrado ao cromossomo. (A) Transformantes resistentes à ampicilina após a introdução do plasmídeo auxiliar pCP20. (B) Eletroforese em gel de agarose confirmando a presença do plasmídeo pCP20. Poço 1, plasmídeo pCP20 isolado (~9,3 kb); poço 2, marcador de DNA de 10 kb. Abreviações: DNA = ácido desoxirribonucleico; kb = quilobases; E. coli = Escherichia coli. Clique aqui para visualizar uma versão maior desta figura.
Após a excisão do marcador mediada pela recombinase FLP e o tratamento térmico para eliminação do plasmídeo pCP20, as colônias recombinantes foram avaliadas por teste de sensibilidade a antibióticos. Conforme mostrado na Figura 7, as colônias testadas cresceram em ágar LB sem antibiótico, mas não cresceram em ágar LB suplementado com kanamicina (50 µg/mL) ou ampicilina (100 µg/mL). Esse fenótipo de sensibilidade a antibióticos foi consistente com a perda da resistência à kanamicina e à ampicilina após o procedimento de excisão do marcador e eliminação do plasmídeo.
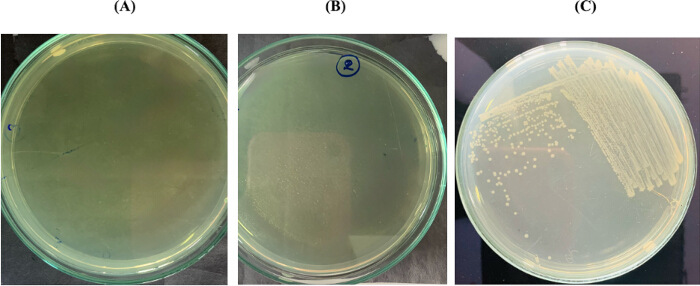
Figura 7: Confirmação da excisão mediada por flippase do marcador de resistência à canamicina e eliminação do plasmídeo auxiliar pCP20. (A) Ausência de crescimento bacteriano em ágar Luria-Bertani suplementado com canamicina (50 µg/mL). (B) Ausência de crescimento bacteriano em ágar LB suplementado com ampicilina (100 µg/mL). (C) Crescimento bacteriano normal em ágar LB sem antibiótico, confirmando a viabilidade celular após a excisão do marcador. Abreviações: LB = Luria-Bertani; E. coli = Escherichia coli. Clique aqui para visualizar uma versão maior desta figura.
Análise por microscopia de fluorescência de E. coli recombinante MG1655 portadora do construto biossorvente
A fluorescência verde detectável em E. coli recombinante MG1655, gerada por meio do procedimento de integração cromossômica, foi avaliada após exposição a Cd2⁺, Zn2⁺ e Pb2⁺ em concentrações variando de 1 a 1.000 ppm. Nenhuma fluorescência verde detectável foi observada nas células recombinantes em nenhuma das concentrações testadas de metais. Nenhum sinal de fluorescência foi detectado nas quatro amostras controle.
Discussão
O protocolo aqui apresentado descreve um fluxo de trabalho para a construção de um recombinante multigênico, livre de marcadores e integrado ao cromossomo E. coli linhagem contendo genes associados à resistência e sequestro de metais pesados. O método combina a montagem de um cassete multigênico, clonagem no vetor de integração pKIKOArsBKm, λ Integração cromossômica mediada por Red, excisão do marcador selecionável mediada por FLP-FRT, avaliação molecular de colônias recombinantes e microscopia de fluorescência. A abordagem foi projetada para evitar a manutenção do construto final em um plasmídeo de múltiplas cópias e para gerar uma linhagem recombinante sem o marcador de resistência à canamicina.
Várias etapas são fundamentais para a implementação bem-sucedida deste protocolo. Durante λ integração mediada por Red, mantendo o plasmídio termossensível pKD46 em 30 °C antes da recombinação e indução do λ Proteínas de recombinação vermelhas com L-arabinose são importantes para uma recombineering eficiente16,17. Preparação de células eletrocompetentes E. coli As células MG1655(pKD46) também exigem manutenção das células e das soluções de lavagem em baixa temperatura e minimização de sais residuais antes da eletroporação. O construto recombinante pKIKOArsBKm deve ser completamente linearizado e purificado antes da eletroporação, pois o DNA linear atua como substrato para λ Recombinação mediada por Red. O sistema de integração pKIKO já foi descrito previamente como capaz de acomodar inserções de DNA relativamente grandes e de suportar integração cromossômica eficiente18,19Após a seleção, as colônias candidatas devem ser avaliadas utilizando preparações de DNA plasmidial e genômico. No presente estudo, a ausência de DNA plasmidial detectável juntamente com a amplificação de cadD, cadA, e mt do preparo do DNA genômico forneceu evidências consistentes com a integração cromossômica. No entanto, esses ensaios isoladamente não estabelecem definitivamente o evento exato de integração genômica. A PCR específica para junções, o sequenciamento das regiões fronteiriças da integração ou o sequenciamento completo do genoma poderiam fornecer uma confirmação mais direta do local de integração em aplicações futuras do protocolo.
A excisão do marcador é outro componente crítico do método. O sistema de recombinação FLP-FRT fornece um meio para remover marcadores de resistência a antibióticos selecionáveis após a engenharia do genoma16,20. Após a introdução do plasmídio auxiliar termossensível pCP20, os transformantes são mantidos a 30 °C e, em seguida, incubados a 42 °C para promover a excisão mediada por FLP e a perda do pCP20. As colônias devem então ser avaliadas em meios sem antibiótico, com kanamicina e com ampicilina. O crescimento em meio sem antibiótico, acompanhado pela ausência de crescimento em meios contendo kanamicina e ampicilina, fornece uma abordagem prática de triagem para identificar colônias candidatas livres de marcador após o procedimento de excisão e eliminação. Se ainda persistirem colônias resistentes ao antibiótico, pode ser necessária purificação adicional de colônias individuais e eliminação dependente de temperatura antes da caracterização adicional. A estratégia de integração cromossômica utilizada aqui difere dos métodos convencionais baseados em plasmídeos para expressão.
Sistemas de plasmídeos podem fornecer números mais altos de cópias gênicas e, portanto, podem ser vantajosos quando é necessária uma expressão robusta de proteínas recombinantes. No entanto, sistemas baseados em plasmídeos podem ser afetados pela segregação de plasmídeos, número variável de cópias, carga metabólica e dependência de pressão seletiva para a manutenção do plasmídeo. A integração cromossômica elimina a necessidade de manter o cassete do biossorvente final como um plasmídeo extracromossômico e foi escolhida neste protocolo para proporcionar uma configuração genética mais estável. Estudos anteriores descreveram a integração cromossômica como uma abordagem para melhorar a manutenção genética durante a divisão celular21,22. Contudo, a estabilidade genética de longo prazo da linhagem recombinante gerada no presente estudo não foi avaliada diretamente. Portanto, a melhoria na estabilidade genética não deve ser considerada um resultado experimentalmente demonstrado deste protocolo. O desenho multigênico é outra característica do método. Em vez de introduzir um único gene associado a metais, o cassete combina cadA, cadD e metalotioneína (mt) com um desenho de exibição na superfície Lpp-OmpA e um gfp repórter. Estratégias anteriores de biossorventes bacterianos recombinantes geralmente se concentraram em proteínas individuais de ligação a metais ou determinantes de resistência11,13,23,24. A configuração modular utilizada aqui permite que múltiplos componentes genéticos sejam incorporados em um único fluxo de trabalho de integração cromossômica. O protocolo, portanto, poderia ser adaptado para outros construtos multigênicos mediante modificação dos genes, promotor, repórter ou componentes de exibição na superfície, de acordo com a aplicação pretendida. Não obstante, o aumento no tamanho do cassete e no número de genes expressos pode afetar a eficiência de recombinação, transcrição, tradução e carga metabólica celular, o que deve ser considerado ao adaptar o método.
Uma limitação importante do presente estudo é que a expressão funcional da cassete modificada não foi demonstrada nas condições experimentais testadas. Nenhuma fluorescência detectável de GFP foi observada após a exposição das células recombinantes a Cd2⁺, Zn2⁺ ou Pb2⁺. Consequentemente, os dados atuais não comprovam a expressão funcional da cassete multigênica completa nem demonstram a biossorção de metais pesados pela linhagem recombinante. A integração cromossômica geralmente resulta em números menores de cópias gênicas do que os sistemas de plasmídeos multicópias, e a expressão recombinante também pode ser influenciada pelo local de inserção genômica e pela atividade do promotor22,25. As respostas celulares ao estresse por metais pesados podem ainda influenciar a expressão de genes heterólogos26,27. Esses fatores representam considerações possíveis, e não explicações comprovadas experimentalmente, para a ausência de fluorescência detectável no presente estudo. Ao aplicar este protocolo, a ausência de fluorescência detectável deve levar à avaliação das condições de cultivo, das condições de exposição ao metal, da atividade do promotor e da expressão do repórter. Medidas independentes de transcrição e produção proteica ajudariam a distinguir uma expressão inadequada de limitações na detecção da fluorescência. A expressão simultânea de múltiplas proteínas recombinantes também pode impor demandas metabólicas adicionais ao hospedeiro, particularmente sob condições de cultivo estressantes28.
Essas possibilidades exigem uma avaliação experimental direta antes que a causa da ausência de fluorescência GFP detectável possa ser estabelecida. O protocolo também apresenta limitações na caracterização da linhagem recombinante final. A PCR específica para o gene e a ausência de DNA plasmidial detectável fornecem evidências compatíveis com a integração cromossômica, mas não estabelecem a sequência exata do local de integração nem a estabilidade genética a longo prazo. A sensibilidade a antibióticos fornece uma triagem prática após a excisão do marcador, mas pode ser complementada com análise molecular da região contendo FRT quando for necessária uma confirmação mais direta. Além disso, a microscopia de fluorescência fornece uma avaliação qualitativa da fluorescência GFP detectável, mas não substitui medições quantitativas de transcrição ou abundância proteica. Assim, PCR quantitativo de transcrição reversa, análise de proteínas, medições quantitativas de fluorescência e confirmação baseada em sequenciamento poderiam reforçar a caracterização das linhagens geradas utilizando este protocolo.
São necessárias otimização adicional e caracterização funcional antes que a linhagem modificada possa ser avaliada como biossorvente funcional de metais pesados. Medidas diretas da captação ou remoção de metais são necessárias para estabelecer o desempenho da biossorção. A expressão e localização proteica também devem ser verificadas experimentalmente, particularmente para a fusão Lpp-OmpA-metalotioneína. Experimentos de passagens de longo prazo seriam necessários para determinar se a integração cromossômica fornece a estabilidade genética esperada sob condições de cultura relevantes. A engenharia genômica livre de marcadores também pode facilitar rodadas subsequentes de modificações cromossômicas sem o acúmulo de múltiplos marcadores selecionáveis, proporcionando oportunidades para o desenvolvimento adicional de construtos multigênicos15,27.
No geral, este protocolo fornece uma estrutura metodológica para a construção e avaliação de uma linhagem bacteriana recombinante multigênica, integrada ao cromossomo e livre de marcadores. Seu design modular pode ser adaptado para outras combinações de genes associados a metais, sistemas repórter ou aplicações de biologia sintética. O presente trabalho estabelece o fluxo de trabalho de engenharia e triagem; a expressão funcional, a estabilidade genética de longo prazo, a localização proteica e o desempenho na biosorção de metais pesados permanecem a ser validados experimentalmente antes que conclusões possam ser obtidas quanto a aplicações ambientais ou de biorremediação.
Divulgações
Os autores não têm conflitos de interesse a declarar.
Agradecimentos
Este trabalho foi apoiado por uma bolsa de pesquisa, AP/3/2/2018/CG/33, Universidade de Colombo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Filtro de membrana de 0,22 μm | ThermoFisher Scientific | 596-3320 | Nenhum |
| Marcar de DNA de 1 kb | Promega Corporation | G5711 | Nenhum |
| Escala de DNA de 10 kb | N/A | N/A | Marcar de tamanho molecular utilizado na Figura 6 |
| Escala de DNA de 100 pb | N/A | N/A | Marcar de tamanho molecular utilizado na Figura 5 |
| Tampão 10X para ligase T4 de DNA | Promega Corporation | C1263 | Nenhum |
| Tampão de carregamento de DNA 6× | N/A | N/A | Utilizado para eletroforese em gel de agarose |
| Agarose | Molecular Designs | A113-3 | Nenhum |
| Acetato de amônio | N/A | N/A | Preparado como solução 7,5 M para extração de DNA genômico |
| Ampicilina | ThermoFisher Scientific | J60977.14 | Nenhum |
| Enzima de restrição BamHI | New England BioLabs | R0136S | Nenhum |
| Cloreto de cádmio | ThermoFisher Scientific | 219141000 | Nenhum |
| Cloreto de cálcio | ThermoFisher Scientific | 012316.A7 | Nenhum |
| Centrífuga | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | Nenhum |
| Água desionizada | ThermoFisher Scientific | 751-610 | Nenhum |
| Corante seguro para DNA | Molecular Designs | C138 | Nenhum |
| Mistura de dNTP | Promega Corporation | U1511 | Nenhum |
| Equipamento de eletroforese | BioRad | 1704405 | Nenhum |
| Cubeta para eletroporação | BioRad | 1652086 | Nenhum |
| Eletroporador | BioRad | 1652100 | Nenhum |
| Escherichia coli BL21(DE3) | Universidade de Colombo, Departamento de Química | N/A | Nenhum |
| Escherichia coli MG1655 | Departamento de Ciência da Vida e Tecnologia, Instituto de Ciência de Tóquio, Yokohama, Japão | N/A | Nenhum |
| Células competentes Escherichia coli Pir1 | ThermoFisher Scientific | C101010 | Nenhum |
| Células competentes Escherichia coli BL21(DE3) | ThermoFisher Scientific | C600003 | Nenhum |
| Estirpe Escherichia coli JM109 contendo o plasmídeo pQBIT-GFP-T7 | Departamento de Ciência da Vida e Tecnologia, Instituto de Ciência de Tóquio, Yokohama, Japão | N/A | Nenhum |
| Tampão ET | N/A | N/A | Para preparar 1 L de tampão ET, dissolva 6,06 g de Tris base e 3,72 g de EDTA em aproximadamente 800 mL de água destilada. Ajuste o pH ao valor necessário usando HCl, misture bem e complete o volume final para 1 L com água destilada |
| Etanol | ThermoFisher Scientific | T038181000CS | Nenhum |
| Ácido etilenodiaminotetraacético (EDTA) | ThermoFisher Scientific | 17892 | Nenhum |
| Microscópio de fluorescência | Coastal Microscopes | Olympus BX53/ 11679 | Nenhum |
| Aparelho de eletroforese em gel | Bio Rad | 1704405 | Nenhum |
| Ácido acético glacial | MilliporeSigma | PHR1748 | Nenhum |
| Glicerol | MilliporeSigma | G5516 | Nenhum |
| Tiocianato de guanidina | ThermoFisher Scientific | 433941000 | Nenhum |
| Ácido clorídrico (HCl) | MilliporeSigma | 1.00317 | Nenhum |
| Kanamicina | ThermoFisher Scientific | 15160054 | Nenhum |
| L-Arabinose | ThermoFisher Scientific | 365185000 | Nenhum |
| Nitrato de chumbo | ThermoFisher Scientific | 211565000 | Nenhum |
| Ágar Luria–Bertani (LB) | Molecular Designs | C120 | Nenhum |
| Caldo Luria–Bertani (LB) | Molecular Designs | C121 | Nenhum |
| Tampão de lise | N/A | N/A | Para preparar o tampão de lise, combine os volumes apropriados das soluções estoque de NaOH 5 M e SDS 20% (p/v) para obter concentrações finais de NaOH 0,2 N e SDS 1% (p/v). Ajuste ao volume final necessário com água destilada e misture bem. |
| Lisozima | ThermoFisher Scientific | 89833 | Nenhum |
| Cloreto de magnésio (MgCl2) | N/A | N/A | Utilizado na concentração final de 1,5 mM em reações de PCR |
| Solução de neutralização | N/A | N/A | Prepare o tampão de neutralização usando acetato de potássio 3 M e ácido acético glacial. Ajuste a solução ao volume final necessário com água destilada e misture bem. |
| Enzima de restrição NotI | New England BioLabs | R0189S | Nenhum |
| pCP20 | Departamento de Ciência da Vida e Tecnologia, Instituto de Ciência de Tóquio, Yokohama, Japão | N/A | Nenhum |
| Termociclador | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | Nenhum |
| Plasmídeo pET-21a em E. coli BL21(DE3) | Universidade de Colombo, Departamento de Química | N/A | Nenhum |
| Solução salina tamponada com fosfato | MilliporeSigma | P4474 | Nenhum |
| pKD46 | Creative Biogene | OVT2612 | Nenhum |
| pKIKOArsBKm | Addgene | 46766 | Nenhum |
| Acetato de potássio | MilliporeSigma | 236497 | Nenhum |
| Tampão para enzima de restrição | N/A | N/A | Utilizado em reações de digestão com enzima de restrição |
| Enzima de restrição SacI | New England BioLabs | R0156 | Nenhum |
| Incubadora agitadora | Crystal technology and industries | IS-A6 | Nenhum |
| Acetato de sódio | ThermoFisher Scientific | A13184.30 | Nenhum |
| Dodecilsulfato de sódio (SDS) | ThermoFisher Scientific | 15525017 | Nenhum |
| Hidróxido de sódio (NaOH) | MilliporeSigma | 567530 | Nenhum |
| Meio Super Ótimo (SOB) | MilliporeSigma | H8032 | Nenhum |
| Meio Super Ótimo com repressor catabólico (SOC) | ThermoFisher Scientific | J60255.AK | Nenhum |
| Ligase T4 de DNA | Promega Corporation | M1801 | Nenhum |
| Tampão TAE | ThermoFisher Scientific | B49 | Nenhum |
| Polimerase Taq de DNA | Promega Corporation | M3001 | Nenhum |
| Tampão TE | MilliporeSigma | 93283 | Nenhum |
| Fenol equilibrado com TE | ThermoFisher Scientific | 15513039 | Nenhum |
| Base de Tris | N/A | N/A | Utilizada para preparar o tampão ET |
| Tampão PCR universal | Promega Corporation | M7911 | Nenhum |
| Transiluminador UV | Labexchange | TFX-35M, 021425 | Nenhum |
| Espectrofotômetro UV/Visível | Microbiotests | Jenway 6300, TE15 | Nenhum |
| Banho-maria | ThermoFisher Scientific | TSGP05 | Nenhum |
| Enzima de restrição XhoI | New England BioLabs | R0146S | Nenhum |
| Cloreto de zinco | ThermoFisher Scientific | A16281.36 | Nenhum |
| Primos | |||
| Primo direto cadD (SD-EF) | N/A | N/A | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| Primo reverso cadD (SE-XHR) | N/A | N/A | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| Primo direto cadA (PD-BF) | N/A | N/A | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| Primo reverso cadA (PF-XHR) | N/A | N/A | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| Primo direto mt (SEmtF) | N/A | N/A | 5′-GGAATTCATGGAAAAAT GTGCGAGACCGAAC-3′ |
| Primo reverso mt (SEmtR) | N/A | N/A | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| Nome do software/ferramenta | Versão/Servidor | URL | Data de acesso |
| Ferramentas ExPASy | Servidor TMPRED | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy Translate | Ferramenta de Tradução ExPASy | https://web.expasy.org/translate/ | N/A |
| I-TASSER | N/A | https://zhanggroup.org/I-TASSER/ | 24-02-2023 |
| NCBI GenBank | Banco de dados GenBank | https://www.ncbi.nlm.nih.gov/genbank/ | N/A |
| SnapGene | v.7.1.2 | N/A | N/A |
| TMHMM | v. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
Referências
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.