Esta revisão apresenta a fibrose como a base validada do risco de carcinoma hepatocelular associado à doença hepática gordurosa relacionada à disfunção metabólica (MASLD) e avalia modificadores metabólicos, microbianos e imunológicos classificados por evidências para estratificação, detecção precoce e prevenção.
Artigo de revisão
Carcinoma Hepatocelular na Doença Hepática Esteatótica Associada a Disfunção Metabólica Além da Fibrose: Determinantes Metabólicos, Microbianos e Imunes
* These authors contributed equally
Neste artigo
Resumo
Resumo
A doença hepática gordurosa associada à disfunção metabólica (MASLD) é uma causa cada vez mais importante de carcinoma hepatocelular (CHC). A fibrose e a cirrose continuam sendo os preditores mais bem validados de CHC, embora uma proporção significativa de tumores relacionados à MASLD seja diagnosticada na ausência de cirrose. Esta revisão narrativa avalia o que significa “além da fibrose” na avaliação de risco, sem tratar a fibrose como dispensável. Primeiro, separamos a proporção de casos de CHC não cirróticos da incidência absoluta muito menor de CHC na população com MASLD não cirrótica. Em seguida, sintetizamos evidências em humanos, animais e in vitro sobre lesão lipotóxica e oxidativa, sinalização da insulina e do fator de crescimento semelhante à insulina, comunicação intestino-fígado e remodelação imunológica. Distinguimos fatores mecanicistas plausíveis de modificadores clínicos de risco, biomarcadores de risco futuro, testes de detecção precoce e intervenções modificadoras da doença. As evidências atuais apoiam uma estratificação de risco em camadas centrada na fibrose, utilizando fatores clínicos e medidas não invasivas de fibrose, enquanto marcadores genéticos, proteômicos, microbianos e imunológicos permanecem em fase investigacional. O resmetirom e a semaglutida melhoram a histologia da MASH em pacientes selecionados com fibrose F2–F3; as evidências sobre prevenção direta do CHC por medicamentos metabólicos ou cirurgia bariátrica ainda são observacionais ou inexistentes. A vigilância de rotina não é justificada para MASLD sem fibrose avançada, mas a avaliação individualizada na doença F3 e a validação prospectiva de modelos multivariáveis de risco são prioridades.
Introdução
A doença hepática gordurosa associada à disfunção metabólica (MASLD), anteriormente classificada dentro da doença hepática gordurosa não alcoólica, é definida pela esteatose hepática na presença de risco cardiometabólico e tem aumentado com a obesidade e o diabetes tipo 21,2. O espectro da doença inclui esteatose, esteato-hepatite associada à disfunção metabólica (MASH), fibrose, cirrose e carcinoma hepatocelular (HCC). A fibrose continua sendo o preditor histológico mais forte dos desfechos relacionados ao fígado e a base mais prática para a avaliação do risco de HCC3.
Duas quantidades epidemiológicas diferentes são frequentemente confundidas. Uma minoria significativa de casos de CHC relacionados à DMAS surge sem cirrose, mas a incidência anual absoluta de CHC entre todas as pessoas com DMAS não cirrótica é baixa. Em uma coorte sueca de biópsias, a incidência de CHC aumentou de 0,8 por 1.000 pessoas-ano na esteatose simples para 1,2 na esteato-hepatite não fibrotica, 2,3 na fibrose não cirrótica e 6,2 na cirrose4. Em uma grande coorte de veteranos dos Estados Unidos, a cirrose aumentou a incidência de CHC para 10,6 por 1.000 pessoas-ano, em comparação com uma taxa muito mais baixa em nível populacional na DMAS como um todo5.
Essa distinção é clinicamente relevante. As orientações atuais não apoiam a vigilância de rotina para carcinoma hepatocelular em todos os pacientes com DMAS não cirróticos. A Associação Americana para o Estudo das Doenças Hepáticas recomenda contra a vigilância de rotina na DMAS não cirrótica, enquanto as orientações europeias não recomendam vigilância abaixo do estágio F3 e permitem consideração individualizada na doença F32,6. Assim, a plausibilidade mecanicista deve motivar uma melhor estratificação de risco e validação prospectiva, em vez de uma expansão não fundamentada da vigilância para a população muito grande e de baixa incidência com DMAS.
Várias lesões podem modificar o risco dentro de um determinado estágio de fibrose. Excesso de lipídios, dano oxidativo, resistência à insulina, hiperglicemia, sinais derivados do intestino e disfunção imunológica podem promover lesão do DNA, sinalização proliferativa e vigilância tumoral prejudicada7,8. A evidência é heterogênea: fibrose e comorbidades metabólicas têm apoio longitudinal em humanos, enquanto muitas vias moleculares dependem de tecidos humanos transversais, modelos animais ou sistemas in vitro. Identificamos, portanto, o nível de evidência para cada via proposta e evitamos tratar associações como prova de causalidade.
Esta revisão acrescenta uma estrutura baseada em evidências a relatos descritivos recentes. Ela considera a fibrose como marcador integrativo validado de lesão cumulativa, organizando então informações adicionais em quatro categorias: fatores causais plausíveis, modificadores clínicos de risco, biomarcadores para risco futuro versus detecção precoce de tumor e alvos acionáveis para modificação da doença ou prevenção.
Revisão e perspetiva
A fibrose é central, mas não é suficiente
A fibrose engloba lesão crônica dos hepatócitos, inflamação, ativação das células estreladas, remodelação vascular e tentativas de reparo. A fibrose avançada e a cirrose geram hipóxia, rigidez anormal, sinalização inflamatória e perda celular repetida com regeneração; por isso, permanecem como os estados clínicos mais claros para vigilância do carcinoma hepatocelular2,6. "Além da fibrose" nesta revisão não significa "sem fibrose". Significa acrescentar modificadores com respaldo científico ao estágio de fibrose.
O HCC-MASLD não cirrótico mostra que a transformação maligna não requer inevitavelmente cirrose. No entanto, as proporções de casos não devem ser interpretadas como rendimento de triagem. Revisões sistemáticas relatam que a doença não cirrótica representa uma parcela substancial dos casos de HCC relacionados à MASLD, enquanto a incidência em pacientes com MASLD não cirrótico não selecionados geralmente permanece abaixo dos limiares aceitos de custo-efetividade para vigilância3,9,10.
A fibrose é, portanto, um forte amplificador de risco, mas não um modelo completamente causal. O estresse metabólico pode danificar o DNA, a resistência à insulina pode sustentar a sinalização de crescimento, a disbiose pode adicionar entrada inflamatória portal e o tecido rico em lipídios pode enfraquecer a vigilância imunológica. Esses processos podem se sobrepor à fibrogênese inicial, mas seu valor clínico incremental deve ser demonstrado após considerar a fibrose e os riscos demográficos estabelecidos.
Escala epidemiológica e o limite de vigilância
As estimativas publicadas variam conforme o denominador, a identificação dos casos, o ambiente de encaminhamento e a geografia. Estimativas provenientes de meta-análises indicam que aproximadamente um quarto a um terço dos casos de CHC relacionados à DMAS podem ocorrer na ausência de cirrose, com algumas coortes relatando frações mais elevadas3,9. Essa proporção descreve a composição dos casos de CHC; ela não descreve a probabilidade de que um indivíduo com DMAS não cirrótica desenvolva CHC.
Os melhores dados baseados em histologia mostram um gradiente monotônico entre esteatose simples, esteato-hepatite não fibrosa, fibrose não cirrótica e cirrose, mas ainda não estão disponíveis estimativas robustas de incidência agrupada para cada estágio F0, F1, F2 e F3 separadamente4. Cohortes contemporâneas também mostram que valores elevados longitudinalmente do índice de fibrose-4 (FIB-4) identificam grupos não cirróticos de maior risco, embora as taxas absolutas permaneçam baixas11. Relatamos, portanto, as estratificações disponíveis em vez de inferir taxas específicas por estágio não comprovadas.
A idade avançada, o sexo masculino, o diabetes tipo 2, a obesidade e a lesão bioquímica persistente aumentam o risco de CHC, e o diabetes pode amplificar o gradiente associado à fibrose4,5. A agregação familiar e a predisposição genética acrescentam maior heterogeneidade12. Esses fatores modificadores são clinicamente relevantes, mas sua contribuição absoluta depende da fibrose basal, da ancestralidade, da geografia, da mortalidade competitiva e da detecção da DMAS.
As diretrizes, consequentemente, diferem nas margens e não na base. A cirrose exige vigilância semestral, a Associação Americana para o Estudo das Doenças Hepáticas (AASLD) desaconselha a vigilância de rotina na DMAS não cirrótica, a Associação Europeia para o Estudo do Fígado (EASL) permite consideração individualizada no estágio F3, e uma revisão anterior de especialistas da Associação Americana de Gastroenterologia permitiu a consideração quando dois testes não invasivos sugerirem de forma concordante fibrose avançada2,6,13. Essas posições apoiam a avaliação caso a caso na fibrose avançada, e não a triagem generalizada de doenças nos estágios F0–F2.
Hierarquia de evidências e estrutura organizacional
Utilizamos o termo ‘longitudinal humano’ para evidências que precedem o desenvolvimento do HCC, ‘transversal humano’ para sangue ou tecido medido no momento do diagnóstico ou após ele, ‘animal’ para modelos mecanicistas in vivo e ‘in vitro’ para células isoladas ou organoides. Uma associação em humanos não é automaticamente causal, e uma via causal demonstrada experimentalmente não é automaticamente um biomarcador clinicamente útil ou um alvo terapêutico.
A estrutura separa quatro perguntas. Primeiro, um caminho fisiológico pode plausivelmente impulsionar a carcinogênese? Segundo, ele modifica o risco futuro além da fibrose e das variáveis clínicas de rotina? Terceiro, um teste prediz o futuro carcinoma hepatocelular (CHC) ou detecta um tumor precoce já presente? Quarto, uma intervenção melhora a histologia da esteato-hepatite associada ao metabolismo (MASH), reduz a incidência observada de CHC ou previne diretamente o CHC em um ensaio randomizado? Manter essas perguntas separadas reduz a superinterpretação que afetou a versão anterior. Um quadro baseado em evidências que integra esses caminhos fisiológicos, medidas de risco e aplicações clínicas é resumido na Figura 1.
Excesso de lipídios e lesão metabólica
Estresse do retículo endoplasmático após lesão de hepatócitos
Quando o suprimento de nutrientes permanece elevado, os hepatócitos acumulam ácidos graxos livres, colesterol, ceramidas, diacilgliceróis e produtos da peroxidação lipídica. Ácidos graxos saturados e espécies lipídicas reativas ativam os componentes PERK, IRE1 e ATF6 da resposta à proteína desdobrada. A sinalização persistente perturba a proteostase, o manejo de cálcio e a função mitocondrial, podendo favorecer processos inflamatórios, apoptose ou programas de sobrevivência tolerantes ao estresse. Esta via é apoiada principalmente por modelos celulares e animais; evidências longitudinais diretas associando marcadores de estresse do retículo endoplasmático ao HCC-MASLD humano são limitadas7,14.
O estresse do retículo endoplasmático pode ativar a transcrição inflamatória, aumentar a pressão oxidativa e intensificar os ciclos de perda e substituição de hepatócitos. Em um fígado rico em citocinas, mediadores lipídicos e sinais de crescimento relacionados à insulina, a regeneração repetida pode proporcionar oportunidades de seleção para clones alterados. Estudos em humanos mostram amplamente assinaturas teciduais compatíveis, em vez de prova temporal causal.
Dano oxidativo ao DNA e instabilidade genômica
A oxidação mitocondrial de ácidos graxos é inicialmente adaptativa, mas o excesso sustentado de substrato pode aumentar o vazamento de elétrons e a produção de espécies reativas de oxigênio. Juntamente com os produtos da peroxidação lipídica, o estresse oxidativo danifica o DNA, proteínas e membranas e pode promover mutagênese e instabilidade genômica. Modelos experimentais apoiam essa sequência; os dados em humanos são principalmente associativos e podem refletir a gravidade da doença em vez de uma causa independente14,15.
Hepatócitos lesionados também liberam padrões moleculares associados ao perigo que ativam os macrófagos de Kupffer e as células estreladas e recrutam populações imunes. O ciclo resultante adiciona citocinas e estresse oxidativo enquanto estimula a proliferação compensatória. Isso fornece uma via biologicamente plausível para a carcinogênese antes da cirrose, mas não estabelece que o risco humano independente de fibrose seja grande o suficiente para justificar vigilância.
Inflamassomos e inflamação crônica de baixo grau
Lesões lipotóxicas, danos mitocondriais e produtos derivados do intestino ativam vias imunes inatas, incluindo a via de sinalização do inflamassomo da família de receptores tipo NOD contendo domínio pirina 3 (NLRP3). A ativação da caspase-1 e a liberação da interleucina-1β podem agravar a lesão de hepatócitos, o recrutamento inflamatório e a remodelação tecidual. Esses eventos downstream são bem respaldados por evidências experimentais, enquanto os estudos em humanos sobre MASLD-HCC são majoritariamente transversais16,17.
A inflamação inicial pode remover células danificadas, mas a inflamação persistente enriquece o fígado com citocinas, quimiocinas, espécies reativas de oxigênio, fatores de crescimento e sinais de remodelação da matriz. Nessas condições, clones que toleram estresse oxidativo e resistem à apoptose podem obter uma vantagem seletiva.
Sinalização lipotóxica com células estreladas hepáticas
Hepatócitos lipotóxicos comunicam-se com células estreladas hepáticas por meio de mediadores solúveis, vesículas extracelulares, metabólitos lipídicos e sinais de perigo. As células estreladas depositam matriz extracelular, alterando a rigidez, a arquitetura sinusoidal e os gradientes de oxigênio e nutrientes. Essa via liga diretamente a lesão metabólica à fibrose e explica por que a fibrose permanece um marcador integrativo do estresse carcinogênico cumulativo8.
Essa troca começa antes que a fibrose avançada seja visível. A remodelação inicial da matriz já pode alterar os locais onde os hepatócitos lesados sobrevivem, de modo que a fibrogênese e a lesão metabólica não fibrotizante são processos sobrepostos, e não mutuamente exclusivos.
Resistência à insulina e sinalização de crescimento
Hiperinsulinemia com sinalização de IGF
A resistência à insulina e o diabetes tipo 2 são modificadores de risco humanos consistentes para o HCC-MASLD18. A hiperinsulinemia compensatória pode aumentar a bioatividade do fator de crescimento semelhante à insulina (IGF) e ativar receptores de insulina ou de IGF, estimulando as vias da fosfoinositídeo 3-quinase–proteína quinase B (PI3K-AKT) e da proteína RAS–quinase regulada por sinal extracelular (RAS-ERK), que favorecem a sobrevivência, proliferação, angiogênese e resistência à apoptose. A associação epidemiológica é humana; a cadeia causal downstream específica depende em grande parte de tecidos tumorais e modelos experimentais19.
A resistência hepática à insulina é seletiva: a insulina pode deixar de suprimir a gliconeogênese, enquanto as respostas lipogênicas e mitogênicas persistem. O fígado pode, portanto, permanecer exposto simultaneamente ao acúmulo de gordura e a sinais de crescimento. A hiperinsulinemia deve ser vista tanto como um marcador de disfunção metabólica sistêmica quanto como um possível fator oncogênico, e não como um biomarcador validado de CPH isoladamente.
Sinalização de IRS-1, PI3K, AKT e mTOR
A fosforilação anormal dos substratos do receptor de insulina pode enfraquecer a ação metabólica da insulina, ao mesmo tempo que preserva a sinalização mitogênica através de PI3K, AKT e ERK. Essas vias regulam a utilização de glicose, síntese de lipídios, sobrevivência e proliferação20,21. Tumores humanos frequentemente apresentam ativação dessas vias, mas as evidências de que essa ativação prediz independentemente o carcinoma hepatocelular em pacientes com DMAS não cirróticos permanecem limitadas.
A mTOR integra sinais de fatores de crescimento, suprimento de aminoácidos e estado energético celular. A atividade excessiva da mTORC1 aumenta a síntese proteica, lipogênese e sobrevivência celular. Condensados de IRTKS localizados nos lisossomos foram experimentalmente associados à ativação da mTORC1, à DHEM e ao CHC, inserindo a detecção de nutrientes nessa via; a viabilidade terapêutica permanece em estágio pré-clínico22.
AKR1B1 na reprogramação metabólica relacionada à glicose
A glicose elevada, o excesso de lipídios e a resistência à insulina favorecem programas glicolíticos e lipogênicos que sustentam o crescimento e o equilíbrio redox. A AKR1B1 tem sido associada à reprogramação metabólica induzida pela hiperglicemia no HCC associado à DMAS, por meio de análises de material humano, sistemas celulares e modelos murinos23. Essas evidências em múltiplos níveis tornam a AKR1B1 um alvo plausível, mas não há dados clínicos disponíveis sobre quimioprevenção.
A via é clinicamente relevante porque o diabetes tipo 2 aumenta o risco de HCC, mas a enzima não deve ser considerada um preditor validado. A translação exige especificidade farmacológica, dados de segurança e evidência prospectiva de que a inibição da via altera a incidência de câncer.
Sinalização AGE-RAGE na lesão hepática diabética
A hiperglicemia promove a glicação não enzimática de proteínas e lipídios. Os produtos finais de glicação avançada e seu receptor (AGE-RAGE) podem ativar vias inflamatórias e oxidativas relacionadas ao NF-κB. A via é mecanicamente plausível, mas as evidências humanas específicas para MASLD-HCC são escassas; portanto, deve ser classificada como um fator candidato a promotor, e não como um alvo terapêutico validado.
No fígado hiperglicêmico, os sinais da insulina e do IGF convergem com o estresse oxidativo, a inflamação e a reorganização metabólica. Essa convergência pode explicar parcialmente por que o diabetes modifica o risco de CHC após o ajuste para fibrose, ao mesmo tempo em que ilustra por que um biomarcador de via única provavelmente não será suficiente.
Sinais intestinais provenientes da veia porta
Vazamento da barreira com ativação imunológica hepática
O fígado analisa continuamente o sangue portal. Na DLAM, defeitos na barreira podem permitir que produtos bacterianos e metabólitos microbianos alcancem os macrófagos de Kupffer, células estreladas, células endoteliais e hepatócitos. Estudos do microbioma humano e de metabólitos mostram associações, enquanto estudos de transferência e perturbação em animais fornecem suporte causal mais forte; medicamentos, dieta, localização geográfica e métodos de sequenciamento continuam sendo grandes fatores de confusão16,17.
A disfunção da barreira pode seguir à ruptura das junções apertadas, alterações no muco, estresse dietético, desequilíbrio de ácidos biliares e disbiose. Quando produtos microbianos atingem um fígado lesionado por acúmulo lipídico, eles podem manter a ativação da imunidade inata e promover MASH, fibrogênese e remodelação favorável ao desenvolvimento tumoral.
Detecção de endotoxinas pelo TLR4
O lipopolissacarídeo (LPS), um componente da membrana de bactérias Gram-negativas, ativa o receptor tipo Toll 4 (TLR4) em células de Kupffer e outras células hepáticas. A sinalização persistente LPS-TLR4 induz citocinas e quimiocinas, recruta células inflamatórias, lesa hepatócitos e ativa células estreladas. A via downstream é bem estabelecida em sistemas experimentais; no entanto, as medidas de LPS circulante em humanos são variáveis16.
O sinal persistente de LPS-TLR4 pode favorecer o HCC ao manter a inflamação, os sinais de sobrevivência e a proliferação regenerativa. Como essa via pode atuar antes da cirrose, ela é mecanicamente compatível com o HCC não cirrótico, mas nenhuma intervenção direcionada à microbiota demonstrou até agora prevenção aleatorizada do HCC.
FXR e TGR5 na sinalização por ácidos biliares
Microrganismos intestinais convertem ácidos biliares primários em secundários, e a disbiose pode alterar a sinalização pelos receptores X farnesoide (FXR) e Takeda G proteína-acoplado receptor 5 (TGR5). Esses receptores regulam o metabolismo de lipídios e glicose, inflamação e respostas imunes. Estudos em humanos mostram perfis alterados de ácidos biliares, enquanto os efeitos mecanicistas sobre a carcinogênese são apoiados principalmente por modelos animais e celulares17.
Os ácidos biliares secundários podem influenciar o envelhecimento celular, as respostas ao dano no DNA e a inflamação. Restaurar o equilíbrio dos ácidos biliares é biologicamente atrativo, mas as evidências clínicas ainda não apoiam um marcador de ácidos biliares ou uma terapia direcionada a receptores para a prevenção do carcinoma hepatocelular na esteatose hepática associada à obesidade e à síndrome metabólica (MASLD).
Metabólitos microbianos de fibras e equilíbrio imunológico
As bactérias intestinais convertem a fibra alimentar em acetato, propionato e butirato. Esses ácidos graxos de cadeia curta sustentam a integridade da barreira epitelial e regulam o tônus imunológico. Alterações na abundância ou distribuição são relatadas na DHGMS, mas a direcionalidade e a relevância causal para o carcinoma hepatocelular humano permanecem incertas17.
Abordagens dietéticas, prebióticas, probióticas e outras direcionadas à microbiota poderiam ser testadas quanto aos seus efeitos na função de barreira, exposição a endotoxinas e inflamação. Elas permanecem em fase investigacional para a prevenção de HCC e não devem ser apresentadas como terapia preventiva estabelecida.
Remodelamento imune no fígado gordo
Células de Kupffer: da lesão à supressão
As células de Kupffer detectam lesão de hepatócitos, produtos microbianos, metabólitos lipídicos e citocinas. O estágio inicial da DMAS pode induzir programas inflamatórios, enquanto a progressão recruta macrófagos e leva a estados heterogêneos supressores ou promotores de tumores. O tecido humano apoia essa heterogeneidade, mas os papéis causais específicos de linhagem são definidos principalmente em modelos experimentais24.
Macrófagos inflamatórios aumentam a pressão oxidativa e regenerativa; estados supressores posteriores podem restringir linfócitos T antitumorais. A plasticidade dos macrófagos é, portanto, uma conexão plausível entre lesão metabólica e escape imunológico, embora o direcionamento amplo dos macrófagos possa também comprometer a defesa e a reparação do hospedeiro.
Perda de células MAIT no fígado rico em lipídios
As células T associadas à mucosa (células MAIT) contribuem para a defesa microbiana hepática e a vigilância contra tumores. Estudos translacionais associam a peroxidação lipídica induzida por ácidos graxos poli-insaturados à exaustão metabólica e à ferroptose das células MAIT, com suporte de espécimes humanos e experimentos mecanicistas15. Se a preservação das células MAIT previne o carcinoma hepatocelular humano permanece desconhecido.
Essa via liga a composição lipídica à falha imunológica e oferece uma explicação testável para a permissividade tumoral antes da fibrose avançada. Permanece como um alvo imunopreventivo candidato, e não como uma intervenção pronta para uso clínico.
Ferropotose de células dendríticas associada à Tim-3
As células dendríticas apresentam antígenos tumorais e ativam respostas de linfócitos T citotóxicos. Tecidos de carcinoma hepatocelular humano, sistemas celulares e modelos murinos relacionados à esteato-hepatite associam a imunoglobulina e domínio mucina contendo-3 (Tim-3) à ferropotose de células dendríticas, redução na apresentação de antígenos e comprometimento da imunidade de linfócitos T CD8+25. Portanto, o bloqueio da Tim-3 é apoiado em estudos pré-clínicos, não como uma prevenção estabelecida.
Essa via também pode afetar a resposta à imunoterapia, pois o fígado gorduroso apresenta defeitos imunológicos distintos. A tradução clínica exigirá evidências de que a restauração da viabilidade das células dendríticas melhora os desfechos clínicos sem exacerbar a inflamação hepática.
Células T reguladoras e inibição de células T CD8+
As células T reguladoras preservam a tolerância, mas podem suprimir a imunidade antitumoral. Estudos em tecido humano e experimentais sugerem que a expansão do CHC associado à MASH e à DAHS pode restringir as células T citotóxicas CD8+ por meio de mecanismos mediados por citocinas e dependentes de contato26. As evidências apoiam a plausibilidade biológica, mas não um marcador circulante de risco validado.
O equilíbrio terapêutico é difícil: a depleção indiscriminada pode intensificar a lesão hepática, enquanto a supressão excessiva pode enfraquecer a vigilância contra tumores. Qualquer intervenção precisaria de seleção de pacientes guiada por biomarcadores.
Células mieloides supressoras e resposta à imunoterapia
As células supressoras derivadas de linhagem mieloide inibem a ativação dos linfócitos T, geram espécies reativas de oxigênio, alteram o metabolismo de aminoácidos e favorecem a progressão tumoral. Elas se acumulam no fígado gorduroso e inflamado e interagem com macrófagos, linfócitos T reguladores e células tumorais. As evidências relacionadas ao CHC associado à DAHSM são principalmente baseadas em tecidos e experimentais27.
Um nicho mieloide supressor pode contribuir para respostas desiguais à imunoterapia. O bloqueio da recrutamento ou da função é experimentalmente atrativo, mas o risco de agravamento da inflamação hepática e a ausência de ensaios de prevenção mantêm a prontidão terapêutica baixa. Os mecanismos candidatos, as evidências de apoio, o grau de validação humana e a prontidão terapêutica são resumidos na Table 1.
| Mecanismo candidato | Evidência primária | Validação em humanos | Interpretação | Prontidão terapêutica |
| Lipotoxicidade, estresse do retículo endoplasmático, lesão oxidativa do DNA | Modelos celulares e animais; assinaturas em tecidos humanos | Evidência transversal; validação longitudinal limitada | Agente plausível que se sobrepõe à fibrogênese | Pré-clínico |
| Sinalização insulina/IGF-PI3K-AKT-mTOR | Epidemiologia metabólica humana associada à biologia tumoral e experimental | Diabetes é validado como modificador de risco; atividade da via não é preditora isolada | Modificador de risco e agente plausível | Tratamento cardiometabólico estabelecido; prevenção de CHC não comprovada |
| AKR1B1 e reprogramação hiperglicêmica | Amostras humanas, sistemas celulares e modelos murinos | Evidência translacional inicial | Agente plausível associado ao diabetes | Pré-clínico |
| Falha da barreira intestinal e LPS-TLR4 | Associações do microbioma/metabólitos humanos; estudos de perturbação em animais | Confundido por dieta, medicamentos, geografia e métodos | Entrada inflamatória portal plausível | Nenhuma intervenção validada para prevenção de CHC |
| Ácidos biliares, FXR/TGR5 e metabólitos microbianos | Perfilagem humana associada a modelos animais/celulares | Associativa e heterogênea | Modificador candidato; causalidade incerta | Em investigação |
| Remodelação de macrófagos | Tecidos humanos e modelos animais | Heterogeneidade fenotípica confirmada; valor preditivo pouco claro | Papéis inflamatórios e supressores variam conforme o estágio | Pré-clínico; preocupação com segurança |
| Ferropatose de células MAIT e dendríticas | Espécimes humanos com estudos mecanicistas em células/murinos | Translacional, mas não prospectiva | Relaciona estresse lipídico à fuga imune | Pré-clínico |
| Células T regulatórias e células mieloides supressoras | Tecidos humanos e modelos experimentais | Sem limiar circulante validado para decisão clínica | Remodelação imune permissiva ao tumor | Pré-clínico; toxicidade dependente do contexto |
Tabela 1: Mecanismos candidatos, nível de evidência, validação em humanos e prontidão terapêutica. Abreviações: AKR1B1, aldo-ceto redutase família 1 membro B1; AKT, quinase de proteína B; ER, retículo endoplasmático; FXR, receptor X farnesoide; HCC, carcinoma hepatocelular; IGF, fator de crescimento semelhante à insulina; LPS, lipopolissacarídeo; MAIT, linfócito T invariante associado à mucosa; mTOR, alvo mecanicista da rapamicina; PI3K, 3-quinase fosfoinositídeo; TGR5, receptor acoplado à proteína G Takeda 5; TLR4, receptor tipo Toll 4.
Predição de risco, detecção precoce e prevenção
Medidas clínicas estabelecidas e centradas na fibrose para avaliação de risco
A avaliação de risco deve começar com o estágio de fibrose e fatores clínicos rotineiramente disponíveis. O FIB-4 é barato e amplamente utilizado para triagem do risco de fibrose; valores elevados repetidos também podem identificar um grupo com maior incidência futura de CHC11. O teste de fibrose hepática aprimorada (ELF), a elastografia transitória controlada por vibração e a elastografia por ressonância magnética aprimoram a avaliação da fibrose avançada, mas medem principalmente o dano hepático cumulativo, e não uma via específica de tumor2.
Idade, sexo, diabetes tipo 2, obesidade, enzimas hepáticas, contagem de plaquetas e histórico familiar podem ser acrescentados à fibrose. A pontuação age-male-ALBI-platelets (aMAP) possui validação ampla para o risco de carcinoma hepatocelular em diversas doenças hepáticas crônicas, mas incluiu um número relativamente pequeno de pacientes com doenças não virais.28. Um modelo coreano de NAFLD não cirrótico utilizando idade, sexo, diabetes, obesidade, alanina aminotransferase e γa transferase gama-glutamil mostrou desempenho razoável interno e externo, mas a transportabilidade geográfica e os limiares de vigilância com custo-efetividade requerem validação adicional29.
Abordagens genéticas e multiômicas para risco futuro
Variantes no domínio semelhante à fosfolipase patatina 3 (PNPLA3), membro da superfamília transmembrana 6 (TM6SF2), regulador da glicoquinase (GCKR) e domínio ligado à O-aciltransferase de membrana 7 (MBOAT7) aumentam o risco de acúmulo hepático de gordura ou de doença, enquanto variantes em HSD17B13 podem ser protetoras. Um escore poligênico que combina esses locos está associado ao carcinoma hepatocelular em coortes com fígado gordo, incluindo alguns pacientes sem fibrose grave, mas a sensibilidade foi limitada, e ainda é necessária calibração específica por ancestralidade30. A genética pode refinar a suscetibilidade ao longo da vida; no entanto, não detecta tumores já existentes.
Assinaturas proteômicas, transcriptômicas, metabolômicas, lipidômicas e do microbioma são áreas ativas de pesquisa. Um painel prognóstico do secretoma hepático demonstrou estratificação de risco de longo prazo na fibrose avançada, mas a heterogeneidade etiológica e a validação limitada específica para MASLD restringem o uso imediato31. O fator de crescimento e diferenciação 15, a proteína semelhante à angiopoietina 8, as razões de apolipoproteínas, os perfis de ácidos biliares e as assinaturas microbianas devem ser apresentados como exploratórios, já que seu valor incremental além da fibrose e das variáveis clínicas ainda não foi estabelecido32,33,34.
A detecção precoce do CHC é uma tarefa diferente
Biomarcadores de risco futuro estimam quem pode desenvolver carcinoma hepatocelular ao longo dos anos; testes de detecção precoce buscam identificar um tumor já existente, geralmente assintomático. Em pacientes que já atendem aos critérios de vigilância, ultrassonografia mais α-alfa-fetoproteína continua sendo a abordagem padrão6A obesidade pode reduzir a visualização por ultrassonografia, e pode ser necessário utilizar métodos alternativos de imagem quando a visualização for inadequada.
GALAD combina sexo, idade, αalfafetoproteína, αalfa-fetoproteína-L3 e des-γ-carboxi protrombina e demonstrou desempenho na detecção precoce em coortes de NASH35. Os algoritmos GALAD, de triagem para detecção precoce de HCC, e os painéis de DNA livre circulante permanecem ferramentas de detecção precoce em fase de validação; não devem ser confundidos com escores de risco de longo prazo nem utilizados para justificar vigilância em uma população com incidência basal muito baixa.
Requisitos de validação para modelos em camadas
Um modelo útil deve demonstrar calibração e discriminação entre sexo, idade, diabetes, obesidade, ancestralidade e geografia; agregar valor além da fibrose; definir um limiar de decisão associado ao benefício de vigilância; e passar por validação externa prospectiva. Modelos desenvolvidos em amostras caso-controle são suscetíveis ao viés de espectro, enquanto sinais do microbioma e de multiômicas exigem pré-analíticos padronizados e plataformas de ensaio padronizadas.
A oportunidade clínica imediata é, portanto, a estratificação conservadora: utilizar primeiro a fibrose e as variáveis clínicas estabelecidas, reservar marcadores experimentais para pesquisa e distinguir uma pontuação de risco futuro de um ensaio de detecção precoce em todas as etapas. Os principais marcadores e modelos de risco, seus usos pretendidos, status de validação e limitações principais são resumidos na Tabela 2.
| Marcador ou modelo | Uso pretendido | Status de validação | Limitação principal |
| Estágio histológico da fibrose | Risco futuro de CHC | Alicerce mais bem validado | Requer biópsia; variabilidade na amostragem |
| FIB-4 e FIB-4 longitudinal | Triagem de fibrose e enriquecimento do risco futuro | Amplamente validado para fibrose; gradiente de risco de CHC relatado | Dependência da idade; baixo valor preditivo positivo |
| ELF, VCTE, MRE | Avaliação de fibrose avançada e enriquecimento do risco futuro | Validado para estadiamento da fibrose e desfechos | Não é específico para tumor; acesso e pontos de corte variam |
| Idade, sexo, DM2, obesidade, testes hepáticos | Modificadores clínicos do risco futuro | Evidência consistente em coortes | O risco absoluto permanece dependente da fibrose |
| aMAP | Risco futuro de CHC | Validação ampla em múltiplas etiologias | Representação limitada específica para DMAS |
| Modelo clínico de CHC em DMN não cirrótica | Risco futuro de CHC | Desenvolvimento nacional na Coreia e validação hospitalar | Requer validação prospectiva internacional |
| PRS de PNPLA3/TM6SF2/GCKR/MBOAT7/HSD17B13 | Susceptibilidade hereditária futura | Cohortes retrospectivas | Calibração por ancestralidade e sensibilidade limitada |
| PLSec e outros painéis proteômicos/multiômicos | Risco futuro de CHC | Validação inicial em coortes | Padronização do ensaio; dados limitados específicos para DMAS |
| GDF15, ANGPTL8, ApoB/A1, perfis de lipídios/ácidos biliares/microbioma | Enriquecimento exploratório do risco futuro | Principalmente estudos transversais ou coortes pequenas | Valor incremental e limiares não comprovados |
| Ultrassom mais AFP | Detecção precoce de CHC | Padrão orientado por diretrizes em pacientes elegíveis para vigilância | Visualização reduzida na obesidade |
| GALAD e outros painéis sanguíneos | Detecção precoce de CHC | Dados promissores de estudos caso-controle e coortes | Não substitui estratégia de vigilância validada |
Tabela 2: Marcadores de risco e modelos por finalidade, status de validação e limitações. Abreviações: AFP, alfafetoproteína; ANGPTL8, proteína semelhante à angiopoietina 8; ApoB/A1, razão entre apolipoproteína B e apolipoproteína A1; aMAP, idade-homem-ALBI-plaquetas; ELF, fibrose hepática aprimorada; FIB-4, índice de fibrose-4; GALAD, sexo, idade, AFP-L3, AFP e des-gama-carboxiprotrombina; GDF15, fator de crescimento e diferenciação 15; HCC, carcinoma hepatocelular; MASLD, doença hepática esteatótica associada à disfunção metabólica; MRE, elastografia por ressonância magnética; NAFLD, doença hepática gordurosa não alcoólica; PLSec, assinatura prognóstica do secretoma hepático; PRS, escore de risco poligênico; T2D, diabetes tipo 2; VCTE, elastografia transitória controlada por vibração; GCKR, regulador da glicoquinase; HSD17B13, hidroxiesteroide 17-beta desidrogenase 13; MBOAT7, domínio ligado à membrana contendo O-aciltransferase 7; PNPLA3, domínio semelhante à patatina com atividade de fosfolipase 3; TM6SF2, membro da superfamília transmembrana 6.
Prevenção na DMAS com risco elevado de câncer
Estilo de vida e redução de peso
Qualidade da dieta, atividade física, redução sustentada de peso, moderação no consumo de álcool e manejo ideal de diabetes, dislipidemia e hipertensão permanecem como cuidados de primeira linha para a DMAS2. Essas intervenções melhoram o peso, a sensibilidade à insulina, a esteatose e os desfechos cardiometabólicos e podem desacelerar a fibrose. Não há evidência randomizada direta sobre prevenção de carcinoma hepatocelular.
A cirurgia bariátrica metabólica pode provocar perda significativa de peso e melhorias na DHMA. Em coortes observacionais de pacientes com DHMA fibrosante, a cirurgia tem sido associada a menos eventos hepáticos adversos graves, mas os casos de CHC são raros, e a prevenção do câncer não pode ser isolada de outros componentes do desfecho composto36.
Terapias direcionadas à DHAG e baseadas em incretinas
A DHAG é uma fase inflamatória clinicamente passível de intervenção dentro da DAHGM, especialmente na presença de fibrose F2–F3. Ensaios randomizados de fase 3 mostraram que o resmetirom, um agonista do receptor de hormônio tireoidiano-β, e o semaglutida, um agonista do receptor do peptídeo semelhante ao glucagon-1, melhoram pontos finais histológicos pré-especificados na DHAG não cirrótica com fibrose F2–F337,38. Esses resultados apoiam o tratamento modificador da doença em pacientes apropriados para a indicação, mas nenhum dos ensaios demonstrou prevenção do carcinoma hepatocelular.
O tirzepatide melhorou a resolução da DHAG e os desfechos secundários relacionados à fibrose em um ensaio randomizado de fase 239. O uso de inibidores do cotransportador de sódio–glicose 2 foi associado a uma menor incidência de CHC em uma grande coorte retrospectiva de pacientes com DHGAM e diabetes tipo 2, mas a possibilidade de confusão residual permanece40. A eficácia histológica, o benefício metabólico e a associação observacional com CHC devem, portanto, ser relatados como níveis distintos de evidência.
Alvos experimentais para quimioprevenção
A redução da peroxidação lipídica, a preservação da função de células MAIT ou dendríticas, a inibição da AKR1B1 ou a modulação do mTORC1 são abordagens candidatas derivadas de estudos mecanicistas15,22,23,25. Nenhuma delas está pronta para uso rotineiro na quimioprevenção do CHC. A interferência ampla em vias metabólicas ou imunológicas pode comprometer a defesa do hospedeiro ou a regeneração hepática, e ensaios preventivos exigiriam enriquecimento com indivíduos de alto risco e acompanhamento prolongado.
Atualmente, nenhum agente farmacológico deve ser prescrito exclusivamente para prevenir HCC relacionado à DMAS fora de uma indicação baseada em evidências ou de um ensaio clínico. A pesquisa sobre quimioprevenção deve definir a população-alvo, os riscos competitivos, a tolerância à toxicidade e o desfecho específico para o câncer41.
Vigilância ajustada ao risco
A cirrose permanece como o limiar padrão para vigilância. Para a doença F3, a avaliação individualizada pode considerar idade, sexo, diabetes, obesidade, histórico familiar, concordância de testes não invasivos e suspeita de fibrose subestagiada. Para a DLAM F0–F2, as evidências atuais não apoiam a vigilância de rotina, mesmo na presença de fatores de risco mecanicistas2,6.
Estudos prospectivos devem testar se modelos estratificados identificam um subgrupo cuja incidência anual de CHC e benefício da vigilância ultrapassam os limiares aceitos. Eles devem relatar calibração, custo-efetividade, danos decorrentes de testes falso-positivos e desempenho em diferentes grupos geográficos e demográficos.
Conclusões
A fibrose permanece a base validada do risco de CHC relacionado à DMAS. Tumores não cirróticos mostram que a fibrose não é um passo final necessário em todos os casos, mas a baixa incidência absoluta em pacientes com DMAS não cirróticos não selecionados limita a plausibilidade mecanicista de uma recomendação abrangente de vigilância.
Lesão lipotóxica e oxidativa, sinalização de insulina e IGF, inflamação de origem intestinal e remodelamento imunológico são fatores contribuintes plausíveis, cada um com níveis variados de evidência. A evidência longitudinal humana é mais forte para fibrose e modificadores metabólicos clínicos; muitas vias moleculares permanecem apoiadas por estudos de tecidos, modelos animais ou experimentos in vitro. Biomarcadores para risco futuro devem ser mantidos distintos de testes para detecção precoce de tumores.
A prática atual deve utilizar uma avaliação em camadas centrada na fibrose e tratamentos baseados em evidências para a DHAG, evitando afirmações não comprovadas sobre a prevenção do CHC. As prioridades são a validação prospectiva de modelos de risco multivariáveis, ensaios padronizados de multiômica e ensaios de prevenção com desfechos específicos de câncer em populações claramente enriquecidas.
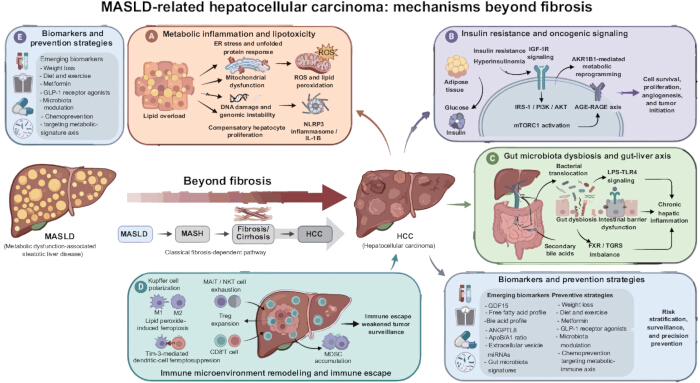
Figura 1: Estrutura baseada em evidências para o carcinoma hepatocelular (HCC) relacionado à doença hepática gordurosa associada a disfunção metabólica (MASLD) além da fibrose. O caminho central mostra a progressão da doença hepática gordurosa associada a disfunção metabólica (MASLD) através da esteato-hepatite associada a disfunção metabólica (MASH), fibrose/cirrose e carcinoma hepatocelular (HCC), reconhecendo ao mesmo tempo que o HCC pode ocorrer na ausência de cirrose. (A) A inflamação metabólica e a lipotoxicidade incluem estresse do retículo endoplasmático (ER), espécies reativas de oxigênio (ROS), lesão do DNA e sinalização do inflamassoma NLRP3. (B) A resistência à insulina e a sinalização oncogênica incluem o receptor do fator de crescimento semelhante à insulina 1 (IGF-1R), o substrato do receptor de insulina 1 (IRS-1), a fosfoinositídeo 3-quinase (PI3K), a proteína quinase B (AKT), o alvo mecanicista do complexo 1 da rapamicina (mTORC1), a aldo-ceto redutase família 1 membro B1 (AKR1B1), o produto final da glicação avançada – receptor para produtos finais de glicação avançada (AGE-RAGE) e a reprogramação metabólica. (C) A disbiose intestinal e o eixo intestino-fígado incluem a sinalização do lipopolissacarídeo (LPS)–receptor tipo Toll 4 (TLR4), o receptor X farnesoide (FXR) e o receptor acoplado à proteína G Takeda 5 (TGR5). (D) A remodelação imunológica inclui estados das células de Kupffer, células T invariantes associadas à mucosa (MAIT) e células T natural killer (NKT), células T reguladoras (Treg), células T CD8+, ferroptose das células dendríticas e células supressoras derivadas de mieloides (MDSCs). (E) A tradução clínica distingue medidas de risco futuro de testes de detecção precoce e intervenções modificadoras da doença; a prevenção direta do HCC ainda não foi comprovada para as terapias metabólicas atuais. Abreviaturas: AGE, produtos finais de glicação avançada; AKR1B1, aldo-ceto redutase família 1 membro B1; AKT, proteína quinase B; AFP, alfa-fetoproteína; CD8+, cluster de diferenciação 8-positivo; ELF, fibrose hepática aprimorada; ER, retículo endoplasmático; FIB-4, índice de fibrose-4; FXR, receptor X farnesoide; GALAD, sexo, idade, AFP-L3, AFP e des-gama-carboxi-prothrombina; HCC, carcinoma hepatocelular; IGF-1R, receptor do fator de crescimento semelhante à insulina 1; IRS-1, substrato do receptor de insulina 1; LPS, lipopolissacarídeo; MAIT, célula T invariante associada à mucosa; MASLD, doença hepática gordurosa associada a disfunção metabólica; MASH, esteato-hepatite associada a disfunção metabólica; MDSCs, células supressoras derivadas de mieloides; MRE, elastografia por ressonância magnética; mTORC1, alvo mecanicista do complexo 1 da rapamicina; NKT, célula T natural killer; NLRP3, família de receptores tipo NOD contendo domínio pirina 3; PI3K, fosfoinositídeo 3-quinase; PRS, escore de risco poligênico; RAGE, receptor para produtos finais de glicação avançada; ROS, espécies reativas de oxigênio; TGR5, receptor acoplado à proteína G Takeda 5; TLR4, receptor tipo Toll 4; Treg, célula T reguladora; VCTE, elastografia transitória controlada por vibração. Clique aqui para visualizar uma versão ampliada desta figura.
Divulgações
Os autores declaram não haver conflitos de interesse. Durante a revisão, os autores utilizaram o Figurelabs (https://chat.figurelabs.ai/) para auxiliar na criação da Figura 1. Os autores verificaram independentemente as afirmações científicas e as referências e assumem total responsabilidade pelo conteúdo final.
Agradecimentos
Nenhum financiamento foi recebido para este trabalho.
Referências
- Rinella ME, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. Hepatology. 2023;78(6):1966-1986.
- European Association for the Study of the Liver (EASL), European Association for the Study of Diabetes (EASD), European Association for the Study of Obesity (EASO). EASL-EASD-EASO Clinical Practice Guidelines on the management of metabolic dysfunction-associated steatotic liver disease. J Hepatol. 2024;81(3):492-542.
- Huang DQ, El-Serag HB, Loomba R. Global epidemiology of NAFLD-related hepatocellular carcinoma: trends, predictions, risk factors and prevention. Nat Rev Gastroenterol Hepatol. 2021;18(4):223-238.
- Simon TG, et al. Cancer risk in patients with biopsy-confirmed nonalcoholic fatty liver disease: a population-based cohort study. Hepatology. 2021;74(5):2410-2423.
- Kanwal F, et al. Risk of hepatocellular cancer in patients with non-alcoholic fatty liver disease. Gastroenterology. 2018;155(6):1828-1837.e2.
- Singal AG, et al. AASLD Practice Guidance on prevention, diagnosis, and treatment of hepatocellular carcinoma. Hepatology. 2023;78(6):1922-1965.
- Li D, Zhang X. From mechanisms to management: early detection and improved treatment of MASLD and its related hepatocellular carcinoma. Hepatol Commun. 2025;9(12):e0846.
- Lekakis V, Papatheodoridis GV. Natural history of metabolic dysfunction-associated steatotic liver disease. Eur J Intern Med. 2024;122:3-10.
- Orci LA, et al. Incidence of hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: a systematic review, meta-analysis, and meta-regression. Clin Gastroenterol Hepatol. 2022;20(2):283-292.e10.
- Behari J, et al. Incidence of hepatocellular carcinoma in nonalcoholic fatty liver disease without cirrhosis or advanced liver fibrosis. Hepatol Commun. 2023;7(7):e00183.
- Cholankeril G, et al. Longitudinal changes in fibrosis markers and the risk of hepatocellular carcinoma in non-alcoholic fatty liver disease. J Hepatol. 2023;78(3):493-500.
- Ebrahimi F, et al. Familial coaggregation of MASLD with hepatocellular carcinoma and adverse liver outcomes: nationwide multigenerational cohort study. J Hepatol. 2023;79(6):1374-1384.
- Loomba R, et al. AGA Clinical Practice Update on screening and surveillance for hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: expert review. Gastroenterology. 2020;158(6):1822-1830.
- Saha S, et al. Proteomic analysis reveals USP7 as a novel regulator of palmitic acid-induced hepatocellular carcinoma cell death. Cell Death Dis. 2022;13(6):563.
- Deschler S, et al. Polyunsaturated fatty acid-induced metabolic exhaustion and ferroptosis impair the antitumour function of MAIT cells in MASLD. J Hepatol. 2025;83(6):1364-1378.
- Benedé-Ubieto R, Cubero FJ, Nevzorova YA. Breaking the barriers: the role of gut homeostasis in metabolic dysfunction-associated steatotic liver disease. Gut Microbes. 2024;16(1):2331460.
- Che Z, et al. Regulatory role and biomarker potential of gut microbiota metabolites in the progression of metabolic dysfunction-associated steatotic liver disease to hepatocellular carcinoma. Clin Transl Gastroenterol. 2025;16(12):e00914.
- Caturano A, et al. Metabolic dysfunction-associated steatotic liver disease, insulin resistance and hepatocellular carcinoma: a deadly triad. Eur J Clin Invest. 2026;56(1):e70132.
- Bisht S, Sharma U, Gupta S. Role of insulin-like growth factor/receptor signaling in hepatocellular carcinoma. Hepatol Forum. 2026;7(1):59-68.
- Pei J, Wang B, Wang D. Current studies on molecular mechanisms of insulin resistance. J Diabetes Res. 2022;2022:1863429.
- Jørgensen SH, et al. Multi-layered proteomics identifies insulin-induced upregulation of the EphA2 receptor via the ERK pathway which is dependent on low IGF1R level. Sci Rep. 2024;14(1):28856.
- Xie C, et al. Lysosome-localized IRTKS condensates promote mTORC1 activity leading to MASLD and HCC. Cell Rep. 2026;45(2):116893.
- Syamprasad NP, et al. AKR1B1 drives hyperglycemia-induced metabolic reprogramming in MASLD-associated hepatocellular carcinoma. JHEP Rep. 2024;6(2):100974.
- Huang G, Li D. The macrophage opera: from metabolic prolog to oncogenic crescendo in metabolic dysfunction-associated steatotic liver disease. Front Med (Lausanne). 2026;13:1751290.
- Li N, et al. Tim-3 facilitates dendritic cell ferroptosis and impairs antitumor immunity in steatohepatitis-related hepatocellular carcinoma. J Hepatol. 2026;85(2):331-344.
- Wang H, Tsung A, Mishra L, Huang H. Regulatory T cell: a double-edged sword from metabolic-dysfunction-associated steatohepatitis to hepatocellular carcinoma. EBioMedicine. 2024;101:105031.
- Jin J, et al. Immunotherapy resistance in MASLD-related hepatocellular carcinoma: special immune microenvironment and gut microbiota. Int J Biol Sci. 2025;21(13):5666-5690.
- Fan R, et al. aMAP risk score predicts hepatocellular carcinoma development in patients with chronic hepatitis. J Hepatol. 2020;73(6):1368-1378.
- Kim GA, et al. A risk prediction model for hepatocellular carcinoma in non-alcoholic fatty liver disease without cirrhosis. Liver Int. 2024;44(3):738-748.
- Bianco C, et al. Non-invasive stratification of hepatocellular carcinoma risk in non-alcoholic fatty liver using polygenic risk scores. J Hepatol. 2021;74(4):775-782.
- Fujiwara N, et al. A blood-based prognostic liver secretome signature and long-term hepatocellular carcinoma risk in advanced liver fibrosis. Med. 2021;2(7):836-850.e10.
- Myojin Y, Hikita H. Growth differentiation factor 15: from stress response to clinical utility in chronic liver diseases. J Gastroenterol. 2026;61(2):117-130.
- Abdelhameed F, et al. Circulating angiopoietin-like protein 8 and steatotic liver disease related to metabolic dysfunction: an updated systematic review and meta-analysis. Front Endocrinol (Lausanne). 2025;16:1574842.
- Park KJ. Associations between apolipoprotein B/A1 ratio, lipoprotein(a), and the risk of metabolic-associated fatty liver diseases in a Korean population. Lab Med. 2023;54(6):633-637.
- Best J, et al. GALAD score detects early hepatocellular carcinoma in an international cohort of patients with nonalcoholic steatohepatitis. Clin Gastroenterol Hepatol. 2020;18(3):728-735.e4.
- Aminian A, et al. Association of bariatric surgery with major adverse liver and cardiovascular outcomes in patients with biopsy-proven nonalcoholic steatohepatitis. JAMA. 2021;326(20):2031-2042.
- Harrison SA, et al. A phase 3, randomized, controlled trial of resmetirom in NASH with liver fibrosis. N Engl J Med. 2024;390(6):497-509.
- Sanyal AJ, et al. Phase 3 trial of semaglutide in metabolic dysfunction-associated steatohepatitis. N Engl J Med. 2025;392(21):2089-2099.
- Loomba R, et al. Tirzepatide for metabolic dysfunction-associated steatohepatitis with liver fibrosis. N Engl J Med. 2024;391(4):299-310.
- Soong RS, et al. SGLT2 inhibitors and the risk of hepatocellular carcinoma in patients with MASLD and type 2 diabetes. Diabetes Metab. 2025;51(6):101698.
- Schwenk S, Kaplan DE. Chemoprevention of hepatocellular carcinoma. Hepatol Commun. 2025;9(11):e0836.