Esta revisão examina a neuropatia entérica associada ao diabetes como uma lesão multicerular e específica de segmento que conecta estresse metabólico, desequilíbrio redox, remodelação imune e glial, falha trófica e coordenação neuromuscular prejudicada à disfunção gastrointestinal.
Artigo de revisão
Neuropatia Entérica Associada ao Diabetes: Um Fator Frequentemente Negligenciado na Disfunção Gastrointestinal
Neste artigo
Resumo
Resumo
O diabetes melito é frequentemente acompanhado por sintomas gastrointestinais, mas esses sintomas não são totalmente explicados pela neuropatia autonômica extrínseca e não devem ser equiparados a uma única lesão entérica. Estudos em biópsias humanas e de motilidade, complementados por modelos experimentais, indicam que o sistema nervoso entérico (SNE) e seu nicho neuromuscular podem ser lesados de maneira específica por segmento e por célula. Evidências em humanos apoiam alterações gástricas nas células intersticiais de Cajal (ICC) e nos macrófagos, bem como perda de neurônios entéricos no cólon associada ao estresse oxidativo; mecanismos resolvidos por plexo e de reparo são derivados principalmente de estudos em animais ou in vitro. As vias recorrentemente implicadas incluem desequilíbrio redox, remodelamento imunológico, sinalização prejudicada do fator neurotrófico derivado de células gliais (GDNF)-fosfoinositídeo 3-quinase (PI3K)/Akt, estresse das células gliais entéricas e sinalização entre microbiota e metabólitos. A lesão mioentérica está mais diretamente ligada à dismotilidade, enquanto a lesão submucosa pode alterar a secreção, a função de barreira e o controle neuroimune local. O tratamento atual permanece direcionado aos sintomas. A oxigenase heme-1, a interleucina-10, o resgate neurotrófico, a ribose de nicotinamida, a agonismo do receptor 5-hidroxitriptamina 4, o butirato derivado da microbiota e as vesículas extracelulares são terapias investigacionais, e não terapias modificadoras da doença estabelecidas. Biomarcadores específicos por segmento e modelos translacionais humanos são necessários para conectar a lesão celular aos sintomas e à resposta ao tratamento.
Introdução
Sintomas gastrointestinais no diabetes são comuns, prolongados e muitas vezes pouco correspondentes aos testes clínicos de rotina. Eles são frequentemente descritos como neuropatia autonômica diabética ou gastroenteropatia diabética, termos que são clinicamente convenientes, mas biologicamente incompletos. Revisões recentes têm incluído a neuropatia entérica no espectro dos distúrbios gastrointestinais diabéticos e argumentam que os danos aos circuitos entéricos devem ser considerados juntamente com as lesões vagais e simpáticas1,2,3,4,5.
Sintomas gastrointestinais são mais prevalentes em adultos com diabetes do que em controles da população, especialmente quando o controle glicêmico é ruim, mas a prevalência de sintomas não equivale a gastroparesia confirmada ou neuropatia entérica histológica6. Em uma coorte comunitária, o risco acumulado de gastroparesia rigorosamente definida ao longo de 10 anos foi de 5,2% em diabetes tipo 1 e de 1,0% em diabetes tipo 2, comparado com 0,2% nos controles7. Essa distinção epidemiológica impede que sintomas comuns do trato gastrointestinal alto ou baixo sejam interpretados como evidência de uma única lesão neuropática.
A gastroparesia ilustra o problema. É definida por sintomas gastrointestinais superiores, esvaziamento gástrico retardado e ausência de obstrução mecânica8. No entanto, sintomas, taxa de esvaziamento e histologia nem sempre evoluem juntos. Pacientes com diabetes tipo 1 e tipo 2 podem diferir quanto à gravidade dos sintomas e aos desfechos longitudinais9. Estudos com cápsula de motilidade sem fio mostram ainda que a dismotilidade pode se estender além do estômago, envolvendo o trânsito no intestino delgado e no cólon, bem como a contratilidade10,11. A diarreia também é multifatorial, refletindo secreção ou motilidade neuropática em alguns pacientes, e efeitos de medicamentos, infecção, má absorção de ácidos biliares, supercrescimento bacteriano no intestino delgado, insuficiência pancreática ou causas mistas em outros12.
Esta revisão aborda a neuropatia entérica associada ao diabetes como um fenômeno em nível celular e de circuito, e não como um catálogo completo das doenças gastrointestinais diabéticas. A lesão metabólica pode alterar os neurônios entéricos, as células gliais entéricas, as células imunes, as Células Intersticiais de Cajal (ICC) e o músculo liso de maneira específica por região. Portanto, a neuropatia entérica associada ao diabetes deve ser considerada uma desordem neuromuscular multicitária e não meramente uma manifestação tardia da neuropatia autonômica. Figura 1 resume este arcabouço baseado em evidências e distingue observações estabelecidas em humanos de mecanismos e estratégias de reparo apoiados principalmente por modelos experimentais.
Revisão e perspetiva
Fenótipo clínico: mais do que esvaziamento gástrico retardado
A gastroparesia diabética é frequentemente o ponto de partida para discussões sobre doenças gastrointestinais diabéticas. Náusea, vômito, saciedade precoce, sensação de plenitude pós-prandial, distensão abdominal, dor e flutuações glicêmicas instáveis são comumente atribuídas a disfunção gástrica. A diretriz da American College of Gastroenterology define gastroparesia por meio de sintomas associados à constatação objetiva de esvaziamento gástrico retardado, na ausência de obstrução mecânica8. Para uma revisão voltada para o SNE, esse diagnóstico é descritivo, e não explicativo. Um teste de esvaziamento retardado mostra uma atividade motora gástrica anormal, mas não identifica se o defeito reside principalmente em neurônios entéricos, Células Intersticiais de Cajal (ICC), macrófagos, músculo liso, nervos extrínsecos, função pilórica, flutuações de glicose ou em uma combinação desses fatores.
Os fenótipos intestinais são igualmente diversos. A constipação na diabetes está frequentemente associada a um trânsito colônico lento, mas estudos de motilidade baseados em cápsulas mostram que a contratilidade e o trânsito podem variar conforme a região intestinal, de modo que não se deve presumir um único padrão11. A diarreia diabética também é mecanicamente heterogênea. Esse diagnóstico pode incluir secreção ou motilidade neuropática, efeitos do tratamento e outras doenças associadas à diabetes12. É, portanto, necessária uma avaliação segmentar. O SNE é contínuo ao longo do intestino, mas os neurônios entéricos residem em ambientes locais diferentes no estômago, intestino delgado, cólon e reto.
Os sintomas não devem ser usados como um índice direto de perda neuronal entérica. Um paciente com náusea severa pode apresentar esvaziamento gástrico retardado, normal ou rápido. Um paciente com constipação pode ter trânsito lento, contratilidade fraca, evacuação desordenada, efeitos de medicamentos ou múltiplas causas simultâneas. A neuropatia entérica associada ao diabetes é melhor entendida como uma patologia dentro do espectro mais amplo da doença gastrointestinal diabética, e não como um diagnóstico que explique todos os sintomas.
Heterogeneidade regional e específica do plexo
O SNE está organizado principalmente em plexos mientéricos e submucosos. O plexo mientérico localiza-se entre as camadas muscular circular e longitudinal e coordena principalmente os padrões motores propulsivos e dos esfíncteres. O plexo submucoso regula de forma mais direta a secreção e absorção mucosas, o fluxo sanguíneo local e a sinalização neuroimune da barreira. O diabetes pode afetar ambos os plexos, mas as evidências são inconsistentes: os estudos em humanos analisaram principalmente o músculo gástrico e tecido de espessura total do cólon, enquanto a maioria das comparações específicas por plexo provém de modelos experimentais13,14,15.
A vulnerabilidade neuronal não está restrita a uma única classe química. No cólon diabético humano, a perda de neurônios positivos para periferina, óxido nítrico sintase neuronal (nNOS), neuropeptídio Y (NPY) e colina acetiltransferase (ChAT) coexistiu com estresse oxidativo e contração e relaxamento prejudicados, enquanto a marcação para peptídio intestinal vasoativo foi relativamente preservada13. Em roedores diabéticos, o estresse oxidativo e nitrosativo está associado a alterações nas populações mioentéricas positivas para HuC/D, nNOS e calretinina ao longo do eixo duodeno-jejuno-íleo14, e os neurônios submucosos positivos para peptídio intestinal vasoativo e as fibras peptídicas relacionadas ao gene da calcitonina também podem sofrer remodelação15. Os neurônios nitrérgicos são frequentemente implicados, mas a suscetibilidade varia conforme a região, duração da doença, modelo e marcador; as evidências atuais não apoiam a identificação de uma única população neuronal como "mais afetada".
Essas diferenças têm implicações funcionais. A lesão dos macrófagos-ICC-mientéricos gástricos pode prejudicar a coordenação antro-pilórica e acomodação; a lesão mientérica do intestino delgado pode alterar a peristalse, enquanto a lesão submucosa pode modificar a secreção e a função de barreira; e a perda neuronal mientérica colônica pode comprometer a contração e o relaxamento e contribuir para constipação ou trânsito anormal. Dados experimentais mostram indução segmento-específica da interleucina-1 beta em neurônios mientéricos colônicos positivos para nNOS em comparação com neurônios mientéricos ileais positivos para o peptídeo relacionado ao gene da calcitonina16, reforçando a ideia de que a neuropatia entérica associada ao diabetes é uma família de lesões regionais, e não um processo pan-entericamente uniforme. Comparações diretas em humanos entre os diferentes plexos e segmentos intestinais ainda representam uma grande lacuna.
Evidência em tecido humano: uma lesão celular mista
Os estudos com tecido humano deslocaram a gastroparesia diabética de um rótulo puramente funcional para uma desordem celular. Biópsias gástricas de espessura total de pacientes com gastroparesia diabética e idiopática mostraram redução nas Células Intersticiais de Cajal (ICC), anormalidades nos nervos entéricos e alterações nas células imunes17. Uma análise clínico-histológica subsequente pelo Gastroparesis Clinical Research Consortium associou achados celulares a sintomas e esvaziamento gástrico, mas as associações não foram específicas o suficiente para sustentar um único marcador histológico de gravidade da doença18.
Os macrófagos provavelmente não são meros espectadores. Baixos números de células positivas para CD206 na região do corpo gástrico foram associados à perda de CCI na gastroparesia diabética19. Uma perda semelhante de macrófagos positivos para CD206 foi posteriormente relatada no antro gástrico de pacientes com gastroparesia diabética e idiopática20. Esses achados são consistentes com dados de estudos em animais que relacionam o fenótipo dos macrófagos à integridade das CCI e ao esvaziamento gástrico, e sugerem um nicho neuromuscular no qual a regulação imunológica pode influenciar a sobrevivência neuronal.
Os componentes musculares lisos e estromais também podem estar envolvidos. Em espécimes cirúrgicos de pacientes com diabetes, pesquisadores relataram alterações no músculo liso, nos nervos entéricos, nas CIC e nas células semelhantes a fibroblastos positivas para o receptor de fator de crescimento derivado de plaquetas-alfa21. Essas observações não implicam que todos os pacientes compartilhem a mesma lesão. Pelo contrário, mostram que o estômago diabético pode ser danificado por meio de vários tipos celulares interagentes. Os neurônios entéricos fazem parte dessa rede multicelular e são moldados por CIC, glia, macrófagos e músculo próximos.
Lesão metabólica e estresse redox
A hiperglicemia não danifica o SNE por meio de uma única via. O estresse oxidativo é uma característica comum em modelos e tecidos humanos. A perda da heme oxigenase-1 (HO-1) em camundongos diabéticos tem sido associada ao estresse oxidativo, à diminuição das CCI e ao retardo no esvaziamento gástrico, enquanto a indução da HO-1 protegeu as CCI e reverteu o retardo no esvaziamento22. O monóxido de carbono, um produto da atividade da HO-1, demonstrou efeitos protetores em camundongos diabéticos não obesos23. A interleucina-10 (IL-10) promove um programa de macrófago citoprotetor e a expressão de HO-1; em camundongos diabéticos, essa via restaurou o esvaziamento gástrico, a atividade elétrica e as redes de CCI24. Dados posteriores em camundongos reforçaram a ideia de que alterações na população de macrófagos podem promover o retardo no esvaziamento gástrico25.
Dados humanos do cólon estendem a história do estado redox além do estômago. Amostras do cólon de indivíduos com diabetes mostraram disfunção motora associada à perda de neurônios entéricos, apoptose e marcadores elevados de estresse oxidativo13. Este estudo não comprovou que o estresse oxidativo seja a única causa da perda neuronal. Contudo, demonstrou que lesão neuronal, estresse oxidativo e defeitos motores do cólon podem ocorrer simultaneamente em pessoas com diabetes.
A lesão redox também pode ajudar a explicar por que a disfunção do SNE pode persistir. Uma vez que a sinalização neuronal, as redes de CCI, o fenótipo dos macrófagos e a contratilidade muscular estão desequilibrados, um insulto metabólico transitório pode deixar uma impressão funcional mais duradoura. Isso não torna a doença irreversível, mas sugere que o controle glicêmico isolado pode ser insuficiente após a remodelação do nicho neuromuscular.
Falha neurotrófica e plasticidade neuronal
O fator neurotrófico derivado de linhagem de células gliais (GDNF) possui efeitos protetores em neurônios entéricos submetidos a estresse metabólico. Em culturas primárias de neurônios entéricos, o GDNF inibiu a perda neuronal induzida por hiperglicemia por meio da ativação da via da fosfoinositídeo 3-quinase (PI3K)/Akt26. Ratos diabéticos também apresentam perda de neurônios entéricos, diminuição da expressão de GDNF e redução da atividade da via PI3K/Akt27. Esses estudos experimentais apoiam uma sequência testável na qual a alta concentração de glicose reduz os sinais de sobrevivência e aumenta a vulnerabilidade neuronal, mas não estabelecem a eficácia da terapia baseada em GDNF em humanos.
As evidências de proteção e reparo neural entérico permanecem predominantemente pré-clínicas. A eletroacupuntura de alta frequência no ponto ST36 induziu a regeneração de neurônios entéricos perdidos em ratos diabéticos por meio da sinalização GDNF-PI3K/Akt28. A ribose de nicotinamida reduziu a neuropatia entérica em ratos diabéticos induzidos por estreptozotocina, protegendo o plexo mientérico29, e um agonista do receptor de 5-hidroxitriptamina 4 (5-HT4) atenuou a neuropatia entérica diabética em camundongos, suprimindo a morte celular mediada pela quinase 3 de proteína interativa com receptor30. Micropartículas derivadas de células-tronco mesenquimais da medula óssea melhoraram a sobrevivência de células precursoras neurais entéricas, a estrutura do SNE e a motilidade em camundongos diabéticos; o mesmo estudo documentou trânsito retardado e alterações na estrutura do SNE em pacientes, mas não testou o tratamento com micropartículas em humanos31.
Esses estudos não estabeleceram tratamentos clínicos de rotina para a neuropatia entérica diabética. No entanto, eles contestam a visão de que o SNE adulto é puramente degenerativo uma vez lesionado. Neurônios entéricos e suas células precursoras podem responder a sinais tróficos, metabólicos, inflamatórios e mediados por vesículas. O próximo passo é desenvolver biomarcadores humanos que possam mostrar se um sinal de reparo alcança o SNE e se ele altera os sintomas ou a motilidade.
Glial, microbiota e vulnerabilidade regional
Os neurônios entéricos não falham de forma independente. As células gliais entéricas regulam a função da barreira epitelial, a neurotransmissão, a sinalização imunológica e o suporte neuronal. As alterações relacionadas ao diabetes no microambiente do sistema nervoso entérico incluem suporte trófico alterado, vulnerabilidade de neurônios nitrérgicos, perda neuronal dependente da região e mudanças no nicho celular local32. Uma perspectiva microambiental ajuda a explicar por que diferentes segmentos intestinais podem responder de maneira distinta à mesma doença metabólica sistêmica.
Trabalhos recentes em modelos de diabetes tipo 1 sugerem que o comprimento intestinal e a estrutura específica de cada segmento influenciam a forma como a hiperglicemia altera os neurônios entéricos33. Isso ajuda a explicar por que o esvaziamento gástrico, o trânsito no intestino delgado, o trânsito colônico e a função anorretal podem apresentar anormalidades em diferentes combinações no mesmo paciente. Portanto, um único sítio de biópsia, teste de motilidade ou segmento intestinal de animal não deve ser considerado representativo de todo o trato gastrointestinal.
As alterações gliais e imunes permanecem menos claramente definidas do que as anormalidades neuronais e das Células Intersticiais de Cajal (CIC). Alguns estudos enfatizam a diferenciação de macrófagos; outros examinam o número de células gliais, fatores tróficos e estresse oxidativo. Essas não são explicações conflitantes, mas diferentes janelas para o mesmo nicho neuromuscular. As evidências atuais indicam que o diabetes modifica o ambiente que sustenta e coordena os neurônios entéricos, e que esse ambiente varia ao longo do intestino.
A microbiota intestinal é um modificador plausível, e não uma causa estabelecida, da neuropatia entérica associada ao diabetes. Em camundongos não diabéticos tratados com antibióticos, a depleção microbiana provocou perda neuronal nos plexos mientérico e submucoso do íleo e do cólon proximal; a reconstituição da microbiota ou a administração de ácidos graxos de cadeia curta restaurou o número de neurônios e aspectos da função intestinal.34Mais diretamente, um estudo integrado em humanos e camundongos de 2026 identificou disbiose associada à gravidade da neuropatia gastrointestino-autonômica; a transferência de microbiota fecal de pacientes afetados agravou a dismotilidade e a apoptose de neurônios mioentéricos positivos para ChAT e positivos para nNOS em camundongos db/db, enquanto o butirato derivado de Faecalibacterium prausnitzii demonstrou efeito neuroprotetor em sistemas experimentais.35Essas descobertas apoiam um eixo microbiota-SNE, mas a causalidade em humanos e o benefício terapêutico ainda não foram comprovados, e dieta, medicamentos, fenótipo diabético e o próprio trânsito são fatores de confusão importantes.
Implicações do tratamento
O tratamento atual ainda começa com o manejo dos sintomas. Ajuste dietético, regulação glicêmica, antieméticos, procinéticos, manejo da constipação, avaliação da diarreia e suporte nutricional continuam essenciais8,36,37,38. A terapia direcionada ao piloro, a terapia com dispositivos e as opções farmacológicas podem ajudar pacientes selecionados com gastroparesia, embora a qualidade das evidências e a resposta sejam variáveis8,39. Essas abordagens podem melhorar o atendimento, mas não avaliam nem corrigem diretamente a lesão do SNE.
Um plano baseado no ENS acrescentaria três perguntas à avaliação de rotina. Primeiro, qual segmento intestinal é responsável pela incapacidade primária do paciente? Segundo, o mecanismo predominante é falha motora, disfunção sensorial, secreção, ativação imunológica, efeito medicamentoso ou uma combinação destes? Terceiro, uma intervenção proposta apenas alivia os sintomas, ou também favorece a restauração do sistema neuromuscular afetado? Essas perguntas são menos simplistas do que o rótulo amplo de gastroenteropatia diabética, mas estão mais próximas do problema biológico.
Várias direções experimentais de reparo surgiram. As vias da heme oxigenase-1 (HO-1) e da interleucina-10 (IL-10) apoiam o controle redox e a reprogramação de macrófagos em camundongos diabéticos22,23,24,25. Dados sobre GDNF-PI3K/Akt apoiam o resgate neurotrófico em modelos celulares e de roedores26,27,28. Ribosídeo de nicotinamida, sinalização do receptor 5-HT4, vesículas extracelulares e butirato derivado da microbiota sugerem suporte metabólico, regulação da morte celular, proteção de células precursoras e modulação neuroimune29,30,31,35. Nenhuma delas é um tratamento modificador da doença estabelecido para neuropatia entérica associada ao diabetes humano. Estudos futuros devem associar sintomas e resultados de motilidade regional a biomarcadores de lesão neural, glial, de Células Intersticiais de Cajal (ICC), imune e de metabólitos microbianos.
Perguntas em aberto
Várias lacunas limitam o campo. O tecido humano é difícil de obter e é, na maioria, gástrico. Os testes de motilidade identificam disfunção regional, mas não revelam a lesão celular. Os sintomas são essenciais para o atendimento clínico, mas são indicadores fracos da estrutura do SNE. Modelos animais reproduzem características selecionadas da enteropatia diabética, mas diferem quanto ao tipo de diabetes, duração da doença, microbiota, dieta e sexo. Essas diferenças podem explicar por que um mecanismo parece forte em um modelo e menos consistente em outro.
A principal necessidade translacional é o desenvolvimento de biomarcadores. Marcadores sanguíneos de estresse oxidativo e inflamação dificilmente serão específicos o suficiente por si só. Pode ser necessário utilizar exames de imagem, leituras de tecido mucoso ou de espessura total, assinaturas de vesículas extracelulares circulantes, fenotipagem do trânsito, e testes neurofisiológicos. O objetivo não é um índice diagnóstico perfeito, mas sim uma maneira prática de classificar pacientes com base na biologia relevante ao tratamento: lesão neuromuscular gástrica dominante, dismotilidade pan-intestinal, disfunção neuropática colônica ou doença mista não predominantemente causada por lesão neural.
Conclusões
A neuropatia entérica associada ao diabetes oferece uma maneira focada de compreender parte da doença gastrointestinal diabética. Estudos com tecidos humanos, dados de motilidade segmentar e modelos experimentais associam a hiperglicemia ao estresse oxidativo, alterações nos macrófagos, interrupção das células intersticiais de Cajal (ICC), sinalização neurotrófica prejudicada, mudanças nos metabólitos gliais e da microbiota e perda de neurônios entéricos. As evidências disponíveis apoiam um grupo de lesões regionais que afetam os circuitos mioentéricos e, de forma menos caracterizada, os circuitos submucosos, em vez de uma neuropatia pan-enteric uniforme. Nem todo sintoma gastrointestinal no diabetes é causado por lesão do sistema nervoso entérico (SNE), e os sintomas isolados não conseguem definir a lesão. Um enfoque centrado no SNE, contudo, estimula a fenotipagem regional precisa e a medição direta do dano neuromuscular. Atualmente, a área necessita de biomarcadores clinicamente utilizáveis, amostragem pareada entre regiões intestinais e plexos, melhores modelos humanos e ensaios que determinem se a proteção ou restauração dos circuitos neurais entéricos melhora desfechos relevantes para o paciente.
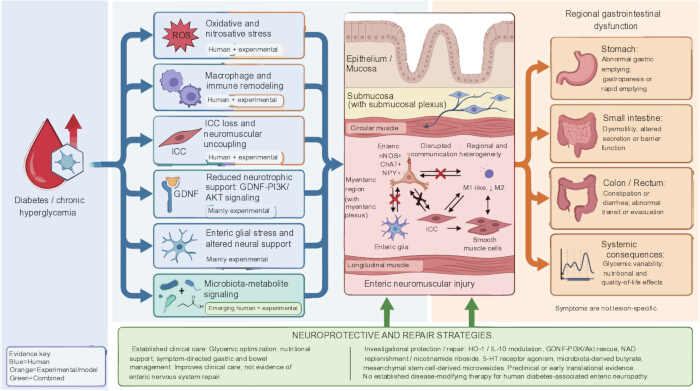
Figura 1: Estrutura segmentar e baseada em evidências da neuropatia entérica associada ao diabetes. A hiperglicemia crônica e o estresse metabólico associado ao diabetes convergem com estresse oxidativo e nitrosativo, remodelação imune e de macrófagos, perda de Células Intersticiais de Cajal (ICC), sinalização GDNF-PI3K/Akt prejudicada, estresse dos gliócitos entéricos e sinalização microbio-metabólito. As evidências em humanos são mais fortes para anormalidades gástricas nas ICC/macrófagos e perda neuronal colônica associada ao estresse oxidativo; a maioria das evidências específicas de vias e de reparo provém de modelos experimentais. O diagrama posiciona o plexo submucoso na submucosa e o plexo mioentérico entre as camadas muscular circular e longitudinal, com as ICC formando uma rede neuromuscular adjacente aos neurônios e ao músculo liso. Lesões regionais podem contribuir para esvaziamento gástrico anormal, dismotilidade intestinal delgada ou disfunção secretora-barreira, distúrbios do trânsito colônico, diarreia, constipação e variabilidade glicêmica. O tratamento estabelecido permanece direcionado aos sintomas, enquanto a modulação de HO-1/IL-10, o resgate da sinalização GDNF-PI3K/Akt, o reabastecimento de NAD, a ativação do receptor 5-HT4, o butirato derivado da microbiota e abordagens com vesículas extracelulares permanecem em fase investigacional. Clique aqui para visualizar uma versão ampliada desta figura.
Divulgações
Os autores não têm conflitos de interesse a declarar. A Figura 1 foi gerada com assistência do FigureLabs (https://chat.figure游戏副本.ai), uma plataforma científica de ilustração com assistência de IA. Os autores revisaram e aprovaram a figura final.
CONTRIBUIÇÃO DOS AUTORES:
Zhu Y concebeu a revisão, realizou a busca na literatura, redigiu o manuscrito e preparou a figura. Jiao Y contribuiu com o desenho conceitual, revisou criticamente o manuscrito por conteúdo intelectual importante e supervisionou o estudo. Liu Q concebeu o estudo, supervisionou o projeto geral, revisou criticamente o manuscrito e aprovou a versão final. Todos os autores revisaram, reavaliaram e aprovaram o manuscrito final e concordam em ser responsáveis por todos os aspectos do trabalho
Referências
- Abdalla, M. M. I. Enteric neuropathy in diabetes: Implications for gastrointestinal function. World J. Gastroenterol. 30 (22), 2852-2865 (2024).
- Bharucha, A. E., Kudva, Y. C. & Prichard, D. O. Diabetic gastroparesis. Endocr. Rev. 40 (5), 1318-1352 (2019).
- Chandrasekharan, B. & Srinivasan, S. Diabetes and the enteric nervous system. Neurogastroenterol. Motil. 19 (12), 951-960 (2007).
- Yarandi, S. S. & Srinivasan, S. Diabetic gastrointestinal motility disorders and the role of enteric nervous system: Current status and future directions. Neurogastroenterol. Motil. 26 (5), 611-624 (2014).
- Azpiroz, F. & Malagelada, C. Diabetic neuropathy in the gut: Pathogenesis and diagnosis. Diabetologia. 59 (3), 404-408 (2016).
- Bytzer, P. et al. Prevalence of gastrointestinal symptoms associated with diabetes mellitus: A population-based survey of 15,000 adults. Arch. Intern. Med. 161 (16), 1989-1996 (2001).
- Choung, R. S. et al. Risk of gastroparesis in subjects with type 1 and 2 diabetes in the general population. Am. J. Gastroenterol. 107 (1), 82-88 (2012).
- Camilleri, M. et al. ACG clinical guideline: Gastroparesis. Am. J. Gastroenterol. 117 (8), 1197-1220 (2022).
- Koch, K. L. et al. Baseline features and differences in 48-week clinical outcomes in patients with gastroparesis and type 1 versus type 2 diabetes. Neurogastroenterol. Motil. 28 (7), 1001-1015 (2016).
- Sangnes, D. A. et al. Wireless motility capsule compared with scintigraphy in the assessment of diabetic gastroparesis. Neurogastroenterol. Motil. 32 (4), e13771 (2020).
- Sangnes, D. A. et al. Gastrointestinal transit and contractility in diabetic constipation: A wireless motility capsule study on diabetes patients and healthy controls. United Eur. Gastroenterol. J. 9 (10), 1168-1177 (2021).
- Selby, A., Reichenbach, Z. W., Piech, G. & Friedenberg, F. K. Pathophysiology, differential diagnosis, and treatment of diabetic diarrhea. Dig. Dis. Sci. 64 (12), 3385-3393 (2019).
- Chandrasekharan, B. et al. Colonic motor dysfunction in human diabetes is associated with enteric neuronal loss and increased oxidative stress. Neurogastroenterol. Motil. 23 (2), 131-138, e26 (2011).
- Ferreira, P. E. B., Beraldi, E. J., Borges, S. C., Natali, M. R. M. & Buttow, N. C. Resveratrol promotes neuroprotection and attenuates oxidative and nitrosative stress in the small intestine in diabetic rats. Biomed. Pharmacother. 105, 724-733 (2018).
- Tashima, C. M., Hermes-Uliana, C., Perles, J. V. C. M., de Miranda Neto, M. H. & Zanoni, J. N. Vitamins C and E (ascorbate/alpha-tocopherol) provide synergistic neuroprotection in the jejunum in experimental diabetes. Pathophysiology. 22 (4), 241-248 (2015).
- Al Doghmi, A. et al. Gut region-specific interleukin-1 beta induction in different myenteric neuronal subpopulations of type 1 diabetic rats. Int. J. Mol. Sci. 24 (6), 5804 (2023).
- Grover, M. et al. Cellular changes in diabetic and idiopathic gastroparesis. Gastroenterology. 140 (5), 1575-1585.e8 (2011).
- Grover, M. et al. Clinical-histological associations in gastroparesis: Results from the Gastroparesis Clinical Research Consortium. Neurogastroenterol. Motil. 24 (6), 531-539, e249 (2012).
- Bernard, C. E. et al. Association of low numbers of CD206-positive cells with loss of ICC in the gastric body of patients with diabetic gastroparesis. Neurogastroenterol. Motil. 26 (9), 1275-1284 (2014).
- Grover, M. et al. Diabetic and idiopathic gastroparesis is associated with loss of CD206-positive macrophages in the gastric antrum. Neurogastroenterol. Motil. 29 (6), e13018 (2017).
- Park, K. S. et al. Characterization of smooth muscle, enteric nerve, interstitial cells of Cajal, and fibroblast-like cells in the gastric musculature of patients with diabetes mellitus. World J. Gastroenterol. 22 (46), 10131-10139 (2016).
- Choi, K. M. et al. Heme oxygenase-1 protects interstitial cells of Cajal from oxidative stress and reverses diabetic gastroparesis. Gastroenterology. 135 (6), 2055-2064.e2 (2008).
- Kashyap, P. C. et al. Carbon monoxide reverses diabetic gastroparesis in NOD mice. Am. J. Physiol. Gastrointest. Liver Physiol. 298 (6), G1013-G1019 (2010).
- Choi, K. M. et al. Interleukin-10 restores gastric emptying, electrical activity, and interstitial cells of Cajal networks in diabetic mice. Cell Mol. Gastroenterol. Hepatol. 2 (4), 454-467 (2016).
- Cipriani, G. et al. Change in populations of macrophages promotes development of delayed gastric emptying in mice. Gastroenterology. 154 (8), 2122-2136.e12 (2018).
- Anitha, M. et al. GDNF rescues hyperglycemia-induced diabetic enteric neuropathy through activation of the PI3K/Akt pathway. J. Clin. Invest. 116 (2), 344-356 (2006).
- Du, F., Wang, L., Qian, W. & Liu, S. Loss of enteric neurons accompanied by decreased expression of GDNF and PI3K/Akt pathway in diabetic rats. Neurogastroenterol. Motil. 21 (11), 1229-e114 (2009).
- Du, F. & Liu, S. Electroacupuncture with high frequency at acupoint ST36 induces regeneration of lost enteric neurons in diabetic rats via the GDNF and PI3K/Akt signaling pathway. Am. J. Physiol. Regul. Integr. Comp. Physiol. 309 (2), R109-R118 (2015).
- Costa, C. J., Cohen, M. W., Goldberg, D. C., Mellado, W. & Willis, D. E. Nicotinamide riboside improves enteric neuropathy in streptozotocin-induced diabetic rats through myenteric plexus neuroprotection. Dig. Dis. Sci. 68 (7), 2963-2974 (2023).
- Cheng, Y. et al. 5-Hydroxytryptamine 4 receptor agonist attenuates diabetic enteric neuropathy through inhibition of the receptor-interacting protein kinase 3 pathway. Am. J. Pathol. 194 (5), 785-795 (2024).
- Shi, H. et al. BM-derived mesenchymal stem cell microvesicles protect enteric neural precursor cells and alleviate diabetes-associated enteric neuropathy. J. Clin. Invest. 136 (6), e192437 (2026).
- Bagyánszki, M. & Bódi, N. Diabetes-related alterations in the enteric nervous system and its microenvironment. World J. Diabetes. 3 (5), 80-93 (2012).
- Bagyánszki, M. & Bódi, N. Key elements determining the intestinal region-specific environment of enteric neurons in type 1 diabetes. World J. Gastroenterol. 29 (18), 2704-2716 (2023).
- Vicentini, F. A. et al. Intestinal microbiota shapes gut physiology and regulates enteric neurons and glia. Microbiome. 9 (1), 210 (2021).
- Guo, L. et al. Neuroprotective role of Faecalibacterium prausnitzii-derived butyrate in diabetic gastrointestinal autonomic neuropathy. J. Genet. Genomics. In press (2026). doi: 10.1016/j.jgg.2026.06.005.
- Meldgaard, T. et al. Diabetic enteropathy: From molecule to mechanism-based treatment. J. Diabetes Res. 2018, 3827301 (2018).
- Meldgaard, T. et al. Pathophysiology and management of diabetic gastroenteropathy. Ther. Adv. Gastroenterol. 12, 1756284819852047 (2019).
- Törnblom, H. Treatment of gastrointestinal autonomic neuropathy. Diabetologia. 59 (3), 409-413 (2016).
- Grover, M., Farrugia, G. & Stanghellini, V. Gastroparesis: A turning point in understanding and treatment. Gut. 68 (12), 2238-2250 (2019).