Este protocolo descreve a análise da longevidade baseada em microfluídica por microscopia de intervalo de tempo de gametas de Saccharomyces cerevisiae obtidos de células precursoras jovens ou envelhecidas.
Artigo de método
Um Ensaio Baseado em Microfluídica para a Descoberta de Fatores de Rejuvenescimento Gametogênicos em Saccharomyces cerevisiae
Neste artigo
Resumo
Resumo
Saccharomyces cerevisiae envelhece progressivamente por meio de divisões celulares assimétricas, retendo danos associados à idade na célula mãe enquanto produz células filhas jovens. A gametogênese redefinie completamente a longevidade replicativa de células envelhecidas, revertendo assim o relógio do envelhecimento para a próxima geração. Embora a rejuvenescência gametogênica em leveduras já tenha sido descrita anteriormente, faltavam técnicas para quantificar a redefinição da longevidade replicativa com alto rendimento. Métodos anteriores para quantificar o rejuvenescimento após a gametogênese estavam limitados a abordagens de baixo rendimento e intensivas em mão de obra, que dependiam de micromanipulação manual repetida de células individuais. Aqui, descrevemos em detalhes um ensaio de microscopia baseado em microfluídica de alto rendimento que permite a caracterização sistemática dos fatores necessários para a rejuvenescência gametogênica em S. cerevisiae. Este método utiliza duas modificações genéticas inativas que permitem a avaliação da longevidade replicativa de gametas com base em microfluídica. Após a separação por idade e dissociação de tétrades, gametas condicionalmente estéreis são carregados em dispositivos de imagem baseados em microfluídica e identificados por meio de um marcador específico de gametas. A aquisição de imagens de longo prazo em intervalos permite o rastreamento robusto e a comparação das longevidades replicativas de gametas derivados de células precursoras jovens e envelhecidas. Aqui, fornecemos um protocolo passo a passo que possibilita a quantificação sistemática da longevidade de gametas e a identificação de alto rendimento de fatores moleculares que medeiam a rejuvenescência celular gametogênica em S. cerevisiae.
Introdução
Células de Saccharomyces cerevisiae envelhecem replicativamente durante a mitose por meio de divisão assimétrica, retendo danos associados à idade na célula-mãe enquanto produzem células-filhas jovens1,2,3,4. Assim, a longevidade replicativa da levedura é limitada, sendo definida como o número de células-filhas que uma determinada célula-mãe produz antes de sua divisão terminal, seguida por senescência e, eventualmente, morte. Surpreendentemente, se uma célula envelhecida de S. cerevisiae completa a gametogênese, a longevidade replicativa de todos os gametas resultantes é completamente redefinida, tornando-os indistinguíveis dos gametas derivados de células precursoras jovens5,6,7,8,9 (Figura 1A). Desde a descoberta inicial do rejuvenescimento gametogênico em leveduras, diversos fatores importantes que eliminam danos associados à idade durante a gametogênese foram identificados, mas a ausência de técnicas de alto rendimento tem dificultado a investigação do impacto dessas vias sobre a longevidade dos gametas6. Historicamente, a quantificação da longevidade replicativa de gametas dependeu da contagem manual de divisões celulares utilizando um microscópio fluorescente de microdissecação, no qual a longevidade replicativa dos gametas é avaliada ao longo de vários dias por meio de contagem contínua e remoção manual das células-filhas geradas7. Embora a longevidade replicativa dos gametas possa ser analisada com essa técnica, sua natureza trabalhosa e demorada resultou em implementação marginal na área na última década10,11. O fato de nenhuma via molecular específica ter sido demonstrada como diretamente envolvida no rejuvenescimento gametogênico desde sua descoberta inicial7 ressalta as limitações da técnica atual e a necessidade de um ensaio automatizado e de alto rendimento.
Nos últimos anos, novas abordagens baseadas em microfluídica substituíram a quantificação da longevidade replicativa por micromanipulação, eliminando a necessidade de separação manual das células filhas12. Diferentes armadilhas foram projetadas para capturar e reter células mães em câmaras de imagem, com um fluxo constante de meio fresco durante toda a sua longevidade replicativa, removendo as células filhas recém-formadas. A paralelização de várias câmaras de imagem permite ainda a aquisição da longevidade replicativa de centenas de células com diferentes origens genéticas ao longo de vários dias em um único experimento13,14,15,16,17,18,19. Embora essas abordagens baseadas em microfluídica sejam atualmente as preferidas para células haploides de levedura em crescimento vegetativo, a aplicação dessa técnica para medir a longevidade replicativa dos gametas de levedura ainda não foi relatada até o momento.
Três obstáculos técnicos e biológicos principais dificultam a avaliação da longevidade replicativa de gametas de S. cerevisiae utilizando dispositivos microfluídicos. Primeiro, durante a gametogênese, uma célula diploide de levedura sofre duas divisões meióticas e forma um tetrad compacto contendo quatro gametas haploides com uma segregação 2:2 dos dois tipos de acasalamento, MATa e MATα (Figura 1A). Assim, ao carregar gametas MATa e MATα em dispositivos microfluídicos, os feromônios de acasalamento secretados induzirão resposta de acasalamento em células próximas, levando à parada de crescimento, morfologias celulares anormais e entupimento dos dispositivos microfluídicos. Segundo, os quatro gametas dentro de um asco tetrad não se separam naturalmente durante a germinação. Portanto, sem separação manual, apenas tetrads inteiros podem ser aprisionados nas câmaras microfluídicas. A retenção reduzida dos tetrads não separados e a impossibilidade de acompanhar as divisões individuais dos quatro gametas ainda conectados tornam inviável a avaliação da longevidade replicativa de cada gameta individual. Terceiro, se os tetrads forem separados em gametas individuais antes de serem carregados nos dispositivos microfluídicos, eles são significativamente menores do que células em crescimento vegetativo e não são capturados pelas armadilhas padrão (Figura 2A–C).
Para superar essas limitações, Spiri et al. 20269 combinaram modificações genéticas inativas, separação de tétrades e brotamento de gametas, e um marcador específico de gametas para permitir a quantificação em alto rendimento baseada em microfluídica da longevidade replicativa de gametas e a caracterização de fatores necessários para a rejuvenescência gametogênica em S. cerevisiae (Figura 1B–F). Primeiro, para impedir o acasalamento pós-germinação sem interferir em cruzamentos genéticos padrão, um alelo estéril condicional foi projetado (Figura 3A). Segundo, para separar tétrades em gametas individuais, o tratamento com zimolase, que enfraquece a parede externa do esporo, foi combinado com manipulação mecânica. Terceiro, para permitir a identificação eficiente de gametas, mesmo após a separação e o breve brotamento necessário para o uso de armadilhas microfluídicas padrão, um repórter fluorescente específico de gametas, de longa duração e retido, foi introduzido. Com essa abordagem, gametas individuais derivados de células precursoras jovens e envelhecidas previamente classificadas podem ser isolados e carregados em dispositivos microfluídicos para realizar imagens contínuas com lapso de tempo ao longo de 72 h, permitindo análise quantitativa e comparação da longevidade replicativa de gametas originados de células precursoras jovens e envelhecidas9. O protocolo detalhado descrito aqui aumenta substancialmente a viabilidade e o rendimento da análise da longevidade de gametas em células precursoras jovens e envelhecidas, possibilitando a identificação direta das vias moleculares que medeiam a rejuvenescência celular durante a gametogênese.
Protocolo
Uma lista detalhada dos reagentes e equipamentos utilizados neste protocolo está apresentada na Tabela de Materiais.
1. Envelhecimento replicativo de células fundadoras
OBSERVAÇÃO: Todos os experimentos utilizando o protocolo abaixo são realizados em células diploides de S. cerevisiae da linhagem SK1, contendo o seguinte background genético mínimo: pPMA2-PMA2-eGFP, ste5::NATR-pTet07.1-STE5, pRNR2-TetR-TUP1, pTetO7.1-TetR, flo8Δ, amn1D368V. Para todos os cultivos incubados em frascos de vidro, o volume do cultivo não deve exceder 1/5 do volume do frasco para garantir uma aeração adequada.
- Descongele as células diplóides em placas de glicerol com extrato de levedura e peptona (YP), incube a 30 °C durante a noite. Transfira as células diplóides para placas de dextrose em extrato de levedura e peptona (YPD), incube a 30 °C (>8 h).
- Inocule diplóides recém-descongelados em 5 mL de YPD líquido (2% de dextrose). Agite os cultivos (300 rpm) à temperatura ambiente durante a noite (>12 h).
- Re-dilua o cultivo inicial até uma densidade óptica a 600 nm (OD600) = 0,2 em 30 mL de YPD (2% de dextrose). Agite os cultivos (300 rpm) a 30 °C por 3–4 h até que os cultivos atinjam uma densidade de OD600 = 0,6–1.
- Certifique-se de iniciar com quantidade suficiente de cultivo para obter 16 unidades de OD600 de células a serem marcadas por genótipo. Transfira 2 x 8 unidades de OD600 de células para cada genótipo para um tubo cônico de 50 mL.
- Recomendado: divida 16 unidades de OD600 em duas amostras (8 unidades de OD600 cada) para montar dois cultivos independentes de células fundadoras para cada genótipo. Após a separação por idade (passo 2.16), combine as células envelhecidas dos dois cultivos de células fundadoras para aumentar o rendimento total de células envelhecidas.
- Centrifugue o tubo cônico de 50 mL por 2 min a 1.900 x g e despreze o sobrenadante. Re-suspenda o pellet com 20 mL de solução salina tamponada com fosfato (PBS) (pH 8).
- Repita o passo 1.6 mais duas vezes, totalizando três lavagens em PBS (pH 8). Prepare uma solução de biotina a 8 mg/mL (necessário 500 μL por 8 unidades de OD600 de células).
- Pese a biotina (4 mg/amostra) e suspenda completamente o pó em PBS (pH 8) para atingir uma concentração final de 8 mg/mL (necessário 500 μL por amostra). Após a terceira lavagem, re-suspenda as células em 1 mL de PBS (pH 8).
- Distribua 500 μL da suspensão celular em dois tubos de centrífuga de baixa adesão, dividindo os 2 x 8 unidades iniciais de OD600. Adicione 500 μL da solução de biotina (8 mg/mL) a cada tubo de centrífuga, obtendo um volume total de 1 mL (Figura 1B).
- Selar a tampa com parafilm e vortex por 1 minuto. Células envelhecidas são sensíveis ao estresse mecânico; esta será a última vez que as células serão submetidas a vortex. A partir de agora, re-suspenda os pellets celulares pipetando suavemente para cima e para baixo.
- Transfira os tubos de centrífuga para uma grade rotativa e incube por 30 min a 4 °C. Centrifugue por 2 min a 1.900 x g, em seguida, remova o sobrenadante com pipeta. Re-suspenda o pellet em 1 mL de PBS (pH 8 + 100 mM de glicina) para quenchar quimicamente a biotina em excesso.
- Repita o passo 1.11 mais três vezes, totalizando 3 lavagens com PBS (pH 8 + 100 mM de glicina). Re-suspenda as células em 1 mL de YPD (2% de dextrose).
- Centrifugue por 2 min a 1.900 x g e remova o sobrenadante com pipeta. Prepare cultivos de 50 mL de YPD (2% de dextrose) + ampicilina (100 µg/mL) em frascos de 500 mL para cada amostra marcada com biotina.
- Re-suspenda as células marcadas com biotina em 1 mL de YPD (2% de dextrose) e adicione ao frasco de 500 mL. Meça a densidade óptica (OD600) do cultivo fundador para estimar o número de gerações no dia seguinte.
- Agite os cultivos fundadores (300 rpm) a 30 °C durante a noite (16–18 h) para induzir envelhecimento replicativo (Figura 1B). Isso resultará em aproximadamente 6–7 divisões de cada célula fundadora marcada com biotina.
2. Isolamento de células fundadoras envelhecidas
OBSERVAÇÃO: Armazene PBS (pH 7,4) + BSA (5 g/L) a 4 °C e mantenha em gelo durante o experimento.
Ao re-diluir os pellets celulares, certifique-se de que estejam completamente ressuspendidos e bem misturados para evitar entupimento da coluna e maximizar a eficiência de separação. Para aumentar a pureza da população de células envelhecidas, são realizadas duas separações consecutivas, reaplicando o eluato da primeira coluna de separação em uma segunda coluna fresca. Este procedimento resulta em populações de células envelhecidas com mínima contaminação por células jovens (pureza de 90–98%). Células envelhecidas são sensíveis ao estresse mecânico; ressuspenda os pellets celulares pipetando suavemente para cima e para baixo com uma pipeta serológica.
- Após 16–18 h de incubação, registre a densidade óptica (OD600) de cada cultura fundadora. Calcule o número estimado de gerações (idade média = log2(OD600Final / OD600Início)).
- Centrifugue cada cultura por 2 min a 1.900 x g em tubos cónicos de 50 mL e despreze o sobrenadante. Re-suspenda o pellet com 20 mL de PBS (pH 7,4 + BSA (5 g/L)) pipetando para cima e para baixo com uma pipeta serológica de 25 mL.
- Repita o passo 2,2 uma vez. Misture o frasco de suspensão de Microesferas Anti-Biotina por inversão. Usando uma ponteira cortada, adicione 100 μL de Microesferas Anti-Biotina à suspensão celular.
- Misture por inversão. Incube a 4 °C durante 15 min. Incube em agitador rotativo ou inverta o tubo pelo menos 3–4 vezes a cada 5 min (Figura 1C).
- Monte o suporte magnético QuadroMACS, as colunas e os filtros pré-separação (30 µm). Coloque um recipiente sob a coluna para recolher todo o resíduo que passar.
- Prima cada filtro/coluna com 3 mL de PBS (pH 7,4 + BSA (5 g/L)). Rotule dois tubos cónicos de 15 mL para cada coluna e condição (um para “eluído de células envelhecidas” e outro para “fluxo passante de células jovens”).
- Centrifugue as suspensões celulares por 2 min a 1.900 x g e despreze o sobrenadante. Re-suspenda o pellet com 20 mL de PBS (pH 7,4 + BSA (5 g/L)) e centrifugue novamente.
NOTA: Este passo é importante para remover Microesferas Anti-Biotina livres em excesso, que de outra forma saturariam a coluna. - Re-suspenda completamente o pellet celular em 5 mL de PBS (pH 7,4 + BSA (5 g/L)) e aplique na primeira coluna de separação (Figura 1C). Rotule as colunas com o genótipo aplicado para controle.
- Recolha o primeiro fluxo passante nos tubos cónicos de 15 mL rotulados como “fluxo passante de células jovens”. Substitua os tubos cónicos de 15 mL por um recipiente para resíduo assim que a suspensão celular tiver passado pela coluna.
- Combine as duas suspensões de fluxo passante de células jovens do mesmo genótipo em um único tubo cónico de 15 mL. Dilua 250 μL da suspensão combinada de fluxo passante de células jovens com 9,75 mL de PBS (pH 7,4 + BSA (5 g/L)) em um novo tubo cónico de 15 mL. Reserve rotulado como “células jovens diluídas” para etapas posteriores.
- Lave cada coluna 4 vezes com 3 mL de PBS (pH 7,4 + BSA (5 g/L)). Para a primeira lavagem, alíquota 3 mL de PBS (pH 7,4 + BSA (5 g/L)) de volta ao tubo cónico de 50 mL que continha a suspensão celular. Transfira para a coluna correspondente para aplicar quaisquer células remanescentes à coluna. Lave a coluna 3 vezes com 3 mL frescos de PBS (pH 7,4) + BSA (5 g/L).
- Monte colunas novas e filtros pré-separação (30 µm) para a segunda separação. Prima cada filtro/coluna com 3 mL de PBS (pH 7,4 + BSA (5 g/L)).
- Remova a primeira coluna do ímã e segure-a sobre a segunda coluna para a segunda separação. Adicione 5 mL de PBS (pH 7,4 + BSA (5 g/L)) à primeira coluna e empurre firmemente (com suavidade, mas com firmeza) com o êmbolo fornecido para eluir as células envelhecidas.
- Aplique as células envelhecidas eluídas à segunda coluna. Rotule as colunas com o genótipo aplicado para controle.
- Lave cada coluna 3 vezes com 3 mL de PBS (pH 7,4) + BSA (5 g/L). Remova a coluna do ímã e coloque-a em um tubo cónico de 15 mL rotulado como eluído de células envelhecidas. Adicione 5 mL de PBS (pH 7,4) + BSA (5 g/L) às colunas e empurre firmemente (com suavidade, mas com firmeza) com o êmbolo fornecido para eluir as células envelhecidas.
- Combine dois eluídos provenientes de duas culturas fundadoras independentes do mesmo genótipo para aumentar o rendimento total de células envelhecidas (ver passo 1,5).
3. Marcação fluorescente de cicatrizes de brotamento e biotina
OBSERVAÇÃO: Quando marcadas com corantes fluorescentes, as células devem ser protegidas da luz durante a incubação. O meio condicionado indutor de gametogênese é obtido por esterilização por filtração de um cultivo indutor de gametogênese em meio padrão indutor de gametogênese, 5 h após a indução da gametogênese. Armazene o meio condicionado indutor de gametogênese vedado com parafilm a 4 °C.
- Centrifugue a suspensão celular combinada envelhecida e diluída por 2 min a 1.900 x g e despreze o sobrenadante. Re-suspenda as células em 12 mL de PBS (pH 7).
- Repita o passo 3.1 duas vezes e, na segunda vez, re-suspenda as células em 4 mL de PBS (pH 7). Adicione 4 μL de aglutinina de trigo marcada com fluoróforo (1 µg/mL) e 4 μL de estreptavidina marcada com fluoróforo (1 µg/mL) a cada tubo (Figura 1C).
- Incube por 15 min no escuro, à temperatura ambiente. Inverta o tubo 3–4 vezes a cada 5 min. Centrifugue as células por 2 min a 1.900 x g, depois despreze o sobrenadante.
- Re-suspenda em 12 mL de meio indutor de gametogênese. Repita a lavagem por centrifugação e re-suspensão três vezes; após a lavagem final, re-suspenda as células em 2 mL de meio indutor de gametogênese condicionado contendo ampicilina (100 µg/mL).
4. Indução da gametogênese e análise da separação por idade
ATENÇÃO: O formaldeído é tóxico e irritante; manipule-o em uma capela de exaustão química, utilizando equipamento de proteção individual (EPI) apropriado.
- Meça a densidade (OD600) da suspensão celular re-suspensa (do passo 3.4). Dilua as culturas até uma OD600 de 0,8 com meio condicionado indutor da gametogênese contendo ampicilina (100 µg/mL), em seguida transfira para um frasco de vidro.
NOTA: O volume depende do rendimento total de células envelhecidas; um volume final de cultura de 10 mL é suficiente para aplicações subsequentes. - Aliquote 135 μl da cultura pré-gametogênica diluída em tubos de centrífuga de 1,5 mL contendo 15 μl de formaldeído (37%). Incube em rotação à temperatura ambiente por 15 min. Armazene a 4 °C.
- Agite as culturas (300 rpm) a 30 °C por 24 h para completar a gametogênese (Figura 1C).
PONTO DE PAUSA: A aquisição de imagens de células fixadas com formaldeído pode ser realizada a qualquer momento conveniente. Entretanto, recomenda-se verificar a eficiência da separação de células envelhecidas antes de prosseguir com o restante do protocolo. As células podem ser armazenadas por até 48 h no meio de fixação com formaldeído a 4 °C. Para armazenamento de longo prazo, substitua a solução contendo formaldeído por sorbitol (1,2 M) e armazene a -20 °C. - Antes da aquisição de imagens, centrifugue as células fixadas com formaldeído por 2 min a 1.900 x g. Remova o sobrenadante com pipeta para um recipiente dedicado para resíduos de formaldeído.
- Re-suspenda em 20 μL de sorbitol (1,2 M). Adicione 3,3 μL da suspensão celular a uma lâmina padrão e coloque uma lamínula de 22 x 22 mm.
- Adquira um z-stack incluindo o volume completo das células nos canais DAPI, mCherry, FITC e contraste de interferência diferencial (DIC) para avaliar o número de cicatrizes de brotamento, marcação com biotina e Pma2-GFP (Figura 1C e Figura 4A; mostrados em magenta, amarelo e ciano, respectivamente).
- Continue adquirindo pelo menos 50 células por condição.
5. Análise de imagem para avaliar a eficiência da marcação com biotina e o número de cicatrizes de brotamento
PONTO DE PAUSA: A análise de imagem para verificar a separação por idade pode ser realizada a qualquer momento mais conveniente. No entanto, recomenda-se verificar a eficiência da separação antes de prosseguir com o restante do protocolo.
OBSERVAÇÃO: As imagens são quantificadas usando macros personalizadas semiautomatizadas do Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Observações específicas sobre as entradas das macros são indicadas no cabeçalho de cada macro e precisam ser adaptadas aos dados de entrada individuais.
- Abra o Fiji/ImageJ. Arraste e solte o macro Manual ROI Selection and TIFF Export (Arquivo Suplementar 1) no Fiji/ImageJ para abri-lo.
- Clique em Executar na janela do macro. Escolha as pastas de entrada e saída conforme solicitado e clique em OK.
- Desenhe um retângulo ao redor das células de interesse e adicione cada retângulo ao gerenciador de regiões de interesse (ROI), manualmente ou usando o atalho t. Inclua toda a célula dentro do retângulo, deixando uma margem de aproximadamente um diâmetro celular em cada lado.
- Depois que todas as ROI forem adicionadas ao gerenciador de ROI a partir da primeira imagem, clique em OK na janela de aviso: Ação Necessária (todas as ROI selecionadas e salvas no gerenciador de ROI (t)?) (Figura Suplementar 1). Todas as ROI escolhidas serão recortadas e salvas automaticamente. A próxima imagem na pasta de entrada será aberta automaticamente.
- Repita os passos 5.3–5.4 para todas as imagens na pasta de entrada. O macro é interrompido após percorrer todas as imagens na pasta de entrada. Arraste e solte o macro Single-Cell 3D and Z Projection (Arquivo Suplementar 2) no Fiji/ImageJ para abri-lo.
- Adapte o espaçamento das fatias no comando 3D Project…, se necessário. Clique em Executar na janela do macro. Escolha as pastas de entrada e saída conforme solicitado e clique em OK.
NOTA: O macro será executado automaticamente, sem necessidade de entrada do usuário. O macro é interrompido após percorrer todas as imagens na pasta. - Mova todas as imagens denominadas Y_projection… para uma nova pasta de entrada para contagem. Arraste e solte o macro Manual Budscar and Biotin Annotation (Arquivo Suplementar 3) no Fiji/ImageJ para abri-lo.
- Clique em Executar na janela do macro. Escolha as pastas de entrada e saída conforme solicitado e clique em OK. Conte as cicatrizes de brotamento girando a célula em 3D.
NOTA: Cada estrutura em forma de anel positiva para DAPI e mCherry é contada como uma cicatriz de brotamento, exceto quando se sobrepõem e representam o mesmo evento de cicatriz. A grande marca circular preenchida positiva para biotina (mCherry) em cada célula, proveniente de seu nascimento, não é contada no número total de cicatrizes de brotamento (Figura 4A). - Clique em OK na janela de aviso: Ação Necessária (Número de cicatrizes de brotamento?). Escolha o número contado de cicatrizes de brotamento na janela de aviso e clique em OK (Figura Suplementar 2).
- Determine se a célula está marcada com biotina examinando o sinal mCherry. Se a célula estava presente durante a marcação com biotina, toda a célula será positiva para mCherry (Figura 4A).
- Clique em OK na janela de aviso: Ação Necessária (Marcação com biotina: Não = 0 / Sim = 1?). Escolha 0 se a célula não tiver marcação com biotina e 1 se tiver. Na próxima janela de aviso, clique em OK (Figura Suplementar 3).
- Os resultados serão registrados automaticamente na janela de registro (Log) e salvos como um arquivo .txt na pasta de saída. Não feche a janela de registro durante a contagem.
- A próxima imagem será aberta automaticamente. Repita os passos 5.9–5.13 para todas as imagens na pasta de entrada. O macro é interrompido após percorrer todas as imagens na pasta de entrada.
6. Avaliar a eficiência da gametogênese e analisar a idade de tétrades
OBSERVAÇÃO: É importante reverificar a separação etária das tétrades para excluir o desenriquecimento específico da gametogênese em células envelhecidas. Utilize o mesmo fluxo de análise empregado para células pré-gametogênicas descrito na etapa 5 (análise de imagem para avaliar a eficiência da marcação com biotina e o número de cicatrizes de brotamento), com a diferença de que apenas as tétrades são recortadas e utilizadas para análise nas condições pós-gametogênicas, já que somente os gametas dentro das tétrades sobreviverão ao tratamento com zimolase e, portanto, contribuirão para a população de gametas. As imagens são quantificadas utilizando macros personalizados semiautomatizados do Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Observações específicas sobre as entradas dos macros estão indicadas no cabeçalho de cada macro e precisam ser adaptadas aos dados de entrada individuais.
PONTO DE PAUSA: A contagem da eficiência de esporulação pode ser realizada após o início da separação de esporos, reservando uma alíquota (100 μl) da cultura inicial em um tubo de centrífuga para contagem.
- Conte a eficiência de esporulação determinando o número de monades, diades e tétrades em 300 células de cada cultura utilizando um microscópio de luz.
- Após 24 h em meio indutor de gametogênese, alíquota 135 μL de cultura pós-gametogênese diluída (do passo 4.3) em tubos contendo 15 μL de formaldeído (37%).
- Rotacione e incube à temperatura ambiente por 15 min. Armazene a 4 °C.
PONTO DE PAUSA: Se a classificação por idade tiver sido avaliada em células pré-gametogênicas, a obtenção de imagens de tétrades fixadas com formaldeído pode ser realizada a qualquer momento mais conveniente. As células podem ser armazenadas por até 48 h em meio de fixação com formaldeído a 4 °C. Para armazenamento de longo prazo, substitua a solução contendo formaldeído por sorbitol (1,2 M) e armazene a -20 °C. - Antes da aquisição de imagens, centrifugue as células fixadas com formaldeído por 2 min a 1.900 x g. Remova o sobrenadante com pipeta para um recipiente dedicado para resíduos de formaldeído.
- Resuspenda em 20 μL de sorbitol (1,2 M). Adicione 3,3 μL da suspensão celular a uma lâmina padrão e coloque uma lamínula de 22 x 22 mm.
- Adquira um z-stack incluindo todo o volume celular nos canais DAPI, mCherry, FITC e DIC para avaliar o número de cicatrizes de brotamento, marcação com biotina e PMA2-GFP (Figura 1D e Figura 4A; mostrados em magenta, amarelo e ciano, respectivamente).
- Continue a aquisição por pelo menos 50 tétrades por condição.
PONTO DE PAUSA: Se a classificação por idade tiver sido avaliada em células pré-gametogênicas, a análise da eficiência da marcação com biotina e do número de cicatrizes de brotamento em tétrades pode ser realizada a qualquer momento mais conveniente. - Analise a eficiência da marcação com biotina e o número de cicatrizes de brotamento em tétrades pós-gametogênicas conforme descrito no passo 5.
7. Separação de tétrades em gametas individuais
OBSERVAÇÃO: Após o tratamento com Zimolase, as células são muito aderentes; tenha cuidado ao ressuspender os pellets celulares para evitar aspirar ou perder as células. Prepare YPD (2% dextrose) + ampicilina (100 µg/mL) fresco e esterilizado por filtração no dia do experimento para eliminar qualquer detrito indesejado ou precipitação.
ATENÇÃO: O β-mercaptoetanol é tóxico e volátil; manipule-o em uma capela com os equipamentos de proteção individual apropriados.
- Após 24 h em meio indutor de gametogênese, transfira os cultivos (do passo 4.3) para tubos cónicos de 15 mL. Centrifugue por 2 min a 1.900 x g e decante o sobrenadante.
- Resuspenda em 900 μl de H2O estéril desionizada e transfira para tubos de baixa adesão de 1,5 mL. Adicione 100 μL de Zimolase (1 mg/mL).
- Em uma capela, adicione 2 μL de β-mercaptoetanol. Sobreponha os tubos com parafilm, transfira para uma plataforma rotativa e incube por 3 h a 30 °C (Figura 1D).
- Após 3 h de incubação, transfira a suspensão para um tubo cónico de 15 mL. Pipete com cuidado: as células são muito aderentes. Centrifugue as amostras por 2 min a 1.900 x g. Remova completamente e com cuidado o sobrenadante, evitando o pellet aderente, e resuspenda em 1 mL de H2O estéril desionizada.
- Repita o passo 7.4 uma vez. Sonique as amostras com um sonicator manual (Figura 1D). Sonique as amostras por 20 segundos a 1 pulso/segundo e 50% de ciclo de trabalho. Coloque as amostras no gelo por 1 minuto entre cada ciclo de sonicação.
- Lave o sonicator com etanol 70% entre as amostras. Repita o procedimento de sonicação descrito no passo 7.5 mais cinco vezes, totalizando seis ciclos de sonicação.
- Verifique a separação de tétrades utilizando um microscópio de luz (Figura 3B). Adicione 1 mL de YPD (2% dextrose) + ampicilina (100 µg/mL) (esterilizado por filtração no dia do experimento) a cada amostra.
- Re-dilua até OD600 = 0,8 com YPD (2% dextrose) + ampicilina (100 µg/mL). O volume depende do rendimento total de células separadas.
NOTA: O volume máximo é de 12 mL se forem utilizados tubos cónicos de 15 mL. - Filtre os cultivos através de um filtro de pré-separação para um tubo cónico de 15 mL novo. Transfira para uma plataforma rotativa e incube a 30 °C por 3 h antes de carregar nos dispositivos microfluídicos (Figura 1D).
8. Preparação do dispositivo microfluídico
OBSERVAÇÃO: Esta seção descreve a montagem de dispositivos microfluídicos (Figura 2A–C) de acordo com as recomendações do fabricante, utilizando um microscópio de fluorescência invertido com câmara de controle ambiental. Utilize Etanol 70% para esterilizar a área de trabalho, tesouras, tubos e luvas durante toda a montagem, a fim de reduzir o risco de introduzir contaminação. Para diminuir o risco de agregação celular e entupimento durante o experimento, Pluronic F-127 é adicionado ao meio de crescimento. Dissolva 5 g de pó de Pluronic F-127 (10 g/L) em 500 mL de meio YPD (2% dextrose) um dia antes do experimento, adicione ampicilina (100 µg/mL) e filtre-esterilize 1–2 h antes do uso. Certifique-se de que não permaneçam bolhas de ar nas seringas e tubos contendo o meio durante a montagem do dispositivo microfluídico.
- Dissolva 5 g de pó de Pluronic F-127 (10 g/L) em 500 mL de YPD (2% dextrose). Prepare um dia antes do experimento e deixe dissolver durante a noite. No dia do experimento, adicione ampicilina (100 µg/mL) ao YPD (2% dextrose), Pluronic F-127 (10 g/L).
- Filtre o YPD (2% dextrose) + ampicilina (100 µg/mL) + Pluronic F-127 (10 g/L) para esterilização. Deixe repousar por 1–2 h antes de carregar as bombas de meio, para remover bolhas de ar introduzidas durante a filtração.
- Inspecione o dispositivo microfluídico quanto a danos, como vidro de cobertura rachado. Tampe os orifícios de entrada de células com pinos de aço inoxidável sólidos (Figura 2A,D,E).
NOTA: Deve-se ter cuidado para não inserir os pinos de aço inoxidável muito profundamente nos orifícios de entrada de células, pois isso pode dificultar a remoção durante o carregamento das células. - Corte a tubulação de saída do meio no comprimento necessário para conectar o orifício de saída ao recipiente de coleta de resíduos, deixando folga para o movimento da platina durante a aquisição de imagens (Figura 2A,G).
- Conecte pinos ocos de aço inoxidável à tubulação de saída do meio. Insira os pinos ocos de aço inoxidável e a tubulação nos orifícios de saída do meio (Figura 2D–F). Adicione óleo à objetiva do microscópio e ao vidro de cobertura do dispositivo microfluídico.
- Monte o dispositivo microfluídico no microscópio (Figura 2G). Localize o plano focal das unidades de imagem e verifique a integridade das estruturas em U de polidimetilsiloxano (PDMS) (Figura 2C).
- Conduza a tubulação do orifício de saída do meio até um recipiente de resíduos (Figura 2G). Fixe a tubulação de saída do meio à platina do microscópio com fita adesiva (Figura 2G, fita verde).
- Certifique-se de que a tubulação de saída do meio esteja bem acima do fundo do recipiente de resíduos, para evitar que fique submersa no meio residual que se acumulará durante o experimento, o que geraria pressão contrária.
- Encurte a tubulação de saída do meio, se necessário. Corte a tubulação de entrada do meio no comprimento necessário para conectar o orifício de entrada ao frasco do meio colocado nas microbombas. Deixe folga para o movimento da platina durante a aquisição de imagens.
- Conecte pinos ocos de aço inoxidável à tubulação de entrada do meio. Abra a embalagem da seringa de 20 mL e elimine completamente o ar.
- Aspire 20 mL de YPD (2% dextrose) + ampicilina (100 µg/mL) + Pluronic F-127 (10 g/L) para dentro das seringas de 20 mL. Conecte um adaptador à extremidade da seringa do meio.
- Certifique-se de que o adaptador da seringa esteja bem apertado. Conecte a tubulação de entrada do meio ao adaptador da seringa do meio. Fixe a outra extremidade da tubulação de entrada do meio a um recipiente de coleta de resíduos, de modo que o pino oco de aço inoxidável fique voltado para o recipiente.
- Expulse cuidadosamente as bolhas de ar remanescentes da seringa do meio. Segure a seringa verticalmente, permitindo que as bolhas subam em direção à extremidade. Aplique pressão para expelir as bolhas de ar e o meio pela tubulação até o recipiente de resíduos.
- Bata suavemente na lateral da seringa contra uma mesa, mantendo-a na posição vertical, para soltar quaisquer bolhas de ar remanescentes, depois reaplique pressão até que todas as bolhas sejam eliminadas. Verifique cuidadosamente a tubulação e a seringa quanto a bolhas de ar remanescentes.
- Monte a seringa do meio na microbomba. Se estiver usando uma microbomba com múltiplas ranhuras, repita a preparação da seringa descrita nas etapas 8.10–8.14 para cada seringa adicional e monte cada seringa preparada na microbomba até que todas as ranhuras desejadas estejam preenchidas. Avance o êmbolo da microbomba até que entre em contato com os êmbolos das seringas e o meio comece a ser expelido pela tubulação de todas as seringas.
- Insira os pinos ocos de aço inoxidável, conectados à tubulação e à seringa do meio, no orifício de entrada do meio do dispositivo microfluídico montado (Figura 2A,H,I).
- Inicie a bomba com uma vazão de 2,4 µL/min assim que todas as seringas montadas na microbomba forem conectadas ao dispositivo microfluídico. Fixe com fita adesiva a tubulação conectada ao orifício de entrada do meio à platina do microscópio (Figura 2I, fita verde ao fundo).
- Certifique-se de que haja folga nas tubulações para permitir o movimento da platina durante a aquisição de imagens. Ligue a câmara ambiental e ajuste-a para 30 °C. Execute as bombas de meio por pelo menos 2 h antes do carregamento das células, para escorificar as unidades de imagem com o meio.
- Adquira imagens-teste da região de interesse (ROI) após aproximadamente 1 h de fluxo de meio para testar as diferenças de plano focal em uma única unidade de imagem.
- Dependendo do microscópio e da ampliação, adquira para cada câmara, 2 x 27 imagens e três fatias em z por posição com espaçamento de 3–8 µm, para compensar as diferenças de plano focal em uma única unidade de imagem.
- Interrompa as bombas 1 h antes do carregamento das células para reduzir a pressão e facilitar o carregamento.
9. Carregamento de gametas em dispositivos de microfluídica
OBSERVAÇÃO: A semeadura celular para todas as condições deve ser concluída em menos de 1 h para evitar divisões celulares prematuras dos gametas. O não cumprimento levará à diluição dos gametas por células filhas recém-geradas e à avaliação imprecisa da longevidade replicativa total. Para cada condição e genótipo, duas unidades de imagem são semeadas para obter duas réplicas técnicas para análise.
- Corte o tubo para carregamento celular no comprimento necessário para conectar a entrada de carregamento de células com a seringa. Conecte pinos ocos de aço inoxidável ao tubo de carregamento celular. Conecte um adaptador de seringa à extremidade de uma seringa de 5 mL.
- Conecte o tubo de carregamento celular ao adaptador de seringa na seringa de 5 mL. Após 3 h de re-crescimento (passo 7.9), verifique se a maioria dos gametas iniciou o crescimento. Verifique gametas aumentados e brotos emergentes usando um microscópio de luz.
- Aliquote 2 mL da primeira condição a ser carregada em um tubo cônico de 2 mL. Para cada condição, realize os passos 9.3–9.15 um por um. Remova o pino de aço inoxidável sólido das duas unidades de imagem que serão carregadas com células de uma condição específica para liberar a pressão.
- Sonicar as alíquotas de células com um sonicator manual (cinco pulsos a 1 pulso/segundo e ciclo de trabalho de 50%) imediatamente antes de aspirar para dentro da seringa. Passe a suspensão de células sonicada através de um filtro pré-separação (30 µm) para um novo tubo cônico de 2 mL.
- Carregue a suspensão celular na seringa de 5 mL preparada através do pino oco de aço inoxidável e do tubo conectado. Expulse o ar da seringa contendo a suspensão celular, garantindo que não reste ar na seringa nem no tubo.
- Empurre o êmbolo da seringa até que uma pequena gota de líquido apareça no pino oco de aço inoxidável. Insira um pino oco de aço inoxidável na entrada de carregamento celular do dispositivo microfluídico.
- Garanta que nenhum ar seja introduzido conectando diretamente uma gota de líquido de um pino de aço inoxidável à entrada de carregamento celular. Use um lenço laboratorial sem fiapos enrolado para absorver o excesso de líquido do dispositivo microfluídico.
- Carregue as células manualmente aplicando cuidadosamente pressão ao êmbolo da seringa enquanto observa diretamente a unidade de imagem no microscópio com visualização em tempo real. Aplique pressão ao êmbolo até que as estruturas em U-trap de PDMS comecem a deformar levemente.
- Mantenha a pressão continuamente e aguarde até que as células comecem a fluir para a área de imagem. Não aplique pressão excessiva, pois isso pode levar à sobrecarga e/ou desprendimento das estruturas de PDMS do vidro de cobertura, tornando a unidade de imagem inutilizável.
- Libere a pressão assim que as células começarem a carregar nas armadilhas e monitore a eficiência de carregamento em toda a unidade de imagem. Reaplique pressão para repetir o ciclo de carregamento até que um número suficiente de células seja aprisionado.
- Repita o ciclo de carregamento se menos de 200 armadilhas estiverem ocupadas. Unidades carregadas idealmente terão células ocupando 2/3 das armadilhas, equilibrando carregamento suficiente e o risco de sobrecarga, o que aumenta a probabilidade de entupimento durante o experimento.
- Se forem usadas bombas compartilhadas para diferentes unidades de imagem e uma unidade de imagem ficar sobrecarregada, o tubo da unidade afetada é desconectado da bomba de meio para evitar que a bomba pare devido a entupimento e para evitar perda de condições experimentais adicionais (Figura 2J).
- Remova os pinos ocos de aço inoxidável da entrada de carregamento celular assim que um número suficiente de células tiver sido carregado. Reinsira cuidadosamente o pino sólido de aço inoxidável lentamente no orifício da entrada de carregamento celular.
- Evite inserir o pino sólido de aço inoxidável muito profundamente ou muito rapidamente no orifício de carregamento, pois isso pode causar um aumento súbito de pressão na unidade de imagem, levando à perda de células aprisionadas. Carregue o segundo canal para a mesma condição, recomeçando no passo 9.6.
- Remova o pino sólido de aço inoxidável das unidades de imagem a serem carregadas em seguida, depois recomece no passo 9.3 para carregar a próxima condição. Repita até que todas as condições tenham sido carregadas.
- Usando a visualização em tempo real no microscópio, inspecione todas as unidades de imagem carregadas, assegurando carregamento suficiente e estável e confirmando que a unidade não está sobrecarregada. Assim que todas as unidades de imagem conectadas à microbomba forem carregadas e o carregamento adequado de células for confirmado, inicie a microbomba com uma taxa de fluxo constante de 2,4 µL/min.
- Inspecione cuidadosamente o dispositivo microfluídico quanto a qualquer vazamento nos orifícios de carregamento recolocados assim que o fluxo de meio for retomado. Se for observado vazamento: desligue e recoloque cuidadosamente o pino sólido de aço inoxidável.
- Se o vazamento não puder ser interrompido, desconecte a unidade de imagem afetada da bomba de meio removendo o tubo do adaptador da seringa de 20 mL de meio (Figura 2J). Se a unidade de imagem estiver sobrecarregada, desconecte a unidade da bomba de meio removendo o tubo do adaptador na extremidade da seringa de 20 mL de meio.
10. Aquisição de imagens
OBSERVAÇÃO: Uma vez que as bombas estão em funcionamento e o controle de qualidade foi concluído, os gametas são identificados por meio da imagem de todo o campo de visão (áreas contendo células aprisionadas) para cada câmara nos canais FITC e de campo claro no ponto temporal t0 (Figura 1E e Figura 3D,E). As condições de aquisição de imagem dependem do sistema específico e das necessidades experimentais e podem ser adaptadas conforme necessário. Por exemplo, utilizando uma objetiva de 40x, são adquiridas 2 x 27 imagens e três fatias em z por posição com espaçamento de 3–8 µm, para compensar as diferenças variáveis nos planos focais ao longo de uma única unidade, nos canais FITC e de campo claro. Após a aquisição de t0, a aquisição de imagens com lapso de tempo do mesmo campo de visão é realizada em intervalos de 15–20 minutos durante 72 h para cobrir toda a vida útil reprodutiva dos gametas (Figura 3D,E). A aquisição de imagens com lapso de tempo é realizada apenas no canal DIC para evitar a fototoxicidade cumulativa provocada pela aquisição repetida no canal FITC.
- Uma vez que as microbombas estejam em funcionamento, verifique novamente todas as ROI e planos focais para todas as unidades de imagem carregadas. Adquira o primeiro ponto temporal (t0) nos canais FITC e DIC para todas as ROI para identificar gametas (positivos para GFP) (Figura 1D e Figura 3C).
- Após a aquisição de t0, inicie a aquisição em lapso de tempo com intervalos de 15–20 min por um total de 72 h, adquirindo apenas no canal DIC (Figura 1E e Figura 3D,E). Monitore o dispositivo esporadicamente durante o experimento em busca de vazamentos espontâneos. Caso sejam observados vazamentos, desconecte a seringa correspondente para evitar falhas generalizadas das bombas ou derramamento de meio no microscópio.
- Uma vez concluído o lapso de tempo, transfira os dados e prossiga com a limpeza.
11. Limpeza
- Desligue as bombas 30 minutos antes de limpar após a conclusão da aquisição em lapso de tempo. Remova as seringas de meio das microbombas e desligue as bombas. Desconecte os pinos ocos de aço inoxidável conectados à tubulação e à seringa de meio.
- Remova o dispositivo microfluídico do microscópio e desconecte todos os pinos de aço inoxidável. Limpe o óleo da objetiva do microscópio.
- Descarte o dispositivo microfluídico e os pinos de aço inoxidável em recipientes de resíduos dedicados. Transfira os dados e desligue o microscópio.
12. Análise da longevidade replicativa de gametas
OBSERVAÇÃO: Para quantificar a longevidade replicativa de gametas ao final de um experimento de lapso de tempo, as imagens são processadas e a longevidade replicativa dos gametas é contada (Figura 1F). O processamento depende da configuração do microscópio e das necessidades específicas. Resumidamente, imagens de lapso de tempo em campo claro de cada condição (mesma unidade de imagem) são unidas para formar um hiper-empilhamento. Se necessário, o hiper-empilhamento de imagens de lapso de tempo em campo claro e as imagens FITC em t0 são recortadas e redimensionadas para que as coordenadas X-Y de um ponto específico sejam iguais em todas as imagens. As imagens são quantificadas utilizando macros personalizados semiautomatizados do Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Observações específicas sobre as entradas dos macros estão indicadas no cabeçalho de cada macro e precisam ser adaptadas aos dados de entrada individuais. A longevidade replicativa é medida em 200 células por réplica técnica para cada genótipo e condição. As contagens de duas réplicas técnicas são concatenadas para obter medidas robustas de longevidade replicativa. O experimento é repetido para obter uma réplica biológica independente.
PONTO DE PAUSA: A análise de imagem para avaliar a longevidade replicativa dos gametas pode ser realizada em qualquer momento conveniente após a conclusão da parte experimental do protocolo.
- Aberto t0 Imagem FITC de uma unidade específica de microfluídica. Escolha as pastas de entrada e saída conforme solicitado e clique OK.
- Desenhe um retângulo ao redor do gameta positivo para FITC carregado na armadilha microfluídica e adicione o retângulo ao gerenciador de ROI (atalho t). Não corte a imagem muito próxima à célula; deixe uma margem de aproximadamente a largura de uma armadilha de cada lado. (Figura 1D, Figura 3C, e Figura Suplementar 4).
- Continue até que todos os gametas positivos para FITC sejam adicionados ao gerenciador de ROI (Figura Suplementar 5. Vá até o gerenciador de ROI e selecione todos os pontos. Clique em Mais e Salvar.
- Salvar lista de ROI na pasta de saída. Arraste e solte a macro Recorte Manual de ROI e Exportação para TIFF - Abrir Imagens (Arquivo Suplementar 4) no FIJI/ImageJ para abrir.
- Selecione a última ROI da lista e clique Executar na janela macro: Recorte Manual de ROI e Exportação para TIFF - Abrir Imagens (Arquivo Suplementar 4). Escolha a pasta de saída seguindo as instruções para iniciar a macro.
- A macro inicia a duplicação e o salvamento de todas as ROI selecionadas na pasta de saída especificada. A macro é interrompida assim que duplica e salva todas as ROI.
- Fechar t0 Imagem FITC. Abra a série temporal de campo claro para a mesma unidade de microfluídica. Se ainda não estiver aberta, arraste e solte o macro Recorte Manual de ROI e Exportação para TIFF - Abrir Imagens (Arquivo Suplementar 4) no Fiji/ImageJ para abrir.
- Se ainda não estiver aberta, arraste e solte a lista de ROI salva do t0 Abrir a imagem FITC no Fiji/ImageJ. Selecionar a última ROI da lista e clicar Executar em macro: Recorte Manual de ROI e Exportação para TIFF - Abrir Imagens (Arquivo Suplementar 4).
- Escolha a pasta de saída seguindo as instruções para iniciar a macro e clique OKO macro começa a duplicar e salvar todas as ROI escolhidas na pasta de saída especificada.
- A macro para assim que duplicar e salvar todas as ROI escolhidas. Feche a pilha hiper temporal de campo claro.
- Arraste e solte a macro Anotação Manual de GFP, RLS e Fenótipo Terminal (Arquivo Suplementar 5) no Fiji/ImageJ para abrir. Clique Executar na janela macro.
- Escolha as pastas de entrada e saída conforme solicitado, depois clique em OK. Inspecione t0 FITC para garantir que um gameta (célula positiva para GFP) esteja carregado. Compare t0 Imagem FITC e t0 campo claro com lapso de tempo para garantir que a mesma célula ainda está carregada em t0 microscopia de campo claro com lapso de tempoFigura 3C).
- Clique OK na janela de prompt: Ação Necessária (Célula GFP aprisionada S/N?)Figura Suplementar 6. Se o t0 Célula FITC não é positiva para GFP, escolha 0 na janela de prompt.
- Se a célula carregada na imagem de contraste de fase em t0 não for a mesma célula carregada na imagem de FITC em t0, escolha 0 na janela de prompt. Se o t0 A célula FITC é positiva para GFP e a célula carregada no campo claro no tempo t0 do registro temporal é a mesma célula carregada em t0 imagem FITC, escolha 1 na janela de prompt (Figura Suplementar 7). Clique OK na janela de prompt assim que a decisão sobre a célula GFP for tomada.
- Conte a longevidade replicativa avaliando quantas células-filhas emergem do gameta carregado antes que ele atinja um fenótipo terminal (cessação da divisão) ou seja expulso do armadilho (perda da região de interesse - ROI).
- Uma vez que a longevidade replicativa tenha sido contada, clique OK na janela de prompt: Ação Necessária (RLS de célula?)Figura Suplementar 8). Na janela de prompt, escolha quantas divisões foram observadas (RLS) (Figura 3D, E; Figura Suplementar 9).
- Uma vez que a LRS tenha sido relatada, clique OK na janela de prompt. Determine se a célula atingiu o fenótipo terminal ou foi expulsa do armadilho antes de cessar a divisão.
- Clique OK na janela de prompt: Ação Necessária (Terminal?)Figura Suplementar 10). Na janela de prompt, escolha 0 se a célula for ejetada enquanto ainda estiver se dividindo, antes que o fenótipo terminal tenha sido observado.
- Na janela de prompt, escolha 1 se um fenótipo terminal tiver sido observado (Figura Suplementar 11). Na janela de prompt, escolha “?” se não estiver claro.
- Clique em OK na janela de aviso assim que a decisão de destino terminal tiver sido tomada. Clique OK na janela de prompt: Ação Necessária (Razão?) (Figura Suplementar 12).
- Se a célula for ejetada antes de atingir o fenótipo terminal, escolha o destino celular da ejeção: “ejetada” = célula ejetada enquanto ainda se dividia; se a célula atingiu o fenótipo terminal, escolha os destinos celulares terminais: (a) ejetada/concluída = célula adquiriu morfologia terminal, mas foi ejetada dentro de 3 h após a última divisão; (b) aumentada = célula aumentada de tamanho e cessou a divisão; (c) falha na divisão e aumentada = célula não conseguiu se separar durante a última divisão e cessou a divisão; (d) murcada = célula que deixou de se dividir e apresenta morfologia encolhida e murcadaFigura Suplementar 13); (e) outro = qualquer outra classe que não se enquadre nas descrições acima.
- Clique OK na janela de prompt assim que a decisão do destino celular terminal tiver sido tomada. Os resultados de todos os prompts serão registrados automaticamente na janela de Log e salvos como um arquivo .txt na pasta de saída.
- Não feche a janela de Log durante a contagem. A próxima imagem na pasta de entrada será aberta automaticamente. Repita os passos 12.12–12.22 até que o script tenha percorrido todas as imagens nas pastas de entrada.
Resultados
Avaliação da separação por idade replicativa e eficiência da gametogênese
Para comparar a longevidade replicativa de gametas provenientes de células precursoras de diferentes idades, é necessário garantir uma separação etária e pureza adequadas das populações celulares. Para aumentar a pureza das populações celulares envelhecidas obtidas para 90–100%, foi realizada uma adaptação crítica ao protocolo padrão de separação etária, na qual o eluato celular envelhecido de uma primeira separação é reaplicado em uma nova coluna para uma segunda separação9. Para avaliar a pureza e a idade das populações celulares envelhecidas e jovens submetidas a dupla separação, realiza-se coloração contra cicatrizes de brotamento e biotina, e aproximadamente 50 células são analisadas por condição. A aglutinina de trigo (wheat germ agglutinin) liga-se especificamente às cicatrizes de brotamento, que são estruturas anelares ricas em quitina na parede celular de levedura, sendo deixada uma dessas estruturas após cada evento de brotamento, revelando assim a idade replicativa exata de uma célula (Figura 1C e Figura 4A)22. As imagens de células pré-gametogênicas são analisadas seguindo o fluxo de trabalho de análise de imagens descrito na etapa 5 do protocolo.
O protocolo de separação consecutiva descrito aqui resulta consistentemente em populações de células jovens com apenas cerca de 3,63% de células biotiniladas e uma idade replicativa média de 1,16, e populações de células envelhecidas contendo aproximadamente 96,74% de células biotiniladas com uma idade replicativa média de 8,55 (Figura 4B,C)9. Se a pureza de qualquer uma das populações celulares, jovem ou envelhecida, avaliada pela coloração com biotina, for inferior a 80%, o experimento é interrompido. Em um experimento ideal, a diferença na idade média entre as populações de células jovens e envelhecidas é de pelo menos 6 divisões; se a separação for inferior a 4 divisões, o experimento é interrompido.
A eficiência da gametogênese é analisada após 24 h em meio indutor de gametogênese. Nas condições descritas, 79,8% das células jovens e 78,89% das células envelhecidas formam com sucesso tétrades visivelmente distintas no genótipo controle (Figura 4D)9. A baixa eficiência de gametogênese não é um gargalo estrito para este protocolo, mas reduzirá o rendimento de gametas, tornando os passos subsequentes mais desafiadores e menos reprodutíveis. Portanto, se a eficiência de gametogênese estiver abaixo de 30%, a quantidade de células utilizada para separação é dobrada (4 x 8 OD600) para garantir um rendimento suficientemente alto de gametas a partir de células precursoras envelhecidas.
Populações de tétrades pós-gametogênicas provenientes de células precursoras jovens reprodutivelmente apresentam uma pureza de 13,38% de células biotiniladas e uma idade replicativa média de 1,31, enquanto aquelas provenientes de células envelhecidas apresentam uma pureza de 97,34% de células biotiniladas e uma idade replicativa média de 8,17 (Figura 4E,F)9. Avaliações adicionais devem ser realizadas se, em um genótipo específico, a pureza das populações de tétrades classificadas variar em mais de 20% ou a idade média das tétrades envelhecidas diminuir em mais de 3 divisões em relação às populações de células envelhecidas pré-gametogênicas (Figura 4E,F).
Em resumo, a separação consecutiva por microesferas magnéticas permite a separação eficiente de células pré-meióticas por idade, com eficiências comparáveis de gametogênese tanto em células jovens (79,8%) quanto envelhecidas (78,89%). A idade replicativa e a pureza das populações celulares são analisadas duas vezes: antes e depois da gametogênese. A verificação novamente da separação por idade das tétrades é importante para excluir a possibilidade de que uma determinada mutação interfira na gametogênese de maneira dependente da idade, levando ao empobrecimento específico da gametogênese em células envelhecidas.
Avaliação da rejuvenescência gametogênica
Células pré-gametogênicas selvagens foram separadas em populações de células jovens e envelhecidas, e a gametogênese foi induzida conforme descrito aqui. As cicatrizes de brotamento por tétrade foram quantificadas para determinar a idade replicativa das populações antes da separação dos gametas e da aquisição da longevidade replicativa dos gametas (Figura 5A)9. Após a microscopia de tempo real, a quantificação e comparação da longevidade replicativa de gametas derivados de células precursoras jovens e envelhecidas mostrou longevidades replicativas medianas semelhantes para gametas derivados de células precursoras jovens e envelhecidas (21 e 22 divisões, respectivamente; p = 0,982; Figura 5B), confirmando que o protocolo descrito aqui capta a rejuvenescência gametogênica.
Usando essa abordagem, identificamos que a degradação de componentes celulares danificados por autofagia seletiva é necessária para a rejuvenescência gametogênica9. As vias de autofagia, que medeiam a degradação de componentes danificados por meio do vacúolo, declinam com a idade, levando ao acúmulo de componentes celulares danificados23,24. Atg11, a principal proteína-estrutura de autofagia seletiva necessária para o recrutamento da maquinaria central de autofagia aos receptores de autofagia seletiva que marcam cargas específicas, é dinamicamente superexpressa durante a gametogênese9. Para testar se a eliminação de danos por autofagia seletiva é importante para a rejuvenescência gametogênica, células pré-gametogênicas atg11Δ foram separadas em populações de células jovens e envelhecidas, e a gametogênese foi induzida seguindo o protocolo descrito aqui. Após a idade replicativa da população de tétrades ser confirmada pela quantificação de cicatrizes de brotamento por tétrade (Figura 5C)9, as tétrades foram separadas e a longevidade replicativa dos gametas foi determinada. A quantificação da longevidade replicativa mediana de gametas atg11Δ derivados de precursores jovens e envelhecidos revelou que gametas originados de células precursoras envelhecidas apresentaram uma longevidade replicativa significativamente e reprodutivelmente menor do que gametas originados de células precursoras jovens atg11Δ (Figura 5D, Rep.1, p = 2 x 10⁻⁶, Rep.2, p = 3 x 10⁻⁶ em comparação com Figura 5B)9. Esse resultado sugere que a autofagia seletiva mediada por Atg11 desempenha um papel crucial na rejuvenescência completa de gametas derivados de células precursoras envelhecidas e demonstra que o fluxo de trabalho descrito aqui pode revelar componentes necessários para a produção de gametas plenamente rejuvenescidos.
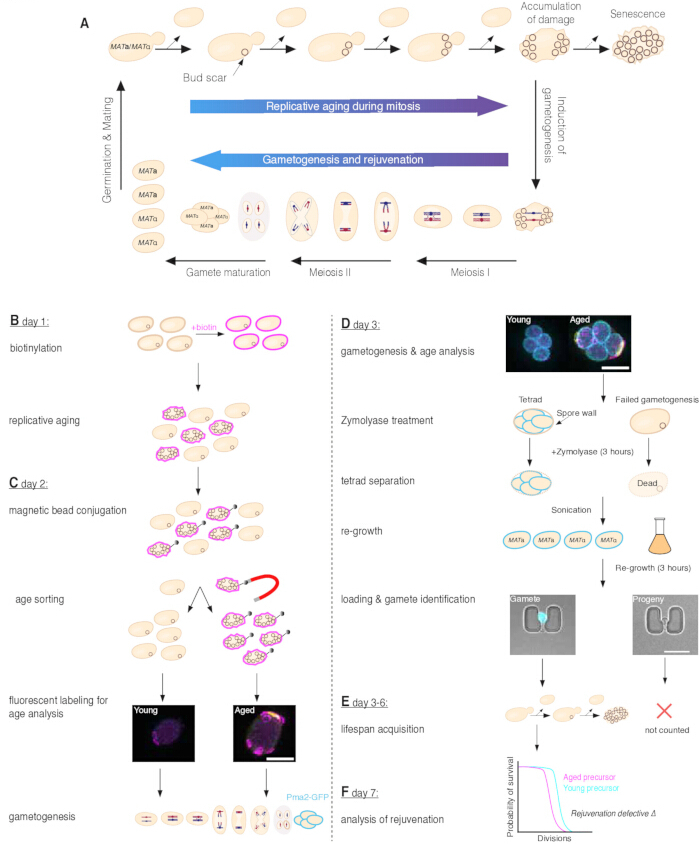
Figura 1. Rejuvenescimento gametogênico e um fluxograma para avaliar a longevidade replicativa de gametas. (A) Durante o crescimento vegetativo, a levedura brotante divide-se de maneira assimétrica. As células filhas recém-formadas nascem jovens, enquanto as células mães acumulam progressivamente danos associados à idade e eventualmente tornam-se senescentes. A idade replicativa de uma célula de levedura individual é indicada pelo número de cicatrizes de brotamento, que se formam após cada divisão e permanecem na parede da célula mãe (painel superior). A gametogênese é induzida pela privação de nutrientes (seta para baixo, à direita). Durante esse processo, a levedura diplóide divide-se de maneira simétrica, produzindo tétrades contendo quatro gametas haplóides igualmente jovens de dois tipos de acasalamento. A longevidade replicativa dos gametas é completamente redefinida, mesmo em gametas derivados de células precursoras com idade replicativa avançada (painel inferior). Após a adição de nutrientes, os gametas germinam, retomam o crescimento mitótico e formam células diplóides ao acasalarem os dois tipos de acasalamento (seta para cima, à esquerda). (B) Células fundadoras são marcadas com biotina no dia 1 e cultivadas durante a noite em meio rico, na temperatura ótima de crescimento, para gerar células fundadoras com idade replicativa avançada e células filhas jovens. (C) No dia 2, as células fundadoras marcadas com biotina são conjugadas a esferas magnéticas, seguidas por separação magnética por idade para isolar as células fundadoras envelhecidas das células filhas jovens. A fluorescência da biotina e das cicatrizes de brotamento é posteriormente avaliada para determinar a eficiência da separação e verificar as idades replicativas das populações separadas. As células são então incubadas durante a noite em meio indutor de gametogênese para gerar tétrades que expressam Pma2-GFP. (D) No dia 3, a eficiência da gametogênese, a marcação com biotina e as cicatrizes de brotamento são avaliadas para confirmar a gametogênese e as distribuições etárias das populações. As tétrades são tratadas com Zymolyase por 3 h para digerir a parede do esporo e lisar células que não progrediram na gametogênese, seguido de separação mecânica por sonicação. Os gametas separados são permitidos regenerar para facilitar sua retenção nas armadilhas em U microfluídicas e posteriormente carregados no dispositivo microfluídico. Imagens representativas mostram um gameta positivo para Pma2-GFP (esquerda) e descendentes de gametas negativos para Pma2-GFP (direita) aprisionados na armadilha em U e visualizados por campo claro e fluorescência Pma2-GFP (ciano). (E) A longevidade replicativa dos gametas é medida por meio de imagens de lapso de tempo de longa duração baseadas em microfluídica durante os dias 3 a 6 do protocolo. (F) Resultado hipotético após análise da longevidade replicativa dos gametas em um contexto com defeito de rejuvenescimento no dia 7 do protocolo. Barras de escala = 5 µm. Esta figura foi adaptada de Spiri et al.9. Clique aqui para visualizar uma versão maior desta figura.
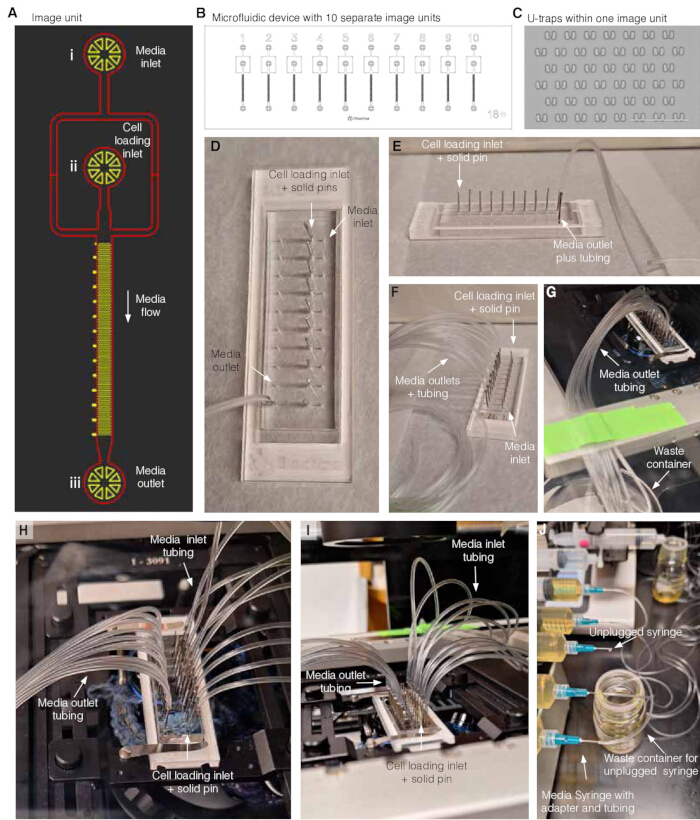
Figura 2. Preparação do dispositivo microfluídico. (A) Visão esquemática de uma unidade de imagem. (i) Entrada de meio; (ii) entrada de carregamento celular e (iii) saída de meio. Durante o experimento, o meio fresco flui da entrada de meio (i) até a saída de meio (iii), enquanto a entrada de carregamento celular (ii) é tampada com um pino sólido de aço inoxidável. (B) Visão esquemática de um dispositivo microfluídico contendo 10 unidades de imagem separadas. (C) Imagem das armadilhas em U de PDMS e espaçamento em uma unidade de imagem; a barra de escala equivale a 100 µm. (D) Vista superior do dispositivo microfluídico com pinos sólidos de aço inoxidável inseridos em todas as entradas de carregamento celular e um pino oco de aço inoxidável com tubo conectado a uma saída de meio para coleta do fluxo contínuo de meio. (E) Vista lateral do dispositivo microfluídico com pinos sólidos de aço inoxidável inseridos em todas as entradas de carregamento celular e um pino oco de aço inoxidável com tubo conectado a uma saída de meio para coleta do fluxo contínuo de meio. (F) Dispositivo microfluídico com pinos sólidos de aço inoxidável inseridos em todas as entradas de carregamento celular e pinos ocos de aço inoxidável com tubos conectados a todas as saídas de meio para coleta do fluxo contínuo de meio. (G) Dispositivo microfluídico com pinos sólidos de aço inoxidável inseridos em todas as entradas de carregamento celular e pinos ocos de aço inoxidável com tubos conectados a todas as saídas de meio, montado em um microscópio para coleta do fluxo contínuo de meio. Os tubos para coleta do fluxo contínuo de meio são fixados (com fita verde) à platina do microscópio e direcionados ao recipiente de descarte. (H) Dispositivo microfluídico com pinos sólidos de aço inoxidável inseridos em todas as entradas de carregamento celular, pinos ocos de aço inoxidável com tubos conectados a todas as saídas de meio e pinos ocos de aço inoxidável com tubos conectados a seringas de meio inseridas em todas as entradas de meio, montado em um microscópio. (I) Dispositivo microfluídico com pinos sólidos de aço inoxidável inseridos em todas as entradas de carregamento celular, pinos ocos de aço inoxidável com tubos conectados a todas as saídas de meio e pinos ocos de aço inoxidável com tubos conectados a seringas de meio inseridas em todas as entradas de meio, montado em um microscópio. Os tubos provenientes das seringas de meio são fixados à platina do microscópio (fita verde ao fundo). (J) Exemplo de como desacoplar a seringa de meio do dispositivo microfluídico em caso de vazamento ou unidade de imagem sobrecarregada. As Figuras 2A–C foram adaptadas de Jo et al.15. As Figuras D–J foram adaptadas de Spiri et al.9. Clique aqui para visualizar uma versão maior desta figura.
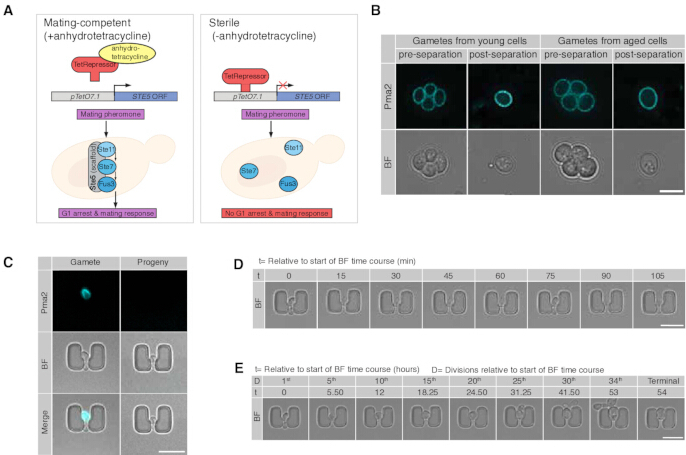
Figura 3. Preparação de gametas para a aquisição baseada em microfluídica do tempo de vida replicativo de gametas. (A) Representação esquemática do sistema genético para alcançar esterilidade condicional. O promotor endógeno de STE5, uma proteína-gradil necessária para a transdução de sinal após a detecção de feromônio de acasalamento, é substituído pelo fragmento do promotor pTetO7.1. No estado basal, a proteína Repressora Tet (TetR), expressa sob um promotor constitutivo, liga-se a pTetO7.1 e reprime a transcrição a partir desse promotor. A adição e ligação da anidrotetraciclina induzem uma mudança conformacional na Repressora Tet, reduzindo sua afinidade por pTetO7.1 e, assim, desreprimindo a transcrição de STE5. (B) Cortes z representativos individuais de tétrades jovens (painel esquerdo) e envelhecidas (painel direito) antes e depois da separação, e respectivos gametas, mostrando campo claro e Pma2-GFP (ciano). (C) Gameta positivo para Pma2-GFP (painel esquerdo) e descendentes de gametas negativos para Pma2-GFP (painel direito) aprisionados em dispositivos baseados em microfluídica, mostrando campo claro e Pma2-GFP (ciano). (D) Gameta aprisionado representativo se divide duas vezes ao longo de um período de 2 h. (E) Gameta representativo aprisionado em uma unidade de imagem microfluídica, visualizado a cada 5ª divisão até a divisão terminal, a 34ª, ao longo de 54 h. Barras de escala = 5 µm. Esta figura foi adaptada de Spiri et al.9. Clique aqui para visualizar uma versão maior desta figura.
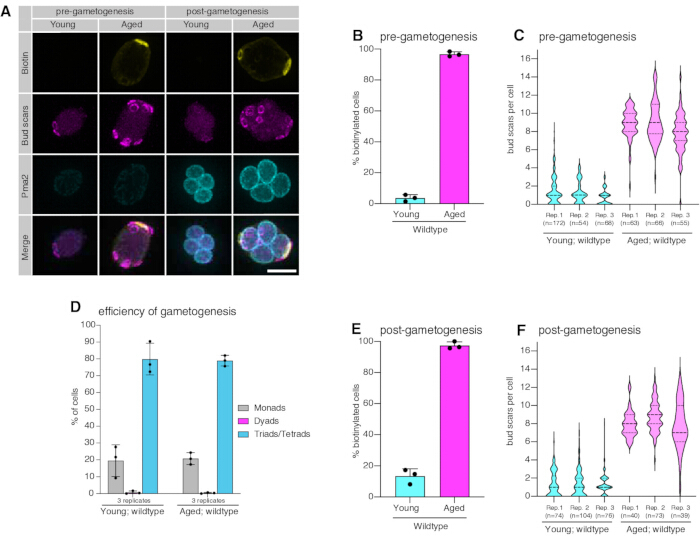
Figura 4. Quantificação da idade replicativa e da eficiência da gametogênese. (A) Células representativas pré-gametogênicas ordenadas por idade com projeção de intensidade máxima (painel esquerdo) e tétrades pós-gametogênicas (painel direito) visualizando biotina usando estreptavidina marcada com fluoróforo (amarelo), cicatrizes de brotamento ricas em quitina visualizadas com aglutinina de trigo marcada com fluoróforo (magenta) e Pma2-GFP (ciano). (B) Quantificação da fração de células biotiniladas em populações jovens (3,63 ± 2,12 %, média ± desvio padrão (DP), 3 réplicas, n = 172, 54 e 68, respectivamente) e envelhecidas (96,74 ± 1,58 %, média ± DP, 3 réplicas, n = 63, 66 e 55, respectivamente) de células selvagens, as barras de erro representam o DP. (C) Quantificação da idade replicativa pela avaliação do número de cicatrizes de brotamento em populações jovens (1,16 ± 0,41, média ± DP, n = 3 réplicas, n = 172, 54 e 68, respectivamente) e envelhecidas (8,55 ± 0,66, média ± DP, 3 réplicas, n = 63, 66 e 55, respectivamente) de células selvagens. (D) Quantificação da fração de tétrades em populações jovens (79,8 ± 9,43%; média ± DP, 3 réplicas, Rep.1 e 3 n = 300, Rep. 2 n = 281) e envelhecidas (78,89 ± 3,17 %, média ± DP, 3 réplicas n = 300 cada) de células selvagens pós-gametogênicas, as barras de erro representam o DP. (E) Quantificação da fração de tétrades biotiniladas em populações jovens (13,38 ± 4,74%, média ± DP, n = 3 réplicas, n = 74, 104 e 76, respectivamente) e envelhecidas (97,34 ± 2,33%, média ± DP, 3 réplicas, n = 40, 73 e 39, respectivamente) após a conclusão da gametogênese, as barras de erro representam o DP. (F) Quantificação da idade replicativa pela avaliação do número de cicatrizes de brotamento em populações de tétrades jovens (1,31 ± 0,04, média ± DP, 3 réplicas, n = 74, 104 e 76 respectivamente) e envelhecidas (8,17 ± 0,54, média ± DP, 3 réplicas, n = 40, 73 e 39 respectivamente) de tipo selvagem. Barras de escala = 5 µm. Os intervalos de confiança foram calculados utilizando o método de pontuação de Wilson. Os gráficos em formato de violino indicam a mediana (linhas contínuas), os percentis 25º e 75º (linhas tracejadas). Esta figura foi adaptada de Spiri et al.9. Clique aqui para visualizar uma versão maior desta figura.
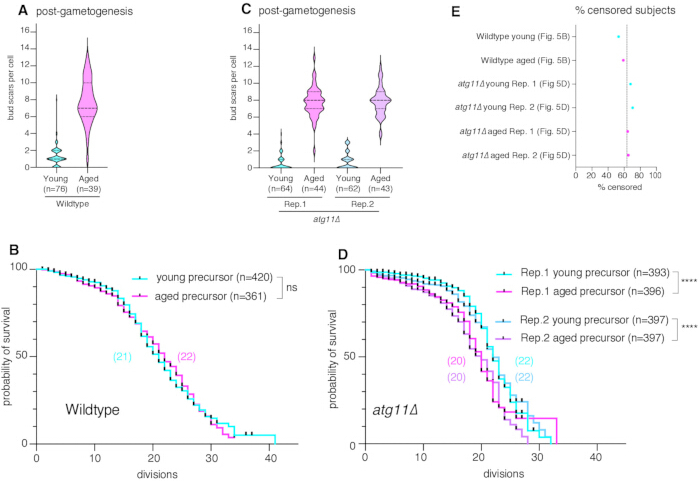
Figura 5. Quantificação da longevidade replicativa. (A) Quantificação da idade replicativa mediante a avaliação do número de cicatrizes de brotamento em populações de gametas selvagens jovens (1,3 ± 1,2, média ± DP, n = 76) e envelhecidas (7,8 ± 2,6, média ± DP, n = 39), mesmos dados apresentados na Figura 4F para Rep. 3. (B) Quantificação da longevidade replicativa de gametas selvagens jovens (longevidade mediana = 21, n = 420, 223 indivíduos censurados) e envelhecidos (longevidade mediana = 22, n = 361, 213 indivíduos censurados, p = 0,982 comparado ao grupo jovem). Os contagens de dois replicados técnicos foram concatenados. (C) Quantificação da idade replicativa mediante a avaliação do número de cicatrizes de brotamento em populações de tétrades atg11Δ: Rep. 1 jovem (0,53 ± 0,91, média ± DP, n = 64) e envelhecida (7,8 ± 1,8, média ± DP, n = 44); Rep. 2 jovem (0,82 ± 1, média ± DP, n = 62) e envelhecida (7,9 ± 1,7, média ± DP, n = 43). (D) Quantificação da longevidade replicativa de gametas atg11Δ para duas réplicas biológicas independentes: Rep. 1 jovem (longevidade mediana = 22, n = 393, 267 indivíduos censurados) e envelhecida (longevidade mediana = 20, n = 396, 255 indivíduos censurados, p = 2 x 10⁻⁶); Rep. 2 jovem (longevidade mediana = 22, n = 397, 280 indivíduos censurados) e envelhecida (longevidade mediana = 20, n = 397, 259 indivíduos censurados, p = 3 x 10⁻⁶ comparado ao grupo jovem). Para cada réplica biológica independente, os contagens de dois replicados técnicos foram concatenados. (E) Percentual de eventos censurados em todos os experimentos de longevidade. A linha tracejada indica a média (63,4% ± 6,2 média ± DP) de indivíduos censurados provenientes de n = 6 experimentos. A significância estatística das diferenças nas longevidades replicativas foi avaliada utilizando o teste Log-rank (Mantel-Cox); as marcas nas curvas de sobrevivência representam eventos censurados. Os gráficos em formato de violino indicam a mediana (linhas contínuas), os percentis 25o e 75o (linhas tracejadas). Os valores de p são indicados (ns = p > 0,05, * = p ≤ 0,05, ** = p ≤ 0,01, *** = p ≤ 0,001, **** = p ≤ 0,0001). Esta figura foi adaptada de Spiri et al.9. Clique aqui para visualizar uma versão maior desta figura.
Figura Suplementar 1: Seleção de regiões de interesse para análise de cicatrizes de brotamento. Captura de tela representativa do ImageJ mostrando células individuais selecionadas usando regiões retangulares de interesse (ROIs) e adicionadas ao Gerenciador de ROIs para análise subsequente. As ROIs selecionadas são exibidas como caixas amarelas. Clique aqui para baixar este arquivo.
Figura Suplementar 2: Entrada manual do número de cicatrizes de brotamento. Captura de tela representativa do ImageJ mostrando a caixa de diálogo utilizada para inserir manualmente o número de cicatrizes de brotamento identificadas em cada célula selecionada. As cicatrizes de brotamento são contadas rotacionando a projeção em Y e examinando o sinal de aglutinina de trigo germe. Clique aqui para baixar este arquivo.
Figura Suplementar 3: Classificação manual da marcação com biotina. Captura de tela representativa do ImageJ mostrando a caixa de diálogo usada para registrar se uma célula selecionada é positiva ou negativa para marcação com biotina. Um valor de 1 indica uma célula positiva para biotina, e um valor de 0 indica uma célula negativa para biotina. Clique aqui para baixar este arquivo.
Figura Suplementar 4: Seleção de regiões de interesse em um dispositivo microfluídico. Captura de tela representativa do ImageJ mostrando armadilhas microfluídicas em formato de U individuais selecionadas usando ROIs retangulares e adicionadas ao Gerenciador de ROI. Cada ROI engloba uma única armadilha em U para análise subsequente. Clique aqui para baixar este arquivo.
Figura Suplementar 5: Visualização de regiões de interesse (ROIs) selecionadas do microtrampa em formato U. Captura de tela representativa do ImageJ mostrando múltiplas ROIs retangulares sobrepostas ao dispositivo microfluídico após a seleção de microtrampas individuais em formato U. As ROIs são exibidas simultaneamente utilizando a função “Mostrar Todas” no Gerenciador de ROIs. Clique aqui para baixar este arquivo.
Figura Suplementar 6: Identificação de células GFP-positivas em armadilhas microfluídicas em formato U. Captura de tela representativa do ImageJ mostrando a solicitação utilizada para determinar se uma célula GFP-positiva está aprisionada dentro da armadilha em U selecionada. Uma imagem de fluorescência é exibida ao lado da imagem de campo claro para facilitar a identificação. Clique aqui para baixar este arquivo.
Figura Suplementar 7: Classificação manual de células GFP-positivas. Captura de tela representativa do ImageJ mostrando a caixa de diálogo usada para registrar o status de GFP em uma célula dentro de uma armadilha em U selecionada. Um valor de 1 indica uma célula GFP-positiva, enquanto um valor de 0 indica uma célula GFP-negativa. Clique aqui para baixar este arquivo.
Figura Suplementar 8: Entrada manual da longevidade replicativa. Imagem representativa da tela do ImageJ mostrando a caixa de diálogo utilizada para inserir a longevidade replicativa (RLS) de uma célula individual após a análise da pilha de imagens em lapso de tempo. A RLS é determinada pelo número total de divisões celulares observadas. Clique aqui para baixar este arquivo.
Figura Suplementar 9: Entrada manual da longevidade replicativa. Captura de tela representativa do Fiji/ImageJ mostrando a caixa de diálogo usada para inserir a longevidade replicativa (RLS) de uma célula individual após a análise da pilha de imagens de contraste de fase em lapso de tempo. A RLS é registrada como o número total de divisões celulares observadas. Clique aqui para baixar este arquivo.
Figura Suplementar 10: Avaliação do estado terminal durante a análise da longevidade replicativa. Captura de tela representativa do Fiji/ImageJ mostrando o prompt “Terminal?” usado para determinar se a célula analisada atingiu um fenótipo terminal ou foi ejetada do armadilho antes da parada terminal. Clique aqui para baixar este arquivo.
Figura Suplementar 11: Gravação do status terminal durante a análise da longevidade replicativa. Captura de tela representativa do Fiji mostrando a seleção do valor de status terminal após determinar se um fenótipo terminal foi observado. Clique aqui para baixar este arquivo.
Figura Suplementar 12: Seleção do destino celular terminal. Captura de tela representativa do Fiji mostrando o aviso utilizado para atribuir o motivo da censura ou o destino terminal de uma célula analisada. Clique aqui para baixar este arquivo.
Figura Suplementar 13: Classificação da morfologia celular terminal. Captura de tela representativa do Fiji mostrando a seleção do fenótipo terminal, incluindo a classificação "enrugada" para uma célula que cessou a divisão e exibiu uma morfologia contraída. Clique aqui para baixar este arquivo.
Arquivo Suplementar 1. Macro do Fiji para Seleção Manual de ROI e Exportação em TIFF. Macro personalizado do Fiji/ImageJ utilizado para selecionar manualmente células individuais como regiões de interesse (ROIs), recortar as ROIs selecionadas e exportar as imagens recortadas como arquivos TIFF para análises posteriores. Clique aqui para baixar este arquivo.
Arquivo Suplementar 2. Macro do Fiji para Projeção 3D e em Z de Células Individuais. Macro personalizado do Fiji/ImageJ utilizado para gerar projeções tridimensionais e imagens de projeção em Z de células recortadas individualmente para análise subsequente de cicatrizes de brotamento e marcação com biotina. Clique aqui para baixar este arquivo.
Arquivo Suplementar 3. Macro do Fiji para Anotação Manual de Cicatrizes de Brotação e Biotina. Macro personalizado do Fiji/ImageJ utilizado para registrar manualmente o número de cicatrizes de brotação e classificar células individuais de acordo com o status de marcação por biotina. Clique aqui para baixar este arquivo.
Arquivo Suplementar 4. Recorte Manual de ROI e Exportação para TIFF – Macro do Open Images Fiji. Macro personalizada do Fiji/ImageJ utilizada para recortar e exportar regiões de interesse correspondentes das imagens FITC em t0 e das hiperpilhas de lapso de tempo em campo claro para análise subsequente da longevidade replicativa de gametas. Clique aqui para baixar este arquivo.
Arquivo Suplementar 5. Macro do Fiji para Anotação Manual de GFP, VRS e Fenótipo Terminal. Macro personalizado do Fiji/ImageJ utilizado para identificar gametas GFP-positivos, registrar manualmente a vida útil replicativa (VRS), determinar o estado terminal e classificar fenótipos terminais ou de ejeção durante a análise da vida útil replicativa de gametas. Clique aqui para baixar este arquivo.
Discussão
Aqui, fornecemos um protocolo detalhado para medir a longevidade replicativa de gametas de levedura derivados de células precursoras com idades diferentes, utilizando um fluxo de trabalho baseado em microfluídica de alto rendimento introduzido por Spiri et al9. Esta técnica acelera a investigação da eficiência da rejuvenescência gametogênica em diversos contextos genéticos e pode ser aproveitada para gerar insights mecanicistas sobre o processo conservado de rejuvenescência gametogênica. A descoberta de que a gametogênese redefina a longevidade replicativa na levedura foi inicialmente feita nos backgrounds das linhagens W303 e A364, utilizando ensaios de microdissecação como leitura7. A redefinição da longevidade replicativa durante a gametogênese não pôde ser avaliada na linhagem SK1, apesar de seu uso proeminente no estudo da gametogênese, devido às dificuldades em separar as primeiras filhas do gameta7. Durante o desenvolvimento deste protocolo, contornamos essa limitação por meio da engenharia do background da linhagem SK1, introduzindo a mutação pontual D368V no locus AMN1 para modular a separação celular e deletando FLO8 para eliminar a floculação25,26. Além disso, a expressão de STE5, uma proteína-gradil de sinalização essencial para desencadear a resposta de acasalamento, foi condicionalmente restringida pela implementação de um sistema Tet-OFF induzível por anidrotetraciclina no locus endógeno (Figura 3A)27,28,29. Isso resulta em uma deficiência completa e condicional de acasalamento entre células MATa e MATα, permitindo cruzamentos genéticos enquanto evita o desencadeamento de respostas de acasalamento entre gametas MATa e MATα durante os experimentos. Por fim, para identificar gametas e distingui-los de células vegetativas após um breve crescimento, foi introduzido um repórter transgênico que carrega uma proteína de fusão Pma2-GFP sob seu promotor endógeno. A proteína Pma2-GFP é expressa especificamente no final da gametogênese, localiza-se na membrana plasmática do gameta e é mantida por várias rodadas de divisão celular após a germinação (Figura 1D, Figura 3B,C, e Figura 4A)9. O ensaio baseado em microfluídica descrito aqui aumenta significativamente o rendimento e a viabilidade das investigações sobre o programa de rejuvenescência gametogênica em comparação com os ensaios de microdissecação demorados e que levam vários dias, que eram o único método anteriormente disponível para quantificar a rejuvenescência gametogênica. Em concordância com os resultados obtidos nas linhagens W303 e A364 por microdissecação7, demonstramos que a longevidade replicativa é completamente redefinida após a gametogênese no background da linhagem SK1. Além disso, aplicando este método, revelamos que a autofagia seletiva dependente de Atg11 é essencial para a plena rejuvenescência dos gametas (Figura 5B,D) (dados derivados de Spiri et al)9.
Os dispositivos microfluídicos (Figura 2A–D) são montados e instalados de acordo com o protocolo descrito (passo 8). Antes de instalar o dispositivo microfluídico no microscópio, a lamínula é cuidadosamente inspecionada em busca de rachaduras. Deve-se ter cuidado para não danificar a lamínula ao manipular o dispositivo microfluídico. Caso sejam detectadas rachaduras, a unidade de imagem afetada não será utilizada, a fim de evitar vazamento de meio no microscópio e inconsistências de pressão durante o experimento. Embora, em teoria, as unidades de imagem não afetadas do mesmo dispositivo microfluídico ainda possam ser utilizadas, recomenda-se trocar para um novo dispositivo microfluídico, pois a lamínula com estrutura comprometida apresenta alto risco de propagação adicional de rachaduras durante o experimento. Em seguida, cada unidade de imagem deve ser inspecionada ao microscópio para verificar a integridade das estruturas de PDMS e sua ligação adequada à lamínula. Para reduzir o risco de agregação celular e entupimento durante o experimento, Pluronic F-127 é adicionado ao meio de crescimento, e o meio é esterilizado por filtração para remover resíduos antes do experimento. O meio é passado pelas unidades de imagem microfluídicas por pelo menos 2 h antes do carregamento das células, para garantir que as unidades estejam suficientemente preparadas com meio. Caso uma quantidade significativa de resíduos se acumule na parte superior da região do U-trap em uma unidade de imagem específica, dificultando o carregamento celular e o fluxo de meio, recomenda-se remover essa unidade do experimento, desconectando-a da bomba de meio (Figura 2J). Uma vez que o meio esteja completamente distribuído por todas as unidades de imagem, uma imagem-teste das regiões de interesse (ROIs) é adquirida para controlar as diferenças no plano focal dentro de uma única unidade de imagem e em todo o dispositivo microfluídico. Caso o dispositivo microfluídico apresente inclinação interna, microajustes na inclinação da platina podem mitigar esse problema. Alternativamente, capture três fatias em z por posição e ponto temporal, com espaçamento de 3–8 µm em z, para compensar as diferenças no plano focal em uma única unidade de imagem.
Para separar tétrades em gametas individuais, culturas classificadas por idade pós-gametogênese são incubadas com Zimolase por 3 h (Figura 1D). Esta enzima digere especificamente a parede celular de levedura, enfraquecendo o asco da tétrade que protege os gametas e lisando células não gaméticas (Figura 1D). Os gametas separados são protegidos por suas próprias paredes celulares, que são mais resistentes à digestão e, portanto, impedem a lise. Após a separação das tétrades, examine os gametas separados para confirmar dissociação adequada das tétrades e preservação da integridade dos gametas. Se mais de 30% das células permanecerem como tétrades intactas, ciclos adicionais de sonicação podem ajudar a separá-las ainda mais (Figura 3B). Recomenda-se interromper o experimento e recomeçar com um novo lote de Zimolase se mais de 30% das tétrades permanecerem intactas, pois elas podem formar agregados celulares durante o crescimento, o que pode causar problemas durante o carregamento e funcionamento do sistema microfluídico. Após a separação, as culturas de gametas são cultivadas por 3 h a 30 °C em meio rico, tempo suficiente para permitir que os gametas aumentem de tamanho e possam ser facilmente aprisionados em dispositivos microfluídicos, mas breve o suficiente para que a maioria das células ainda não tenha completado sua primeira divisão (Figura 1D). Após o crescimento, as células são examinadas ao microscópio de luz para verificar o aumento de tamanho e o surgimento do primeiro broto. Se um genótipo específico exigir um tempo significativamente maior para que os gametas aumentem de tamanho e comecem a se dividir, o tempo deve ser ajustado adequadamente para garantir o aprisionamento eficiente dos gametas.
As células em excesso são então carregadas manualmente em unidades de imagem microfluídicas aplicando-se cuidadosamente pressão à seringa enquanto a unidade é observada pela visualização ao vivo do microscópio. É necessário ter cuidado para não aplicar pressão excessiva, pois isso pode causar o desprendimento das estruturas de PDMS do vidro de cobertura, danificando assim a unidade de imagem. A pressão é aplicada continuamente até que as estruturas de PDMS comecem a deformar levemente e as células comecem a fluir para a área de imagem. Assim que as células começam a fluir para o dispositivo de imagem, a pressão é reduzida à medida que passam pela unidade, ocupando individualmente as armadilhas. Se menos de 200 células forem aprisionadas na primeira rodada, a pressão é reaplicada para repetir o ciclo de carregamento. Unidades carregadas de forma ideal terão células ocupando pelo menos 66% das armadilhas, equilibrando entre um carregamento suficiente e um excesso, que aumenta o risco de entupimento durante o experimento. Unidades de imagem sobrecarregadas apresentam quantidades excessivas de células e detritos acima e dentro da área da armadilha em U, o que pode obstruir o fluxo do meio ao longo da unidade de imagem. Se forem usadas bombas compartilhadas para diferentes unidades de imagem e uma unidade for acidentalmente sobrecarregada, a unidade afetada é desconectada da bomba de meio para evitar que a bomba pare de funcionar devido ao entupimento, prevenindo assim a interrupção de outros grupos experimentais (Figura 2J). O carregamento de todas as condições é concluído em até 1 h para evitar divisões celulares prematuras dos gametas, o que levaria à diluição dos gametas pelas células-filhas geradas e a uma avaliação imprecisa da longevidade replicativa. Quando o carregamento de todas as condições é concluído e o fluxo de meio é retomado, o dispositivo microfluídico é cuidadosamente inspecionado quanto a qualquer vazamento de meio proveniente dos portos de carregamento recolocados. Se for observado vazamento, remova cuidadosamente o pino sólido de aço inoxidável e recoloque-o nos portos de carregamento para resolver o problema. Alternativamente, se o vazamento não puder ser interrompido, a unidade de imagem é desconectada da bomba de meio para evitar derramamento de líquido no microscópio durante o experimento (Figura 2J). Se a unidade de imagem estiver sobrecarregada, indicado pelo número de células e detritos ao redor das primeiras armadilhas, ela também é desconectada da bomba de meio para evitar que a bomba pare durante o experimento devido ao aumento da pressão contrária causada pela redução do fluxo de meio (Figura 2J).
Os dispositivos microfluídicos personalizados em formato de U aberta utilizados aqui, adaptados para uso com SK1, conseguem capturar uma ampla faixa dinâmica de longevidade replicativa com menor confinamento espacial das células em comparação com outros designs de armadilhas, minimizando a probabilidade de efeitos previamente relatados sobre a longevidade30. No entanto, esse design aberto apresenta a desvantagem de que as células podem ser ejetadas prematuramente antes que a senescência possa ser observada, principalmente devido ao aumento significativo do tamanho celular durante as últimas divisões da vida replicativa (especificamente observado para SK1 e inevitável) ou em razão de pequenas variações de pressão no sistema microfluídico ao longo do tempo. Assim, é necessário ter cuidado especial para evitar a introdução de ar no sistema microfluídico durante a preparação do dispositivo e o carregamento das células. Para evitar viés ao avaliar a longevidade replicativa dos gametas, cada gameta carregado no início do nosso registro em lapso de tempo é contabilizado até que 200 gametas tenham sido analisados. As células que são ejetadas antes da senescência são rigorosamente classificadas como sujeitos censurados para fins de análise. Verificamos que as taxas de censura são comparáveis entre genótipos (Figura 5E, sujeitos censurados = 63,4% ± 6,2, média ± DP), sem relação sistemática entre a frequência de ejeção e os fenótipos de longevidade observados. Embora isso ainda não tenha sido observado até o momento, recomendamos repetir o experimento se as taxas de ejeção excederem 80% entre as células analisadas. Assim, embora a ejeção celular represente uma fonte significativa de censura inerente ao ensaio, parcialmente porque contamos todos os gametas carregados mesmo que sejam ejetados nas primeiras divisões, não há evidência de que diferenças na ejeção entre genótipos expliquem as diferenças de longevidade relatadas. Seguindo essa abordagem, a longevidade replicativa pode ser medida de forma consistente e robusta. Para reduzir eventos de ejeção em experimentos futuros, dispositivos com novos designs de armadilhas estão atualmente sendo desenvolvidos e testados.
Embora a produtividade para quantificar o rejuvenescimento gametogênico da longevidade seja significativamente maior do que a do método previamente existente, as divisões celulares em cada gameta devem ser contadas manualmente por um cientista treinado, tornando a análise de dados uma limitação atual do método apresentado. Avanços recentes em abordagens de aprendizado de máquina para automatizar a análise da longevidade replicativa em leveduras oferecem uma estratégia promissora para superar a limitação mencionada31. Particularmente promissora é uma abordagem recentemente publicada chamada BudFinder, que utiliza um Autoencoder com Máscara pré-treinado de forma auto-supervisionada em dados de imagem de levedura em larga escala, e depois o emprega para aprimorar um modelo de transformador capaz de detectar diretamente eventos de divisão celular32. Essa abordagem reduz significativamente o número de eventos de divisão anotados manualmente necessários para o aprimoramento do modelo, em comparação com métodos anteriores. Empolgantemente, a grande quantidade de dados já gerados e anotados utilizando o protocolo descrito aqui é adequada para uma abordagem semelhante que poderia automatizar a análise da longevidade replicativa de gametas no futuro e superar a limitação atual. Além disso, para aplicações futuras, este protocolo pode ser facilmente combinado com biomarcadores estabelecidos e sistemas de expressão sofisticados para identificar mecanismos moleculares e fatores que medeiam o rejuvenescimento celular durante a gametogênese em S. cerevisiae, permitindo assim novos insights sobre esse processo conservado.
Divulgações
Os autores declaram não haver conflitos de interesses.
Agradecimentos
Agradecemos aos membros atuais e anteriores dos laboratórios Brar e Ünal pelas discussões críticas e comentários sobre o manuscrito. Este trabalho é apoiado pela bolsa de mobilidade da Fundação Nacional Suíça para a Ciência P500PB_214421 concedida a S.S., G.A.B. recebe financiamento dos Institutos Nacionais de Saúde (R01AG071869), T.L.S. foi apoiado por uma Bolsa de Incentivo à Longevidade do Norn Group, da Hevolution Foundation e da Rosenkranz Foundation. E.Ü. recebe financiamento dos Institutos Nacionais de Saúde (R01AG071801) e do Astera Institute.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Sistema de filtro a vácuo/armazenamento de 1000 mL | Corning | 431098 | Membrana PES estéril com poros de 0,22 µm e área de 54,5 cm2, armazenar em temperatura ambiente. |
| Seringa de 20 mL | Becton, Dickinson and Company (BD) | 302830 | Seringa Luer-Lok de 20 mL, armazenar em temperatura ambiente. |
| Seringa de 5 mL | Becton, Dickinson and Company (BD) | 14-829-45 | Seringa Luer-Lok de 5 mL, armazenar em temperatura ambiente. |
| Ampicilina | Alpha Teknova | A9510 | Armazenar a -20 °C após reconstituição em água. |
| Perlas magnéticas anti-biotina | Miltenyi Biotechnology | 130-097-046 | Armazenar a 4 °C. |
| β-mercaptoetanol | MilliPORE SIGMA | M625-250mL | Armazenar a 4 °C. |
| BSA | MilliPORE SIGMA | A4503-100G | Armazenar a 4 °C. |
| Adaptador Luer-Stub Intramedic Clay Adams | Becton, Dickinson and Company (BD) | 427565 | 23 Gauge, armazenar em temperatura ambiente. |
| Cubetas | Bio Rad | 2239955 | Cubetas descartáveis de poliestireno semimicrovolumétricas. Armazenar em temperatura ambiente. |
| Etanol | NA | vários | |
| EZ-Link Sulfo-NHS-LC-biotina | ThermoFisher Scientific | 21335 | Biotina para rotular células fundadoras para envelhecimento replicativo |
| Software Fiji | https://fiji.sc/ | NA | versão: Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m) |
| Estreptavidina fluorescentemente marcada | ThermoFisher Scientific | S11225 | Conjugado Alexa Fluor 546, armazenar a -20 °C em alíquotas. |
| Aglutinina de germe de trigo fluorescentemente marcada | ThermoFisher Scientific | W11263 | Conjugado Alexa Fluor 350, armazenar a -20 °C em alíquotas. |
| Formaldeído | ThermoFisher Scientific | F79-1 | 37%, armazenar a 4 °C. |
| Meio indutor de gametogênese | NA | Preparado internamente seguindo receita padrão | Acetato de potássio 2%, suplementos de aminoácidos e ampicilina (40 mg/L de adenina, 40 mg/L de uracila, 10 mg/L de histidina, 10 mg/L de leucina e 10 mg/L de triptofano, 100 μg/mL de ampicilina) |
| Glicina | ThermoFisher Scientific | BP381-1 | 100%, 200 provas. Armazenar em temperatura ambiente. |
| Pino oco de aço inoxidável | iBiochips | HSP-100 | P/N: 0,28”, OD, 0,016”, ID, 0,500” de comprimento, armazenar em temperatura ambiente. |
| Microscópio invertido de fluorescência | NA | NA | |
| Bombas de seringa Legato 200 | kdScientific | 788200 | Armazenar em temperatura ambiente. |
| Grade plástica ou de vidro Legato 200/210 para 6/10 seringas | kdScientific | 788300 | Armazenar em temperatura ambiente. |
| Microscópio óptico | NA | NA | |
| Tubos de baixa adesão | USA Scientific | 1415-2600 | Armazenar em temperatura ambiente. |
| Colunas LS | Miltenyi Biotechnology | 130-042-401 | Armazenar em temperatura ambiente. |
| Dispositivos microfluídicos | iBiochips | ADU-10, (AD-Chips do #18++) | Armazenar em temperatura ambiente. |
| Tubo médico sem DEHP | iBiochips | MTB-100 | ID = 0,202”, OD = 0,060”, parede = 0,20”, armazenar em temperatura ambiente. |
| PBS | NA | Preparado internamente seguindo receita padrão | Preparar 1 L de: PBS pH 7; PBS pH 8, PBS pH 8 + 100 mM glicina, PBS pH 7,4 + 0,5% BSA |
| Plurônico F-127 | MilliPORE SIGMA | P2443 | Armazenar em temperatura ambiente. |
| Filtro pré-separação | Miltenyi Biotechnology | 130-041-407 | Tamanho de poro 30 µm |
| Separador QuadroMACS e kits iniciais | Miltenyi Biotechnology | 130-091-051 | Armazenar em temperatura ambiente. |
| Pino sólido de aço inoxidável | iBiochips | SSP-200 | OD, 0,027”, ID, 0,500”, armazenar em temperatura ambiente. |
| Sonicador | Branson | 100-132-1623R & 101-135-066R | |
| Espetrofotômetro | NA | NA | |
| Rotador de tubos | NA | NA | |
| Y+A8+2:29+2:31+A8+2+2:33 | Banco de dados de linhagens de levedura Brar-Ünal | pÜB42275 | trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| Linhagem de levedura 2 | Banco de dados de linhagens de levedura Brar-Ünal | pÜB48561 | atg11Δ::KanMX, trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| YPD (YEP + 2% glicose, suplementado com Trp e Ura) | NA | Preparado internamente seguindo receita padrão | YPD (1% extrato de levedura, 2% peptona, 2% glicose, 22,4 mg/L de uracila e 80 mg/L de triptofano). |
| Zimolase 100T | MP Biomedicals | 8320932 | Armazenar a -20 °C em alíquotas após reconstituição em água. |
Referências
- Denoth Lippuner A, Julou T, Barral Y. Budding yeast as a model organism to study the effects of age. FEMS Microbiol Rev. 2014;38(2):300-25.
- Higuchi-Sanabria R et al. Role of asymmetric cell division in lifespan control in Saccharomyces cerevisiae. FEMS Yeast Res. 2014;14(8):1133-46.
- Hughes AL, Gottschling DE. An early age increase in vacuolar pH limits mitochondrial function and lifespan in yeast. Nature. 2012;492(7428):261-5.
- Nyström T, Liu B. Protein quality control in time and space—links to cellular aging. FEMS Yeast Res. 2014;14(1):40-8.
- Neiman AM. Sporulation in the budding yeast Saccharomyces cerevisiae. Genetics. 2011;189(3):737-65.
- Sing TL, Brar GA, Ünal E. Gametogenesis: exploring an endogenous rejuvenation program to understand cellular aging and quality control. Annu Rev Genet. 2022;56(1):89-112.
- Ünal E, Kinde B, Amon A. Gametogenesis eliminates age-induced cellular damage and resets life span in yeast. Science. 2011;332(6037):1554-7.
- Ünal E, Amon A. Gamete formation resets the aging clock in yeast. Cold Spring Harb Symp Quant Biol. 2011;76:73-80.
- Spiri S et al. A role for selective ER autophagy in gametogenic rejuvenation revealed by high-throughput lifespan profiling. Nat Commun. 2026. doi:10.1038/s41467-026-77993-0.
- Koch BA, Staley E, Jin H, Yu HG. The ESCRT-III complex is required for nuclear pore complex sequestration and regulates gamete replicative lifespan in budding yeast meiosis. Nucleus. 2020;11(1):219-36.
- Lee MB et al. Defining the impact of mutation accumulation on replicative lifespan in yeast using cancer-associated mutator phenotypes. Proc Natl Acad Sci U S A. 2019;116(8):3062-71.
- Mortimer RK, Johnston JR. Life span of individual yeast cells. Nature. 1959;183(4677):1751-2.
- Chen KL, Crane MM, Kaeberlein M. Microfluidic technologies for yeast replicative lifespan studies. Mech Ageing Dev. 2017;161(Pt B):262-9.
- Jin M et al. Divergent aging of isogenic yeast cells revealed through single-cell phenotypic dynamics. Cell Syst. 2019;8(3):242-53.e3.
- Jo MC et al. High-throughput analysis of yeast replicative aging using a microfluidic system. Proc Natl Acad Sci U S A. 2015;112(30):9364-9.
- Li Y et al. A programmable fate decision landscape underlies single-cell aging in yeast. Science. 2020;369(6501):325-9.
- Li Y et al. Multigenerational silencing dynamics control cell aging. Proc Natl Acad Sci U S A. 2017;114(42):11253-8.
- Liu P, Young TZ, Acar M. Yeast Replicator: a high-throughput multiplexed microfluidics platform for automated measurements of single-cell aging. Cell Rep. 2015;13(3):634-44.
- Thayer NH et al. The Yeast Lifespan Machine: a microfluidic platform for automated replicative lifespan measurements. bioRxiv. 2022;2022.02.14.480146.
- Schindelin J et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Spiri S. Fiji macros for microscopy analysis of gametogenic rejuvenation [Internet]. Zenodo; 2026. Available from: [https://doi.org/10.5281/zenodo.22004193](https://doi.org/10.5281/zenodo.22004193)
- Cabib E, Bowers B. Chitin and yeast budding: localization of chitin in yeast bud scars. J Biol Chem. 1971;246(1):152-9.
- Mizushima N, Levine B, Cuervo AM, Klionsky DJ. Autophagy fights disease through cellular self-digestion. Nature. 2008;451(7182):1069-75.
- Rubinsztein DC, Mariño G, Kroemer G. Autophagy and aging. Cell. 2011;146(5):682-95.
- Kobayashi O, Suda H, Ohtani T, Sone H. Molecular cloning and analysis of the dominant flocculation gene FLO8 from Saccharomyces cerevisiae. Mol Gen Genet. 1996;251(6):707-15.
- Fang O et al. Amn1 governs post-mitotic cell separation in Saccharomyces cerevisiae. PLoS Genet. 2018;14(10):e1007691.
- Azizoglu A, Brent R, Rudolf F. A precisely adjustable, variation-suppressed eukaryotic transcriptional controller to enable genetic discovery. eLife. 2021;10:e69549.
- Choi KY, Satterberg B, Lyons DM, Elion EA. Ste5 tethers multiple protein kinases in the MAP kinase cascade required for mating in S. cerevisiae. Cell. 1994;78(3):499-512.
- Bellí G et al. An activator/repressor dual system allows tight tetracycline-regulated gene expression in budding yeast. Nucleic Acids Res. 1998;26(4):942-7.
- Gao Z et al. Comparative analysis of yeast replicative lifespan in different trapping structures using an integrated microfluidic system. Adv Mater Technol. 2020;5(12):2000655.
- Aspert T, Hentsch D, Charvin G. DetecDiv, a generalist deep-learning platform for automated cell division tracking and survival analysis. eLife. 2022;11:e79519.
- Nguyen P et al. BudFinder: a masked auto-encoder vision transformer framework for yeast budding detection and lifespan quantification. PLoS Comput Biol. 2026;22(5):e1013700.
Reimpressões e permissões
Este artigo foi publicado
Vídeo em breve