Описанный здесь является эффективным методом о том, как производить высокие вирусные титр запасов вируса гепатита Е (HEV), чтобы эффективно заразить клетки гепатомы. С представленным методом, как неохотные, так и окутанные вирусные частицы могут быть собраны и использованы для прививки различных клеточных линий.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Методическая статья
Модель клеточной культуры для производства высокой тетер гепатита E Вирус Запасы
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
Вирус гепатита Е является основной причиной цирроза печени и печеночной недостаточности с ростом распространенности во всем мире. Одноцепочечный РНК-вирус в основном передается при переливании крови, неадекватных санитарных условиях и загрязненных пищевых продуктах. На сегодняшний день не по этикетке препарат рибавирин (RBV) является лечение выбора для многих пациентов. Тем не менее, конкретные лечения HEV еще предстоит определить. До сих пор знания о жизненном цикле HEV и патогенеза были серьезно затруднены из-за отсутствия эффективной системы культуры Клеток HEV. Надежная система клеточной культуры имеет важное значение для изучения вирусного жизненного цикла, который также включает вирусный патогенез. С методом описанным здесь одно может произвести вирусные titers up to 3 x 10⁶ блока фокусим формирования/mL (FFU/mL) non-enveloped HEV и up to 5 x 10⁴ FFU/mL окутанного HEV. Используя эти частицы, можно заразить различные клетки различного происхождения, включая первичные клетки и человека, а также линии клеток животных. Производство инфекционных частиц HEV из плазмидов представляет собой бесконечный источник, что делает этот протокол чрезвычайно эффективным.
Введение
Гепатит Е является довольно недооцененным заболеванием с ростом распространенности во всем мире. Около 20 миллионов случаев инфицирования приводят к более чем 70 000 случаев смерти в год1. Основной агент, вирус гепатита Е (HEV), был недавно переназначен и в настоящее время классифицируется в семье Hepeviridae в том числе рода ортохерепвирус и Piscihepevirus. HEV различного происхождения классифицируются в пределах видов Orthohepevirus A-D в том числе изоляты от людей, свиней, кроликов, крыс, птиц и других млекопитающих2. В настоящее время выявлено восемь различных генотипов (GT) положительно-ориентированного одноцепоченого РНК-вируса2. Хотя они отличаются по последовательности идентичности, маршрутов передачи и географического распределения, их геномная структура очень сохраняется. Более конкретный, геном 7.2 kbp HEV делится на 3 основных открытых считывания кадров (ORF1-3). В то время как ORF1 кодирует все ферменты, необходимые для успешной репликации в клетке-хозяине, ORF2 кодирует капсидный белок, а белок ORF3 работает как функциональный ионный канал, необходимый для сборки и высвобождения инфекционных частиц3. После выпуска в базальных или апических просвета HEV существует в обоих, quasienveloped и не-окутанных / голых видов в зависимости от того, вирус происходит от крови или кала, соответственно4,5.
В то время как GT1 и GT2 в основном встречаются в развивающихся странах, заражая людей6 только по фекально-устному маршруту, GT3, GT4 и GT7 преимущественно встречаются в развитых странах1,7 с различными видами, служащими в качестве резервуаров, например, свиньи8, крыса9, курица10,11, олени12, мангуста13, летучая мышь14, кролик15,16, дикий кабан17 и многое другое7,18,19, предоставляя доказательства зооноза7,20,21,22. Помимо неадекватных санитарных условий23 и загрязненных пищевых продуктов12,,24,25,,26, передача через переливание крови и трансплантации органов также возможно27,28., HEV является распространенной причиной цирроза печени и печеночной недостаточности29 особенно у пациентов с уже существующими заболеваниями печени, иммунокомпромиссных лиц (генотип 3, 4 и 7) и беременных женщин (генотип 1). Следует отметить, Есть также экстра-епатические проявления, такие как гематопоэтическое заболевание30,31,32, неврологические расстройства33 и почечной травмы34.
На сегодняшний день, вне этикетки препарат рибавирин (RBV) является лечение выбора для многих инфицированных пациентов35,36. Тем не менее, случаи отказа лечения и плохих клинических долгосрочных исходов были зарегистрированы. Неудача лечения была связана с вирусным мутагенезом и повышенной вирусной неоднородностью у хронически инфицированных пациентов37,,38,,39. Напротив, недавнее европейское ретроспективное многоцентровое исследование не смогло соотнести мутации полимеразы с неудачей леченияРБВ 40. В клинических наблюдениях и экспериментах в пробирке интерферон41,,42,,43,софосбувир44,,45,соли цинка46 и силвестрол47,48 также показали противовирусные эффекты. Тем не менее, конкретные лечения HEV еще предстоит найти, препятствует отсутствие знаний о жизненном цикле HEV и его патогенеза. Таким образом, надежная система клеточной культуры для вирусологических исследований и разработки новых противовирусных препаратов срочно необходимо49.
К сожалению, как и другие вирусы гепатита, HEV трудно размножаться в обычных клеточных линий и обычно прогрессирует очень медленно, что приводит к низкой вирусной нагрузки. Тем не менее, некоторые группы смогли повысить вирусные нагрузки путем генерации подклонов клеточной линии50 или корректировки медиа-добавок51. Недавно генерация клонов кДНА52 и адаптация первичных изолятов пациента путем прохождения53,54 дальнейшего улучшения распространения HEV в клеточной культуре55. В этом протоколе мы использовали геном клеточной культуры, адаптированной штаммом Kernow-C1 (именуемым p6_WT)54, и штаммом мутанта, укрывающим мутацию, повышающую репликацию (называемую p6_G1634R)37. Kernow-C1 является наиболее часто используемым штаммом в культуре HEV клеток и способен производить высокие вирусные нагрузки. Оценивая вирусные номера копий РНК, репликация HEV может контролироваться in vitro. Тем не менее эти методы не позволяют оценить количество производимых инфекционных частиц. Таким образом, мы установили иммунофлуоресценции окрашивания для определения фокус формирования единиц (FFU/mL).
Описанный здесь метод56 может быть использован для производства полнометражных инфекционных вирусных частиц, способных инфицировать различные типы клеток различного происхождения, включая первичные клетки и клеточные линии млекопитающих. Это является фундаментальным условием для расшифровки важных аспектов инфекции HEV и тропизма. Нет необходимости в прививке с обычно ограниченными изолятами пациента. Производство инфекционных частиц HEV из плазмидов представляет собой бесконечный источник, что делает этот протокол сравнительно эффективным. Кроме того, эта система может быть использована для обратной генетики, позволяющей изучать изменение генома in vivo и их влияние на репликацию и пригодность HEV. Этот метод преодолевает многие ограничения и, может путь путь для разработки лекарств, mutagenesis исследований и оценки вирус-хозяин взаимодействий, таких как ограничения или факторы входа.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Протокол
ПРИМЕЧАНИЕ: Все эксперименты выполняются в состоянии BSL-2. Все материалы, которые соприкасаются с вирусом гепатита Е РНК или инфекционным вирусом, должны быть промыты должным образом с 4% Kohrsolin FF из контейнера для отходов внутри капота до удаления.
1. Плазмидная подготовка
- Прививка 200 мл LB среда, содержащая 100 мкг / мл ампициллин с преобразованным Escherichia coli JM109 включения плазмидного кодирования для полной длины HEV gt3 Kernow-C1p6 последовательности (pBluescript_SK_HEVp6 J'679013 "54 или pBluescript_SK_HEVp6-G1634R37). Инкубировать на 16 ч при 37 градусах цельсия при постоянной агитации (170 об/мин).
ПРИМЕЧАНИЕ: Плазмидная изоляция была проведена с использованием комплекта плазмиды извлечения (см. Таблицу материалов). - Следуя протоколу изготовления, спина вниз 200 мл ночной культуры на 6000 х г и 4 кк в течение 10 минут и отказаться от супернатанта. Бактериальные гранулы могут быть заморожены и храниться при -20 градусов по Цельсию.
- Resuspend бактериальных гранул в 4 мл буфера Resuspension путем pipetting вверх и вниз с 10 mL серологический пипет и pipette человек. Кроме того, вихрь строго.
- Добавьте 4 мл претевелого буфера Lysis (30-40 градусов по Цельсию). Инвертировать осторожно в течение нескольких раз и инкубировать при комнатной температуре (RT) в течение 5 мин.
- Добавьте 4,8 мл буфера нейтрализации, аккуратно инвертировать и убедитесь, что лисат количественно нейтрализован (см. описание производителя). Затем центрифуга при 11000 х г и 4 кк в течение 20 мин.
- Поместите 2 см х 2 см mull кусок внутри 1 мЛ нефильтр наконечник, нагрузка resuspended, lysed и нейтрализованы супернатанта в 10 мл серологических пипеток, добавить 1 мл наконечник с mull на кончике серологического пипетки и фильтровать супернатант в новой трубке 50 мл.
ПРИМЕЧАНИЕ: Supernatant может храниться при 4 градусах Цельсия до 30 минут, если это необходимо. - В нескольких шагах нанесите 750 л отфильтрованного супернатанта на 4 колонки фильтра (предоставленных в комплекте) и центрифугу на 11 000 х г на 30 с. Отбросьте поток и повторите эту последовательность до тех пор, пока все супернатанты не будут применены на колонки фильтра.
- Вымойте каждый столбец фильтра дважды с 500 мл предварительно нагревается (50 градусов по Цельсию) мыть буфер AW на 11000 х г в течение 30 с и отбросить поток через потом.
- Вымойте каждую колонку фильтра с 600 мл буфера для мытья A4, центрифугируя на 11 000 х г на 30 с. Отбросьте потоковые столбы и высуйте столбцы фильтра центрифугированием на 11 000 х г в течение 2 минут.
- Elute плазмидной ДНК из каждого столбца фильтра путем передачи 60 мл буфера elution на центр столбцов фильтра. Инкубировать в течение 1 мин в RT и центрифуги на 11000 х г в течение 1 мин.
- Объедините элуаты и измерьте концентрацию извлеченной плазмидной ДНК с помощью спектрофотометра.
2. Линейность и очищение ДНК

Рисунок 1: Схематическая экспериментальная установка для плазмидной линейной и очистки ДНК. Пожалуйста, нажмите здесь, чтобы просмотреть большую версию этой фигуры.
ПРИМЕЧАНИЕ: Линейность увеличивает выход РНК во время транскрипции in vitro (шаг 3)
- Для линейной плазмидной ДНК(рисунок 1) смешайте 10 мкг шаблона ДНК (извлеченного в шаге 1), 10 л буфера, 2 мл MluI и подрегулируйте объем 100 мл с H2O.
- Инкубировать на 1 ч при 37 градусах Цельсия и подтвердить линейность плазмиды с помощью электрофореза агарозного геля (например, загрузите непереваренную и переваренную плазмидную ДНК (1 л ДНК каждый) на 1% агарозный гель и запустить электрофореза при 120 V постоянном токе).
- В соответствии с протоколом производителей для извлечения ДНК (см. Таблицу материалов, Рисунок 1), смешать 500 МЛ связывающего буфера, предусмотренного в комплекте, с 100 МЛ линейной ДНК. Нанесите образец на колонку фильтра и центрифугу на 17800 х г на 30 с. Откажитесь от протека и поместите столбцы фильтра обратно в ту же трубку.
- Вымойте колонку фильтра, добавив 650 мл буфера Wash и центрифугирование на 17800 х г на 30 с. Откажитесь от потока через и поместите колонку фильтра обратно в ту же трубку. Чтобы удалить остаточный буфер для мытья, высушите центрифугу на 17 800 х г на 60 с и поместите каждый столбец фильтра в чистую 1,5-мл микроцентрифугую трубку.
- Elute ДНК путем передачи 60 МЛ предварительно нагревается H2O (ПЦР класса, 70 градусов по Цельсию) в центр фильтра. Инкубировать в течение 1 мин при 70 градусов по Цельсию и центрифуг на 18000 х г в течение 1 мин. Измерьте концентрацию очищенной ДНК с помощью спектрофотометра.
ПРИМЕЧАНИЕ: Храните ДНК при -20 градусов по Цельсию до транскрипции in vitro.
3. Транскрипция в пробирке полноформатного генотипа HEV 3 p6 ДНК и очищения РНК
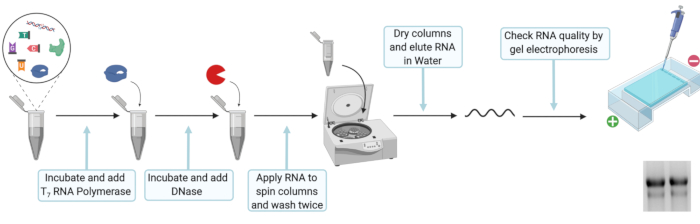
Рисунок 2: Схематическая экспериментальная установка для транскрипции in vitro и очистки РНК. Пожалуйста, нажмите здесь, чтобы просмотреть большую версию этой фигуры.
ПРИМЕЧАНИЕ: Транскрипция in vitro необходима для производства вирусной геномной РНК из плазмидной ДНК.
- Для интронковской транскрипционной смеси 20 мл 5x T7 транскрипционого буфера, 10 мМ ДТТ, 100 U ингибитора рибонуклеазы, 25 мМ АТФ, CTP и UTP, 12,5 мМ GTP, 5 мМ Рибом 7G Cap, 2 мг линейного шаблона ДНК и 80 U 7 TRNA. Заполните до 100 мл с нуклеазой бесплатно H2O, хорошо перемешать и инкубировать в течение 2 ч при 37 градусов по Цельсию.
ПРИМЕЧАНИЕ: Краткосрочное хранение при -20 градусов по Цельсию возможно после шага 3.1 до 3.1.2.- Добавьте 2 л полимеразы T7 РНК, хорошо перемешайте и инкубировать еще 2 ч при 37 градусах Цельсия.
- Чтобы переварить первоначальный шаблон ДНК, добавьте 7,5 мл DNase (RNase free, 1 U/l), хорошо перемешайте и инкубировать при температуре 30 мин при температуре 37 градусов по Цельсию.
ПРИМЕЧАНИЕ: Очистите все поверхности и пипетки с обеззараживаемой поверхностью для RNase при работе с РНК, чтобы избежать деградации. Кроме того, убедитесь, что все реакционные трубки RNase-бесплатно и стерильны. Используйте только советы с фильтрами и разбавляйте исключительно стерильной и стерильной водой RNase.
- В соответствии с протоколом производства для извлечения РНК (см. Таблицу Материалов, Рисунок 2), подготовить премикс лизис буфера и 100% этанола путем смешивания 330 МЛ лизис буфера и 330 МЛ 100% этанола для каждого в пробирке транскрипции реакции. Добавьте 660 мл премиксов буфера-этанола Lysis в 110 мл РНК и вихря. Загрузите образец на колонку фильтра и центрифугу на 8000 х г на 30 с. Откажитесь от протека и поместите колонку фильтра обратно в ту же трубку.
- Добавьте 600 мл буфера и центрифуги Wash при 8000 х г на 30 с. Откажитесь от потока и поместите колонку фильтра обратно в ту же трубку. Добавьте 350 мл буфера и центрифуги wash при 8000 х г в течение 2 минут, чтобы удалить остаточный буфер для мытья. Поместите каждый столбец фильтра в чистую трубку микроцентрифуги 1,5 мл. Откройте крышку колонки фильтра и дайте колонке высохнуть в течение 3 минут.
- Elute RNA, разместив 50 мл RNase free H2O в центре колонки фильтра. Инкубировать в течение 1 мин в RT и впоследствии центрифуги на 8000 х г в течение 1 мин. Проверьте целостность РНК, загрузив 1 л РНК на геля агарозы и измерить концентрацию извлеченной РНК с помощью астрофотометра.
ПРИМЕЧАНИЕ: Храните РНК при -80 градусов по Цельсию до электропорации и исключительно оттаивать РНК на льду, чтобы избежать деградации.
4. Подготовка клеток HepG2 для клеточной культуры, полученной из производства HEV (HEVcc)
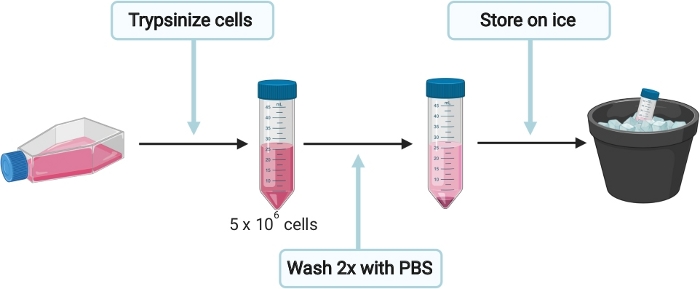
Рисунок 3: Схематическая экспериментальная установка для подготовки клеток HepG2 для клеточной культуры, полученной heV (HEVcc) производства. Пожалуйста, нажмите здесь, чтобы просмотреть большую версию этой фигуры.
ПРИМЕЧАНИЕ: Чтобы избежать загрязнения, подготовка клеток, электропорация, инфекция, уборка урожая и фиксация клеток проводились в стерильных условиях в объекте уровня биобезопасности 2. Инкубационные шаги при 37 градусах Цельсия, которые включают клетки, были выполнены в инкубаторе 5% CO2.
- Для подготовки hepG2 клеток для производства HEVcc(Рисунок 3), семенные клетки в полном Dulbecco модифицированный Eagle Medium (DMEM) (см. Таблица 1) на 15 см коллагена (см. Таблица 1, стерильный фильтр PBS- уксусной кислоты смесь через 0,2 мкм сетки перед добавлением коллагена) покрытием культуры блюдо. Инкубировать при 37 градусов по Цельсию, пока клетки не будут на 90% спутать.
ПРИМЕЧАНИЕ: Каждое блюдо 15 см, содержащее 90% слияние клеток будет генерировать достаточное количество клеток до 4 электропорации. - Аккуратно удалите среду из тарелки и вымойте клетки один раз с 10 мл 1x PBS. Трипсинизировать клетки, добавляя 3 мЛ 0,05% трипсина-ЭДТА на клетки и инкубировать при 37 градусов по Цельсию, пока клетки не отсоединятся полностью. Resuspend клетки в 10 mL DMEM полной среды и передачи суспензии ячейки в 50 мл трубки. Определить общее количество ячеек.
- Так как для каждого электропорации требуется 5 х 106 ячеек, перенесите соответствующий объем в новую трубку 50 мЛ и заполните по крайней мере до 35 мл с 1x PBS. Центрифуги клетки на 200 х г в течение 5 мин и тщательно отбросить супернатант, не нарушая клеточной гранулы.
- Вымойте клетки еще раз с 35 мл 1x PBS на 200 х г на 5 мин. Поместите клетки на лед и не удалить 1x PBS еще, чтобы держать клетки в суспензии.
5. Электропорация клеток Хепг2
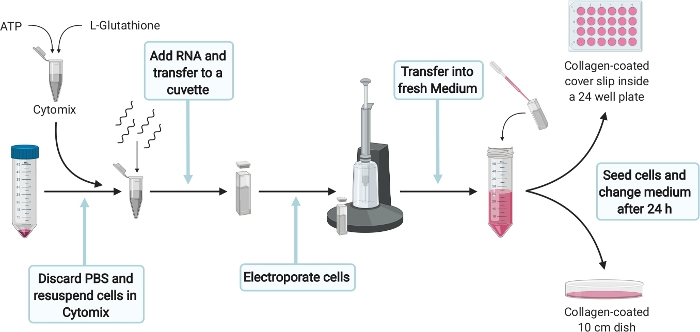
Рисунок 4: Схематическая экспериментальная установка для электропорации клеток HepG2. Пожалуйста, нажмите здесь, чтобы просмотреть большую версию этой фигуры.
- Для электропорации клеток HepG2(рисунок 4) подготовить 400 мл Cytomix полной на электропорации путем дополнения 384 МЛ Cytomix (см. таблицу 1) с 2 мМ АТФ и 5 мМ глутатиона. Приготовьте свежий прямо перед использованием и поместите непосредственно на лед.
ПРИМЕЧАНИЕ: Правильное, но быстрое выполнение следующих шагов имеет решающее значение. Поэтому убедитесь, что все подготовлено должным образом. - Тщательно удалите 1x PBS, не нарушая клеточной гранулы от шага 4.4. Resuspend 5 х 106 клеток в 400 мл Cytomix завершена и добавить 5 мкг РНК от шага 3.2.2. Перенесите раствор в 4-мм кувет и пульс один раз с 975 кФ, 270 В на 20 мс с электропорацией системы.
- После электропорации клетки переноса как можно быстрее с пастер-пипеткой в 11 mL DMEM полный на электропорацию.
ПРИМЕЧАНИЕ: Чтобы убедиться, что РНК успешно трансфицированы в клетки HepG2, трансфекция контроля (TC) будет выполнена. Ожидаемые показатели трансфекции варьируются от 40-60% ORF2-положительных клеток.
- После электропорации клетки переноса как можно быстрее с пастер-пипеткой в 11 mL DMEM полный на электропорацию.
- Перенесите 10 мЛ электропорированных клеток в блюдо культуры 10 см, покрытое коллагеном. Добавьте 1,3 х 105 электропроретных клеток (300 мл) в один колодец 24-микротритровой пластины с покрытием (позже используемой в качестве трансфекционного контроля). Распределите клетки равномерно и инкубировать при 37 градусов по Цельсию.
- После 24 ч, изменить среду 10 см блюдо и заменить 10 мЛ свежего DMEM полной. Не меняйте среду управления трансфекцией. Инкубировать еще 6 дней при 37 градусов по Цельсию.
- Остановить контроль трансфекции в 24 хорошо пластины 5-7 d пост электропорации в зависимости от плотности клеток, продолжая с иммунофлуоресценцией окрашивания протокола (шаг 8). Эффективность трансфекционной работы рассчитывается путем подсчета количества положительных клеток ORF2, нормализованных с общим числом клеток.
6. Сбор внутри- и внеклеточного HEVcc
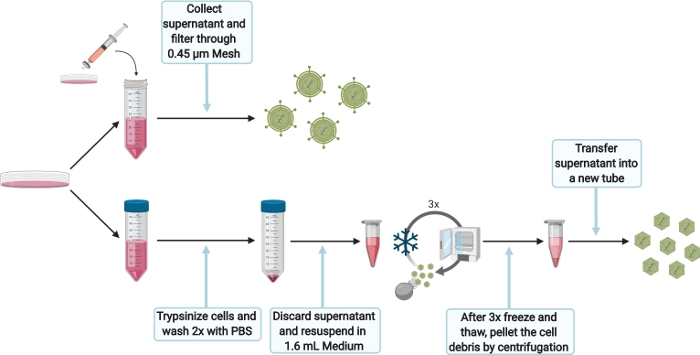
Рисунок 5: Схематическая экспериментальная установка для сбора внутриклеточной и внеклеточной HEVcc. Пожалуйста, нажмите здесь, чтобы просмотреть большую версию этой фигуры.
- Для сбора внеклеточного HEVcc(Рисунок 5),фильтр супернатант, полученный из 10 см блюдо через 6 дней (шаг 5.3.1), через 0,45 мкм сетки для удаления любых клеточных мусора. Хранить собранные внеклеточные HEVcc при 4 градусов по Цельсию для той же инфекции день, в противном случае хранить при -80 градусов по Цельсию.
- Для сбора внутриклеточной HEVcc(Рисунок 5),мыть клетки с 1x PBS и trypsinize, добавив 1,5 мл 0,05% трипсин-ЭДТА. Инкубировать при 37 градусов по Цельсию до тех пор, пока клетки не отсоединятся полностью. Добавить 10 мл DMEM полной, флеш пластины, чтобы отсоединить клетки и передачи суспензии в 50 мл трубки. Мыть клетки дважды с PBS. Центрифуга при 200 х г в течение 5 мин.
- Отбросьте супернатант и повторно обуздьте клеточные гранулы в 1,6 мл DMEM полной на электропорацию. Перенесите суспензию ячейки в трубку реакции 2 мЛ.
ПРИМЕЧАНИЕ: Не используйте большие объемы, как это резко уменьшит вирусные нагрузки. - Заморозить (в жидком азоте) и талые клетки. Повторите эту последовательность 3 раза.
ПРИМЕЧАНИЕ: Не бассейн более одного электропорации (1,6 мл) для 3 замораживания и оттепели циклов, как лизис эффективность будет нарушена. Не вихрь суспензии ячейки между циклами. Убедитесь в том, чтобы медленно разморозить суспензию клеток (например, комнатную температуру или на льду), чтобы максимизировать вирусные нагрузки. - Высокоскоростной центрифугlyed клетки в течение 10 минут на 10000 х г для отдельных клеточных мусора. Перенесите супернатант в новую трубку. Возьмите супернатант для инфекции, в противном случае хранить при -80 градусов по Цельсию.
- Дополнительно, сконцентрировать вне- и внутриклеточный HEVcc с помощью концентратора для увеличения вирусных нагрузок (в соответствии с протоколом производителя).
- Отбросьте супернатант и повторно обуздьте клеточные гранулы в 1,6 мл DMEM полной на электропорацию. Перенесите суспензию ячейки в трубку реакции 2 мЛ.
7. Инфекция клеток HepG2/C3A с внутриклеточной HEVcc

Рисунок 6: Схематическая экспериментальная установка для инфекции клеток HepG2/C3A с внутриклеточной и внеклеточной HEVcc. Пожалуйста, нажмите здесь, чтобы просмотреть большую версию этой фигуры.
ПРИМЕЧАНИЕ: Инфекция клеток HepG2/C3A должна гарантировать, что инфекционные частицы были произведены. Кроме того, для расчета вирусных титры в FFU/mL используется титрование собранных внутриклеточных и внеклеточных HEVcc. Позднее это будет называться инфекционным контролем (ИК).
- Для подготовки hepG2/C3A клеток для инфекции HEVcc (Рисунок 6), до селье Минимальный Основные средних (MEM) полный (см. Таблица 1) до 37 градусов по Цельсию.
- Семя 2 х 104 клетки / хорошо в 100 мл на коллаген покрытием 96 хорошо микротитер пластины за день до шага 6. Убедитесь в том, чтобы заполнить внешние скважины с 1x PBS для предотвращения испарения среды внутри внутренних 60 скважин. Инкубировать при 37 градусах по Цельсию на 24 ч.
- Заразить внеклеточным HEVcc, добавив 50 мл супернатанта (от шага 6.1) к клеткам HepG2/C3A, посеянным накануне. Хорошо перемешать, трубя вверх и вниз и последовательно разбавить шесть раз 1:3 путем передачи 50 МЛ в следующий колодец. Выполните дубликаты серийного разбавления для технических репликаций.
- Заразиться внутриклеточным HEVcc, добавляя 25 супернатантов (от шага 6.2.3) к клеткам HepG2/C3A, посеянным накануне. Хорошо перемешайте, трубив вверх и вниз и серийно разбавляйте шесть раз 1:5, передавая 25 МЛ в следующую скважину. Выполните дубликаты серийного разбавления для технической репликации.
- После 7 d при 37 кк остановить инфекцию, продолжая с иммунофлуоресценцией окрашивания протокола (шаг 8).
8. Иммунофлуоресценция окрашивания трансфекционного и инфекционного контроля
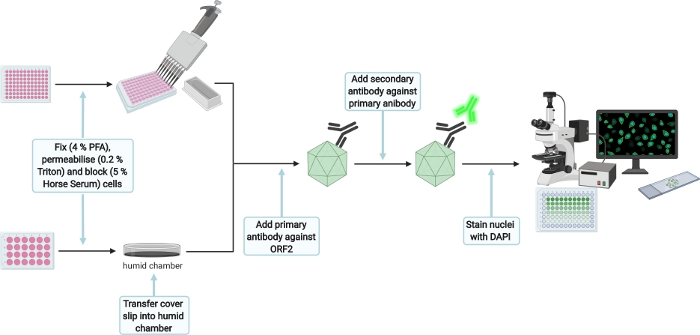
Рисунок 7: Схематическая экспериментальная установка для иммунофлуоресценции окрашивания трансфекции и инфекционного контроля. Пожалуйста, нажмите здесь, чтобы просмотреть большую версию этой фигуры.
- Для окрашивания иммунофлуоресценции(рисунок 7), мыть 3x с 1x PBS и исправить клетки, распределяя 350 хЛ (трансфекционный контроль (TC) или 50 хЛ (инфекционный контроль »IC) 4% Fixation решение за хорошо. Инкубировать в течение 15 минут на RT и тщательно мыть дважды с 1x PBS потом.
ПРИМЕЧАНИЕ: Протокол может быть приостановлен здесь для контроля трансфекции до тех пор, пока инфекция клеток HepG2/C3A не будет остановлена, а также. Хранить хорошо пластины при 4 градусов по Цельсию. Также уплотнение с парапленкой для предотвращения испарения. - Пермякие клетки, добавляя 350 мл (ТК) или 50 МЛ (IC) 0,2% Triton X-100 (в 1 х PBS) в течение 5 мин на RT. Затем тщательно мыть дважды с 1x PBS и блок с 350 л (TC) или 50 хл (IC) 5% Лошадь сыворотки (в 1x PBS) на 1 ч на RT под постоянным возбуждением на орбитальной шейкер (30 об/мин).
ПРИМЕЧАНИЕ: Подготовка небольшой пластиковой тарелки (30 мм), поместив влажную ткань внутри и парафиновый слой пленки на вершине, создавая влажную камеру. Затем перенесите ТК крышку скольжения лицом вверх на парафиновую пленку. Следующие шаги для ТС будут выполнены во влажной камере. - Добавьте 70 л (TC) или 25 мл (IC) первичного антитела anti-ORF2 8282 (HEV-специфический кролик hyperimmune сыворотка,1:5,000 в 5% Лошадь сыворотки) за хорошо и инкубировать на ночь на 4 градусов по Цельсию под постоянным возбуждением на орбитальном шейкере (30 об/мин).
- Тщательно мыть дважды с 1x PBS и добавить 70 мл (TC) или 25 МЛ (IC) вторичного антитела козы анти-кролик 488 (1:1,000 в 5 % Лошадь сыворотки). Инкубировать на 1 ч при постоянном волнении на орбитальном шейкере (30 об/мин) в темноте. Опять же, тщательно мыть дважды с 1x PBS
- Добавьте 70 хл (TC) или 25 хл (IC) DAPI (1:10,000 в H2O) и инкубировать в течение 1 мин. Тщательно мыть дважды с H2O. Вытащите крышку скольжения из влажной камеры, смонтировать крышку скольжения с 6 мл монтажа реагент вверх дном на крышке слайд (только для TC) и пусть монтаж реагент сухой для 16 ч на RT в темноте. Храните IC в воде до визуализации и печать пластины с парафиновой пленкой, чтобы избежать сушки из-за испарения.
- Возьмите изображения, чтобы подтвердить успешную трансфекцию и инфекцию.
ПРИМЕЧАНИЕ: Сопоставимые результаты были получены с помощью коммерчески доступных анти-ORF2 1E6 антитела57 (1:200 в 5 % Лошадь сыворотки) и вторичного антитела осла анти-мышей (1:1,000 в 5 % Лошадь сыворотки)
9. Определение ФФУ
ПРИМЕЧАНИЕ: Один ФФУ определяется как одна или несколько ORF2-положительных клеток, отделенных от другого ФФУ, по крайней мере три отрицательные клетки.
- Для внеклеточного HEVcc начинают подсчитывать все ORF2-положительные очаги двух скважин в двух самых низких разбавлений. В общей сложности следует пересчитать четыре скважины. Единицы фокусировки (FFU) на миллилитр можно вычислить со следующим уравнением:
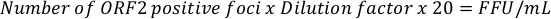
ПРИМЕЧАНИЕ: Ожидаемые титеры варьируются от 102 до 5 х 104 FFU/mL. - Для внутриклеточного HEVcc начинают подсчитывать все ORF2-положительные очаги в скважинах, где наблюдается от 50 до 100 очагов. Кроме того, подсчитайте две скважины в следующем более высоком разбавлении. В общей сложности следует пересчитать четыре скважины. Единицы фокусировки (FFU) на миллилитр можно вычислить со следующим уравнением:
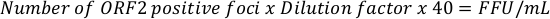
ПРИМЕЧАНИЕ: Ожидаемые титеры варьируются от 105 до 3 х 106 FFU/mL. Факторы 20x и 40x используются для экстраполирования количества ФФУ на 50 мл и 25 мл до 1 мл и могут быть соответствующим образом адаптированы.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Результаты
В этом протоколе мы описываем производство высокотер инфекционных HEVcc. Первый шаг заключается в том, чтобы изолировать плазмид ДНК (pBluescript_SK_HEVp654 и pBluescript_SK_HEVp6-G1634R37, Рисунок 8a), который затем линейный ограничения пищеварения и очищены для in vitro транскрипции (Рисунок 1). Успешную линейность можно проверить, сравнив непереваренную плазмидную ДНК с переваренной плазмидной ДНК с помощью геле...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Обсуждение
Начиная с плазмидной подготовки, урожайность ДНК должна превышать 150 нг/МЛ, чтобы иметь возможность выполнять несколько линейных данных из одного и того же плазмидного запаса, что сводит к минимуму риск индуцированного бактериями мутагенеза важнейших последовательностей генома. Кроме того, важно проверить дайджест ограничения для полной плазмидной линейности гелевым электрофорезом(рисунок 8b). Отсутствие линейной плазмидной ДНК вызовет усиление подвижного круга, в результате чего транскрипц...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Раскрытие информации
Авторам нечего раскрывать.
Благодарности
Мы благодарны Сюзанне Эмерсон за клон вируса гепатита Е p6. HEV-специфический кролик гипериммун сыворотки любезно предоставлена Райнер Ульрих, Фридрих Loeffler институт, Германия. Кроме того, мы благодарим всех членов кафедры молекулярной и медицинской вирусологии Рурского университета Бохума за их поддержку и обсуждение. Цифры 1-7 были получены с BioRender.com.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 0,45 & микро; m меш | Sarstedt | 83.1826 | Урожай внеклеточного вируса |
| 4 % Histofix | CarlRoth | P087.4 | Иммунофлуоресценция |
| Уксусная кислота | CarlRoth | 6755.1 | Коллаген рабочий раствор |
| Amicon Ultra-15 | Merck Millipore | UFC910024 | Сбор вируса |
| Ампициллин | Sigma-Aldrich | A1593 | Выбор преобразованных бактерии |
| АТФ | Roche | 11140965001 | in vitro транскрипция и электропорация |
| BioRender BioRender | BioRender | Figure Generation | |
| CaCl2 | Roth | 5239.2 | Cytomix |
| Collagen R раствор 0,4 % стерильный | Serva | 47256.01 | Коллаген рабочий раствор |
| CTP | Roche | 11140922001 | in vitro транскрипция |
| Кювета | Biorad | 165-2088 | Электропорация |
| DAPI | Invitrogen | D21490 | Иммунофлуоресценция |
| DMEM | gibco | 41965-039 | Культура клеток |
| ДНКаза | Promega | M6101 | in vitro транскрипция |
| DTT | Promega | входит в состав P2077 | in vitro транскрипция |
| EGTA | Roth | 3054.3 | Cytomix |
| Escherichia coli JM109 | Promega | L2005 | Трансформация |
| фетальной бычьей сыворотки | gibco | 10270106 | Клеточная культура |
| Fluoromount | SouthernBiotech | 0100-01 | Иммунофлюоресценция |
| Система электропорации GenePulser Xcell | BioRad | 1652660 | Электропорация |
| Гентамицин | gibco | 15710049 | Культура клеток |
| GTP | Roche | 11140957001 | in vitro транскрипция |
| H2O | Braun | 184238001 | иммунофлуоресценция |
| Hepes | Invitrogen | 15630-03 | Cytomix |
| Horse serum | gibco | 16050122 | иммунофлуоресценцией |
| K2HPO4 | Roth | P749.1 | Cytomix |
| KCL | Roth | 6781.3 | Cytomix |
| KH2PO4 | Roth | 3904.2 | Cytomix |
| L-glutamin | gibco | 25030081 | Культура клеток |
| L-глутатион восстановлен | Sigma-Aldrich | G4251-5G | Cytomix |
| MEM | gibco | 31095-029 | Клеточная культура |
| MEM NEAA (100&раз;) | gibco | 11140-035 | Клеточная культура |
| MgCl2 | Roth | 2189.2 | Cytomix |
| Микрообъемный УФ-Вид спектрофотометр NanoDrop One | Thermo Fisher | ND-ONE-W | ДНК/РНК концентрация |
| MluI фермента | NEB | R0198L | Линеаризация |
| NEB буфер | NEB | включен в состав R0198L | Линеаризация |
| Набор плазмид NucleoSpin | Macherey & Nagel | 740588.250 | Плазмидный препарат |
| NucleoSpin Набор для очистки РНК | Macherey & Nagel | 740948.250 | Очистка РНК |
| PBS | gibco | 70011051 | Клеточная культура |
| Pen/Strepping | Thermo Fisher | 15140122 | Клеточная культура |
| Плазмида, кодирующая полноразмерный геном HEV (p6_G1634R) | Todt et.al | Virus production | |
| Плазмида, кодирующая полноразмерный геном HEV (p6_WT) | Shukla et al. | Регистрационный номер GenBank JQ679013 | Производство вируса |
| Первичное антитело 1E6 | LS-Bio | C67675 | Иммунофлюоресценция |
| Первичное антитело 8282 | Rainer Ulrich, Институт Фридриха Леффлера, Германия | ||
| QIAprep Spin Miniprep Kit | Qiagen | 27106 | Экстракция ДНК |
| Ribo m7G Cap Analog | Promega | P1711 | in vitro транскрипционная |
| РНКаза | CarlRoth | A998.3 | Очистка РНК |
| РНКазин (ингибитор РНКазы) | Promega | N2515 | in vitro транскрипция |
| Вторичное антитело ослик против мыши 488 | Thermo Fisher | A-21202 | Иммунофлюоресценция |
| Вторичное антитело козы против кролика 488 | Thermo Fisher | A-11008 | Иммунофлуоресценция |
| Sodium Pyruvat | gibco | 11360070 | Клеточная культура |
| T7 РНК-полимераза | Promega | P2077 | in vitro транскрипционный |
| буфер | Promega | включен в состав P2077 | in vitro транскрипция |
| Triton X-100 | CarlRoth | 3051.3 | Иммунофлуоресценция |
| Трипсин-ЭДТА (0,5 %) | gibco | 15400054 | Клеточная культура |
| со сверхнизким уровнем IgG | gibco | 1921005PJ | Клеточная культура |
| UTP | Roche | 11140949001 | in vitro транскрипция |
Ссылки
- Wedemeyer, H., Pischke, S., Manns, M. P. Pathogenesis and treatment of hepatitis e virus infection. Gastroenterology. 142 (6), 1388-1397 (2012).
- Smith, D. B., et al. Proposed reference sequences for hepatitis E virus subtypes. The Journal of General Virology. 97 (3), 537-542 (2016).
- Ding, Q., et al. Hepatitis E virus ORF3 is a functional ion channel required for release of infectious particles. Proceedings of the National Academy of Sciences of the United States of America. 114 (5), 1147-1152 (2017).
- Chapuy-Regaud, S., et al. Characterization of the lipid envelope of exosome encapsulated HEV particles protected from the immune response. Biochimie. 141, 70-79 (2017).
- Yin, X., Ambardekar, C., Lu, Y., Feng, Z. Distinct Entry Mechanisms for Nonenveloped and Quasi-Enveloped Hepatitis E Viruses. Journal of Virology. 90 (8), 4232-4242 (2016).
- Khuroo, M. S., Khuroo, M. S., Khuroo, N. S. Hepatitis E: Discovery, global impact, control and cure. World Journal of Gastroenterology. 22 (31), 7030-7045 (2016).
- Rasche, A., et al. Hepatitis E Virus Infection in Dromedaries, North and East Africa, United Arab Emirates, and Pakistan, 1983-2015. Emerging Infectious Diseases. 22 (7), 1249-1252 (2016).
- Hsieh, S. Y., et al. Identity of a novel swine hepatitis E virus in Taiwan forming a monophyletic group with Taiwan isolates of human hepatitis E virus. Journal of Clinical Microbiology. 37 (12), 3828-3834 (1999).
- Johne, R., et al. Detection of a novel hepatitis E-like virus in faeces of wild rats using a nested broad-spectrum RT-PCR. The Journal of General Virology. 91, Pt 3 750-758 (2010).
- Payne, C. J., Ellis, T. M., Plant, S. L., Gregory, A. R., Wilcox, G. E. Sequence data suggests big liver and spleen disease virus (BLSV) is genetically related to hepatitis E virus. Veterinary Microbiology. 68 (1-2), 119-125 (1999).
- Haqshenas, G., Shivaprasad, H. L., Woolcock, P. R., Read, D. H., Meng, X. -J. Genetic identification and characterization of a novel virus related to human hepatitis E virus from chickens with hepatitis–splenomegaly syndrome in the United States. Journal of General Virology. 82, 2449-2462 (2001).
- Tei, S., Kitajima, N., Takahashi, K., Mishiro, S. Zoonotic transmission of hepatitis E virus from deer to human beings. The Lancet. 362 (9381), 371-373 (2003).
- Nakamura, M., et al. Hepatitis E virus infection in wild mongooses of Okinawa, Japan: Demonstration of anti-HEV antibodies and a full-genome nucleotide sequence. Hepatology Research: the Official Journal of the Japan Society of Hepatology. 34 (3), 137-140 (2006).
- Drexler, J. F., et al. Bats worldwide carry hepatitis E virus-related viruses that form a putative novel genus within the family Hepeviridae. Journal of Virology. 86 (17), 9134-9147 (2012).
- Zhao, C., et al. A novel genotype of hepatitis E virus prevalent among farmed rabbits in China. Journal of Medical Virology. 81 (8), 1371-1379 (2009).
- Lhomme, S., et al. Risk of zoonotic transmission of HEV from rabbits. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 58 (2), 357-362 (2013).
- Kaci, S., Nöckler, K., Johne, R. Detection of hepatitis E virus in archived German wild boar serum samples. Veterinary Microbiology. 128 (3-4), 380-385 (2008).
- Liu, B., et al. Avian hepatitis E virus infection of duck, goose, and rabbit in northwest China. Emerging Microbes & Infections. 7 (1), 76(2018).
- Raj, V. S., et al. Novel hepatitis E virus in ferrets, the Netherlands. Emerging Infectious Diseases. 18 (8), 1369-1370 (2012).
- Dong, C., et al. Restricted enzooticity of hepatitis E virus genotypes 1 to 4 in the United States. Journal of Clinical Microbiology. 49 (12), 4164-4172 (2011).
- Goens, S. D., Perdue, M. L. Hepatitis E viruses in humans and animals. Animal Health Research Reviews. 5 (2), 145-156 (2004).
- Geng, Y., Wang, Y. Transmission of Hepatitis E Virus. Advances in Experimental Medicine and Biology. 948, 89-112 (2016).
- Naik, S. R., Aggarwal, R., Salunke, P. N., Mehrotra, N. N. A large waterborne viral hepatitis E epidemic in Kanpur, India. Bulletin of the World Health Organization. 70 (5), 597-604 (1992).
- Feagins, A. R., Opriessnig, T., Guenette, D. K., Halbur, P. G., Meng, X. -J. Detection and characterization of infectious Hepatitis E virus from commercial pig livers sold in local grocery stores in the USA. The Journal of General Virology. 88, Pt 3 912-917 (2007).
- Colson, P., et al. Pig liver sausage as a source of hepatitis E virus transmission to humans. The Journal of Infectious Diseases. 202 (6), 825-834 (2010).
- Wenzel, J. J., et al. Detection of hepatitis E virus (HEV) from porcine livers in Southeastern Germany and high sequence homology to human HEV isolates. Journal of Clinical Virology: the Official Publication of the Pan American Society for Clinical Virology. 52 (1), 50-54 (2011).
- Colson, P., et al. Transfusion-associated Hepatitis E, France. Emerging Infectious Diseases. 13 (4), 648-649 (2007).
- Kamp, C., et al. Impact of hepatitis E virus testing on the safety of blood components in Germany - results of a simulation study. Vox Sanguinis. , (2018).
- Kamar, N., Dalton, H. R., Abravanel, F., Izopet, J. Hepatitis E virus infection. Clinical Microbiology Reviews. 27 (1), 116-138 (2014).
- Pischke, S., Behrendt, P., Manns, M. P., Wedemeyer, H. HEV-associated cryoglobulinaemia and extrahepatic manifestations of hepatitis E. The Lancet Infectious Diseases. 14 (8), 678-679 (2014).
- Colson, P., et al. Severe thrombocytopenia associated with acute hepatitis E virus infection. Journal of Clinical Microbiology. 46 (7), 2450-2452 (2008).
- Mishra, P., Mahapatra, M., Kumar, R., Pati, H. P. Autoimmune hemolytic anemia and erythroid hypoplasia associated with hepatitis E. Indian Journal of Gastroenterology: Official Journal of the Indian Society of Gastroenterology. 26 (4), 195-196 (2007).
- Sood, A., Midha, V., Sood, N. Guillain-Barré syndrome with acute hepatitis E. The American Journal of Gastroenterology. 95 (12), 3667-3668 (2000).
- Fousekis, F. S., Mitselos, I. V., Christodoulou, D. K. Extrahepatic manifestations of hepatitis E virus: An overview. Clinical and Molecular Hepatology. 26 (1), 16-23 (2020).
- Pischke, S., et al. Ribavirin treatment of acute and chronic hepatitis E: A single-centre experience. Liver International: Official Journal of the International Association for the Study of the Liver. 33 (5), 722(2013).
- Kamar, N., et al. Ribavirin for Chronic Hepatitis E Virus Infection in Transplant Recipients. The New England Journal of Medicine. 370, 1111-1120 (2014).
- Todt, D., et al. In vivo evidence for ribavirin-induced mutagenesis of the hepatitis E virus genome. Gut. 65, 1733-1743 (2016).
- Todt, D., Walter, S., Brown, R. J. P., Steinmann, E. Mutagenic Effects of Ribavirin on Hepatitis E Virus-Viral Extinction versus Selection of Fitness-Enhancing Mutations. Viruses. 8 (10), 8100283(2016).
- Todt, D., Meister, T. L., Steinmann, E. Hepatitis E virus treatment and ribavirin therapy: Viral mechanisms of nonresponse. Current Opinion in Virology. 32, 80-87 (2018).
- Kamar, N., et al. Ribavirin for Hepatitis E Virus Infection After Organ Transplantation: A Large European Retrospective Multicenter Study. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. , (2019).
- Kamar, N., et al. Influence of immunosuppressive therapy on the natural history of genotype 3 hepatitis-E virus infection after organ transplantation. Transplantation. 89 (3), 353-360 (2010).
- Kamar, N., et al. Pegylated interferon-alpha for treating chronic hepatitis E virus infection after liver transplantation. Clinical Infectious Diseases: An Official Publication of the Infectious Diseases Society of America. 50 (5), 30-33 (2010).
- Todt, D., et al. Antiviral Activities of Different Interferon Types and Subtypes against Hepatitis E Virus Replication. Antimicrobial Agents and Chemotherapy. 60 (4), 2132-2139 (2016).
- Dao Thi, V. L., et al. Sofosbuvir Inhibits Hepatitis E Virus Replication In Vitro and Results in an Additive Effect When Combined with Ribavirin. Gastroenterology. 150 (1), 82-85 (2016).
- van der Valk, M., Zaaijer, H. L., Kater, A. P., Schinkel, J. Sofosbuvir shows antiviral activity in a patient with chronic hepatitis E virus infection. Journal of Hepatology. 66 (1), 242-243 (2017).
- Kaushik, N., et al. Zinc Salts Block Hepatitis E Virus Replication by Inhibiting the Activity of Viral RNA-Dependent RNA Polymerase. Journal of Virology. 91 (21), (2017).
- Todt, D., et al. The natural compound silvestrol inhibits hepatitis E virus (HEV) replication in vitro and in vivo. Antiviral Research. 157, 151-158 (2018).
- Glitscher, M., et al. Inhibition of Hepatitis E Virus Spread by the Natural Compound Silvestrol. Viruses. 10 (6), 301(2018).
- Kinast, V., Burkard, T. L., Todt, D., Steinmann, E. Hepatitis E Virus Drug Development. Viruses. 11 (6), 485(2019).
- Schemmerer, M., et al. Enhanced Replication of Hepatitis E Virus Strain 47832c in an A549-Derived Subclonal Cell Line. Viruses. 8 (10), 267(2016).
- Huang, R., et al. Cell Culture of Sporadic Hepatitis E Virus in China. Clinical and Vaccine Immunology. 6 (5), 729-733 (1999).
- Emerson, S. U., et al. Recombinant hepatitis E virus genomes infectious for primates: Importance of capping and discovery of a cis-reactive element. PNAS. 98 (26), 15270-15275 (2001).
- Shukla, P., et al. Cross-species infections of cultured cells by hepatitis E virus and discovery of an infectious virus-host recombinant. Proceedings of the National Academy of Sciences of the United States of America. 108 (6), 2438-2443 (2011).
- Shukla, P., et al. Adaptation of a genotype 3 hepatitis E virus to efficient growth in cell culture depends on an inserted human gene segment acquired by recombination. Journal of Virology. 86 (10), 5697-5707 (2012).
- Meister, T. L., Bruening, J., Todt, D., Steinmann, E. Cell culture systems for the study of hepatitis E virus. Antiviral Research. 163, 34-49 (2019).
- Todt, D., et al. Robust hepatitis E virus infection and transcriptional response in human hepatocytes. Proceedings of the National Academy of Sciences of the United States of America. , (2020).
- Ankavay, M., et al. New insights into the ORF2 capsid protein, a key player of the hepatitis E virus lifecycle. Scientific Reports. 9 (1), 6243(2019).
- Schemmerer, M., Johne, R., Erl, M., Jilg, W., Wenzel, J. J. Isolation of Subtype 3c, 3e and 3f-Like Hepatitis E Virus Strains Stably Replicating to High Viral Loads in an Optimized Cell Culture System. Viruses. 11 (6), 483(2019).
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Перепечатки и разрешения
Теги
