В данной работе мы описываем протокол оптимизации и параметризации аминокислотных остатков, модифицированных реакционноспособными карбонильными формами, адаптируемыми к белковым системам. Этапы протокола включают в себя проектирование и оптимизацию структуры, назначение зарядов, построение параметров и подготовку белковых систем.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Методическая статья
Синтез аминокислот, модифицированных реакционноспособными карбонилами in silico, для оценки структурных эффектов с помощью моделирования молекулярной динамики
В этой статье
Краткое содержание
Аннотация
Карбонилирование белков реакционноспособными альдегидами, полученными в результате перекисного окисления липидов, приводит к сшивке, олигомеризации и агрегации белков, вызывая внутриклеточное повреждение, нарушение функций клеток и, в конечном итоге, их гибель. Он был описан при старении и нескольких возрастных хронических состояниях. Тем не менее, основа структурных изменений, связанных с потерей функции у белковых мишеней, до сих пор не совсем понятна. Таким образом, описан путь к построению in silico новых параметров для аминокислот, карбонизированных реакционноспособными карбонильными формами, полученными в результате окисления жирных кислот. Были построены аддукты Майкла для Cys, His и Lys с 4-гидрокси-2-ноненалом (HNE), 4-гидрокси-2-гексеналом (HHE) и формой фуранового кольца для 4-Oxo-2-ноненаля (ONE), в то время как малоновый диальдегид (MDA) был непосредственно присоединен к каждому остатку. В протоколе описываются детали построения, оптимизации геометрии, назначения зарядов, недостающих связей, углов, двугранных углов, а также их валидация для каждой модифицированной структуры остатков. В результате, структурные эффекты, индуцированные карбонилированием с этими липидными производными, были измерены с помощью моделирования молекулярной динамики различных белковых систем, таких как фермент тиоредоксин, бычий сывороточный альбумин и мембранный домен Zu-5-анкирина с использованием среднеквадратичного отклонения (RMSD), среднеквадратичной флуктуации корня (RMSF), структурного вторичного прогнозирования (DSSP) и анализа площади поверхности, доступного растворителю (SASA). в том числе.
Введение
В постоянном стремлении понять молекулярное поведение белков с окислительными модификациями, вычислительная химия стала фундаментальной опорой в широкой области научных исследований. Это опирается на использование теоретических моделей, способных интерпретировать физические явления в электронных системах, используя математические уравнения для описания атомного поведения молекул. В этом ландшафте вычислительное моделирование белков выделяется как важнейший инструмент для анализа атомного поведения молекулярных систем. Основываясь на оценке структурного поведения, энергетических расчетах и конформационныхсостояниях, эти методы становятся стратегическими союзниками в прогнозировании поведения биомолекулярных систем.
Эти симуляции специализируются на изучении структурных изменений и оценке потери или усиления биологических функций в белковых системах. Тем не менее, вычислительные подходы показали значительные ограничения при применении к белковым системам, содержащим модифицированные остатки, образованные ковалентными посттрансляционными модификациями в последовательности. Это связано с тем, что многим доступным методам не хватает ресурсов с параметрами, адаптируемыми к силовым полям, совместимыми с наиболее распространенными пакетами программ для молекулярно-динамического моделирования белков 2,3,4,5,6. Таким образом, стандартизация адаптивных параметров силового поля, совместимых с вычислительным программным обеспечением, имеет важное значение для облегчения точной связи топологий и атомных координат с уравнением, управляющим потенциальнойэнергией системы.
В ответ на эти вызовы с использованием методов ab initio был разработан протокол, адаптируемый к новым модифицированным аминокислотным остаткам с альдегидами, полученными в результате перекисного окисления липидов. В этом смысле оптимизация структурной геометрии новых остатков позволяет присвоить адаптивные заряды новым параметрам связи, угла и двугранника, которые могут быть запущены в общих силовых полях, таких как ЯНТАРЬ. Последующая валидация этих параметров позволяет определить согласованность и надежность метода, применимого к моделированию молекулярной динамики.
Одним из заметных преимуществ этого метода является его способность адаптироваться к различным посттрансляционным модификациям, от карбонилирования до фосфорилирования, ацетилирования и метилирования, среди прочего. Эта универсальность не ограничивается только белковыми системами, но распространяется и на макромолекулярные структуры, обеспечивая связь с атомными топологиями и координатами. В отличие от этого, предыдущие исследования показывают, что стандартная параметризация посттрансляционных модификаций подходит только для конкретного типа модификации и может быть получена только из опубликованных репозиториев, не имеющих возможности создаватьновые структуры.
В настоящее время проблемы прогнозирования и проектирования структуры белка становятся все более очевидными при моделировании структур с посттрансляционными модификациями. Нехватка параметров, описывающих изменения в конкретных аминокислотных сайтах, подчеркивает настоятельную необходимость разработки и применения вычислительных методов, которые могут быть адаптированы к стандартным параметризациям. Целью данного протокола является обеспечение маршрута для построения in silico новых параметров для аминокислот, ковалентно модифицированных реактивными карбонильными формами, полученными в результате окисления жирных кислот. Эти модифицированные аминокислоты распознаются общим янтарным силовым полем (GAFF) и, следовательно, могут быть использованы для оценки in silico структурных и функциональных эффектов, которые этот вид карбонилирования оказывает на их целевые белки.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Протокол
1. Разработка и оптимизация новой модифицированной аминокислоты
ПРИМЕЧАНИЕ: Этот этап включает в себя построение структур модифицированных остатков и оптимизацию их энергии.
- Проектирование модифицированных конструкций и оптимизация их структуры.
- С помощью программного комплекса вычислительной химии можно получить молекулы аминокислот, связанные с реакционноспособными альдегидами, полученными в результате перекисного окисления липидов, т.е. с HNE, HHE, MDA и ONE. После модификации на конце карбоксильной группы аминокислоты рисуют форму метиламиновой группы. На конце аминогруппы нарисуйте ацетильную группу для эмуляции пептидных связей модифицированной аминокислоты, как показано на рисунке 1.
- Нажмите на иконку очистки для очистки структуры. Для оптимизации структуры нажмите Рассчитать > настройки гауссова расчета... или Ctrl+G, затем нажмите на Общие и снимите флажок Запись связности. Нажмите на Job Type > Optimization, как показано на рисунке 2. В дополнительных ключевых словах введите следующую строку:
SCF=плотный тест Pop=MK iop(6/33=2) iop(6/42=6) opt
ПРИМЕЧАНИЕ: Здесь GaussView автоматически устанавливает Hartree Fock (HF) в качестве функционала, а базис устанавливает значение 3-21. HF обычно используется в качестве функционала в различных приложениях, хотя используются и другие функциональные возможности, такие как M062X, в зависимости от конкретной системы и целей исследователя. Помните, что поскольку это молекула с нейтральным зарядом, заряд и кратность должны быть равны 0 и 1 соответственно. - Чтобы изменить базовый набор, нажмите на Метод > 6-31G для базового набора.
- Чтобы выполнить оптимизацию на том же компьютере, нажмите кнопку Отправить. Для оптимизации с помощью терминала Гаусса напишите следующую команду:
G16 name_of_the_file.com и - Нажмите « Файл» > «Сохранить». Сохраните файл как .com для Linux или. gjf для Windows. Как только оптимизация будет завершена, откройте выходной файл (.out в Windows и .log в Linux) и убедитесь, что все прошло хорошо. В конце документа не должно быть сообщений об ошибках.
ПРИМЕЧАНИЕ: Если в конце выходного файла нет сообщений об ошибках, это означает, что оптимизация была выполнена правильно.
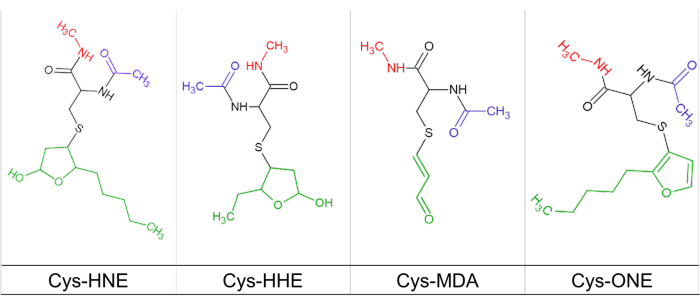
Рисунок 1: Цистеин, модифицированный реакционноспособными карбонилами. Представление химической структуры цистеина (черная линия), модифицированного HNE, HHE, MDA и ONE (зеленая линия) и связанного с ацетиламидными (синяя линия) и метиламидными (красная линия) группами заместителей. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
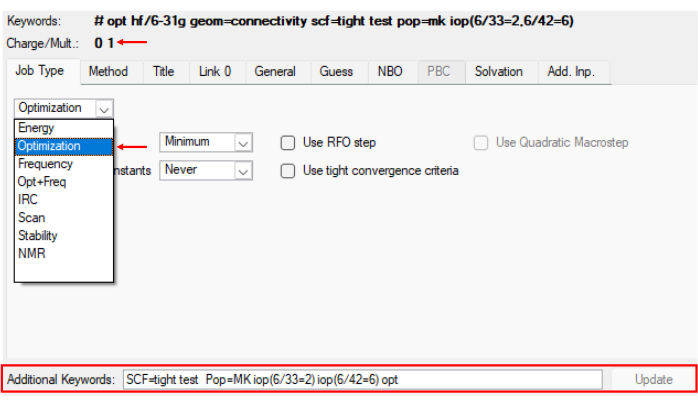
Рисунок 2: Меню для оптимизации синтезированных модифицированных остатков. Референсное изображение, иллюстрирующее шаг 1.1 протокола, на котором показан шаг оптимизации модифицированной структуры в программе Гаусса. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
2. Параметризация модифицированных аминокислотных остатков
- Создайте файл prepin с помощью программы antechamber из пакета AmberTools 16 или доступной версии. На рисунке 3 показано, как должен выглядеть файл prepin.
antechamber -i init-gau.log -fi gout -o u00.prepin -fo prepi -c resp -s 2 -rn U00 -at gaff2 -nc 0
ПРИМЕЧАНИЕ: Здесь и далее текст, выделенный курсивом, соответствует названию файла и изменяется в соответствии с критериями исследователя. В данном случае init-gau.log соответствует файлу, полученному после оптимизации. - Для сборки файла параметров введите следующую команду:
parmchk -i u00.prepin -f prepi -o u00.frcmod
На этом этапе убедитесь, что. Файл frcmod был создан. На рисунке 3 приведен пример того, как может выглядеть файл .frcmod. - Сборка файла библиотеки
- Откройте XLEaP, редактор вселенных, с помощью команды xleap. Откроется окно, подобное показанному на рисунке 4. Затем выполните следующие действия, чтобы создать файл библиотеки, содержащий соответствующие данные. Введите следующие команды:
Источник leaprc.gaff2
loadamberparams u00.frcmod
loadamberprep u00.prepin
список
ПРИМЕЧАНИЕ: Убедитесь, что файл U00 был создан с помощью команды list. - Отредактируйте концы измененных конструкций и отрегулируйте полученные заряды, введя следующие команды:
редактировать U00
Отобразится графический интерфейс (см. рисунок 4). - Выберите опцию «Стереть ». Нажмите на атомы ацетиловых и метиламиновых концов , которые были добавлены на шаге 1.1, чтобы удалить их (см. Рисунок 4 для справки о том, на что должны быть похожи карбоксильные и амино-концы модифицированного остатка).
- Нейтрализация заряда
- На этом этапе заряд молекулы больше не является нейтральным из-за исключения атомов на шаге 2.3.3. Заряд поступает как с карбоксильного конца, так и с аминоконца. Чтобы нейтрализовать заряд как аминоконца, так и карбоксильного конца, выполните следующие действия.
- Чтобы получить общее значение заряда (см. рисунок 5), введите:
зарядка U00
Разделите на два полученный заряд. Используйте абсолютное значение для общего значения заряда. - В графическом интерфейсе выберите целую молекулу. Нажмите « Отобразить > имена». Нажмите « Редактировать» > «Редактировать выбранные атомы». В этот момент должно появиться окно с таблицей.
- Проверьте имена атомов N и C на концах. В таблицу сложим полученное значение при делении общего заряда (абсолютное значение; см. рисунок 5). Затем сохраните и выйдите, нажав на Таблица, > Сохранить и выйти.
- Убедитесь, что заряд равен нулю (см. рисунок 5):
зарядка U00 - Чтобы выйти из программы и сохранить тип файла библиотеки:
desc U00
saveoff U00 u00.lib
покидать - Убедитесь, что файл библиотеки (.lib) создан правильно (для справки см. рисунок 6 ).
- Откройте XLEaP, редактор вселенных, с помощью команды xleap. Откроется окно, подобное показанному на рисунке 4. Затем выполните следующие действия, чтобы создать файл библиотеки, содержащий соответствующие данные. Введите следующие команды:
- Соберите pdb-файл измененного остатка с новыми параметрами, как описано ниже.
ТЛИП
Источник leaprc.gaff2
loadamberparams u00.frcmod
loadoff u00.lib
х = У00
savepdb U00 from-lib.pdb
покидать - Приготовление белка
- Загрузите PDB-файл с белком, который нужно модифицировать. В качестве модельной белковой системы был выбран тиоредоксин (PDB ID: 2IFQ). Используйте подходящий визуализатор белка для удаления молекул воды, димеров (при необходимости), лигандов и т.д.
ПРИМЕЧАНИЕ: Этот шаг может быть выполнен в таких средствах просмотра, как UCSF Chimera или Discovery - Добавьте файл from-lib.pdb (файл, полученный на шаге 2.4) и наложите его на аминокислотный остаток, который нужно изменить (как показано на рисунке 7). Убедитесь, что концевые концы амино- и карбонильных концевых концев from-lib.pdb соответствуют аминокислоте, которую нужно модифицировать.
- Удалите белок, в трехмерном пространстве, занимаемом остатком, который нужно изменить, должен остаться только файл from-lib.pdb. Удалите H из N- и C-концевых атомов.
- Сохраните from-lib.pdb как u00-moved.pdb с новыми координатами.
- После сохранения координат измененного остатка с помощью текстового редактора откройте u00-moved.pdb и файл protein PDB, который был ранее очищен. Здесь мы используем текстовый редактор Notepad++ v8.4.8.
- Скопируйте координаты из u00-moved.pdb, как показано на рисунке 8 , и вставьте их в файл protein pdb, заменив остаток, который нужно изменить. Это предназначено для адаптации связи между модифицированным остатком и белковой системой.
- Настройте типологию так, чтобы она была совместима с форматом белка PDB, изменив HEATATM на ATOM , и измените нумерацию 1 на нумерацию, соответствующую модифицируемому остатку. Сохраните новый файл как сложный.ПДБ.
- Загрузите PDB-файл с белком, который нужно модифицировать. В качестве модельной белковой системы был выбран тиоредоксин (PDB ID: 2IFQ). Используйте подходящий визуализатор белка для удаления молекул воды, димеров (при необходимости), лигандов и т.д.
- Создание модифицированных соединений связывания белка с остатком
- В программе визуализатора белка откройте файл from-lib.pdb. Выберите всю конструкцию. Нажмите на Структура > Метки > Добавить... > OK.
- Проверьте номенклатуру, присвоенную N- и C-концевым атомам. В другом окне откройте файл u00.lib в текстовом редакторе.
- В появившемся списке проверьте положение N- и C-терминалов с учетом присвоенной номенклатуры.
- В файле u00.lib найдите строку: !entry. массив U00.unit.connect int. Под этой линией появятся два числа. Измените первое число на положение N-клеммы, а второе число на положение С-клеммы и сохраните.
- Создайте список параметров, введя следующие строки:
ТЛИП
Источник leaprc.gaff2
источник leaprc.protein.ff14SB
loadoff u00.lib
loadamberparams u00.frcmod
x = loadpdb complex.pdb
Проверка X
ПРИМЕЧАНИЕ: На этом этапе tleap предоставит список связей, углов и двугранных углов для параметризации. - Идентификация типологии
- Откройте файл complex.pdb в визуализаторе белков. Выберите измененный остаток и соседние остатки с любой стороны.
Примечание: В третичной структуре белка обычно возникает разрыв в месте модифицированного остатка. - Отображение структуры шара и палочки для выбранных остатков. Отображайте номенклатуру только для измененного остатка, как показано на шаге 2.6.1 Открыть файл библиотеки (.lib) в выбранном текстовом редакторе.
- На основе наблюдаемой номенклатуры определите в файле библиотеки (.lib) назначенную топологию (заключенную в кавычки рядом с номенклатурой), которая соответствует той, которая используется в списке связей, углов и двугранных углов, подлежащих параметризации, созданном на шаге 2.7.
Примечание: В перечне связей, углов и двугранных углов, предоставленном tleap, заглавными буквами обозначены атомы аминокислот, примыкающие к модифицированному остатку.
- Откройте файл complex.pdb в визуализаторе белков. Выберите измененный остаток и соседние остатки с любой стороны.
- Параметризация связей, углов и двугранных углов с помощью parmcal (программа в Amber)
ПРИМЕЧАНИЕ: Для этого шага необходимо будет использовать программу parmcal пакета Amber. Также будет незаменимо иметь открытый в текстовом редакторе файл frcmod (u00.frcmod) и файл библиотеки. Визуализатор белков следует использовать для визуализации углов и расстояний между связями. В визуализаторе белка будут выбраны аминокислотные остатки, которые связаны с модифицированным, чтобы получить расстояния, углы и двугранники связи (см. список шагов 2.7). Эти данные будут реализованы для вычисления констант в parmcal и добавления их в файл frcmod для создания параметра.- Генерация расстояний и углов склеивания в документ-камере
- В визуализаторе выберите атомы, участвующие в связи или угле. Нажмите на конструкцию > отслеживать расстояние или угол >.
- Выполните следующую процедуру для каждого нового добавляемого параметра. Данные, которые необходимо внести в пармкал, выделены жирным шрифтом. Ниже приведен пример того, как создать параметр связывания между N-концом модифицированной аминокислоты и соседним C другой аминокислоты.
Пармкал
Пожалуйста, выберите:
0. Установка параметра SE (GAFF)
1. Рассчитайте параметр длины связи: a-b
2. Рассчитайте параметр угла соединения: a-b-c
3. Выход
0
Пожалуйста, выберите, какой набор параметров использовать: 1-gaff (по умолчанию) или 2-gaff2
2
Параметр поля силы установлен на gaff2
Пожалуйста, выберите:
0. Установка параметра SE (GAFF)
1. Рассчитайте параметр длины связи: a-b
2. Рассчитайте параметр угла соединения: a-b-c
3. Выход
1
Пожалуйста, введите имя элемента атома A в поле A-B
C
Пожалуйста, введите имя элемента атома B в поле A-B
нс
Пожалуйста, введите длину облигации в неположительном числе
средства для его вычисления по эмпирическим правилам
1.455
БОНД C-ns 270,256 1,455
ПРИМЕЧАНИЕ: Двойное подчеркивание копируется и добавляется в файл frcmod. В данном примере он добавлен под последней строкой раздела BOND. Двугранные углы складываются в соответствии со значениями, сообщенными Alviz-Amador et al.9. - После создания всех параметров связи, угла и двугранника и добавления их в файл frcmod, сохраните файл frcmod, убедившись, что новые параметры включены.
- Генерация расстояний и углов склеивания в документ-камере
- Для создания файла топологии и координат введите следующие команды:
ТЛИП
Источник leaprc.gaff2
источник leaprc.protein.ff14SB
loadoff u00.lib
loadamberparams u00.frcmod
x = loadpdb complejo.pdb
Источник leaprc.water.tip3p
зарядка x- Прибавьте количество ионов Na или Cl, необходимое для нейтрализации заряда, введя:
аддионы x Na+ 5
Solvateoct x TIP3PBOX 10.0
Saveamberparm x prot.topo prot.coords
ПРИМЕЧАНИЕ: Если вы хотите добавить ионы Cl вместо Na, замените Na+ на Cl-. 5 соответствует количеству добавляемых ионов и регулируется для нейтрализации заряда.
- Прибавьте количество ионов Na или Cl, необходимое для нейтрализации заряда, введя:
- Для типа расчета молярности:
tail -f prot.coords- Скопируйте полученную окончательную строку, заменив ее содержимым, выделенным жирным шрифтом в последующей инструкции. 0,15 соответствует целевой молярности.
usr/bin/perl molarity.perl 0,15 101,3356150 101,3356150 101,3356150 109,4712190 109,4712190 Kconts
При этом будет сгенерировано количество добавляемых ионов Cl- и Na+, как описано в шаге 2.10. На этом этапе происходит генерация файлов топологии и координат модифицированного аминокислотного остатка с новыми параметрами.
- Скопируйте полученную окончательную строку, заменив ее содержимым, выделенным жирным шрифтом в последующей инструкции. 0,15 соответствует целевой молярности.
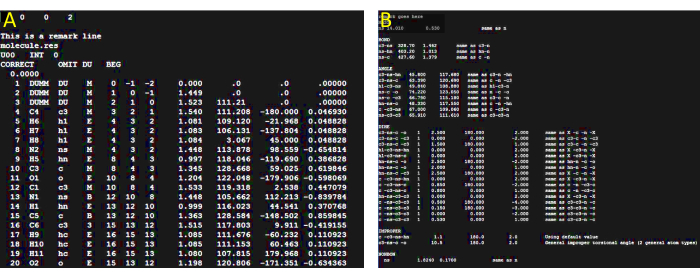
Рисунок 3: Подготовка файла параметров. (A) Эталонное изображение, иллюстрирующее ожидаемый внешний вид файла prepin, сгенерированного на шаге 2.1. Визуализация файла проводилась с помощью текстового редактора GNU nano v2.3.1. (B) Эталонное изображение, иллюстрирующее ожидаемый внешний вид файла frcmod, сгенерированного на шаге 2.1. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
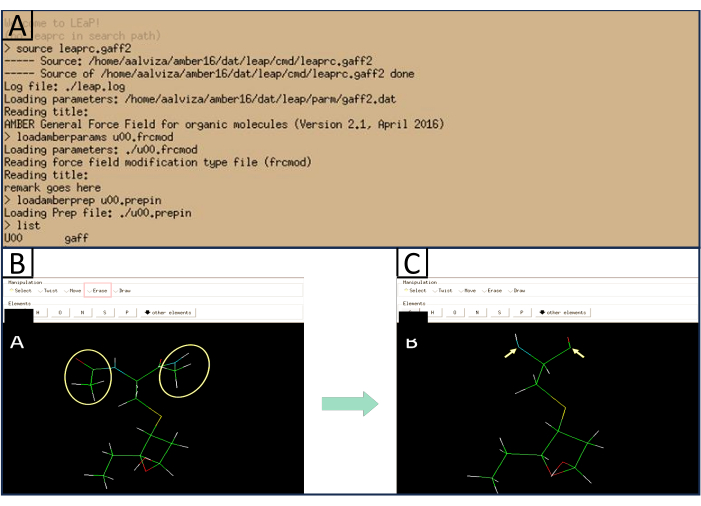
Рисунок 4: Эталонное изображение окна XLEaP. (A) Показывает ожидаемый отклик при вводе упомянутых команд. (B) Показывает атомы, которые необходимо удалить (желтый) и вариант, который необходимо выбрать для этого (красный). (C) Показывает эталонное изображение того, как должны выглядеть амино- и карбонильные концевые концы модифицированного остатка после удаления ацетильной и метиламиновой групп. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
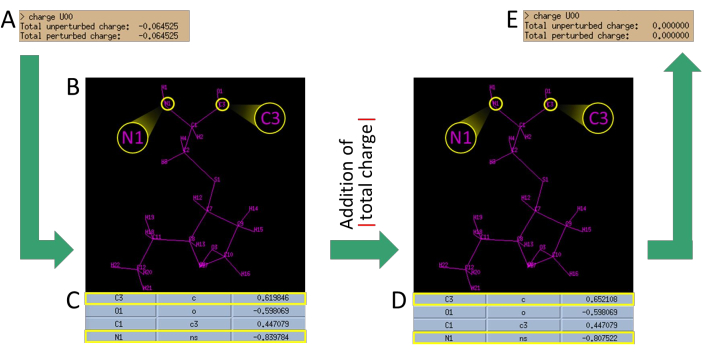
Рисунок 5: Процедура нейтрализации заряда. (А) Расчет общего заряда после удаления ацетильных и метиламиновых групп. (В) Определение присвоенной номенклатуры для атомов остатка. Обратите внимание на присвоенную номенклатуру для N аминоконцевого и C карбоксильного конца. (C) Идентификация назначенных зарядов для этих двух атомов (N1 и C3) в таблице. Берем зарядовое значение атомов (делим на 2) и складываем абсолютное значение полученного заряда. (D) Подстановка значений заряда N1 и C3 полученными значениями. (E) Проверка того, что результирующий заряд теперь равен нулю. (Все предоставленные данные приведены только для справки и могут отличаться в зависимости от измененного остатка). Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
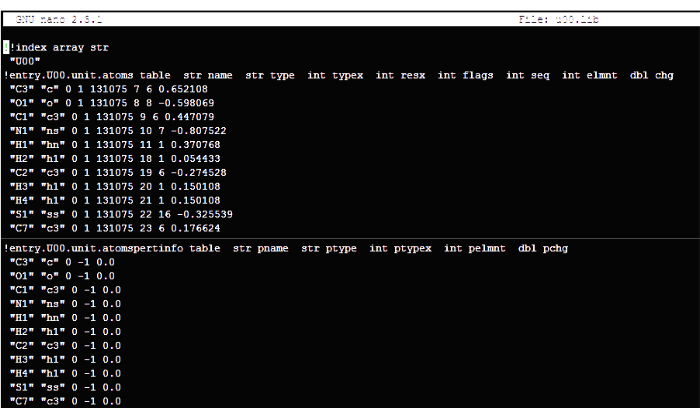
Рисунок 6: Эталонное изображение желаемой структуры файла библиотеки (.lib). Важно отметить, что предоставленное изображение отображает только сжатое представление всего файла. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
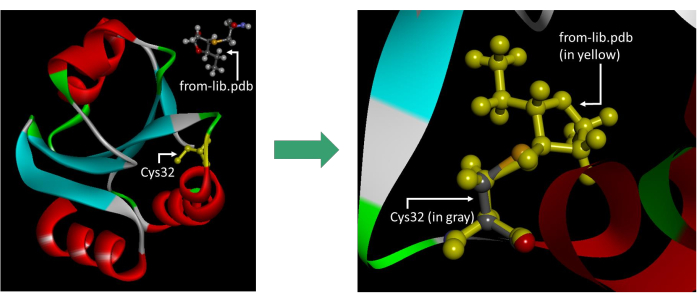
Рисунок 7: Справочное изображение, иллюстрирующее правильное расположение файла from-lib.pdb. Важно отметить, что отображаемое изображение включает в себя водороды на концах N и C, которые следует исключить перед сохранением файла. Изображение было получено в программном обеспечении Visualizer. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
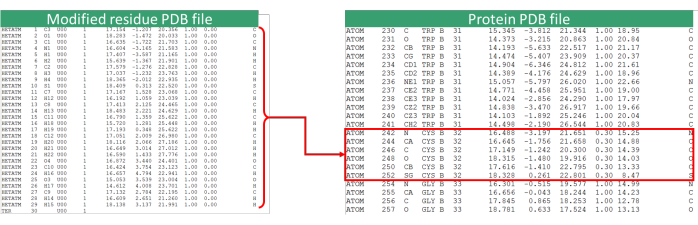
Рисунок 8: Обновление PDB-файла. Референсное изображение процедуры замены координат остатка (в данном случае Cys32) на измененный остаток. PDB-файл с измененным остатком ссылается на файл u00-moved.pdb. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этой цифры.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Результаты
Чтобы проиллюстрировать реализацию протокола и оценить результаты, будут рассмотрены следующие виды анализа. Набор данных, полученный путем присвоения новых параметров модифицированным аминокислотным остаткам, был построен на основе оптимизации электронных структур, которые поддерживались для частичных нагрузок ВИЭ. На рисунке 9 показана структурная конформация одного из аминокислотных остатков, оптимизированная с помощью назначения параметров.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Обсуждение
Одним из важнейших шагов в разработке протокола параметризации AMBER была квантовая оптимизация новых аминокислотных остатков, модифицированных производными перекисного окисления липидов, из-за энергетической изменчивости, связанной с минимизацией и способом назначения зарядов RESP в антекамере AMBER. Для этого ab initio методы оптимизации с помощью Хартри-Фока (HF/6-31G) и полуэмпирической теории функционала плотности (DFT; B3LYP/6-31G и M062X/6-31G) были созданы для оценки реакции на назначение нагрузки. В рез...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Раскрытие информации
Авторам нечего раскрывать.
Благодарности
Эта работа была поддержана исследовательским грантом с кодом 1107-844-67943 от Ministerio de Ciencia, Tecnología e Innovación (Minciencias) и Университета Картахены (Колумбия) на грант для поддержки исследовательских групп 2021 года и Acta 017-2022.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| AmberTools16 или Upper | The Amber Project | Amber — это набор программ для моделирования биомолекул | |
| Gaussian 09 или Upper | Gaussian Inc | Рисовать и оптимизировать структуры | |
| Linux Ubuntu | GNU/Linux | Platform для AmberTools | |
| NVIDIA GPUs GTX 1080 или Upper | Nvidia | Compatible with PMEMD |
Ссылки
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Перепечатки и разрешения
