Этот протокол описывает основные этапы культивирования первичных Т-клеток, включая их выделение, активацию, расширение и переходную трансфекцию с помощью мРНК-электропорации. Кроме того, предлагается панель рабочего процесса и антител для цитометрического анализа потокового анализа фенотипа, маркеров активации, жизнеспособности и экспрессии химерных антигенных рецепторов (CAR).
Методическая статья
Выделение, культивирование и временная трансфекция первичных человеческих Т-клеток для получения Т-клеток химерных антигенных рецепторов (CAR)
В этой статье
Краткое содержание
Аннотация
Для оценки эффективности и мощности Т-клеток химерных антигенных рецепторов (CAR) необходимо изолировать, активировать, расширять, характеризовать и генетически модифицировать первичные человеческие Т-клетки. По сравнению с распространёнными Т-клеточными линиями, первичные клетки могут обеспечить более реалистичную модельную систему, поскольку они очень изменчивы, способны к уничтожению Т-клеток и способны дифференцироваться. Здесь мы предлагаем пошаговый протокол для всех основных этапов культивирования первичных Т-клеток, включая их выделение из продуктов крови, активацию, экспансию in vitro и временную трансфекцию. Мы описываем различия в кинетике расширения и дифференцировке первичных Т-клеток при активации двумя разными реагентами и предоставляем панель антител для цитометрического анализа проточного цитометрического анализа фенотипа и состояния активации Т-клеток. Мы предлагаем подробные инструкции по электропорированию человеческих Т-клеток с помощью мРНК, кодирующей CAR, и оценки кинетики экспрессии CAR со временем. Этот протокол содержит рекомендации по оптимальным временным точкам для анализов потенции и эффективности CAR T-клеток и влияния различных количеств мРНК на интенсивность сигнала. Учитывая временный характер этого метода, он предоставляет быструю и простую возможность параллельно тестировать и сравнивать многие конструкции CAR.
Введение
Первичные Т-клетки человека представляют собой физиологически значимую и универсальную модель для изучения биологии Т-клеток, а также для разработки и оценки клеточных терапий, включая инженерию CAR. В отличие от бессмертных клеточных линий, Т-клетки, полученные от здоровых доноров, близко отражают функциональное разнообразие, состояния активации, фенотипическое разнообразие и динамику сигнализации Т-клеток in vivo, обеспечивая более точное представление иммунных ответов и терапевтическойэффективности 1,2. Кроме того, наиболее часто используемая линия Jurkat T, полученная от лимфобластного лейкоза, проявляла геномную нестабильность при длительном культурировании — распространённое явление для клеточных линий. 3 Хотя Т-клеточные линии, включая репортерныелинии 4, могут быть ценными инструментами для раннего скрининга и обеспечивать быстрое считывание, использование первичных Т-клеток у пациентов более точно отражает конечное применение. Однако ограниченная доступность и неоптимальное качество Т-клеток, полученных пациентами, часто ограничивают их применимость, особенно на ранних этапах доклинической разработкипродукта 5,6,7. Использование клеток здоровых доноров дополнительно минимизирует изменчивость, вызванную заболеваниями иммунными изменениями и предыдущими методами лечения, а также позволяет воспроизводить оценку функции Т-клеток, активации и экспрессии трансгенов у нескольких доноров.
Учитывая наличие первичных Т-клеток, протоколы по выделению, активации и расширению первичных Т-клеток являются критически важным условием для их генетической манипуляции и функциональных анализов. Распространённые стратегии активации используют либо магнитные шарики, покрытые антителами, либо полимерные реагенты с агонистами Т-клеток, либо растворимые составы антител. Обычно активационные реагенты имитируют активацию физиологических Т-клеточных рецепторов (TCR) через комплекс CD3 и костимулирующую сигнализацию через CD28, что напоминает более сильную активацию, чем только черезCD3 8. Активация с помощью шариков CD3/28 позволяет точно контролировать силу активации и соотношение шариков к клеточкам. После начальной фазы стимуляции бусины могут быть либо удалены, либо сохранены в культуре для непрерывной активации. Т-клетки обычно быстро расширяются в течение трёх-четырёх недель, прежде чем рост клеток замедляется. В отличие от этого, TransAct содержит коллоидную полимерную матрицу, и избыток реагента можно просто удалить центрифугированием и обменом супернатантом. Таким образом, он предоставляет альтернативу, способствующую равномерной активации в культуре, и напоминает активацию Т-клеток с меньшим стимулом по сравнению с шариками CD3/28. Однако пролиферация индуцируется примерно в течение двух недель, и требуется повторная стимуляция для более длительных периодов расширения. После первоначальной активации Т-клеток активационным реагентом Т-клетки культивируются и расширяются in vitro в течение одной-четырёх недель, прежде чем их можно использовать для экспериментов. В частности, тип активационного реагента, выборцитокинов 9,10,11 и период расширения влияют на абсолютное количество Т-клеток, фенотип и состояние активации. Обычно для достижения устойчивой пролиферации необходимо предварительно проверять и эмпирически определять оптимальные условия, такие как концентрация реагентов, плотность культуры, добавление цитокинов и время расширения. Здесь мы проводим параллельное сравнение двух различных протоколов активации и их влияния на дифференцировку и активационный профиль первичных человеческих Т-клеток, чтобы поддержать решения о выборе активационного реагента и сроках проведения экспериментов.
Кроме того, мы предлагаем использовать потоковую цитометрическую панель, полезную для анализа фенотипического состава и статуса активации Т-клеток, поддерживающую экспериментальное планирование. Для генетической модификации первичных Т-клеток временная трансфекция с использованием электропорации мессенджерной рибонуклеиновой кислоты (мРНК) представляет собой безопасную, эффективную и гибкую альтернативу вируснойтрансдукции 12. Хотя лентивирусные векторы обеспечивают стабильную и долгосрочную экспрессию трансгенов, они требуют сложных мер биобезопасности, включают интеграцию в геном хозяина и могут приводить к вариативной экспрессии в зависимости от места интеграции. Кроме того, производство лентивирусных супернатантов, затем трансдукция Т-клеток и отбор трансдуцированных клеток занимает много времени. В отличие от этого, электропорация мРНК позволяет быстро и временно экспрессировать целевые гены без геномной интеграции или вирусных компонентов, тем самым снижая регуляторную нагрузку и обеспечивая быстрое и итеративное тестирование конструктов. Это особенно выгодно на ранних этапах развития, когда проходят скрининг и оценку нескольких кандидатов на CAR. В последних публикациях трансфекция с помощью мРНК рассматривается как терапевтическаяплатформа 13,14,15. Мы предполагаем, что переходная трансфекция с помощьюмРНК-16 — это подход, который легко реализовать, особенно для лабораторий, не имеющих возможности проводить лентивирусные исследования в условиях биобезопасности уровня 2 (BSL-2). Сравнение различных режимов активации до лентивирусной трансдукции доступно вдругом разделе 17.
Этот протокол описывает выделение, активацию, культивирование, расширение и временную трансфекцию первичных человеческих Т-клеток с использованием анти-CD3/28 шариков или TransAct для активации, а также электропорации мРНК для экспрессии временного CAR. Описанный рабочий процесс позволяет воспроизводимо генерировать функциональные CAR Т-клетки, подходящих для последующих применений, таких как анализы цитотоксичности, фенотипическая характеристика или in vitro моделирование приемных Т-клеточных терапий.
Протокол
Этот протокол соответствует этическим нормам Венского медицинского университета. Этические предложения были одобрены этическим комитетом Венского медицинского университета (1087/2025 и 1198/2025).
1. Выделение первичных Т-клеток из кровяных продуктов
ПРИМЕЧАНИЕ: Исходным материалом могут быть цельная кровь, продукт афереза или камеры восстановления лейкоцитов. Держите образец при температуре 4 °C до обработки и начинайте изоляцию как можно раньше, но не позднее 24 часов после сбора образца. Существуют различные стратегии изоляции для выделения Т-клеток, включая отрицательный и положительный отбор. Разделы 1.1 и 1.2 вводят два разных протокола, предоставляющие варианты изоляции Т-клеток. Обработка кровяных продуктов должна проводиться в биологическом защитном шкафу, при этом образец при комнатной температуре (RT) во время обработки.
- Изоляция Т-клеток с помощью отрицательного отбора с помощью центрифугирования градиента плотности
- Согласно инструкции к набору, добавляйте необходимое количество коктейля с антителами на мл образца. Инкубировать определённое время в RT. Для предлагаемого набора для обогащения человеческих Т-клеток: использовать 50 мкл коктейля антител на мл образца и инкубировать в течение 20 минут при RT (например, для 5 мл образца добавить 250 мкл коктейля антител).
ПРИМЕЧАНИЕ: Для этого конкретного набора необходимо присутствовать минимальное количество эритроцитов (эритроцитов) для успешной изоляции Т-клеток (рекомендуемое минимальное соотношение — 100 эритроцитов на нуклеированную клетку). Обычно это происходит, когда в качестве исходного материала используются камеры восстановления цельной крови или лейкоцитов. Для использования продукта афереза эта стратегия изоляции может быть неэффективной, так как отношение эритроцитов обычно слишком низко. Поэтому рекомендуется предварительное выделение периферических мононуклеарных клеток крови (PBMC) с последующим этапом выделения Т-клеток, описанным в разделе 1.2. - Подготовьте плотную среду (Ficoll, Pancoll или аналогичную) в соответствующей трубке. Для объёмов образца менее 3 мл используйте 3 мл плотной среды (в центрифугационной трубке на 15 мл). Для объёмов образца 4 мл и выше используйте 15 мл плотной среды (в центрифугационной трубке на 50 мл).
- В конце инкубационного периода разбавьте образец равным объёмом фосфатно-буферного физиологического раствора (PBS), содержащего 2% плодовой бычьей сыворотки (FBS), и смешайте с помощью пипетирования. Это соответствует разбавлению 1:2 (например, разбавлять 3 мл образца с 3 мл PBS с 2% FBS). Аккуратно нанесите разбавленный образец поверх плотной среды с помощью серологической пипетки и помощника для пипетирования, установив скорость пипетирования на минимум.
- Держите трубку под углом 45°, чтобы увеличить площадь поверхности плотной среды и поддерживать слои.
- Центрифугуйте образец при 1 200 г, RT, в течение 20 минут. Отключите тормоз центрифуги или установите его на минимум. После центрифугирования между границей плотной среды и плазмой должен быть виден белый слой. Это белое мутное кольцо содержит нужные Т-клетки.
- Собирайте Т-клетки, аккуратно собирая слой с помощью стерильной трансферной пипетки или серологической пипетки объемом 2 мл и перенесите их в новую трубку. Нарушайте слои как можно меньше, чтобы избежать переноса плотной среды или плазмы.
- Продолжайте с разделом 1.3.
- Согласно инструкции к набору, добавляйте необходимое количество коктейля с антителами на мл образца. Инкубировать определённое время в RT. Для предлагаемого набора для обогащения человеческих Т-клеток: использовать 50 мкл коктейля антител на мл образца и инкубировать в течение 20 минут при RT (например, для 5 мл образца добавить 250 мкл коктейля антител).
- Изоляция Т-ячеек с помощью положительного отбора с помощью набора для гравитационного потока
- Выполните этап изоляции градиента плотности для извлечения PBMC из образца: подготовьте плотную среду согласно разделу 1.1.2. Разбавите образец равным объёмом PBS с 2% FBS. Это соответствует разбавлению 1:2 (например, разбавлять 3 мл образца с 3 мл PBS + 2% FBS).
- Аккуратно нанесите разбавленный образец поверх плотной среды с помощью серологической пипетки и помощника для пипетирования, установив скорость пипетирования на минимум. Держите трубку под углом 45°, чтобы увеличить площадь поверхности плотной среды и поддерживать слои.
- Центрифугу на 400 g RT в течение 30 минут с выключенным или минимальным тормозом. После центрифугирования на границе плотной среды и плазмы должен быть видим белый слой. Это белое мутное кольцо содержит PBMC, так как их плотность ниже, чем у эритроцитов.
- Собирайте PBMC, аккуратно собирая белый мутный слой и перемещая его в новую трубку. Для этого этапа используйте стерильную трансферную пипетку или серологическую пипетку объемом 2 мл и как можно меньше нарушайте слои.
- Промыйте собранные клетки: добавьте 20 мл PBS с 2% FBS. Посчитайте ячейки и вычислите общее количество ячейки. Центрифугу при 300 x g, 4 °C в течение 10 минут, с включённым тормозом. С этого момента держите клетки на льду и работайте с охлаждёнными реагентами.
- Пипетты с супернатанта. Следующие расчёты используются для до 1 x 10⁷ ячеек и могут быть масштабированы соответственно. Суспензировать клеточную гранулу в 80 мкл PBS с 0,5% бычьей сывороткой альбумина (BSA) и 2 мМ этилендиаминтетрауксусной кислоты (EDTA).
- Смешайте 10 мкл микрошариков CD4 с 10 мкл микрошариков CD8. Добавьте смесь из бусинок в восстановленные PBMC. Хорошо перемешайте и инкубуйте 15 минут при 4 °C.
- Тем временем разместите столбец гравитационного потока в магнитном поле соответствующего устройства разделения. Подготовьте колонку, промывая её 3 мл PBS с BSA и EDTA.
- После этапа инкубации промывайте клетки, добавив 2 мл PBS с BSA и EDTA. Центрифуга при 300 x g, 4 °C в течение 10 минут. Отбросить супернатант и ресуспензировать до 10⁸ клеток в 500 мкл PBS с помощью BSA и EDTA.
- Примените суспензия ячейки к колонке. Маркированные ячейки удерживаются в колонке с помощью магнитного устройства разделения. Поток содержит немаркированные клетки (CD4 и CD8 с двойным отрицательным PBMC) и может быть собран при желании. Промыйте колонку 3 раза, промывая её 3 x 3 мл PBS с BSA и EDTA. Добавьте новый буфер, как только столбец опустеет.
- Чтобы элюировать маркированные элементы, снимите колонку гравитационного потока из магнитного сепаратора и разместите его выход над свежей трубкой для сбора. Пипетка 5 мл PBS с BSA и EDTA на колонку, затем плотно вдавить поршень в колонку для элюирования ячеек. Продолжайте с разделом 1.3.
ПРИМЕЧАНИЕ: Наборы для магнитных антител доступны как наборы для пан-Т-клеток, так и для определённых подмножеств Т-клеток и могут быть как положительными, так и отрицательными наборами для отбора. В каждом случае маркированные ячейки сохраняются магнитным разделительным устройством. Для положительного отбора Т-клетки (или их подмножества) маркируются магнитными шариками через их когнатное антитело. При отрицательном отборе все клетки, не относящиеся к указанной популяции Т-клеток, маркируются магнитными шариками. Таким образом, в протоком располагаются Т-клетки.
- Замораживание изолированных Т-клеток
- Промывайте Т-клетки с 20 мл PBS с 2% FBS. Центрифуга при 300 г, RT, 10 минут. Тормоз можно включить снова. Отбросьте супернатант.
- Суспензировать клетки в 5-10 мл PBS с 2% FBS. Чтобы использовать клетки непосредственно для культивирования, приступите к разделу 2.4. Чтобы заморозить клетки, перейдите к следующему разделу.
ПРИМЕЧАНИЕ: Замораживание клеток не требуется, если изолированные Т-клетки используются сразу для активации и культивирования. - Пересчитайте восстановленные элементы и центрифугу при 300 г, 4 °C в течение 10 минут. Тем временем рассчитайте количество ячеек, которые нужно заморозить. Одна Т-клетка аликвот должна содержать 5-20 x10 6 клеток. Подготовьте необходимое количество маркированных крио-флаконов, а также замораживающую среду (см. Таблицу 1).
- После центрифугирования сбросьте супернатант и пипетку с оставшейся жидкости. Теперь работайте быстро.
- Суспензируйте ячеточную гранулу в 1 мл предварительно охлаждённой замораживающей среды для каждой аликвоты (например, если подготовлено пять аликвотов, повторно суспензуйте гранулу в 5 мл замораживающей среды). Аликвот 1 мл ячейки в каждую крио-флакон. Заморозьте крио-флаконы немедленно при -80 °C.
ПРИМЕЧАНИЕ: рекомендуется замораживание с контролируемой скоростью. Для этого используйте подходящие заморозительные контейнеры. После заморозки при -80 °C клетки переведите клетки в жидкий азот (например, на следующий день или в течение двух недель).
| Компонент | Итоговая концентрация |
| Диметилсульфоксид | 10 % (v/v) |
| Сыворотка плода для быка | 45 % (v/v) |
| RPMI 1640 с фенол-красным | 45 % (v/v) |
Таблица 1: Состав замораживающей среды. Замораживающая среда используется для сохранения целостности и жизнеспособности ячейки во время заморозки и хранения.
2. Оттаивание, активация и расширение первичных Т-клеток
- Выполняйте все этапы в стерильных условиях с помощью биологического защитного шкафа.
- Предварительное разогревание Roswell Park Memorial Institute (RPMI) 1640 без добавок при 37 °C и перекачивание 20 мл в центрифугную трубку. Разморозьте аликвот замороженных Т-клеток, быстро подвергая трубку тёплой воде. Прекратите оттаивание, когда внутри крио-флакона всё ещё видна небольшая гранула льда.
- Немедленно добавьте 1 мл предварительно нагретого RPMI в суспензию ячейки и аккуратно перенесите его в трубку центрифуги. Прополосните крио-флакон 1 мл RPMI. Избегайте дополнительных этапов подвески, которые могут подвергнуть клетки сдвиговому напряжению.
- Центрифугные ячейки при 300 г, RT, в течение 5 минут. Отбросьте супернатант. Восстановите клеточную гранулу в полной Т-клеточной среде. Полная Т-клеточная среда состоит из RPMI 1640 с 10% FBS, 1% пенициллина/стрептомицина, 5 нг/мл интерлейкина 7 (IL-7) и 10 нг/мл интерлейкина 15 (IL-15) (см. таблицу 2).
- Посчитай вознесенные ячейки. Семенные клетки в полной Т-клеточной среде с плотностью 1 x 10⁶ клеток/мл в соответствующей пластине скважины. Добавьте требуемое количество активационного реагента, указанного в соответствующем руководстве. Например, чтобы активировать 1 x 10⁶ клеток, семенные клетки в 1 мл полной Т-клеточной среды в пластине с 24 ячеями. Добавьте либо 25 мкл шариков CD3/28, либо 10 мкл реагента TransAct.
ПРИМЕЧАНИЕ: Если ячейки недостаточно плотные (то есть количество клеток меньше 1 x 10⁶ клеток/мл), центрифугайте снова с теми же условиями, что и раньше. Ресуспензировать гранулы в нужном объеме полноценной Т-клеточной среды, чтобы получить плотность 1 x 10⁶ клеток/мл. - Инкубировать клетки при 37 °C в инкубаторес содержанием CO2 5% до трёх недель. Считайте клетки каждые 2-3 дня и регулируйте плотность до 0,3-0,5 x 10⁶ клеток/мл, добавляя свежую полную Т-клеточную среду. Плотность клеток не должна превышать 1,5 x 10⁶ клеток/мл, поскольку первичные Т-клетки могут не вернуться в экспоненциальную фазу роста при культивировании с высокой плотностью.
ПРИМЕЧАНИЕ: Особенно в первые дни после активации могут быть видны макроскопические клеточные кластеры (см. рисунок 2D). Это ожидаемо, поскольку клетки собираются вокруг активационного реагента при инициализации пролиферации. Обычно клетки готовы к использованию примерно через неделю после активации. Однако время работы зависит от экспериментальной установки и необходимого количества ячеек. Рекомендуется использовать Т-клетки всегда в одном диапазоне после активации для биологических репликаций (то есть через 9–12 дней после активации).
| Компонент | Итоговая концентрация |
| Сыворотка плода для быка | 10 % (v/v) |
| Интерлейкин 15 (IL-15) | 10 нг/мл |
| Interleukin 7 (IL-7) | 5 нг/мл |
| Пенициллин/стрептомицин 10 000 U/mL | 1 % (v/v) |
| RPMI 1640 с фенол-красным | NA |
Таблица 2: Состав полной Т-клеточной среды. Среда, используемая для культивирования первичных человеческих Т-клеток после активации.
3. Окрашивание для фенотипа и маркеров активации
- Считай Т-клетки. Используйте 0,1 x10 6 клеток на каждую реакцию окрашивания. Рассчитайте необходимый объём суспензии ячейки и перенесите его в соответствующую полистироловую трубку с круглым дном.
ПРИМЕЧАНИЕ: Количество окрашенных клеток можно укратить до минимум 50 000 при необходимости. Окрашивание большего количества клеток, чем требуется, возможно, при условии, что антитела находятся в избытке моляров, как описаноранее 18,19. - Промывайте ячейки один раз, напрямую добавляя 1 мл буфера для окрашивания, состоящего из PBS с 0,5% FBS. Центрифуга при 300 x g, 4 °C в течение 5 минут. С этого момента держите клетки на льду и работайте с охлаждёнными реагентами.
- Тем временем подготовьте одну мастер-смесь антител для всех пробирок, как описано в таблице 3. Разведите антитела до конечной концентрации в буфере для окрашивания. Окрашивание проводится в объёме 50 мкл на пробирку. Хорошо смешивайте, например, с помощью вихря.
ПРИМЕЧАНИЕ: Этот протокол может сочетаться с другими экспериментами по окрашиванию, такими как окрашивание для экспрессии CAR, как описано в разделе 6. Можно добавить живой/мёртвый краситель, чтобы помочь в гейтинге для живых клеток. В этом случае спектры излучения необходимо подбирать соответствующим образом, чтобы избежать пересечения с другими используемыми флуорофорами. - После центрифугирования сбросьте супернатант и пипетку с оставшейся жидкости. Суспензируйте каждую гранулу в 50 мкл мастер-микса антител.
- Инкубировать трубки при 4 °C в темноте не менее 30 минут. Этот этап инкубации может быть продлён до нескольких часов.
- Промывайте клетки, добавляя 1 мл буфера для окрашивания непосредственно в реакцию окрашивания. Центрифугуйте при 300 x g, 4 °C в течение 5 минут и выбросьте супернатант. Повторите этот раздел с теми же условиями. После второго этапа промывания сбросьте супернатант, оставив небольшое количество буфера в трубках, чтобы предотвратить высыхание ячеек.
- Окрашиваемые клетки держите гранулированными и на льду до измерения. Перед измерением свесьте гранулу в 100 мкл буфера для окрашивания.
ПРИМЕЧАНИЕ: Этот протокол оптимизирован для окрашивания, проводимого в трубах с круглым дном объемом 5 мл. Окрашивание пластин с 96 лунками также возможно с использованием слегка адаптированного протокола. Поскольку пластины имеют меньший рабочий объём, рекомендуется два этапа промывки по 200 мкл перед окрашиванием. Если в каждую скважину засеяно более 50 мкл суспензия, пеллетные ячейки и сбрасывают супернатант перед промывкой. Окрашивание также проводится в 50 мкл на каждую скважину. После окрашивания проведите три этапа стирки вместо двух с буфером для окрашивания 200 мкл. Центрифугирование выполняется с теми же настройками, что и описано выше.
| Цвет лазера | Лазер λ (нм) | Эмиссионный фильтр | Диапазон фильтров (нм) | Флуоресцентный краситель | Антиген | Окончательное разбавление | Тип маркера |
| Вайолет | 405 | 450/45 | 427.5–472.5 | VioBlue | CD45 | 1:100 | Пан-лейкоцит |
| Вайолет | 405 | 525/40 | 505–545 | VioGreen | CD69 | 1:50 | Активация |
| Вайолет | 405 | 610/20 | 600–620 | Vio Bright V600 | CD45RA | 1:100 | Фенотип |
| Синий | 488 | 525/40 | 500–545 | FITC | CD8 | 1:100 | Фенотип |
| Синий | 488 | 690/50 | 665–715 | PerCP–Vio 700 | CD154 | 1:50 | Активация |
| Жёлтый/зелёный | 561 | 585/42 | 564–606 | Физкультура | CD134 | 1:50 | Активация |
| Жёлтый/зелёный | 561 | 675/30 | 660–690 | PE–Vio 670 | CD3 | 1:100 | Pan T Cell |
| Жёлтый/зелёный | 561 | 780/60 | 750–810 | PE–Vio 770 | CD25 | 1:50 | Активация |
| Красный | 638 | 660/20 | 650–670 | APC | CD137 | 1:50 | Активация |
| Красный | 638 | 712/25 | 699.5–724.5 | Vio Bright R720 | CD62L | 1:100 | Фенотип |
| Красный | 638 | 780/60 | 750–810 | APC–Vio 770 | CD4 | 1:100 | Фенотип |
Таблица 3: Обзор панели антител и предлагаемых флуорофоров для анализа первичной экспрессии Т-клеток фенотипа и маркеров активации. Для проведения этого эксперимента необходим потоковый цитометр с не менее чем 4 лазерами и соответствующей системой фильтра. Если конфигурация устройства отличается, флуорофоры нужно корректировать соответственно.
4. In vitro транскрипция CAR-кодирующей ДНК для генерации мРНК
- Разработать подходящий шаблон ДНК для in vitro транскрипции (IVT) в мРНК. Включите T7-промотор для T7 РНК-полимеразы, последовательность Козака, стартовый кодон, сигнальную пептидную последовательность, желаемую последовательность CAR и стоп-кодон (см. рисунок 1).
ПРИМЕЧАНИЕ: Последовательность Козака — это мотив распознавания, критически важный для инициации трансляции белков благодаря правильной сборке стартового кодона рибосомой. Сигнальный пептид необходим для правильной обработки CAR в Гольджи и его включения в плазматическую мембрану. Для обнаружения экспрессии CAR полезно добавить метку на внеклеточную часть CAR (например, тег DYKDDDDK или MAP). Некоторые CAR также могут быть обнаружены с помощью их растворимого когнированного антигена, конъюгированного с фторофором, или антител против других распространённых структур, таких как линкерный домен scFv (например, анти-G4S-линкерный антител или анти-Уитлоу-линкер). - Амплифицировать ДНК с помощью полимеразной цепной реакции (ПЦР) с использованием праймеров, расположенных по бокам конструкции CAR, включая промотор T7. Для IVT требуется 1 мкг CAR-ДНК. Проверьте правильную длину продукта ПЦР, проведя аналитический электрофорез агарозного геля. Очистите продукт ПЦР с помощью колонки с помощью ПЦР и набора для очистки ДНК перед переходом к IVT. ДНК может храниться при -20 °C.
ПРИМЕЧАНИЕ: Полезно включить 5-10 случайных нуклеотидов в праймерные области до и после транскрипта для лучшего связывания полимеразы. Поскольку для IVT требуется большое количество ДНК, объём ПЦР-реакции можно соответственно увеличить. - Используйте набор IVT, включающий поли(A) хвостовой шаг для получения полиаденилированной мРНК. Проведите IVT в биологическом защитном шкафе и тщательно очистите поверхности дезинфицирующим средством. Следуйте инструкциям комплекта для проведения IVT.
ПРИМЕЧАНИЕ: Удлинение этапа транскрипции до нескольких часов может увеличить выход мРНК. Длительность этапа полиаденилирования должна оставаться постоянной между образцами, так как она напрямую влияет на длину хвоста поли (A). Это, в свою очередь, может влиять на стабильность мРНК и эффективность экспрессии invivo 20. - Очистите мРНК с помощью набора для очистки РНК на основе колонок и определите концентрацию очищенной мРНК с помощью подходящего устройства.
ПРИМЕЧАНИЕ: Существует несколько способов оценки качества транскрибированной мРНК, включая аналитический гель-электрофорез до и после этапа поли(A) хвоста, а также методы на основе коэффициента поглощения для определения концентрации мРНК. Рекомендуемое соотношение A260/230 — 2,0-2,2; Значения ниже 1,8 указывают на загрязнение и потенциально низкую эффективность экспрессивных тестов. Значение модификаций и очистки мРНК перед электропорированием описано в другомразделе 21, 22, 23. - Аликвот 3-5 мкг очищенной мРНК (окончательное количество мРНК, которое будет использоваться в экспериментах для одной электропорации) и храните аликвоты при -80 °C. Избегайте повторяющихся циклов замораживания и оттаивания.

Рисунок 1: Схематическое представление компонентов шаблона ДНК, необходимых для генерации мРНК для трансфекции Т-клеток. Шаблонная ДНК для IVT должна содержать промотор T7, последовательность Козака, стартовый кодон, за которым следует сигнальный пептид, обеспечивающий секрецию белка во внеклеточное пространство, желаемую последовательность CAR и стоп-кодон. Сокращения; мРНК = мессенджерная рибонуклеиновая кислота; ДНК = дезоксирибонуклеиновая кислота; CAR = химерный антигенный рецептор; IVT = транскрипция in vitro . Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
5. Временная трансфекция первичных Т-клеток с помощью электропорации мРНК
- За день до трансфекции разведите Т-клетки до плотности 0,3 x 10⁶ клеток/мл в полной Т-клеточной среде (см. Таблицу 2). Клетки должны находиться в экспоненциальной фазе роста в день трансфекции (то есть при плотности ниже 1 x 10⁶ клеток/мл) для эффективной экспрессии CAR.
- В день трансфекции предварительно разогрейте все необходимые среды при температуре 37 °C.
- Посчитайте Т-клетки и рассчитайте необходимый объём. Используйте 1-5 x 10⁶ клеток для каждой CAR-мРНК.
ПРИМЕЧАНИЕ: Рекомендуется всегда включать трансфекцию «МОК» (то есть Т-клетки, проходящие процедуру трансфекции, но без добавления мРНК). Эти клетки также могут использоваться как отрицательные средства контроля для окрашивания и экспериментов. Держите номер ячейки постоянным в эксперименте. - Перенесите необходимый объём суспензии Т-элемента в коническую центрифугную трубку. Центрифуга при 300 г, RT, 5 минут. Отбросьте супернатант. Все этапы центрифугации в следующих разделах повторяются в этих условиях.
ПРИМЕЧАНИЕ: Если требуемый объём превышает ёмкость одной конической центрифугной трубки, её можно разделить на равные части на две или более трубки. В этом случае все гранулы повторно суспензируются в общим объёме среды 20 мл RPMI и собирают их в первый этап промывки (раздел 5.6). - Подготовьте полную Т-клеточную среду в соответствующей пластине для восстановления Т-клеток после электропорации.
ПРИМЕЧАНИЕ: Используйте эти соображения для расчёта: после электропорации ячейки должны быть засеяны с плотностью примерно 0,5-1,0 x 10⁶ элементов/мл. Примерно от 1/3 до 1/2 клеток погибают во время или после электропорации. Например, если на электропорация используется 2 x 10⁶ элементов, ожидается, что минимум 1 x 10⁶ ячеек останется. Для достижения необходимой плотности ячеек используйте 2,0 мл полноценной Т-клеточной среды (в пластине с 12 ячеями). Предварительно нагрейте пластину с Т-элементной средой при 37 °C до проведения электропорации. - Проведите первый этап промывания с 20 мл RPMI с фенол-красным и без добавок. Пипетка RPMI сверху ячеек, центрифуга при 300 г, RT в течение 5 минут и сбросить супернатант.
- Проведите второй этап промывания с 20 мл RPMI без фенол-красного и без добавок, как описано выше.
ПРИМЕЧАНИЕ: Если для электропорации используются Т-клетки нескольких доноров, их можно готовить параллельно до раздела 5.8. Используйте только одну партию Т-элементов для выполнения последнего шага промывки (раздел 5.8). Оставьте остальные элементы гранулированными, не выбрасывая супернатант, и переходите к последнему этапу промывки, когда завершится первый цикл электропорации. - Выполните третий этап промывания с использованием 20 мл редуцированной сывороточной среды, как описано выше.
- Во время последнего этапа центрифугирования соберите все необходимые аликвоты мРНК из морозильника и храните их во льду. Маркируйте электропорационные кюветы и пластину предварительно нагретым материалом.
- Настройте условия для устройства электропорации. Здесь используется тотальная система Gene Pulser Xcell. Настройки протокола для первичных Т-клеток должны быть следующими:
Протокол квадратной волны: напряжение: 500 В, количество импульсов: 1, длина импульса: 5 мс, интервал импульса: 0, диаметр кюветы: 4 мм
ПРИМЕЧАНИЕ: Этот протокол оптимизирован для первичных Т-клеток. Другие типы клеток могут потребовать адаптации настроек, особенно длины импульса. - Тщательно сбросьте оставшуюся жидкость пипетом, не трогая гранулу. Суспензировать клеточную гранулу в 100 мкл восстановленной сывороточной среды за электропорация (например, если проведено пять электропорациях, суспензировать гранулу в общем объёме 500 мкл).
- Используйте 100 мкл суспензии Т-элемента и 3-5 мРНК на электропорация. Готовьте только одну электропорацию за раз. Добавьте суспензию Т-клеток в трубку с мРНК, аккуратно перемешайте. Избегайте пипетки вверх и вниз. С этого момента действуйте быстро.
ПРИМЕЧАНИЕ: Объём добавленной мРНК не должен превышать 10 мкл. При необходимости количество мРНК можно регулировать. При сравнении CAR или экспериментов всегда используйте одинаковое количество клеток и мРНК для каждой электропорации. Это важно, поскольку количество мРНК напрямую связано с уровнем экспрессии CAR (см. рисунок 5). - Перенесите смесь мРНК/Т-клеток в электропорационный кувет. Убедитесь, что подвеска покрывает нижнюю часть кувета. Не пишите вверх-вниз.
- Быстро перенесите кювету с смесью мРНК и Т-клеток в электропорационное устройство и выполните электропорирование с настройками, подготовленными в разделе 5.11.
- После электропорации аккуратно восстанавлите Т-клетки в предварительно нагретой полной Т-клеточной среде, добавив 100 мкл среды из пластины в кювет, а затем перенесите их обратно в пластину. Промывайте кювету 100 мкл среднего масла.
ПРИМЕЧАНИЕ: Клетки чувствительны к сдвиговому напряжению после электропорации. Избегайте повторяющихся этапов повторной подвески. - Повторяйте разделы 5.12–5.15 для всех конструкций мРНК.
- Инкубировать трансфектированные Т-клетки при 37 °C с 5%CO2. Если подготовлена ещё одна партия Т-клеток, продолжайте с разделом 5.8 с этой партией сейчас.
- Проведите соответствующий эксперимент в течение 24 часов.
ПРИМЕЧАНИЕ: Экспрессия CAR будет обнаружена уже через 3–6 часов после электропорации. Пиковые уровни экспрессии и кинетика могут зависеть от конструкции мРНК и должны быть проверены в предварительных экспериментах. Подробные протоколы, описывающие возможные анализы потенции на потенцию, такие как анализ цитотоксичности CAR T-клеток или уровней секреции цитокинов при совместном выращивании с клетками-мишени опухоли, доступны вдругих местах 23, 24, 25, 26, 27.
6. Анализ экспрессии CAR после электропорации
- Через 6-24 часа после электропорации повторная суспензия и подсчёт Т-клеток. Используйте от 50 000 до 100 000 клеток на каждую реакцию окрашивания. Пересадите необходимый объём суспензии ячейки в соответствующую полистироловую трубу с круглым дном. Следующие разделы могут выполняться вне биологического защитного шкафа.
- Промывайте ячейки, добавив 1 мл буфера для окрашивания, состоящего из PBS с 0,5% FBS. Центрифуга при 300 x g, 4 °C в течение 5 минут. С этого момента держите клетки на льду и работайте с охлаждёнными реагентами.
- Приготовьте мастер-смесь со всеми антителами, использованными в панели окрашивания. Включите антитело, которое позволяет обнаруживать CAR-идентификацию (например, через встроенный пептидный метка, например DYKDDDDK-тег). Разбавлять антитела как рекомендовано, в итоговом объёме окрашивания 50 мкл (например, для получения разбавления 1:50 добавляется 1 мкл антитела к 49 мкл буфера для каждой пробирки).
ПРИМЕЧАНИЕ: Окрашивание для экспрессии CAR может проводиться исключительно с помощью антител, выявляющего CAR, или в сочетании с окрашиванием фенотипических и активационных маркеров. Антитела, а также конъюгированный фторофор могут быть скорректированы. При обмене антителами и/или флуорофорами учитывайте соответствующие спектры возбуждения и излучения. APC совместим с предлагаемым красителем 7-аминоактиномицина D (7-AAD) для одновременного окрашивания жизнеспособности. - После центрифугирования тщательно сбросьте супернатант, выделяя остаточную жидкость, не нарушая гранулу клетки. Суспензируйте каждую гранулу в 50 мкл подготовленной смеси антител.
- Инкубировать трубки при 4 °C в темноте не менее 30 минут. Этот этап инкубации может быть продлён до нескольких часов.
- Промыйте клетки, добавив 1 мл буфера для окрашивания прямо в тюбик. Центрифугуйте при 300 г, 4 °C в течение 5 минут и тщательно сбросьте супернатант с помощью пипетой остаточной жидкости. Суспензируйте клеточные гранулы в 100 мкл буфера для окрашивания на каждую трубку.
- Перед началом измерения добавьте 2 мкл раствора 7-AAD в трубки и хорошо перемешайте. Инкубировать 10 минут на RT в темноте. Немедленно приступайте к измерению.
ПРИМЕЧАНИЕ: Не инкубируйте клетки с 7-AAD более 15 минут, так как это может исказить результат. Для достижения однородного времени инкубации рассмотрите возможность добавления 7-AAD последовательно или партиями. Этот протокол оптимизирован для окрашивания, проводимого в трубах с круглым дном объемом 5 мл. Окрашивание пластин с 96 лунками также может проводиться с использованием слегка изменённого протокола. Поскольку рабочий объём пластин меньше (максимум 250 мкл), рекомендуется использовать два этапа промывки с буфером 200 мкл перед окрашиванием. Если в одну скважину засеяно более 50 мкл клеток, пеллетируйте клетки и сбросьте супернатант перед промывкой. Окрашивание также проводится в 50 мкл на каждую скважину. После инкубации выполните две промывки с буфером для окрашивания 200 мкл. Центрифугирование выполняется с теми же настройками, что и описано выше.
Результаты
Активация и расширение первичных человеческих Т-клеток
Первичные Т-клетки размораживались и активировались на 0-й день с помощью шариков CD3/28 или TransAct, расширялись на 23 дня и отсчитывались каждые 2-3 дня (рисунок 2A). В дни подсчёта плотность клеток была скорректирована до 0,3-0,5 x 10⁶ клеток/мл. В дни 0/2/5/9/14/20 Т-клетки использовались для цитометрического анализа потока с целью оценки фенотипа и экспрессии активационных маркеров. В течение первой недели после активации Т-клетки быстро размножались и расширялись с помощью обоих активационных реагентов (рисунок 2B), с немного меньшим расширением складок в последующие дни для Т-клеток, активируемых TransAct (рисунок 2C). Примечательно, что активация Т-клеток также была видна микроскопическим анализом, когда вокруг активационных реагентов формировались кластеры Т-клеток (см. рисунок 2D).
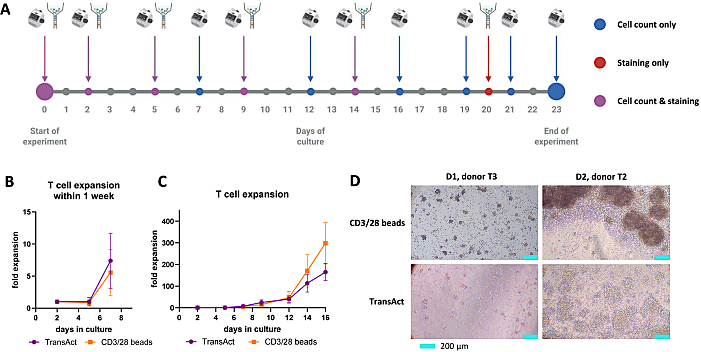
Рисунок 2: Активация и расширение первичных Т-клеток с использованием двух различных активационных реагентов. (A) Схематическое изображение экспериментальной временной линии. Клетки активировались либо шариками CD3/28, либо TransAct на 0-й день и культивировали в течение 23 дней. Синие точки изображают дни, когда клетки подсчитывались, красные — дни, когда клетки анализировались с помощью проточной цитометрии, а фиолетовые — дни, когда проводились оба анализа. (B) и (C) Расширение первичных Т-клеток в течение (B) первой недели или (C) в течение 16 дней после посева. Значения показывают среднее ± стандартное отклонение 4 (шарики CD3/28) или 3 (TransAct) различных здоровых доноров Т-клеток. (D) Репрезентативные микроскопические изображения активированных Т-клеток с видимым скоплением клеток на 1 и 2 дни после активации. Снимки были сделаны с помощью инвертированного микроскопа. Линейка соответствует размеру 200 мкм. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
Окрашивание фенотипов и маркеров активации Т-клеток
Для цитометрического анализа потока применялась следующая стратегия гейтинга (рисунок 3): для удаления клеточного мусора и шариков применялся первый гейтинг (FSC-Height vs. SSC-Height), затем гейтинг для отдельных ячеек (FSC-Ширина против SSC-Area). Процент CD3+ клеток должен быть в диапазоне 98-100%. Дальнейшее субгейтирование дало процент CD4+ (хелперных) Т-клеток и CD8+ (цитотоксичных) Т-клеток, которые были дополнительно ограничены для различных фенотипических Т-клеток с помощью маркеров CD45RA и CD62L. Дополнительно были проанализированы Т-клетки CD3+ на экспрессию активационных маркеров (CD25/CD69/CD134/CD137/CD154).
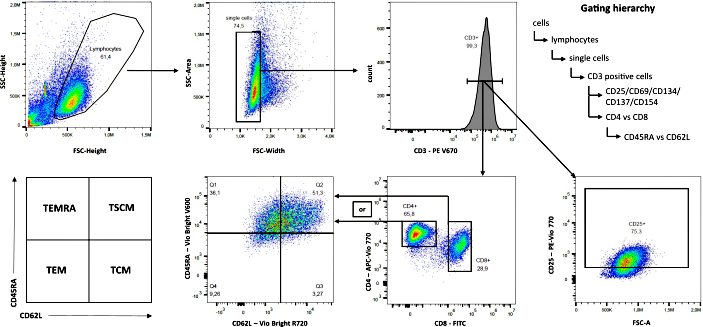
Рисунок 3: Стратегия гейтинга для цитометрического анализа потока. Показаны репрезентативные точечные графики одного донора Т-клетки, активированного шариками CD3/28 на пятый день (n = 4). Сокращения; TEMRA = клетки памяти Т-эффектора, реэкспрессирующие CD45RA; TSCM = Т-клетки памяти, похожие на стволовые клетки; TEM = Т-ячейки памяти эффектора; ТКМ = центральные Т-клетки памяти. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
После активации шариками CD3/28 процент CD4+ Т-клеток по сравнению с CD8+ Т-клетками со временем снизился: 74,3% (± 7,4%) CD4+ Т-клеток на пятый день, а на 20-й день после активации снизился до 14,6% (± 3,4%). CD8+ Т-клетки увеличились с 20,7% (± 6,4%) на пятый день до 82,4% (± 3,1%) на 20-й день (см. рисунок 4A). Похожие тенденции были обнаружены после активации TransAct, с немного меньшим процентом CD8+ Т-клеток на 20-й день (72,5% ± 0,7%). Таким образом, немного более медленное расширение Т-клеток, наблюдаемое после активации TransAct, соответствует снижению процента CD8+ и более высокому проценту клеток CD4+ в период расширения. Различия в фенотипическом составе Т-клеток были схожи с обоими активационными реагентами (рисунок 4B). Однако частота реэкспрессии CD45RA (TEMRA) T-эффекторных клеток памяти в целом была выше для CD8+ клеток, чем для CD4+ . В соответствии с этим, CD4+ Т-клетки показали более высокий процент центральных Т-клеток памяти (ТКМ) и Т-клеток, похожих на стволовые клетки (ТСМ) (Рисунок 4B).
CD134 был единственным маркером активации, который уже был повышен после оттаивания Т-клеток: 37,6% (± 4,1%) CD134+ Т-клеток активировались шариками CD3/28 и 36,1% (±4,4%) CD134+ Т-клеток для Т-клеток, активированных TransAct, (см. рисунок 4C). В обеих стратегиях активации CD25, CD69 и CD134 были сильно повышены к второму дню. Для бусинок 3/28 дня экспрессия CD69 и CD134 достигла пика на второй день, тогда как пик CD25 — на пятый день. Похожие результаты были зафиксированы у Т-клеток, активируемых TransAct. CD134 и CD154 были повышены только на 14-й день как для шариков CD3/28, так и для клеток, активированных TransAct. В целом наблюдаемые тенденции между двумя активирующими реагентами были очень схожими. Однако экспрессия CD69 на 14-й день была немного выше в Т-клетках, активированных CD3/28, чем у их аналогов TransAct (97,1% ± 0,9% против 86,5% ± 5,1%). Это соответствует длительной высокой скорости расширения, наблюдаемой у клеток, активируемых шариками CD3/28. В итоге, предлагаемая панель маркеров активации включает маркеры, которые повышаются как на ранних, так и в более поздних временных точках после активации, с разной чувствительностью между разными маркерами активации, но в целом схожими тенденциями для обоих активационных реагентов.
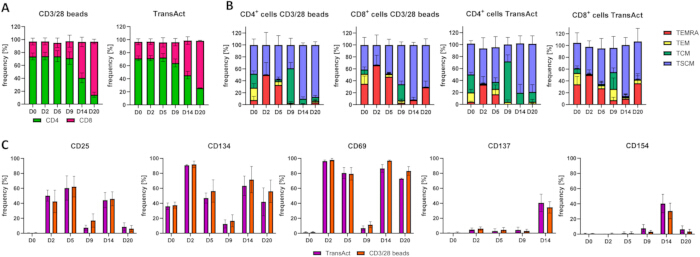
Рисунок 4: Анализ фенотипа и экспрессии маркеров активации Т-клеток с помощью различных активационных реагентов в течение 20-дневного периода культивирования.(A) Процент CD4+/CD8+ Т-клеток во время культивации после активации шариками CD3/28 (слева) или TransAct (справа). (B) Дифференцировка Т-клеток после активации с помощью шариков CD3/28 (две левые панели) или TransAct (две правые панели), каждая для клеток CD4+ или CD8+. Фенотип оценивался с использованием маркеров CD45RA и CD62L. TEMRA: CD45RA+ CD62L-, TEM: CD45RA-CD62L-, TCM: CD45RA-CD62L+, TSCM: CD45RA+ CD62L+. (C) Экспрессия маркеров активации после активации шариками CD3/28 или TransAct и в период расширения. Показаны частоты [%] CD3+ Т-клеток родительской популяции (среднее ± стандартное отклонение 4 [CD3/28 шариков] или 3 [TransAct] различных здоровых доноров Т-клеток). Сокращения; TEMRA = клетки памяти Т-эффектора, реэкспрессирующие CD45RA; TSCM = Т-клетки памяти, похожие на стволовые клетки; TEM = Т-ячейки памяти эффектора; ТКМ = центральные Т-клетки памяти. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
Временная трансфекция первичных Т-клеток и анализ экспрессии CAR
Первичные Т-клетки были трансфектированы мРНК путем электропорации на 7-й день после активации либо шариками CD3/28, либо TransAct. В качестве шаблона использовалась мРНК-кодировка второго поколения CAR, нацеленной на протеогликан хондроитин сульфат 4 (CSPG4) с костимулятором CD28 и доменом сигнализации CD3ζ. Был включён DYKDDDDK-тег (флаг-тег) для обеспечения обнаружения потоковой цитометрии. Жизнеспособность Т-клеток и экспрессия CAR оценивались через 3, 6, 24 и 48 часов после электропорации. Окрашивание проводилось в соответствии с описанием в разделе 6 протокола.
Хотя жизнеспособность Т-клеток, активированных шариками CD3/28, и TransAct была низкой через 3 часа после электропорации, в целом жизнеспособность трансфектированных Т-клеток CAR составляла от 51 до 85% и не различалась существенно между двумя стратегиями активации (см. рисунок 5A). CAR уже был обнаружен на этом раннем этапе после электропорации. Хотя процент клеток CAR+ постепенно снижался со временем, самая высокая частота клеток CAR+ была обнаружена в течение 24 часов после электропорации (рисунок 5B, левая панель). Примечательно, что интенсивность сигнала была стабильной в первые 6 часов после электропорации и постепенно снижалась после этого (рисунок 5B, правая панель). Экспрессия CAR практически исчезла после 48 часов, что демонстрирует временную природу манипуляций клетками и важность выбора раннего временного окна для дальнейших анализов. Репрезентативные точечные диаграммы для выражения CAR-экспрессии одного донора показаны на рисунке 5C. Для обоих активационных реагентов соотношение CD4/CD8 не отличалось между клетками, трансфектованными CAR и MOCK (рисунок 5D). В соответствии с предыдущими результатами, Т-клетки, активированные шариками CD3/28, показали немного более высокую частоту CD8+ Т-клеток, чем клетки, активированные TransAct. Для фенотипического анализа показан один представительный донор из-за больших вариаций, зависящих от донора (рисунок 5E). Хотя и активационный реагент, и состояние CD4/CD8 влияют на фенотип Т-клеток, экспрессия CAR не вызывает изменений фенотипа по сравнению с клетками, трансфектованными МОК.
Для оценки влияния концентрации мРНК на уровень экспрессии первичные Т-клетки были трансфектированы с помощью мРНК, кодирующей для мутантной версии ГФП (muGFP) с использованием 0,1, 0,3, 1, 3 или 6 мРНК. Сигнал GFP измерялся с помощью потоковой цитометрии через 24 часа после электропорации. Как и ожидалось, даже при таком небольшом количествах мРНК до 0,1 мкг приводило к обнаруживаемому сигналу GFP, с постепенным увеличением интенсивности сигнала с увеличением количества мРНК. В наших экспериментах 1 мкг мРНК уже насыщался, и большие количества (3 и 6 мкг мРНК) не приводили к увеличению сигнала GFP (рисунок 5F). Это подчёркивает возможность использования различных количеств мРНК для титрации уровней экспрессии, что может быть полезно для проверки влияния различных уровней экспрессии CAR- или даже целевыхантигенов 28.
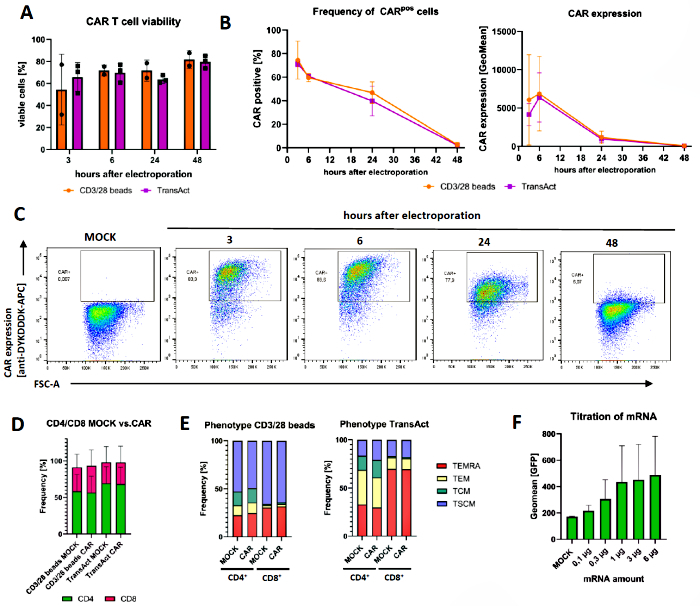
Рисунок 5: Кинетика экспрессии CAR и анализ фенотипа трансфектированных CAR T-клеток. (A) Жизнеспособность Т-клеток CAR после электропорирования с помощью CAR-кодирующей мРНК. Для оценки жизнеспособности после 10-минутной инкубации использовалось 2 мкл 7-AAD в буфере для окрашивания объёмом 100 мкл. n = 2-3 отдельных донора (B) Окрашивание экспрессии CAR с антителом против DYKDDDDK (конъюгировано с APC, 1:50 окончательное разбавление). После гейтинга жизнеспособных клеток анализировался либо процент CAR-положительных клеток по отношению к контролям, трансфекционным MOCK (левая панель), либо геометрическая медианная интенсивность флуоресценции (GeoAverage, правая панель) всей популяции. Показаны средние значения n = 3 отдельных донора ± S.D. (C) Репрезентативные точечные графики одного донора из (B), демонстрирующие кинетику экспрессии CAR со временем. (D) Анализ Т-клеток CD4+/CD8+ и сравнение MOCK-трансфекционных с CAR-трансфекционными Т-клетками и двумя различными стратегиями активации через 24 часа после электропорации. Показаны средние значения n = 3 отдельных донора ± S.D. (E) Фенотипический анализ MOCK-трансфекционных и CAR-трансфекционных Т-клеток, показанный в (B) через 24 часа после электропорации. Показан один представительный донор n = 3. (F) Анализ экспрессии muGFP через 24 часа после электропорации с разным количеством мРНК. Гейтинг для живых ячеек проводился до количественной оценки GeoAverage для GFP. Показаны средние значения n = 3 донора ± сокращения S.D.; CAR = химерный антигенный рецептор; мРНК = мессенджерная рибонуклеиновая кислота; 7-AAD = 7-аминоактиномицин; RT = комнатная температура; muGFP = мутантный зелёный флуоресцентный белок; S.D. = стандартное отклонение. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
Обсуждение
Изоляция и культивирование первичных человеческих Т-клеток служат основой для исследований in vitro и in vivo. Хорошо известно, что при активации и экспансии in vitro Т-клетки дифференцируются в эффектоподобный фенотип, и что выбор цитокиновых добавок сильно влияет на эти дифференцировки9. Клетки CAR T, культивируемые с помощью IL-7 и IL-15, показали улучшенную персистенцию и лучшую противоопухолевую активность в моделях мышей по сравнению с Т-клетками, расширеннымиIL-29. Поэтому выбор как активационных реагентов, так и цитокиновых добавок важен для получения Т-клеток с желаемым фенотипом. Мы сравнили два активационных реагента (шарики CD3/28 и TransAct), которые по-разному влияют на кинетику расширения Т-клеток, выход и соотношение CD4/CD8, в течение трёхнедельного периода расширения. В целом, Т-клетки расширялись после активации шариков CD3/28, что показало более высокий процент CD8+ и меньшую частоту CD4+ клеток по сравнению с активацией TransAct. Поскольку CD8⁺ Т-клетки предпочтительно дифференцируются в сторону эффектоподобного фенотипа TEMRA, ключевой фактором является выбор реагентов, который должен соответствовать целям эксперимента. Помимо фенотипических поверхностных маркеров, повышение их активационных маркеров даёт информацию о состоянии Т-клетки и функциях эффектора. И CD25, и CD69 являются чувствительными маркерами активации и обычно повышаются на ранних временных точках после активации. Они обычно используются для оценки активации Т-клеток, а также других типов клеток, таких как натуральные киллеры (NK)клетки 30,31,32. В отличие от этого, активационные маркеры CD137 и CD154 показали более низкую экспрессию в расширенных Т-клетках, что подчёркивает их потенциал для оценки специфической апрегуляции в CAR T-клетках при совместном культивировании с целевые клетки. Примечательно, что при применении панели маркеров активации для оценки активности CAR T-клеток при совместной культуре с целевые клетки (то есть опухоли) требуется тщательный выбор активационных маркеров, чтобы избежать высокой фоновой экспрессии этих маркеров на Т-клетках даже при отсутствии целевых клеток.
При работе с первичными Т-клетками следует учитывать, что их профили расширения и дифференцировки сильно зависят от донора. Однако хранение первоначального образца при 4 °C перед выделением Т-клеток и короткое время обработки в целом улучшают выход и качество изолированных клеток. Жизнеспособность клетки зависит от продолжительности этапов замораживания и оттаивания, поскольку замораживающая среда содержит криопротекторы, такие как диметилсульфоксид (DMSO). Хотя ДМСО имеет решающее значение для сохранения клеточных структур после замерзания, он токсичен для клеток при комнатной температуре. Поэтому требуется быстрая обработка и разбавление DMSO после размораивания. При электропорации Т-клеток они наиболее чувствительны после электрического импульса, который направлен на то, чтобы сделать стенку клетки проницаемой для мРНК. Осторожное обращение с клетками, избегая дополнительного сдвичного напряжения и работа с предварительно нагретыми растворами, значительно повышает восстановление и жизнеспособность клетки. При тестировании новой конструкции CAR может быть полезно добавить положительную контрольную мРНК, например CAR с известной экспрессией или репортерный белок, например GFP. Также рекомендуется включать как минимум МОК-трансфектированные клетки (то есть клетки, электропорированные без мРНК) в качестве отрицательного контроля. Для функциональных анализов может использоваться кодирование мРНК для CAR, направленное против другой цели, для оценки специфической активации CAR.
Поскольку кинетика экспрессии может зависеть от последовательности мРНК, оценка кинетики по отдельности является ценным инструментом для выбора идеальной точки времени проведения анализов на следующий этап. Этот метод трансфекции предназначен в первую очередь как быстрый и простой способ параллельного отбора нескольких CAR-конструкций. Из-за короткого времени, в течение которого CAR экспрессируется на поверхности Т-ячейки, долгосрочные анализы не могут быть проведены. Однако из предварительных экспериментов по трансфекции можно определить оптимальный дизайн CAR для перехода к вирусной трансдукции, если это желательно.
Наконец, антитела или их сопряжённые флюорофоры могут быть обменяны, чтобы соответствовать экспериментальной системе. Однако крайне важно учитывать соответствующие спектры возбуждения и излучения флуорофоров для достоверной интерпретации результатов. Кроме того, в предварительных экспериментах можно проводить одиночное окрашивание одним антителом для обеспечения правильной компенсации многоцветной панели. Хотя для предлагаемого панеля антител спектральная компенсация не требовалась, возможно, потребуется создать матрицу компенсации при изменении панели.
Представленный протокол IVT и электропорации предлагает простую и гибкую альтернативу вирусной трансдукции для внедрения CAR-конструкций в первичные человеческие Т-клетки. Поскольку он полностью зависит от доставки на основе РНК, его можно проводить в лабораториях без доступа к инфраструктуре BSL-2, что значительно снижает барьеры для исследований CAR T-клеток. Хотя вирусная трансдукция очень эффективна и преимущественно используется в области CAR, она сопровождается вопросами безопасности, связанными с геномной интеграцией — потенциальной причиной вторичных злокачественных опухолей, а также с трудоемким и затратнымпроизводством 33,34. Кроме того, временный характер экспрессии CAR делает этот подход особенно подходящим для быстрого, параллельного скрининга нескольких конструкцийCAR 35, позволяя исследователям сравнивать производительность конструкций с высокой пропускной способностью. Недостатком этого метода является ограниченное время экспрессии CAR, которое обычно достигает пика примерно через 6–12 часов послеэлектропорации 22,24,35,36. При временной трансфекции длительные посевы, такие как повторные стимуляционные анализы, нельзя проводить из-за снижения CAR. Однако мы рекомендуем выявить наиболее перспективные CAR-конструкции с помощью электропорации мРНК, прежде чем рассматривать переход к стабильным системам экспрессии с ограниченным числом кандидатов.
Электропорация мРНК в первичные клетки — это универсальная технология для экспрессии белков, таких как антигены, в различных типах клеток, включая PBMC, T-клетки, B-клетки, NK-клетки и дендритныеклетки 37. Особенно стоит отметить, что другой возможностью временной доставки CAR являются липидные наночастицы (LNPs)36,38, которые позволяют доставлять CAR-кодирующей мРНК или ДНК в Т-клетки без вирусных векторов и обеспечивающие интеграционную экспрессию CAR. В отличие от этого, транспозонная система Спящейкрасавицы 39,40,41 обеспечивает стабильную интеграцию без требований вирусных компонентов. Наиболее подходящий выбор трансфекции или трансдукции Т-ячейки зависит от предполагаемого применения и соображений масштабируемости и производства. Т-клетки на основе мРНК успешно использовались в доклинических и клинических исследованиях против различных заболеваний, включая гематологические и солидные злокачественные опухоли, а также аутоиммунныезаболевания 42,43,44. Временно экспрессированные CAR имеют преимущества по сравнению со стабильно экспрессированными CAR, поскольку ограниченная поверхностная экспрессия может предотвратить или уменьшить побочныеэффекты 25.
В итоге, этот рабочий процесс предоставляет простой пошаговый протокол для выделения, активации, культивации, анализа и трансфекции первичных Т-клеток с целью получения CAR T-клеток. Он прост в реализации, не требует лабораторных мощностей BSL-2 и легко интегрируется в лаборатории, оснащённые стандартными лабораториями молекулярной биологии и клеточной культуры.
Раскрытие информации
Авторы не заявляют о конфликте интересов.
Благодарности
Эта работа была поддержана Австрийским научным фондом (проект FWF ESP 465-B). Мы признаём наличие основных объектов Медицинского университета, отделение проточной цитометрии. Мы благодарим всех добровольных здоровых доноров за их участие и донорство образцов, а также команду медсестёр за поддержку.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 1.5 мЛ микроцентрифугальные пробирки высокой производительности | VWR | 525-1164 | |
| 12-лунковые пластинки, плоское дно, обработка TC | VWR | 734-2324 | |
| 24-лунковые пластинки, плоское дно, обработка TC | VWR | 734-2325 | |
| 6-лунковые пластинки, плоское дно, обработка TC | VWR | 734-2323 | |
| Раствор для окрашивания 7-AAD | Miltenyi Biotec | 130-111-568 | |
| Анти-Флаг DYKDDDDK антигела, APC, REAfinity | Miltenyi Biotec | 130-119-584 | |
| Система клинической цитометрии BD FACSCanto II | BD Biosciences | FACSCanto II | |
| Белок сыворотки быка | Merck | A4503-10G | Для гравитационной иммунной изоляции |
| Антиген CD134 (OX40), анти-человеческий, REAfinity | Miltenyi Biotec | 130-126-048 | Сопряжение: PE |
| Антиген CD137 (4-1BB), анти-человеческий, REAfinity | Miltenyi Biotec | 130-110-764 | Сопряжение: APC |
| Антиген CD154 (CD40L), анти-человеческий, REAfinity | Miltenyi Biotec | 130-114-142 | Сопряжение: PerCP-VIO 700 |
| Антиген CD25, анти-человеческий, REAfinity | Miltenyi Biotec | 130-114-541 | Сопряжение: PE-Vio 770 |
| Антиген CD3, анти-человеческий, REAfinity | Miltenyi Biotec | 130-132-352 | Сопряжение: PE-Vio 670 |
| Антиген CD4, анти-человеческий, REAfinity | Miltenyi Biotec | 130-113-223 | Сопряжение: APC-Vio 770 |
| Микроперлы CD4, человеческий | Miltenyi Biotec | 130-045-101 | Для гравитационной иммунной изоляции |
| Антиген CD45, анти-человеческий, REAfinity | Miltenyi Biotec | 130-110-775 | Сопряжение: VioBlue |
| Антиген CD45RA, анти-человеческий, REAfinity | Miltenyi Biotec | 130-132-270 | Сопряжение: Vio Bright V600 |
| Антиген CD62L, анти-человеческий, REAfinity | Miltenyi Biotec | 130-127-499 | Сопряжение: Vio Bright R720 |
| Антиген CD69, анти-человеческий, REAfinity | Miltenyi Biotec | 130-112-800 | Сопряжение: VioGreen |
| Антиген CD8, анти-человеческий, REAfinity | Miltenyi Biotec | 130-110-677 | Сопряжение: FITC |
| Микроперлы CD8, человеческий | Miltenyi Biotec | 130-045-201 | Для гравитационной иммунной изоляции |
| 96-лунковая колба для культивирования суспензий Cellstar, U-образное дно | Greiner Bio-one | 650 185 | |
| Центрифуга 5810 R | Eppendorf | 5811000015 | |
| Камеры CO2 ICO150 | Memmert | ICO150 | |
| Охладитель CoolNat | Ziegra Eismaschinen GmbH | ZBE 30-10 | |
| Контейнер для заморозки Corning CoolCell | Corning | CLS432000 | |
| Счетная камера, рисунок Бюркера-Тюрка, BLAUBRAND | Brand | 719520 | |
| Криопробирки, 2 мЛ, винтовой затычка QuickSeal | Sarstedt | 72,380 | |
| Цитофлуометр CytoFLEX LX | Beckmann Coulter | C11185 | |
| Смесь растворов дезоксинуклеотидов (dNTP) | New England Biolabs | N0447S | |
| Диметиловый сульфоксид (DMSO) для культур клеток | AppliChem | A3672 | |
| DPBS, без кальция, без магния | Gibco | 14190-144 | |
| Dynabeads Human T-Activator CD3/CD28 | Gibco | 11131D | |
| Электропораторские кюветы с размером щели 4 мм, желтая крышка | VWR | 732-1137 | |
| Пипетка Eppendorf Research plus, 0,1–2,5 мкл | Eppendorf | 3123000012 | |
| Пипетка Eppendorf Research plus, 100–1000 мкл | Eppendorf | 3123000063 | |
| Пипетка Eppendorf Research plus, 2–20 мкл | Eppendorf | 3123000039 | |
| Пипетка Eppendorf Research plus, 20–200 мкл | Eppendorf | 3123000055 | |
| Этилендиаминтетрауксусная кислота (ЭДТА) | Merck | E6758-100G | Для гравитационной иммунной изоляции |
| Колба Falcon 15 мЛ, ПП, конусное дно | Corning | 352196 | |
| Колба Falcon 5 мЛ, ПП, круглое дно | Corning | 352008 | |
| Колба Falcon 50 мЛ, ПП, конусное дно | Corning | 325098 | |
| Фета́льная сыворотка быка, Value FBS | Gibco | A52567-01 | |
| Ficoll PM 400 | Sigma-Aldrich | F4375-10 |
Ссылки
- Bartelt, R. R., Cruz-Orcutt, N., Collins, M., Houtman, J. C. Comparison of T cell receptor-induced proximal signaling and downstream functions in immortalized and primary T cells. PLoS One. 4 (5), e5430(2009).
- Smeets, R. L., et al. Molecular pathway profiling of T lymphocyte signal transduction pathways; Th1 and Th2 genomic fingerprints are defined by TCR and CD28-mediated signaling. BMC Immunol. 13 (12), (2012).
- Wilson, A., et al. Jurkat T-cell lines exhibit marked genomic instability affecting karyotype, mutational profile, gene expression, immunophenotype and function. Sci Rep. 15 (1), 22426(2025).
- Dobersberger, M., et al. An engineering strategy to target activated EGFR with CAR T cells. Cell Rep Methods. 4 (4), 100728(2024).
- Van Bruggen, J. A. C., et al. Chronic lymphocytic leukemia cells impair mitochondrial fitness in CD8+ T cells and impede CAR T-cell efficacy. Blood. 134 (1), 44-58 (2019).
- Hoffmann, J. M., et al. Differences in expansion potential of naive chimeric antigen receptor T cells from healthy donors and untreated chronic lymphocytic leukemia patients. Front Immunol. 8 (1956), (2017).
- Zhang, D. K. Y., et al. Enhancing CAR-T cell functionality in a patient-specific manner. Nat Commun. 14 (1), 506(2023).
- Li, Y., Kurlander, R. J. Comparison of anti-CD3 and anti-CD28-coated beads with soluble anti-CD3 for expanding human T cells: differing impact on CD8 T cell phenotype and responsiveness to restimulation. J Transl Med. 8 (104), (2010).
- Xu, X. J., et al. Multiparameter comparative analysis reveals differential impacts of various cytokines on CART cell phenotype and function ex vivo and in vivo. Oncotarget. 7 (50), 82354-82368 (2016).
- Cornish, G. H., Sinclair, L. V., Cantrell, D. A. Differential regulation of T-cell growth by IL-2 and IL-15. Blood. 108 (2), 600-608 (2006).
- Zhou, J., et al. Chimeric antigen receptor T (CAR-T) cells expanded with IL-7/IL-15 mediate superior antitumor effects. Protein Cell. 10 (10), 764-769 (2019).
- Foster, J. B., Barrett, D. M., Kariko, K. The emerging role of in vitro-transcribed mRNA in adoptive T cell immunotherapy. Mol Ther. 27 (4), 747-756 (2019).
- Becker, S. A., et al. Enhancing the effectiveness of gammadelta T cells by mRNA transfection of chimeric antigen receptors or bispecific T cell engagers. Mol Ther Oncolytics. 29, 145-157 (2023).
- Wiesinger, M., et al. Clinical-scale production of CAR-T cells for the treatment of melanoma patients by mRNA transfection of a CSPG4-specific CAR under full GMP compliance. Cancers (Basel). 11 (8), 1198(2019).
- Wu, J., Wu, W., Zhou, B., Li, B. Chimeric antigen receptor therapy meets mRNA technology. Trends Biotechnol. 42 (2), 228-240 (2024).
- Sahin, U., Kariko, K., Tureci, O. mRNA-based therapeutics--developing a new class of drugs. Nat Rev Drug Discov. 13 (10), 759-780 (2014).
- Underwood, S., et al. T cell activators exhibit distinct downstream effects on chimeric antigen receptor T cell phenotype and function. Immunohorizons. 8 (6), 404-414 (2024).
- Zajc, C. U., Teufl, M., Traxlmayr, M. W. Affinity and stability analysis of yeast displayed proteins. Methods Mol Biol. 2491, 155-173 (2022).
- Seigner, J., et al. Solving the mystery of the FMC63-CD19 affinity. Sci Rep. 13 (1), 23024(2023).
- Jalkanen, A. L., Coleman, S. J., Wilusz, J. Determinants and implications of mRNA poly(A) tail size--does this protein make my tail look big. Semin Cell Dev Biol. 34, 24-32 (2014).
- Foster, J. B., et al. Purification of mRNA encoding a chimeric antigen receptor is critical for the generation of a robust T-Cell response. Hum Gene Ther. 30 (2), 168-178 (2019).
- Kitte, R., et al. Optimal chimeric antigen receptor (CAR)-mRNA for transient CAR T cell generation. Int J Mol Sci. 26 (3), 965(2025).
- Kiesgen, S., Messinger, J. C., Chintala, N. K., Tano, Z., Adusumilli, P. S. Comparative analysis of assays to measure CAR T-cell-mediated cytotoxicity. Nat Protoc. 16 (3), 1331-1342 (2021).
- Hu, L., et al. A nonviral approach to generate transient chimeric antigen receptor T cells using mRNA for cancer immunotherapy. J Vis Exp. (216), e67548(2025).
- Foster, J. B., et al. Transient mRNA CAR T cells targeting GD2 provide dose-adjusted efficacy against diffuse midline glioma and high grade glioma models. Neuro Oncol. 27 (10), 2684-2696 (2025).
- Usheva, Z. I., Petersen, D. L., Barington, T., Mouritzen, P., Barnkob, M. B. Droplet-based cytotoxicity assay to assess chimeric antigen receptor T cells at the single-cell level. J Vis Exp. (217), e67657(2025).
- Subham, S., et al. Rapid in vitro cytotoxicity evaluation of Jurkat expressing chimeric antigen receptor using fluorescent imaging. J Vis Exp. (200), e65560(2023).
- Zhao, Y., et al. High-efficiency transfection of primary human and mouse T lymphocytes using RNA electroporation. Mol Ther. 13 (1), 151-159 (2006).
- Xu, Y., et al. Closely related T-memory stem cells correlate with in vivo expansion of CAR.CD19-T cells and are preserved by IL-7 and IL-15. Blood. 123 (24), 3750-3759 (2014).
- Clausen, J., et al. Functional significance of the activation-associated receptors CD25 and CD69 on human NK-cells and NK-like T-cells. Immunobiology. 207 (2), 85-93 (2003).
- Poloni, C., et al. T-cell activation-induced marker assays in health and disease. Immunol Cell Biol. 101 (6), 491-503 (2023).
- Rotta, G., et al. Protocol for flow cytometry immunophenotyping of human antigen-specific T cells by activation-induced marker and Th1 cytokine detection. STAR Protoc. 6 (1), 103343(2025).
- Elsallab, M., et al. Second primary malignancies after commercial CAR T-cell therapy: analysis of the FDA adverse events reporting system. Blood. 143 (20), 2099-2105 (2024).
- Verdun, N., Marks, P. Secondary cancers after chimeric antigen receptor T-cell therapy. N Engl J Med. 390 (7), 584-586 (2024).
- Krug, C., et al. Stability and activity of MCSP-specific chimeric antigen receptors (CARs) depend on the scFv antigen-binding domain and the protein backbone. Cancer Immunol Immunother. 64 (12), 1623-1635 (2015).
- Kitte, R., et al. Lipid nanoparticles outperform electroporation in mRNA-based CAR T cell engineering. Mol Ther Methods Clin Dev. 31, 101139(2023).
- Sauerer, T., et al. Electroporation of mRNA as a universal technology platform to transfect a variety of primary cells with antigens and functional proteins. Methods Mol Biol. 2786, 219-235 (2024).
- Bimbo, J. F., et al. T cell-specific non-viral DNA delivery and in vivo CAR-T generation using targeted lipid nanoparticles. J Immunother Cancer. 13 (7), (2025).
- Hudecek, M., et al. Going non-viral: the Sleeping Beauty transposon system breaks on through to the clinical side. Crit Rev Biochem Mol Biol. 52 (4), 355-380 (2017).
- Prommersberger, S., et al. Minicircles for CAR T cell production by sleeping beauty transposition: a technological overview. Methods Mol Biol. 2521, 25-39 (2022).
- Aronovich, E. L., McIvor, R. S., Hackett, P. B. The Sleeping Beauty transposon system: a non-viral vector for gene therapy. Hum Mol Genet. 20 (R1), R14-R20 (2011).
- Soundara Rajan, T., Gugliandolo, A., Bramanti, P., Mazzon, E. In vitro-Transcribed mRNA chimeric antigen receptor T cell (IVT mRNA CAR T) therapy in hematologic and solid tumor management: A preclinical update. Int J Mol Sci. 21 (18), (2020).
- Granit, V., et al. Safety and clinical activity of autologous RNA chimeric antigen receptor T-cell therapy in myasthenia gravis (MG-001): a prospective, multicentre, open-label, non-randomised phase 1b/2a study. Lancet Neurol. 22 (7), 578-590 (2023).
- Dagher, O. K., et al. Preclinical efficacy of multi-targeting mRNA-based CAR T cell therapy in resection models of glioblastoma. Mol Ther Nucleic Acids. 36 (3), 102676(2025).
Перепечатки и разрешения
