Этот протокол предусматривает стандартизированный метод изоляции и обогащения первичных миобластов из скелетных мышей взрослых и неонатальных мышей через диссоциацию тканей, последовательную фильтрацию, преплирование и определённые условия культуры, что позволяет создавать и поддерживать культуры миобластов, полученных из сателлитных клеток, для экспериментальных применений.
Методическая статья
Выделение сателлитных клеток скелетных мышц для исследований миогенеза in vitro
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
Регенерация и рост скелетных мышц зависят от сателлитных клеток — основных стволовых клеток мышечной ткани. В настоящее время эти клетки служат моделлю in vitro , наиболее точно отражающей естественные миогенные процессы. Тем не менее, изоляция сателлитных клеток технически сложна, так как они существуют лишь в небольшом количестве в скелетных мышцах и обычно гетерогенной природе изолированных клеточных популяций. В этом исследовании мы описываем стандартизированный метод выделения и обогащения первичных миобластов из скелетных мышц как взрослых, так и новорожденных. Процедура включает диссекцию мышц, ферментативную диссоциацию, последовательную фильтрацию, этапы подготовки для ограничения немиогенных клеток и определенные условия культуры для создания культур миобластов, полученных из спутниковых клеток. Протокол предоставляет практические рекомендации по времени, обработке и важным шагам для формирования успешной культуры. Первичные миобласты, созданные с помощью этого протокола, могут использоваться для различных последующих приложений, включая исследования миогенеза, функциональный анализ, генетические манипуляции, живые клетки визуализации или тестирование лекарств. Клетки надежно срастаются и созревают, что делает их отлично подходящими для изучения слияния миобластов, развития мышц, регенеративных механизмов восстановления функции скелетных мышц, а также их метаболизма.
Введение
Способность скелетной мышцы к регенерации после любого нарушения их целостности в основе зависит от специализированной популяции миогенных прекурсорных клеток, известных как сателлитные клетки (SC), названных по их сателлитному расположению вдоль миофибра. Они локализуются под мышечной пластинкой, прикреплёнными к многоядерным мышечнымволокнам 1,2,3. СК характеризуются экспрессией парного боксового белка Pax7, который сохраняется у нескольких видов, включая человека, мыши, обезьяну и свиней. Pax7, который был идентифицирован как первый обнаруживаемый маркер для SC как в состоянии покоя, так и в активированном состоянии, является необходимым для развития и выживания SC4. В нормальных условиях SC остаются в состоянии покоя (фаза G0 клеточного цикла), характеризующейся низкой метаболической активностью и транскрипционнонеактивным 5,6. При повреждении мышц или механическом напряжении они активируются, возобновляют клеточный цикл, увеличиваются в численности и дифференцируются, чтобы внести вклад в новые миоволокна или восстанавливатьповреждённые 7,8,9. В ходе этого процесса подмножество СК должно пройти самообновление, возвращаясь в состояние покоя (Pax7⁺) для поддержания долгосрочной целостности пула стволовых клеток. Самообновление происходит либо через асимметричное деление, когда одна дочерняя клетка сохраняет стволоподобные характеристики, а другая становится приверженным миогенным предшественником, либо симметричное деление, при котором обе дочерние клетки либо сохраняют стволовую идентичность, либо дифференцируются в зависимости от физиологического и нишовогоконтекста 10,11,12.
СК играют важную роль в регенерации мышц, делая их ключевым направлением в биологии скелетных мышц, регенеративной медицине и исследованиях мышечной дистрофии. Понимание того, как эти клетки ведут себя и функционируют, не только проливает свет на фундаментальные процессы восстановления мышц, но и прокладывает путь к разработке терапий для лечения заболеваний, вызывающих мышечную усталость, и улучшения регенерации.
Выделение СК из мышечной ткани является важным этапом в исследованиях in vitro , позволяющим изучать их молекулярные характеристики, потенциал пролиферации, пути дифференцировки и реакции на различные стимулы. Однако этот процесс связан с рядом технических сложностей из-за сложной структуры мышцы, относительно низкой численности сателлитных клеток по сравнению с другими типами клеток и необходимости сохранять их жизнеспособность и стволовую устойчивость во время изоляции.
В настоящее время для выделения SC используются три основных метода: метод препладинга, флуоресцентно-активированная сортировка клеток (FACS) и магнитно-активированная сортировка клеток (MACS). Каждый метод обладает своими преимуществами и ограничениями в плане чистоты, выхода, жизнеспособности клеток и сохранения SC.
Метод препласирования использует дифференциальные адгезивные свойства мышечных клеток, при этом SC являются одними из наименее прилипчивых. После ферментативного переваривания скелетной мышцы получившаяся гетерогенная клеточная суспензия наносится на культивные пластины, обычно покрытые коллагеном типа I. После 1-24 часа (в зависимости от протокола) инкубации при 37°C неадгезирующие клетки собираются и переносятся на пластину, покрытую матригелем, для дальнейшеговысеивания 13,14,15,16. В результате в состав обычно входят как СК, так и фибробласти, а также небольшое количество адипоцитов и эндотелиальныхклеток 17,18. Повторение процесса преплаблирования каждые 24-48 часов в течение недели для SC, выделенных из взрослых мышей, и до 2 недель для новорождённых, может повысить чистоту популяции клеток. Хотя этот метод экономичен и технически прост, он требует трудоёмких усилий и часто даёт культуры с переменным составом. Метод предварительного покрытия подходит для лабораторий без FACS или MACS, предлагая простой способ обогащения сателлитных клеток при сохранении жизнеспособности и стволовоподобных свойств. Поэтому обычно рекомендуется сочетать этот подход с дополнительными методами очистки для повышения общей чистоты популяции клеток. В текущем протоколе мы оптимизировали этап предварительного покрытия, используя пластины с коллагеновым покрытием и корректируя тайминг в зависимости от модели. Эта дифференциальная адгезия ускоряет удаление фибробластов, сокращая период подготовки, используя факторы роста и снижая как время обработки, так и клеточный стресс во время изоляции.
FACS — это широко используемый метод изоляции сателлитных клеток на основе экспрессии специфических поверхностных маркеров (α7-интегрин, CD34, CD29, β1-интегрин, CXCR4), обеспечивающий высокую чистоту испецифичность 19,20. Однако это часто сложно из-за технической сложности, высокой стоимости антител и необходимости специализированного оборудования. Кроме того, механический и биохимический стресс, возникающий во время сортировки, может снижать жизнеспособность клеток. Необходимость генерации суспензии из одной клетки может привести к значительной потере клеток, тогда как зависимость от специфических флуоресцентных маркеров может привести к неполному представлению гетерогенности сателлитных клеток. Кроме того, ферментативное расщепление, используемое для диссоциации клеток, способно разрушать критические поверхностные антигены, что влияет на точную идентификацию и выделение, а также может ухудшать функциюмиобластов 21,22. FACS подходит для выделения высокочистых популяций за короткий промежуток времени, особенно при необходимости точного фенотипического разрешения. Однако этот метод менее удобен при сохранении целостных, жизнеспособных клеток в критическом состоянии из-за механических и биохимических напряжений, возникающих при сортировке, или для лабораторий, не имеющих специализированного оборудования.
MACS, напротив, — это метод, используемый для изоляции сателлитных клеток путём связывания магнитных шариков, конъюгированных с антителами, с определёнными поверхностными маркерами фибробластов и общих иммунных клеток, с их поверхностями, а затем их отделением от нежелательных популяций клеток с помощью магнитного поля. Элюирование отрицательного отбора из стационарной фазы — это популяция сателлитных ячеек, представляющая интерес. MACS обеспечивает эффективное обогащение спутниковых ячеек с относительно высокой чистотой и масштабируемостью, при этом требуя меньше специализированного оборудования и технической экспертизы по сравнению с FACS. Кроме того, мягкий процесс магнитного разделения сохраняет целостность клетки, что делает её пригодной для последующих применений, таких как культивирование, анализ экспрессии генов и исследования трансплантации. Однако MACS ограничен более низкой чистотой при необходимости нескольких маркеров, возможным неспецифическим связыванием или переносом шариков, а также отсутствием количественных данных по экспрессиимаркеров 23,24,25.
Несмотря на наличие протоколов для изоляции скелетных мышечных клеток, получение воспроизводимых и составно однородных первичных культур остаётся сложным, особенно из-за вариативности развития и тканевых особенностей. Изоляция SC от неонатальных мышц была менее подробно изучена, чем у взрослых, с относительно меньшим количеством опубликованных протоколов, многие из которых требуют дополнительной оптимизации в зависимости от технических условий и экспериментальнойцели 26,27,28. Корректировка параметров, включая концентрацию ферментов, продолжительность пищеварения и условия культуры, часто требуется на разных этапах развития — особенно у новорождённых — чтобы достичь максимального выхода, жизнеспособности и чистоты изолированных сателлитных клеток. В этой статье мы демонстрируем оптимизированный протокол изоляции сателлитных клеток из скелетных мышц взрослых и неонатальных мышей (постродовые дни 6-14, P6-P14), сочетающий преплированное и сортировку MACS с корректировкой времени подготовки и состава среды. Этот протокол обеспечивает воспроизводимую популяцию клеток на всех этапах развития, при этом изолированные клетки демонстрируют высокую чистоту и жизнеспособность. Иммунокрашивание показывает, что доля клеток Pax7+ обычно превышает 97%. Кроме того, эти миобласты обладают устойчивым дифференциационным потенциалом, эффективно формируя многоядерные миотрубки при замене среды роста средой дифференцировки. Дифференцированные миотрубки можно наблюдать с помощью фазово-контрастной микроскопии или проверять с помощью иммунокрашивки на миозиновые тяжёлые цепи (MHC), маркер, указывающий на зрелые мышечные волокна.
Протокол
В этом исследовании использовались взрослые самцы мышей (3 месяца) генотипа C57BL/6J × STOCK Tyrcch Bmp5se+/+ Myo6sv/J, а также самцы новорождённых мышей (постнатальные дни 6-14, P6-P14) генотипа C57BL/6J x flox/MK5/flox. Мыши содержались и разводились в условиях, свободных от патогенов, в животном центре Института экспериментальной биологии Ненцки, PAS. В ходе экспериментов мышам предоставляли обычный рацион грызунов. Уход за животными и эвтаназия проводились в соответствии с директивами Совета европейских сообществ, принятыми в Польше (Закон от 15 января 2015 года, касающийся использования животных в научных исследованиях). Поскольку все исследования использовали ткани животных без причинения страданий, одобрение этическим комитетом не было обязательным. Процедуры проводились под надзором и разрешением директора Института экспериментальной биологии имени Ненцкого. Были получены следующие внутренние одобрения: 410P/2021/IBD и 487W/2022/IBD. Для экспериментов у взрослых животных анализировали следующие мышцы задних конечностей: гастрокнемиус, солеус, длинный разгибатель пальцев и передняя большеберцовая мышца. У новорождённого были исследованы все мышцы задних и передних конечностей трицепса.
Схематический обзор процедуры выделения и очистки первичных миобластов от задних мышек мышей приведён на рисунке 1.
Информация о реагентах и оборудовании, использованных в этом исследовании, приведена в Таблице материалов.
1. Диссекция мышц
- Эвтаназия мыши в соответствии с одобренными IACUC рекомендациями, установленными в учреждении.
- Вскрытие мышц задних конечностей за пределами шкафа биобезопасности. Распылите задние конечности 70% этанола и расположите мышь в положении на спине.
ПРИМЕЧАНИЕ: Для этого этапа стерильная техника не требуется, кроме использования автоклавных диссекционных приборов и 70% этанола для поверхностной дезактивации. - Сбор мышц
- Аккуратно удалите кожу с обеих задних конечностей с помощью автоклавных ножниц, чтобы обнажить подлежащие мышцы. Используя стерильные ножницы и щипцы, сделайте разрез на спинной коже и аккуратно отстойте его, чтобы полностью обнажать задние мышцы. Удалите видимую жировую ткань и сухожилия для чистой подготовки.
- Аккуратно снимите фасцию, окружающую живот мышцы, чтобы обеспечить более однородную изоляцию и меньшее загрязнение. Продолжайте изолировать ткани и собирайте мышцы одной задней конечности. Немедленно перенесите мышцы в посевную пластину, содержащую 1x фосфатно-буферный физиологический раствор с 1% пенициллина и стрептомицина (PBS + P/S). Повторите вскрытие противоположной задней конечности и поместите мышцы во вторую культурную пластину с PBS + P/S.
ПРИМЕЧАНИЕ: Оптимальный возрастной диапазон для новорождённых мышей — с 6-го дня (P6) до 14-го дня после родов (P14). Ниже P6 изоляция мышц менее точна и может привести к загрязнению окружающих тканей, тем самым снижая однородность культуры. Начиная с P6, изоляция мышечных животов — от истока до сухожилий — становится более чистой и, соответственно, улучшает общее качество эксплантов. Для новорождённых мышей мышцы нескольких животных могут быть собраны в одну пластину. С этого момента все процедуры должны проводиться в стерильных условиях в шкафу для предотвращения загрязнения, а также при комнатной температуре (RT), если не указано иное.
- Побрызгайте снаряжение пластины 70% этанолом, прежде чем переместить её в стерильный биобезопасный шкаф. Используя вторую пару автоклавных щипцов, перенесите мышцы из посевной пластины в первую лунку пластины с 6 лунками, содержащей PBS + P/S, затем добавьте 2-3 капли бетадина (100 мг/мл) для деконтаминации ткани. После лёгкого встряхивания менее 10 секунд быстро переведите мышцы через вторую и третью ямы с свежим PBS + P/S, чтобы тщательно смыть бетадин и удалить оставшиеся волосы, соединительные ткани или другие загрязнения.
ПРИМЕЧАНИЕ: Мышцы не должны долго подвергаться воздействию бетадина, так как он может быть токсичен для клеток.
2. Пищеварение мышц
- Используя вторую пару автоклавных щипцов, пересадите промытые мышцы в две трубки по 1,5 мл (по одной трубке на каждую мышечную группу задней конечности). Тонко измельчите ткань автоклавными ножницами, пока мышца не превратится в мелкие, однородные фрагменты размером примерно 1–2 мм, обеспечивая равномерное воздействие при последующем ферментативном переваривании.
- Переваривание коллагеназы
- Переместить измельчённые мышцы в тканевые диссоциационные трубки, содержащие 0,2% коллагеназу в модифицированной орлиной среде (DMEM) от Dulbecco, фильтрованную с помощью порового фильтра диаметром 0,2 мкм. Используйте одну диссоциационную трубку для каждой группы мышц задней конечности, поддерживая соотношение 500 мг ткани на 3 мл раствора коллагенази.
ПРИМЕЧАНИЕ: Коллагеназа — это протеолитический фермент, который при вдыхании может вызывать раздражение кожи и глаз, а также респираторную чувствительность. Используйте порошок в вытяжке с химическим паром и носите соответствующие средства индивидуальной защиты.
Тщательное измельчение мышечной ткани на этом этапе критически важно для достижения оптимального выхода миобластов. Однако если общая масса ткани превышает 500 мг, увеличивайте количество коллагеназы пропорционально, так как избыточная ткань может снизить эффективность ферментативного пищеварения при концентрации, описанной ниже. - Инкубировать образцы в течение 30 минут при 37 °C, чтобы инициировать ферментное переваривание.
- Переместить измельчённые мышцы в тканевые диссоциационные трубки, содержащие 0,2% коллагеназу в модифицированной орлиной среде (DMEM) от Dulbecco, фильтрованную с помощью порового фильтра диаметром 0,2 мкм. Используйте одну диссоциационную трубку для каждой группы мышц задней конечности, поддерживая соотношение 500 мг ткани на 3 мл раствора коллагенази.
- Проводите диссоциацию тканей с помощью механического тканевого диссоциатора с программой m_muscle_01 (это конкретная, заранее определённая и оптимизированная программа диссоциации, состоящая из контролируемого механического перемешивания), предназначенная для облегчения ферментативного переваривания при сохранении жизнеспособности клетки. Применяйте программу дважды для усиления механического разрушения тканей.
- Если тканевой диссоциатор недоступен, пропустите измельчённые мышцы через иглу шприца весом 20 G несколько раз, пока не получите однородную суспензию без крупных фрагментов ткани.
В качестве альтернативы переместите измельченную мышцу в коническую трубку объёмом 15 мл с содержанием коллагеназы 0,2%.
- Если тканевой диссоциатор недоступен, пропустите измельчённые мышцы через иглу шприца весом 20 G несколько раз, пока не получите однородную суспензию без крупных фрагментов ткани.
- Инкубировать образцы ещё 30 минут при 37 °C для завершения процесса пищеварения.
- Повторите шаг 2.3 ещё раз, чтобы обеспечить тщательную механическую диссоциацию оставшейся ткани.
ПРИМЕЧАНИЕ: Внимательно наблюдайте за перевариванием мышц на этом этапе. Ткань должна быть почти полностью диссоциирована, с минимальным количеством видимых фрагментов, а среда для пищеварения должна выглядеть мутной. Чрезмерная инкубация повреждает клетки.
3. Клеточная фильтрация
- Поставьте сито с элементами 100 мкм поверх конической трубки объёмом 50 мл. Предварительно смочите сито 1 мл предварительно подогретой (до 37 °C) нейтрализирующей среды (NM) с высоким содержанием глюкозы DMEM с 10% плодовой сывороткой (FBS) и 1% P/S.
- Пересыпайте переваренную мышечную суспензию поверх предварительно увлажненного сита диаметром 100 мкм. Прополосните сито дополнительным 1 мл NM, чтобы удалить остатки тканей.
- В новую коническую трубку объёмом 50 мл установите ситечко для ячеек 70 мкм и предварительно увлажните его 1 мл NM среды. Пропустите фильтрат из сита диаметром 100 мкм через предварительно увлажнённое сито диаметром 70 мкм, чтобы дополнительно удалить крупные инфильтрирующие клетки, включая макрофаги. Промыйте сито 70 мкм 1 мл NM, чтобы восстановить оставшиеся клетки.
- В новую коническую трубку объёмом 50 мл поместите сито для ячеек 40 мкм и пропустите смесь ячеек через предварительно увлажнённое сито 40 мкм. Промывайте сито диаметром 40 мкм 1 мл NM, чтобы восстановить оставшиеся клетки.
- Подготовьте сито для ячейки 30 мкм на конической трубке объёмом 15 мл и предварительно смочите его 1 мл NM. Пропустите фильтрат с 40 мкм сита через предварительно увлажнённое 30 мкм сито для дополнительной очистки суспензии ячейки. Промыйте сито объемом 30 мкм 1 мл NM для максимального восстановления клеток.
- Центрифугуйте собранную клеточную суспензию при 300 × г в течение 15 минут при RT. Убедитесь, что на дне трубки видна гранула лейкоцитов. Работая под стерильным биозащитным шкафом, аккуратно удаляйте и отбрасываете супернатант (пищеварительную среду).
ПРИМЕЧАНИЕ: После центрифугирования клеточная гранула может быть вновь суспендирована в среду пролиферации миобластов (MPM) и либо сразу перейти к секции 5 для обогащения миобластов, либо, по необходимости, подвергаться магнитно-активированной сортировке клеток (MACS, описанное ниже) для дальнейшего повышения чистоты популяции миобластов.
4. (По желанию) Магнитно-активируемая сортировка клеток
- Суспензировать клеточную гранулу, полученную на шаге 3.6 , в свежеприготовленном сортировочном буфере MACS, состоящем из 1x PBS (pH 7,2), 0,5% FBS и 2 mM EDTA. Используйте 80 мкл буфера на грамм исходной ткани.
ПРИМЕЧАНИЕ: Поддерживайте буфер сортировки MACS на уровне 2-8 °C на протяжении всей процедуры. - Добавьте 20 мкл магнитного реагента для выделения сателлитных клеток на до 1 г ткани.
ПРИМЕЧАНИЕ: Для образцов меньше 1 г используйте те же объёмы реагентов, что и для 1 г. Для образцов больше 1 г масштабируйте все объёмы реагентов пропорционально (например, для 2 г ткани используйте в 2 раза больше объёма реагента). - Аккуратно перемешайте образец для однородной маркировки и инкубуйте 15 минут при 2-8 °C на льду.
- После инкубации отрегулируйте общий объём до 500 мкл с помощью сортировочного буфера MACS для образцов, полученных из до 5 г ткани. Для больших объёмов тканей подвеску равномерно разделите на несколько трубок для оптимальной эффективности разделения.
- Магнитное разделение и сбор спутниковых ячеек
ПРИМЕЧАНИЕ: Выполните магнитное разделение с помощью системы разделения магнитных элементов согласно инструкциям производителя.- Разместите разделительный столбец в магнитном поле магнитного сепаратора. Промыйте разделительный столбец 3 мл сортировочного буфера, чтобы уравновесить его перед нанесением образца.
- Примените маркированную клеточную суспензию к столбцу и соберите элюентную фракцию, которая содержит популяцию, обогащённую сателлитными клетками.
- Промой колонку двумя последовательными порциями сортировочного буфера по 1 мл. Добавляйте каждую аликвоту только после того, как колоннический резервуар опустошится. Соберите клетки, проходящие сквозь них, и объедините их с элюэнтом из шага 4.5.3.
- Центрифугуйте комбинированную суспензию ячейки при 300 × г при RT на 10 минут, чтобы пеллетировать изолированные сателлитные ячейки в MPM.
5. Очистка миобластов (этап подготовки)
- Подготовьте тарелки с коллагеновым покрытием.
- Разбавить крысиный коллаген первого типа в уксусной кислоте 20 мМ (растворённой в стерильной дистиллированной воде) до рабочей концентрации 50 мкг/мл и добавить в сосуд для культивирования. Инкубировать в RT 1 час.
ПРИМЕЧАНИЕ: Для покрытия пластины диаметром 100 мм с площадью поверхности ≈80 см 2 требуется примерно 5 мл коллагена с концентрацией 50 мкг/мл. - Аккуратно аспирируйте раствор из пластин.
- Тщательно промыйте тарелки 3 раза стерильным 1x PBS в равных объёмах, чтобы очистить остатки кислоты.
ПРИМЕЧАНИЕ: Тарелки подходят для немедленного использования или могут сушиться на воздухе и хранить при температуре 2-8 °C до необходимости.
- Разбавить крысиный коллаген первого типа в уксусной кислоте 20 мМ (растворённой в стерильной дистиллированной воде) до рабочей концентрации 50 мкг/мл и добавить в сосуд для культивирования. Инкубировать в RT 1 час.
- Пеллета ресуспензии клеток, полученная на этапе 3.6 или 4.5.4 в 10 мл среды для пролиферации миобластов (MPM), предварительно нагретой до 37 °C.
- Подготовьте MPM для взрослых мышиных миобластов, содержащих высокий уровень глюкозы DMEM, 20% FBS, 10% лошадиной сыворотки (HS), 0,5% экстракта куриного эмбриона (CEE), 20 нг/мл базового фактора роста фибробластов (bFGF), растворённого в стерильной дистиллированнойH2O, и 1% P/S или MPM для новорождённых мышиных миобластов, содержащих среду F10 (поддерживает более контролируемый и селективный рост для неонатальной культуры), где содержится более высокая доля фибробластов), 20% FBS, 10% HS, 0,5% CEE, 20 нг/мл bFGF и 1% P/S.
ПРИМЕЧАНИЕ: Добавьте bFGF непосредственно в посевную среду до конечной концентрации 20 нг/мл. bFGF необходим для сохранения недифференцированного состояния миобластов и стимулирования ихраспространения 29.
CEE также способствует росту и пролиферации миобластов, а также играет важную роль в поддержании здоровых культур миобластов, предотвращая спонтанное слияниемиобластов 14,30,31. - Когда культура достигает большей миогенной чистоты (обычно после трёх проходов), среда в неонатальных миобластах может быть переведена в MPM, состоящий из смеси 1:1 высокоглюкозного DMEM и F10, а затем в стандартную формулу MPM, используемую для взрослых мышиных миобластов.
ПРИМЕЧАНИЕ: Важно предварительно проверить исходную чистоту, так как изменения среды устранят преимущество селективного роста миобластов по сравнению с фибробластами. - Предпластинчатые ячейки.
- Первое преплитирование
- Взрослые миобласты: семенные клетки на пластинах, покрытых коллагеном. Держите пластину в инкубаторе с температурой 37 °C иCO2 в течение 24 часов.
- Неонатальные миобласты: Помещайте клетки на коллагеном покрытые блюда и инкубируют в течение 24 часа. Поддерживайте культуры в MPM с дополнением среды F10 (см. раздел 5.4), если не указано иное.
ПРИМЕЧАНИЕ: На этом этапе микроскопическое исследование выявляет гетерогенную смесь мышечных фрагментов и клеток (рисунок 2A).
Неонатальные фибробласты демонстрируют высокую пролиферативную способность, повышенную гибкость цитоскелета (характеризующуюся менее жесткой актин-миозиновой сетью и более динамичным фокальной адгезией) и отличаются характерными профилями экспрессии интегрина по сравнению с взрослымифибробластами 32,33. Эти характеристики обеспечивают эффективное прилипывание к поверхностям культуры даже при отсутствии экзогенных внеклеточных матриксовых покрытий, таких как коллаген. Таким образом, для неонатальных миобластов пластины с коллагеном могут быть заменены стандартным пластическим материалом для культуры тканей без покрытия, хотя это может увеличить количество необходимых пре-пластинок.
- Второе преплитирование
- Взрослые миобласты: с помощью серологической пипетки объемом 10 мл аккуратно перенесите клетки, всё ещё взвешенные в MPM, на пластину с коллагеновым покрытием, предварительно нагретую до 37 °C. Промыйте оригинальную пластину 1-2 мл тёплого MPM, чтобы восстановить оставшиеся неприкреплённые элементы. Держите пластину в инкубаторе с температурой 37 °C иCO2 6-8 часов.
ПРИМЕЧАНИЕ: Процесс должен тщательно контролироваться с помощью фазово-контрастной микроскопии, чтобы все неадгезирующие клетки, представляющие полный спектр миогенных клеток, были собраны и перенесены в новые культивированные пластины. - Неонатальные миобласты: повторяйте повторное преплирование на пластинках, покрытых коллагеном, ещё 16 часов, промывая исходную пластину 1-2 мл тёплого MPM F10 для восстановления оставшихся неприкреплённых клеток.
ПРИМЕЧАНИЕ: Крупные клетки, преимущественно фибробласты, останутся прикреплёнными к нижней части пластины, покрытой коллагеном (рисунок 2B и рисунок 3).
- Взрослые миобласты: с помощью серологической пипетки объемом 10 мл аккуратно перенесите клетки, всё ещё взвешенные в MPM, на пластину с коллагеновым покрытием, предварительно нагретую до 37 °C. Промыйте оригинальную пластину 1-2 мл тёплого MPM, чтобы восстановить оставшиеся неприкреплённые элементы. Держите пластину в инкубаторе с температурой 37 °C иCO2 6-8 часов.
- Первое преплитирование
- Ячейки покрытия на пластинах, покрытых матригелем
- Приготовьте 10% раствор Matrigel, разбавляя Matrigel холодным DMEM. С помощью наконечника для диспенсера равномерно нанесите поверхность пластины, пока она полностью не покроется. Дайте Matrigel полимеризироваться при 37 °C в течение 15 минут.
ПРИМЕЧАНИЕ: Матригельное покрытие следует выполнять на льду, так как он быстро полимеризуется при RT. - Переносить неадгезирующие клетки из пластины, покрытой коллагеном, в пластину с матригелем. Промыйте пластину с коллагеном 1-2 мл тёплого MPM, чтобы восстановить оставшиеся клетки. Держите пластину в инкубатореCO2 при 37 °C в течение 72 часов.
- Для взрослых миобластов убедитесь, что культура преимущественно содержит прилипшие, мелкие, округлые миобласты после 72 часов (рисунок 2C). Также могут присутствовать несколько крупных треугольных фибробластов, но в очень низком их количестве. Если после посева на Матригеле остаётся большое количество фибробластов, повторяйте этапы препласирования 2–6 ч, в зависимости от количества фибробластов.
- Для неонатальных миобластов проводите дополнительные проходы в сочетании с этапом подготовки для удаления фибробластов и постепенного обогащения популяции миобластов от первоначальной гетерогенной культуры.
- Приготовьте 10% раствор Matrigel, разбавляя Matrigel холодным DMEM. С помощью наконечника для диспенсера равномерно нанесите поверхность пластины, пока она полностью не покроется. Дайте Matrigel полимеризироваться при 37 °C в течение 15 минут.
6. Поддержание и расширение миобластов
- Поддерживайте очищенные миобласты в культуре, инкубируя их в MPM, заменяя среду через день.
ПРИМЕЧАНИЕ: Избегайте превышания слияния клеток в 60-70%, так как более высокая плотность может спровоцировать спонтанное слияние миобластов и инициировать дифференцировку. - При необходимости расширите культуру, разделив клетки на несколько пластин, покрытых 10% Matrigel.
ПРИМЕЧАНИЕ: Взрослые миобласты: обычно рекомендуются 2-3 прохода, так как дополнительные проходы увеличивают удлинение клеток и спонтанное слияние. Неонатальные миобласты обычно проходят через 5–6 проходов без значительного спонтанного слияния.- Для расширения популяции миобластов используйте смесь 1:1 высокоглюкозного DMEM и F10 в MPM, начиная с прохода 3, после существенного снижения загрязнения фибробластами. К четвёртому отрывку культура обычно состоит из почти чистой популяции миобластов; Переключитесь на MPM для новорождённых мышиных миобластов.
7. Дифференциация миобластов
- Визуализируйте клетки под микроскопом. Подтвердите, что клетки относительно однородные, мелкие, круглые или веретенообразные, активно размножаются и не переполнены. Это гарантирует, что культура готова к дифференциации.
- Покрыть поверхность тканевой культуры, подходящую для экспериментального дизайна, 10% Matrigel, как описано в разделе 5.6.1.
ПРИМЕЧАНИЕ: Хотя качество визуализации на поверхностях стекла лучше, миогенные клетки демонстрировали снижение прикрепления и жизнеспособность в стеклянных камерах, вероятно, из-за более низкой адгезии белка Matrigel по сравнению с пластиком в тканевыхкультурах 34. - Отсоедините клетки, добавив 2 мл 0,25% трипсина-ЭДТА, и инкубуйте при 37 °C в CO₂-инкубаторе в течение 2-5 минут.
- Осмотрите культуру под микроскопом, чтобы убедиться, что все клетки отделились. После завершения отслоения добавьте 2 мл нейтрализирующего материала (см. раздел 3.1).
- Центрифугуйте суспензию клетки при 300 × г при RT на 10 минут, чтобы пеллетировать клетки.
- Суспензировать и засеять первичные миобласты на посевные пластины с матригелем и инкубировать при 37 °C в CO₂-инкубаторе в течение 24 часов.
- На следующий день замените MPM на среду дифференцировки миобластов (MDM), содержащую DMEM с высоким содержанием глюкозы, 5% HS и 1% P/S.
ПРИМЕЧАНИЕ: Для достижения высококачественного образования миотрубок убедитесь, что миобласты достигают слияния 80-90% перед переходом на дифференцировальную среду. Если желаемое слияние не достигнуто на следующий день, продолжайте инкубацию до достижения оптимальной плотности.
8. Иммунокрашивка миобластов и миотуб
- Промой клетки 2 раза с помощью 1x PBS, чтобы удалить остаточную среду.
- Фиксируйте клетки в 4% параформальдегиде (PFA) в 1x PBS на 15 минут при RT. Дальнейшие шаги будут проведены в RT, если иное не указано.
ПРИМЕЧАНИЕ: PFA токсичен. Всегда используйте растворы PFA в капюшоне с химическим дымом, надевая перчатки, лабораторный халат и защиту для глаз. Избегайте прямого контакта с кожей или глазами. Утилизировать отходы, содержащие PFA, в соответствии с институциональными нормативами по химической и биологической опасности. - Инкубировать фиксированные клетки хлоридом аммония (NH₄Cl) с содержанием 50 мМ (NH₄Cl) в течение 30 минут при RT (желательно на шейкере, 50-100 об/мин), чтобы закалить свободные альдегидные группы и уменьшить неспецифическое связывание на последующих этапах окрашивания.
- Промывайте элементы 3 x 5 минут при RT с помощью 1x PBS (на шейкере, 50-100 об/мин).
- Проведите проницаемость клеток с добавлением 0,2% Triton X-100 в 1x PBS в течение 10 минут (на шейкере).
- Помой клетки 2-3 раза по 5 минут с помощью 1x PBS (на шейкере).
- Блокировать связывание неспецифических антител путём инкубации клеток в блокирующем растворе (2% лошадиная сыворотка в 1x PBS с 0,02% тритона X-100) в течение 1,5 часа при RT (на шейкере, 50-100 об/мин).
- Инкубировать клетки ночью при 4 °C с разбавлением первичных антител (Pax7 - 1:100; MHC — 1:50) в блокирующем растворе (на шейкере, 50-100 об/мин).
- Промывайте клетки 3 x 10-15 минут с 1x PBS с 0,02% Triton X-100 (на шейкере, 50-100 об/мин).
- Инкубировать клетки соответствующими вторичными антителами, разбавлёнными 1:250 в блокирующем растворе в течение 1-1,5 часа при RT (на шейкере и защищённой от света).
- Промывайте элементы 3 x 10-15 минут с 1x PBS с 0,02 % Triton X-100 (на шейкере, 50-100 об/мин).
- Монтировать образцы с помощью соответствующего монтажного материала и защитного слоя, как указано в экспериментальной конструкции.
- Для длительного хранения держать установленные образцы при температуре 4 °C, защищённых от света.
Результаты
Успешное выполнение этого протокола даёт очень жизнеспособные, морфологически отличающиеся культуры первичных миобластов, полученные из мышц задних конечностей как взрослых, так и неонатальных мышей. Сочетая последовательную фильтрацию через клеточные фильтры с уменьшающимися размером пор с опциональной магнитно-активированной сортировкой клеток (MACS), этот протокол позволяет выделить высокоочищенную популяцию миобластов. Для дальнейшего повышения чистоты изолированных клеток Pax7+ был включён оптимизированный этап препламенирования. После этого этапа (раздел протокола 5) большинство фибробластов и других немиогенных клеток остаются приклеенными (рисунок 3) к исходной поверхности, покрытой коллагеном, тогда как миобласты остаются в суспензии и затем прикрепляются к пластинам, покрытым матригелем (рисунок 2B). Опираясь на ранее доказанную эффективность специфических компонентов среды пролиферации миобластов (MPM), включая высокую концентрацию сыворотки, добавление bFGF и экстракта куриных эмбрионов (CEE), а также использование покрытия Matrigel — эта формулировка, оптимизированная нами, обеспечивает явное пролиферативное преимущество для миобластов по сравнению с немиогеннымиклетками 14,30,31,35 . Таким образом, в течение 72 часов посева в MPM должны преобладать малые, круглые или веретенообразные миобласты с высоким соотношением ядра к цитоплазме (рисунок 2C). Может остаться небольшая популяция крупных, уплощённых фибробластоподобных клеток, обычно составляющих менее 3% культуры.
Выход клетки через 72 часа после изоляции по этому протоколу зависит от возраста донорских животных. Для миобластов, выделенных у одной взрослой мыши с помощью четырёх задних мышц (гастрокнемиус, солевус, передняя большеберцовая мышка и разгибатель длинного пальца) с обеих ног, типичный выход составляет примерно 2-4 × 10⁶ клеток на животное. Более 97% клеток, выделенных у взрослых мышей (**p < 0,01) и неонатальных мышей (***p < 0,0001), были миогенными предшественниками, что подтверждается экспрессией Pax7+ (рисунок 4A,B), подтверждающим высокое обогащение миогенных предшественников. Эта оценка чистоты на базе Pax7 проводилась после завершения полного процесса обогащения, включая предварительное покрытие, затем MACS и/или расширение, а не на ранних приклеенных препластинчатых фракциях.
Неонатальные миобласты достигли высокой чистоты с MACS или без него (рисунок 4A,B), что делает этот протокол подходящим для лабораторий с разным уровнем технической поддержки. Однако при исключении MACS требуются дополнительные этапы преплайдинга для достижения сопоставимой чистоты.
Для взрослых миобластов прямое статистическое сравнение отсортированных по MACS и несортированных популяций не проводилось. Однако, учитывая меньшую пролиферативную способность и большую приверженность дифференциации, ожидается, что MACS будет усиливать обогащение по сравнению с самостоятельной преплированией.
При переходе на дифференцировальную среду (MDM) после достижения слияния 80-90% миобласты эффективно сливаются в удлинённые, многоядерные миотубы в течение 48-72 часа. Эти миотрубки легко визуализируются с помощью фазово-контрастной микроскопии (рисунок 2D) и могут быть дополнительно подтверждены иммунокрашением для миозинов с тяжелой цепью (MHC) (рисунок 5A,B). Наличие организованных саркомических структур в дифференцированных миотюбах (рисунок 5B) указывает на структурное созревание, соответствующее миогенной дифференциации при таких условиях культуры.
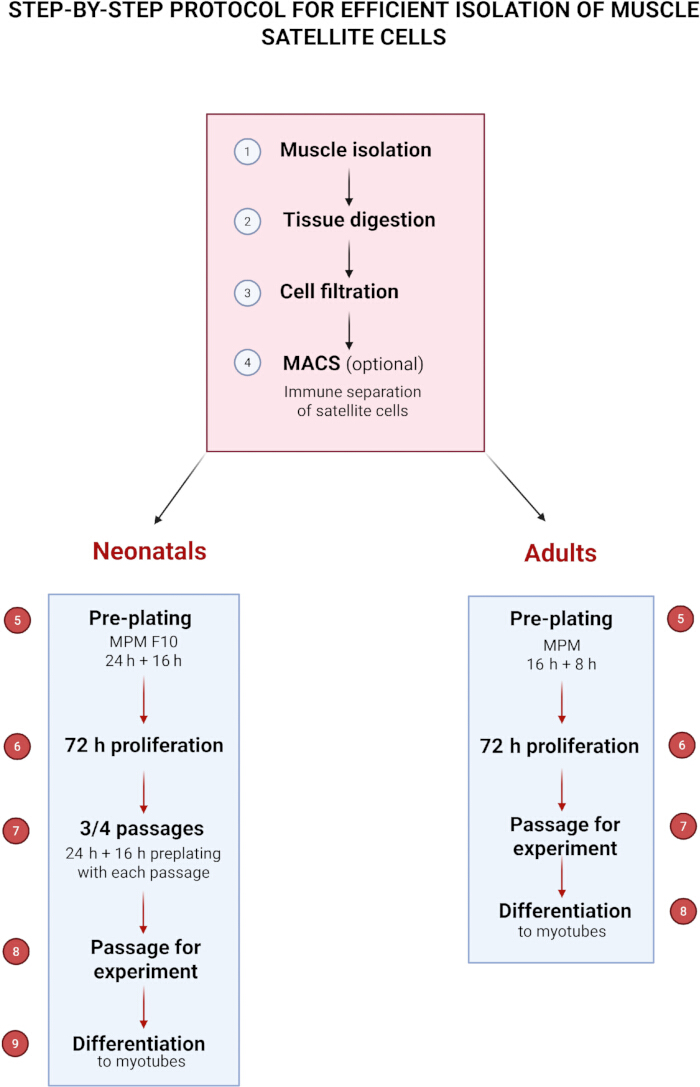
Рисунок 1: Пошаговый протокол эффективной изоляции мышечных сателлитных клеток. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
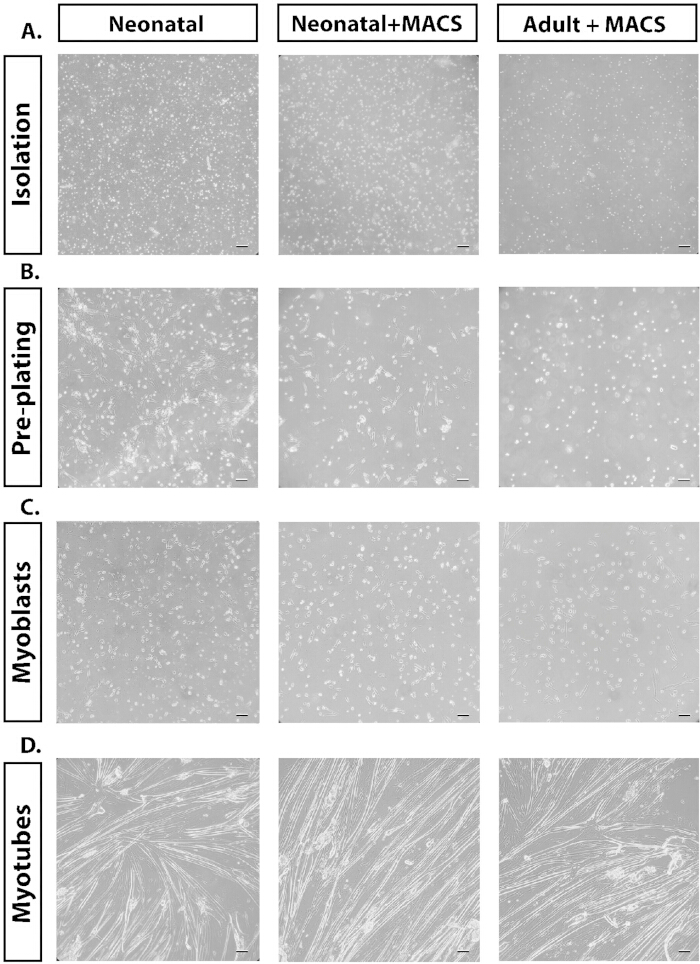
Рисунок 2: Репрезентативные изображения фазово-контрастной микроскопии различных методологий, рассмотренных в тексте. (A) Изображения фазового контраста (20x) изоляции клеток после пищеварения. (B) Фазовый контраст (20x) преплирования посевов с присоединённым фибробластом вместе с неприкреплёнными миобластами. (C) Фазовый контраст (20x) пролиферирующих миобластов после присоединения. (D) Фазовый контраст (20x) дифференцированных миотрубок. Шкала = 50 мкм. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
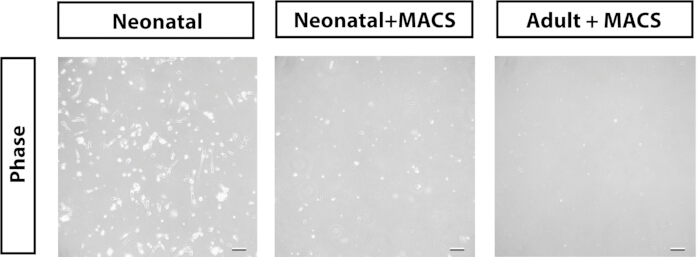
Рисунок 3: Репрезентативные изображения фазово-контрастной микроскопии (20×) клеток, оставшихся прикреплёнными после первого этапа подготовки .Шкала = 50 мкм. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
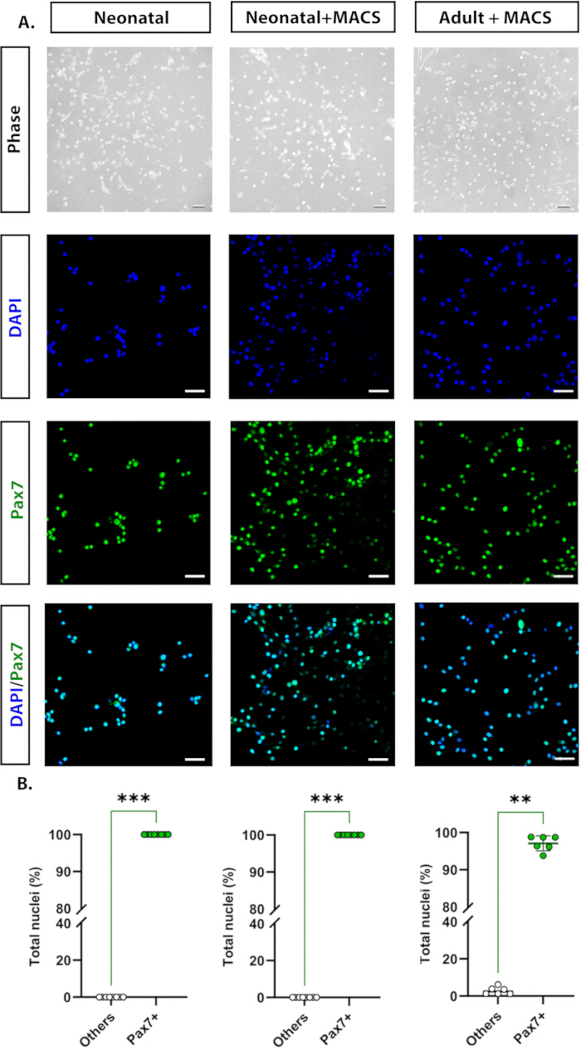
Рисунок 4: Репрезентативные изображения, сделанные под фазово-контрастным микроскопом (20x) и иммуноцитохимией (40x). (A) Pax7+ (зелёный) и ядра, окрашенные DAPI (светло-голубой), а также их колокализация в объединённых каналах. (B) Анализ чистоты культуры миобластов, с количественным определением доли нормализованных клеток Pax7+ до ядер на одно поле (одно поле на скважину, как минимум в шести ямах). Иммунокрашивка повторялась как минимум три раза, при этом по два-три технических повторения в каждом эксперименте. **p < 0,01, ***p < 0,0001 (Статистическая значимость была проанализирована с помощью теста Mann Whitney U ). Шкала = 50 мкм. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
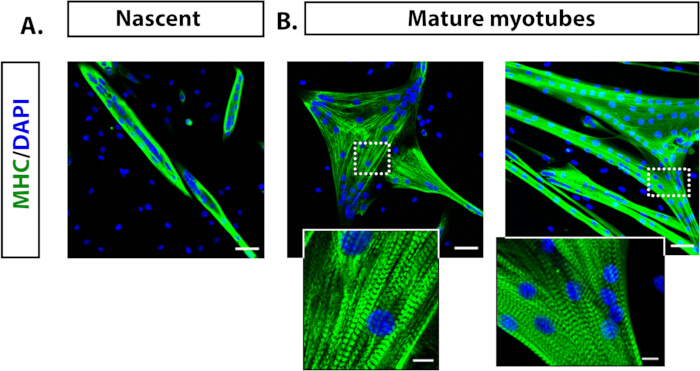
Рисунок 5: Репрезентативные изображения иммунофлуоресценции, показывающие миотрубы, дифференцированные от взрослых мышиных миобластов. (A) Зарождающиеся миотубы (3 дня в культуре), сфотографированные при 20x MHC (зелёный) и ядра, окрашенные DAPI (светло-голубой). (B) Зрелые миотубы (6 дней в культуре), снятые в размере 20x, и детали структуры саркомического узора, определённого миозиновыми окрашиваниями. Иммунокрашивка повторялась как минимум три раза, при этом по два-три технических повторения в каждом эксперименте. Шкала = 50 мкм; Увеличенная шкала = 10 мкм. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
Обсуждение
Сателлитные клетки (СК) составляют основную миогенную стволовую и предочную популяцию, отвечающую за рост, восстановление и регенерацию скелетныхмышц 36,37. Их способность возвращаться в клеточный цикл и дифференцироваться в зрелые миоволокна делает их незаменимыми для изучения биологии скелетных мышц. При выделении и культивировании в определённых условиях in vitro SC размножаются в виде миобластов, которые могут быть индуцированы для дифференцировки и слияния в многоядерные миотуби, повторяя ключевые аспекты миогенеза, наблюдаемые in vivo.
Наш метод позволяет восстанавливать высокожизнеспособные, однородные популяции клеток, тщательно корректируя ключевые параметры, включая концентрацию ферментов, продолжительность пищеварения и условия культуры, особенно адаптированные для неонатальных тканей. Сочетание ферментативной и механической диссоциации, за которой следуют многоступенчатая фильтрация и опциональная магнитно-активированная сортировка клеток (MACS) вместе с преплайдингом, обеспечивает высокий выход и чистоту клеток. Важно, что этот протокол позволяет создавать культуры, которые обычно исключают 97% миогенных предшественников Pax7+ , что делает их подходящими для дальнейших дифференциационных тестов и молекулярных исследований.
Методика препламентирования основана на различных свойствах адгезии фибробластов и SC 16,38,39. Этот этап особенно важен для определения чистоты посевов, а незначительные отклонения во времени или промывке могут привести к загрязнению фибробластами или снижению восстановления миобластов. Включение точно по времени этапа препламентирования особенно выгодно, поскольку оно эффективно отделяет миогенные клетки от фибробластов и других не-миогенных популяций. Этот подход может применяться при отсутствии оборудования для магнитного разделения или как дополнительная мера для дальнейшего повышения чистоты культур миобластов. В нашем протоколе мы оптимизировали этот этап, используя пластины, покрытые коллагеном, и точно рассчитанный период подготовки, что эффективно отделяет миогенные клетки от фибробластов и других не-миогенных популяций.
Ещё одним методологическим достижением текущего протокола является использование определённой среды пролиферации миобластов (MPM), оптимизированной как для взрослых, так и для неонатальных клеток. Сочетание высокой концентрации сыворотки, экстракта куриного эмбриона (CEE) и базового фактора роста фибробластов (bFGF) способствует устойчивому пролиферированию и поддержанию недифференцированного фенотипа. В частности, CEE вносит вклад в факторы, стимулирующие рост, которые повышают жизнеспособность миобластов и задерживают спонтанное слияние, тогда как bFGF сохраняет идентичность SC через активацию канонических сигнальныхпутей 29,31. Использование поверхностей, покрытых матригелем, дополнительно повышает эффективность клеточной адгезии и пролиферации, способствуя высокой жизнеспособности и морфологической однородности, наблюдаемой в течение 72 часов после изоляции.
При переходе в среду дифференцировки очищенные миобласты легко сливаются в многоядерные сократительные миоттрубы, экспрессирующие миозиновую тяжёлую цепь (MHC), демонстрируя сохраненный миогенный потенциал и структурное созревание. Полученные культуры очень подходят для изучения регенерации скелетных мышц, клеточной сигнализации, транскрипционной регуляции и моделирования заболеваний. Слияние является критическим фактором, так как культуры с очень низкой слиянием не смогут прогрессировать, а чрезмерно высокое сливание индуцирует слияние и дифференциацию миобластов. Миобласты не следует содержать в одной и той же культурной чашке более 5 дней, независимо от сливания, так как продолжительная инкубация также способствует дифференциации.
Несмотря на эти преимущества, некоторые шаги остаются чувствительными к отказу. Ферментативное пищеварение должно быть тщательно откалибровано для баланса диссоциации тканей с жизнеспособностью клеток. Время подготовки, плотность клеток до дифференцировки и бережное обращение во время диссоциации сильно влияют на выход, чистоту и потенциал слияния. Распространённые проблемы, такие как устойчивое загрязнение фибробластами, низкий урожай, преждевременная дифференциация, плохое прикрепление или слабое образование миотрубок, часто можно решить незначительными корректировками в препламенте, средней добавке или технике нанесения.
Устранение неполадок и практические аспекты:
Чистота изоляции и ферментативное переваривание требуют тщательного внимания, поскольку вариации типа фермента, концентрации, времени инкубации или измельчения тканей могут сильно влиять как на выход клетки, так и на чистоту культуры. Недостаточное пищеварение может оставлять ткани частично целыми, снижая выброс СК и засоряя сито на следующем этапе, тогда как переварение может визуально напоминать биоплёнку и снижать жизнеспособность клеток. Поэтому тщательная оптимизация необходима для воспроизводимых результатов.
Фильтрация и использование ситечек также имеют решающее значение, поскольку неполная или неэффективная фильтрация может оставить тканевые остатки или заполнители в суспензии клетки, что может мешать прикреплению клеток и снижать чистоту культуры. Использование сита подходящего размера, аккуратное прокручивание подвески через них и предварительное смачивание фильтров помогут улучшить удаление мусора и минимизировать механическую нагрузку на элементы. Если крупные фрагменты ткани забивают фильтр, его следует заменить новым ситом, а не проталкивать суспензию, так как клетки могут застревать на поверхности фильтра, что снижает выход. Повторное использование фильтрации с новым фильтром при необходимости может дополнительно ускорить восстановление жизнеспособных миобластов.
Преждевременная или неудачная дифференцировка может произойти, когда культуры становятся чрезмерно плотными, так как это может вызвать спонтанную дифференцировку или преждевременное слияние, тем самым нарушая время эксперимента. Мониторинг плотности клеток и корректировка плотности посева или среднего объёма перед дифференциацией крайне важны. В случаях чрезмерного слияния частичное расщепление или мягкое пересеяние могут помочь поддерживать пролиферацию без вызова непреднамеренного образования миотуби. Наоборот, если желаемое слияние не достигнуто до начала дифференцировки, инкубацию следует продолжать до достижения оптимальной плотности для обеспечения эффективной дифференцировки. Поддержание миобластов сверх рекомендуемого срока (>5 дней) увеличивает риск спонтанной дифференцировки и снижает способность к пролиферации, независимо от начального слияния. Регулярная оценка морфологии клеток, соблюдение сроков культуры и своевременные изменения среды необходимы для сохранения как жизнеспособности, так и потенциала дифференцировки.
Устойчивое загрязнение фибробластами можно минимизировать с помощью тщательной обработки тканей, включая аккуратное удаление соединительной и жировой тканей во время диссекции мышц. Оптимизация этапа препламенирования особенно важна, поскольку быстро прилипающие фибробласти прикрепляются к непокрытым поверхностям, пока SC остаются в суспензии. Использование культивных пластин, покрытых коллагеном, в сочетании с определённой средой для пролиферации миобластов, дополненной bFGF, способствует селективному расширению миобластов, одновременно ограничивая их рост. Дополнительное очищение может быть достигнуто с помощью стратегий отрицательного отбора, таких как MACS, для истощения популяций фибробластов. Регулярный микроскопический мониторинг необходим для раннего выявления избыточного роста фибробластов и обеспечения своевременного вмешательства.
В заключение, этот протокол повышает воспроизводимость и эффективность выделения первичных миобластов за счёт интеграции последовательной очистки, оптимизированных условий культурирования и адаптивных вариантов очистки. Важно отметить, что он надёжно даёт высокообогащённые клетки Pax7+ , которые могут быть использованы для контролируемых исследований биологии SC, миогенного взаимодействия и динамики дифференцировки.
В отличие от протоколов, оптимизированных для длительного последовательного расширения, которые могут изменять поведение клеток и снижать миогенный потенциал и способность к слиянию, наш метод специально разработан для сохранения клеток с надёжной миогенной идентичностью и высокой компетентностью в слиянии. Этот фокус полезен для приложений, требующих физиологической значимости, эффективной миогенной дифференцировки и сохранения определяющих характеристик SC, особенно в экспериментах, посвящённых изучению миогенной дифференцировки и регенерации.
Раскрытие информации
У авторов нет конфликта интересов, которые можно было бы заявлять.
Благодарности
Конфокальная визуализация проводилась в Лаборатории структуры и функции тканей визуализации, которая служит основным центром визуализации в Институте экспериментальной биологии имени Ненцкого и является частью инфраструктуры польского узла Euro-BioImaging Node.
Эта работа была поддержана Национальным научным центром Польши (грант Sonata 2022/47/D/NZ3/02737 Лиле Лехке и грант Sonata bis 2020/38/E/NZ4/00314 для Гжегожа Сумары), а также государственные средства Министерства науки и высшего образования Институту Ненцкого. Эта работа была поддержана проектом, финансируемым министром образования и науки на основе контракта No 2022/WK/05 (польский узел Euro-BioImaging «Узел передовой световой микроскопии Польша»).
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 0,25% трипсин-EDTA | Gibco | 25200-056 | |
| 100 & micro; M-ячейное ситрование и nbsp; | VWR | 732-2759 | |
| 30 и микро; m strainer | Miltenyi Biotec | 130-041-407 | |
| 40 и микро; M-ячейное ситрование и nbsp; | VWR | 732-2757 | |
| 70 и микро; M-ячейное ситрование и nbsp; | VWR | 130-095-823 | |
| Уксусная кислота | ПОХ | 568760114 | Растворяется в dH2O до конечной концентрации 20 мМ и стерилизуется через 0,2 & микро; m-фильтр |
| Alexa Fluor 488, анти-кролик с ослом | Invitrogen | A21206 | Растворяется в блокирующем растворе (см. раздел 8.7) при разбавлении 1:250 |
| Alexa Fluor 488, противомышиный коз | Abcam | AB150113 | Растворяется в блокирующем растворе (см. раздел 8.7) при разбавлении 1:250 |
| Хлорид аммония (NH4Cl) | BioShop | AMC303.500 | Растворить в воде до конечной концентрации 50 мМ |
| Антифейд-монтажные медиа | Vectashield | H-2000-10 | |
| Анти-PAX7 антитела | Abcam | AB187339 | Растворяется в блокирующем растворе (см. раздел 8.7) при разбавлении 1:100 |
| Базовый фактор роста фибробластов | Корнинг | 354060 | Растворён в стерильной dH2O до запасной концентрации 10 & micro; g/mL |
| Бетадин, 100 мг/мл | EGIS Pharmaceuticals | ||
| Клеточная культивативная пластина, 6 колодц, Cell+ | САРШТЕДТ | 83.3902.300 | |
| Экстракт куриного эмбриона | MP Biomedicals | 2850145 | |
| Коллаген I, крысиный хвост | Gibco | A10483-01 | Растворён в 20 мМ уксусной кислоты и bbsp; |
| Коллагеназа, тип I | Sigma | C0130-500MG | Растворён в DMEM и стерилизован через 0.2 & micro; m-фильтр |
| Диссоциационная трубка (gentleMACS C трубки) | Miltenyi Biotec | 130-093-237 | |
| Dulbecco's Modified Eagle Medium, высокое содержание глюкозы | Gibco | 31966-021 | |
| EDTA | Инвитроген | AM9260G | |
| Конические центрифугные трубки Falcon, 15 мл | Корнинг | 352096 | |
| Конические центрифугные трубки Falcon, 50 мл | Корнинг | 352070 | |
| Сыворотка плода для быка | Gibco | 10082147 | |
| Сыворотка для лошадей; | Gibco | 26050088 | |
| Магнитный реагент для маркировки (Комплект изоляции спутниковой ячеек) | Miltenyi Biotec | 130-104-268 | |
| Магнитный сепаратор (MidiMACS Separator) | Miltenyi Biotec | 130-042-302 | |
| Matrigel | Корнинг | CLS356234 | Растворён в DMEM до концентрации 10 % |
| Параформальдегид, 4% в PBS | Термо Фишер Сайентифик | J61899. АК | |
| Пенициллин-стрептомицин и bbsp; | Gibco | 15140122 | |
| Фосфатно-буферный физиологический раствор | VWR | 392-0334 | |
| Колонка разделения (LS Columns) | Miltenyi Biotec | 130-042-401 | |
| Антитела к миозину скелетной мышцы, MHC | Санта-Крус | SC-32732 | Растворяется в блокирующем растворе (см. раздел 8.7) при разбавлении 1:50 |
| TC-тарелка, 100 x 20 мм | САРШТЕДТ | 83.3902 | |
| Тканевой диссоциатор (диссоциатор GentleMACS) | Miltenyi Biotec | 130-093-235 | |
| Triton X-100 | Сигма-Олдрич | X100-1L |
Ссылки
- Yeh, C. -J., Sattler, K. M., Lepper, C. Molecular regulation of satellite cells via intercellular signaling. Gene. 858, 147172(2023).
- Gonzalez, M. L., Busse, N. I., Waits, C. M., Johnson, S. E. Satellite cells and their regulation in livestock. J Anim Sci. 98 (5), skaa081(2020).
- Mauro, A. Satellite cell of skeletal muscle fibers. J Biophys Biochem Cytol. 9 (2), 493-495 (1961).
- Yin, H., Price, F., Rudnicki, M. A. Satellite cells and the muscle stem cell niche. Physiol Rev. 93, 23-67 (2013).
- Kahn, R. E., Dayanidhi, S., Lacham-Kaplan, O., Hawley, J. A. Molecular clocks, satellite cells, and skeletal muscle regeneration. Am J Physiol Cell Physiol. 324 (1), C1332-C1340 (2023).
- Abreu, P., Mendes, S. V. D., Ceccatto, V. M., Hirabara, S. M. Satellite cell activation induced by aerobic muscle adaptation in response to endurance exercise. Life Sci. 170, 33-40 (2017).
- Dueweke, J. J., Awan, T. M., Mendias, C. L. Regeneration of skeletal muscle after eccentric injury. J Sport Rehabil. 26 (2), 171-179 (2017).
- Michele, D. E. Mechanisms of skeletal muscle repair and regeneration in health and disease. FEBS J. 289 (21), 6460-6462 (2022).
- Domingues-Faria, C., Vasson, M. -P., Goncalves-Mendes, N., Boirie, Y., Walrand, S. Skeletal muscle regeneration and impact of aging and nutrition. Ageing Res Rev. 26, 22-36 (2016).
- Tierney, M. T., Sacco, A. Satellite cell heterogeneity in skeletal muscle homeostasis. Trends Cell Biol. 26 (6), 434-444 (2016).
- Troy, A., et al. Coordination of satellite cell activation and self-renewal by Par-complex-dependent asymmetric activation of p38α/β MAPK. Cell Stem Cell. 11 (4), 541-553 (2012).
- Dumont, N. A., Wang, Y. X., Rudnicki, M. A. Intrinsic and extrinsic mechanisms regulating satellite cell function. Development. 142 (9), 1572-1581 (2015).
- Danoviz, M. E., Yablonka-Reuveni, Z. Skeletal muscle satellite cells: background and methods for isolation and analysis. Myogenesis. DiMario, J. X. 798, Humana Press. 21-52 (2012).
- Gharaibeh, B., et al. Isolation of a slowly adhering cell fraction containing stem cells from murine skeletal muscle by the preplate technique. Nat Protoc. 3 (9), 1501-1509 (2008).
- Benedetti, A., et al. A novel approach for the isolation and long-term expansion of pure satellite cells based on ice-cold treatment. Skelet Muscle. 11 (1), 7(2021).
- Yoshioka, K., et al. A modified preplating method for high-yield and high-purity muscle stem cell isolation. Front Cell Dev Biol. 8, 793(2020).
- Uezumi, A., Fukada, S., Yamamoto, N., Takeda, S., Tsuchida, K. Mesenchymal progenitors distinct from satellite cells contribute to ectopic fat formation. Nat Cell Biol. 12 (2), 143-152 (2010).
- Christov, C., et al. Muscle satellite cells and endothelial cells: close neighbors and privileged partners. Mol Biol Cell. 18 (4), 1397-1409 (2007).
- Elizalde, G., Munoz, A. Z., Almada, A. E. Protocol for the isolation of mouse muscle stem cells using fluorescence-activated cell sorting. STAR Protoc. 4 (4), 102656(2023).
- Pasut, A., Oleynik, P., Rudnicki, M. A. Isolation of muscle stem cells by fluorescence-activated cell sorting. Myogenesis. DiMario, X. 798, Humana Press. 53-64 (2012).
- Lee, J. D., Sinha, B. C., Larkin, L. M., Vandenburgh, H. H. Isolation and purification of satellite cells for skeletal muscle tissue engineering. J Regen Med. 3 (2), (2015).
- Llufrio, E. M., Wang, L., Naser, F. J., Patti, G. J. Sorting cells alters their redox state and cellular metabolome. Redox Biol. 16, 381-387 (2018).
- Cusmano, A. A., et al. Efficient isolation and ex vivo differentiation of murine satellite cells. Stem Cell. Turksen, K. 2939, Springer. 37-54 (2025).
- Park, Y. G., Moon, J. H., Kim, J. A. Comparative study of magnetic-activated cell sorting and preplating for myoblast purification. Yonsei Med J. 47 (2), 179-186 (2006).
- Park, Y. G., Baek, A., Kim, S. Myoblast purifying by magnetic-activated cell sorting. Methods Cell Biol. 112, Elsevier. 439-447 (2012).
- Lee, H., Han, N. R., Kim, S. J., Yun, J. I., Lee, S. T. Development of a high-yield isolation protocol for active muscle satellite cells. Int J Stem Cells. 15 (3), 283-290 (2022).
- Cui, Y., et al. An easy and practical method for isolation, culture and identification of mouse skeletal muscle satellite cells. Int J Clin Exp Med. 9, 19424-19431 (2016).
- Ding, S., et al. Characterization and isolation of highly purified porcine satellite cells. Cell Death Discov. 3, 17003(2017).
- Pawlikowski, B., Vogler, T. O., Gadek, K., Olwin, B. B. Regulation of skeletal muscle stem cells by fibroblast growth factors. Dev Dyn. 246 (5), 359-367 (2017).
- Shahini, A., et al. Efficient and high-yield isolation of myoblasts from skeletal muscle. Stem Cell Res. 30, 122-129 (2018).
- Lee, D. H., Kwak, K. B., Park, Y. C., Chung, C. H., Ha, D. B. Purification and characterization of myoblast fusion inhibitor. Mol Cells. 1, 177-182 (1991).
- Moulin, V., et al. Fetal and adult human skin fibroblasts display intrinsic differences in contractile capacity. J Cell Physiol. 188 (2), 211-222 (2001).
- Wilson, C. G., et al. Age-dependent expression of collagen receptors in rat cardiac fibroblasts. Microsc Microanal. 17 (4), 555-562 (2011).
- Kohen, N. T., Little, L. E., Healy, K. E. Characterization of Matrigel interfaces during defined hESC culture. Biointerphases. 4 (4), 69-79 (2009).
- Wang, Z., et al. In vitro culture system supporting robust expansion of myogenic progenitors. BioRes Open Access. 3 (3), 79-87 (2014).
- Péault, B., et al. Stem and progenitor cells in skeletal muscle development and therapy. Mol Ther. 15 (5), 867-877 (2007).
- Le Grand, F., Rudnicki, M. A. Skeletal muscle satellite cells and adult myogenesis. Curr Opin Cell Biol. 19 (6), 628-633 (2007).
- Rando, T. A., Blau, H. M. Primary mouse myoblast purification and transplantation. J Cell Biol. 125 (6), 1275-1287 (1994).
- Hindi, L., McMillan, J., Afroze, D., Hindi, S., Kumar, A. Isolation, culturing, and differentiation of primary myoblasts. Bio Protoc. 7 (9), (2017).
Перепечатки и разрешения
