Цель этого протокола — обеспечить количественное измерение флуоресцентного времени на протяжении жизни зондов Riboglow для воспроизводимых процессов визуализации РНК in vitro, в живых млекопитающих и в трёхмерных клеточных моделях. Мы описываем рабочие процессы подготовки образцов, доставки зонда, сбора данных и количественного анализа для извлечения беспристрастных измерений срока службы флуоресценции.
Методическая статья
Характеристика зондов Riboglow in vitro как основы для флуоресцентной визуализации на протяжении жизни живых млекопитающих и трёхмерных клеточных моделей
* These authors contributed equally
† These authors contributed equally
В этой статье
Краткое содержание
Аннотация
Почти 80% человеческого генома транскрибирается в РНК, тогда как менее 2% кодируют белки, что указывает на то, что большинство транскриптов млекопитающих не кодируются и участвуют в различных регуляторных процессах. Поэтому количественное восприятие и визуализация молекул РНК в живых клеточных системах критически важны для понимания динамики и взаимодействий РНК, но остаётся технически сложным, особенно в сложных клеточных средах. Рибоглоу — это генетически закодированный биосенсор РНК, в котором короткий РНК-аптамер связывается с маломолекулярным зондом, создавая количественное включение флуоресцентного жизненного цикла, которое можно обнаружить с помощью флуоресцентной микроскопии изображения на протяжении всего времени жизни (FLIM). Здесь мы представляем подробный рабочий процесс для Riboglow-FLIM, включая подготовку образцов, получение изображений и количественный анализ наборов данных FLIM. Цель этого протокола — обеспечить количественное флуоресцентное обнаружение РНК на основе жизни с помощью Riboglow в контролируемых и живых клетках. Протокол демонстрируется in vitro, где измеряются изменения жизни РНК, зависящие от РНК, и в живых млекопитающих, где проводится приобретение FLIM, выбор интересующих областей и субклеточный анализ. Успешная реализация требует тщательного контроля экспериментальных и приобретённых параметров. Выделены ключевые аспекты воспроизводимой реализации. Вместе этот протокол служит практическим ориентиром для реализации Riboglow-FLIM и количественной оценки визуализации РНК в живых клетках.
Введение
В последние годы достижения в понимании роли РНК в функции клеток создали растущую потребность визуализировать РНК в живых клетках, особенно при заболеваниях. Однако отсутствие естественно флуоресцентных РНК требует инженерных систем маркировки, часто в сочетании с экзогенными фторогенными зондами. В результате был разработан широкий спектр подходов к визуализации РНК, позволяющих визуализировать локализацию, динамику и взаимодействие РНК в живых системах.
Один из основных классов методов РНК-визуализации основан на генетически закодированных метках. Фторофорно-аптамерные системы и стратегии маркировки на основе белков, такие как система MS2 с бактериофаговой оболочкой (MCP), остаются широкоиспользуемыми 1,2. В системе MS2 стволовые петли РНК связаны белками оболочки бактериофага, сросшимися с флуоресцентными белками для отслеживания транскриптов в живых клетках. Хотя этот подход полезен, он требует относительно больших РНК-меток и производства дополнительных белковых компонентов, которые могут нарушать поведение нативнойРНК 1,2,3. Системы фторофорных аптамеров, включаяSpinach 4 и последующие варианты, такие какBroccoli 5,Corn 6,Mango 7 иPepper 8, обеспечивают прямую активацию флуоресценции при связывании лиганда и обеспечивают уменьшенный размер меток. Однако такие системы могут страдать от ограниченной интенсивности сигнала, фоновой флуоресценции и проблем с мультиплексированием в сложных клеточныхусловиях 3.
Альтернативные стратегии включают системы фторофорного тушения и подходы, основанные на гибридизации. Фторофоро-гасящие системы, включая RhoBAST, создают флуоресценцию при нарушении закалки после связывания РНК, но могут проявлять фоновый сигнал и чувствительность к концентрациизонда 3,9. Методы визуализации РНК на основе гибридизации, такие как smFISH и молекулярные маяки, обеспечивают высокую специфичность, но требуют доставки зондом и часто ограничены в долгосрочной визуализации живых клеток из-за кинетики связывания и внецелевыхвзаимодействий 10,11,12. В совокупности эти подходы подчёркивают ключевые проблемы в визуализации живых клетокРНК 3,13,14. Несмотря на эти достижения, существует нехватка стандартизированных рабочих процессов для количественной флуоресцентной РНК-визуализации на основе жизни жизни в сложных биологических системах.
Рибоглоу пытается преодолеть многие из этих ограничений. Riboglow — это генетически кодированная система маркировки РНК, которая сочетает короткий РНК-аптамер «тег» с помощью рибосвича с синтетическим малым молекулярным кобаламиновым (Cbl)-флуорофорным зондом, позволяя визуализировать живыеРНК 15. Cbl, естественный гаситель, пространственно отделяется от флуорофора при связывании метки, создавая количественно измеримое «включение» флуоресценцииинтенсивностью 15. Расширение Riboglow в флуоресцентную микроскопию с пожизненной визуализацией (FLIM) выявило показания, которые в значительной степени не зависят от концентрации фторофора и интенсивности возбуждения, буферируя против вариабельности доставки зонда и различий междупользователями 16,17. Что ещё важнее, изменение РНК-аптамера приводит к уникальным срокам жизни флуоресценции, как это визуализируется на FLIM16. Эти ортогональные сроки жизни позволяют мультиплексировать РНК, позволяя визуализировать две РНК с помощью одногофлуорофора 16. Платформа была проверена на различных моделях млекопитающих, включая U-2 OS, HeLa, MDA-MB-231 и клетки HOS, а также с одновременной визуализацией мРНК ACTB и NORAD lncRNA 15,16,17. В последнее время Riboglow применяется для визуализации РНК в эмбрионах живых животных18. Вместе эти исследования закрепляют Riboglow как компактную и универсальную систему для количественной мультиплексированной РНК-визуализации.
В биологических системах FLIM широко применяется для изучения молекулярных взаимодействий, метаболизма и клеточной динамики в живых системах благодаря своей чувствительности к локальной молекулярной среде и относительной устойчивости к экспериментальнойизменчивости 19. FLIM измеряет скорость распада возбужденного состояния из флуоресцентного образца, обычно с помощью временно-коррелированного подсчёта одиночных фотонов (TCSPC). TCSPC измеряет время между лазерным возбуждением образца и прибытием испущенного фотона к детектору, суммируя сроки жизни полученных фотонов в распределение времени их прибытия для каждого измерения. Пожизненная визуализация имеет важное преимущество, снижая зависимость от концентраций фторогенных частей системы, включая зонд, загруженный в клетки, уровень экспрессии РНК и изменения оптического пути. Однако эксперименты FLIM концептуально и технически сложны, требуя тщательного контроля за получением фотонов, подбором моделей и рабочими процессами анализа.
Здесь представлен подробный протокол для Riboglow-FLIM, описывающий рабочие процессы подготовки образцов, получения изображений и количественного анализа наборов данных за срок службы флуоресценции. Цель данного исследования — создать воспроизводимый рабочий процесс для количественной визуализации Riboglow-FLIM в биологических системах. Riboglow-FLIM лучше всего подходит для количественных сравнений и требует специализированного оборудования и экспертизы FLIM. Протокол демонстрируется in vitro, где измеряются изменения жизни РНК-зависимых, а также в живых млекопитающих и 3D-клеточных системах, где с помощью зондов Riboglow устанавливаются получение FLIM, выбор интересующих областей и количественная экстракция за всю жизнь. Этот протокол закладывает важную основу для создания рабочих процессов и принципов получения FLIM для количественного и беспристрастного анализа данных FLIM, позволяя в будущем применять Riboglow-FLIM или другие системы на базе FLIM. Особое внимание уделяется экспериментальному проектированию, объективному сбору данных и распространённым проблемам, с которыми сталкиваются при приобретении и анализе FLIM. Хотя ранее уже сообщалось о демонстрации обнаружения РНК в клетках с использованием трансфектированных конструкций с меткой Riboglow, ни одна из них не предоставляет пошаговый рабочий процесс сбора и анализа, особенно в 2D и 3D-системах. В совокупности эта работа предоставляет ресурс для внедрения Riboglow-FLIM как инструмента для визуализации живых клеток РНК.
Протокол
1. Подготовка и очистка РНК
- Соберите компоненты реакции транскрипции in vitro в стерильную микроцентрифугную трубку объёмом 1,6 мл, как указано в инструкциях производителя для набора для синтеза РНК in vitro .
ПРИМЕЧАНИЕ: РНК, используемая для этих экспериментов, была синтезирована с помощью набора для транскрипции TranscriptAid T7 High Yield (Thermo Fisher Scientific). Синтез РНК может осуществляться с использованием любого установленного протокола, включая другие коммерчески доступные наборы, как было показаноранее в 17,20,21.- Кратко, объедините буфер транскрипционных реакций, NTP, смесь ферментов, шаблонную ДНК и воду без нуклеазы до общего объёма 20 мкл.
- Поместите трубку и содержимое в инкубатор при температуре 37 °C минимум на 4 часа и до ночлега. Очистить синтезированную РНК с помощью колонки очистки РНК, как указано в инструкции производителя к набору для очистки РНК.
ПРИМЕЧАНИЕ: Протокол очистки РНК, использованный для этих экспериментов, назывался Monarch RNA Cleanup Kit (New England Biolabs). Очистка РНК может осуществляться с помощью любого установленного протокола, приводящего к получению очищенной РНК (здесь, определённой значениями A260/A230 и A260/A280 выше 2.0), включая другие коммерчески доступные наборы, как былопоказано ранее 17,20,21. Все этапы центрифуг для очистки колонки РНК длятся 1 минута при 16 000 x g, если не указано иное.- Кратко, увеличите общий объём синтезированной РНК до 50 мкл с использованием нуклеазной воды, затем добавьте 100 мкл связывающего буфера и затем 150 мкл 100% этанола.
- Загрузите все 300 мкл в колонку и вставьте его в сборную трубку. Центрифугуйте колонку и уберите проточную трубу.
- Добавьте 500 мкл буфера для промывки в колонку и центрифуга. Отбросьте поток от прохождения.
- Повторите шаг 1.2.3 ещё один раз.
- Снимите сборную трубку из колонны и прикрепите стерильную микроцентрифугную трубку объёмом 1,6 мл.
- Добавьте 15 мкл воды без нуклеазы в колонку и оставьте при комнатной температуре 1 минуту.
- Элюируйте центрифугированием в микроцентрифугную трубку и сбросьте колонку.
- Измеряйте концентрацию и чистоту очищенной РНК с помощью микрообъёмного спектрофотометра.
- Запустите спектрофотометр с помощью 1 мкл воды без нуклеаз.
- Загрузите 1 мкл очищенного образца РНК на пьедестал образца и измерите.
- Зафиксируйте концентрацию и чистоту образца, указанные значениями A260/A230 и A260/A280.
- Храните очищенную РНК при -80 °C.
2. Зонды Riboglow
ПРИМЕЧАНИЕ: Процедура синтеза всех зондов Рибогло, включённых в этот метод, встречается в ранее опубликованнойлитературе 21.
- Храните запасы зонда (95 мкм) в микротрубках без РНазы и защищённой светом при -20 °C, когда они не используются.
- Размораживайте непосредственно перед использованием и разбавляйте до 4,5 мкм в буфере РНК (100 мМ KCl, 10 мМ NaCl, 1 мМ MgCl₂, 40 мМ HEPES, pH 8,0) для проведения визуализационных экспериментов.
3. Подготовка образцов in vitro
ПРИМЕЧАНИЕ: Все этапы, связанные с очищенной РНК, должны проводиться в условиях без РНаз, например, в дымовой вытяжке, регулярно обработанной РНазным денатуратором.
- Подготовьте in vitro раствор РНК и зонда Рибогло.
- В микроцентрифуге без РНазы комбинируйте очищенный образец РНК с зондом Рибогло (Cbl-3xGly-ATTO590 или Cbl-5xGly-ATTO590) с конечной концентрацией 5,0 мкм РНК и зондом Рибогло 4,5 мкм в буфере РНК (100 мМ KCl, 10 мМ NaCl, 1 мМ MgCl2, 40 мМ HEPES pH 8,0). Аккуратно перемешайте пипеткой для гомогенизации.
ПРИМЕЧАНИЕ: Важно, чтобы концентрация РНК в растворе была выше, чем в зонде Рибогло, чтобы убедиться, что зонд насыщен РНК. Если концентрации РНК или зонда вызывают сомнения, концентрацию РНК можно увеличить или снизить концентрацию зонда для обеспечениянасыщения 21.
- В микроцентрифуге без РНазы комбинируйте очищенный образец РНК с зондом Рибогло (Cbl-3xGly-ATTO590 или Cbl-5xGly-ATTO590) с конечной концентрацией 5,0 мкм РНК и зондом Рибогло 4,5 мкм в буфере РНК (100 мМ KCl, 10 мМ NaCl, 1 мМ MgCl2, 40 мМ HEPES pH 8,0). Аккуратно перемешайте пипеткой для гомогенизации.
- Оберните трубку или трубку в алюминиевую фольгу и инкубуйте раствор при комнатной температуре не менее 20 минут. Сразу после инкубации переходите к FLIM-визуализации (шаг 6).
4. Клеточная культура
ПРИМЕЧАНИЕ: В этих экспериментах используются линии клеток HeLa и U-2 OS. Их протоколы культивирования и загрузки зонда идентичны. Работы по клеточной культуре должны проводиться в шкафу для биобезопасности (BSC) с использованием стандартных асептических методов, определённых стандартами и процедурами лабораторной среды BSL-2.
- Мгновенно оттаять замороженные клеточные аликвоты в криотрубке при 37 °C и помещать клеточную культурную среду в водяную ванну при 37 °C.
- В криотрубку добавьте равный объём нагретой клеточной культурной среды. Аккуратно поднимай и опускай, чтобы подвесить клетки.
- Добавьте клеточную суспензию в 90-мм контейнер для культуры тканей и увеличите общий объём среды клеточной культуры до 10 мл. Инкубировать клетки в увлажнённом инкубаторе при 37 °C и 5%CO2 минимум за одну ночь, чтобы клетки прилипли.
- Визуализируйте клетки под световым микроскопом, чтобы определить присоединение и слияние.
- Когда совместимость достигает 80–90%, проходные клетки.
- Аспирируйте клеточную культурную среду с 90-мм пластины. Промывайте клетки, добавив 4 мл физиологического раствора с фосфатным буфером (1 X PBS) и распределяя его по клеткам, аккуратно покачивая посуду из стороны в сторону.
- Аспирируйте PBS и добавьте 2 мл диссоциирующего реагента. Поставьте пластину обратно в увлажнённый инкубатор и дайте клеткам отсоединиться на 5–10 минут.
- Во время инкубации клеток подготовьте хотя бы одну новую пластину для клеток, добавив 8 мл среды для клеточной культуры. Помечайте номерную пластину датой, линии ячейки и номером отрывка.
- Через 5–10 минут визуализируйте отслоение под световым микроскопом. Отсоединённые клетки должны двигаться в среде.
- Удалите пластину отсоединённых клеток и перенесите примерно такой же объем свежей среды для культуры клеток на пластины(ы). Перенос от 1 до 3 мл подвешенных клеток в новые антенны в зависимости от будущих целей экспериментов.
ПРИМЕЧАНИЕ: Разные клеточные линии имеют разные периоды роста и чувствительность. Для клеток HeLa и U-2 OS перенос ~1 мл суспензии клетки из полностью сливающейся пластины в новую пластину займет около 4 дней, чтобы полностью сливаться.
- Для клеточной визуализации пропустите клетки на 35-мм пластины и промывайте их, как описано выше.
5. Нагрузка бусеров зонда Riboglow
- Когда клетки достигнут соответствующего слияния для визуализации, вынимите 35-мм антенну из инкубатора и аспирируйте среду. Промыйте клетки 1 мл 1X PBS, как описано выше, с помощью T-motions, и аспирируйте PBS.
- Добавьте 3 мкл 30 мкм зонда Riboglow в виде трёх равномерно распределённых капель на ячейки. Наклоните пластину вращенно, чтобы равномерно распределить раствор зонда по поверхности ячейки.
ПРИМЕЧАНИЕ: Концентрация зонда Riboglow может варьироваться от 5 до 30 мкм. Для описанных здесь экспериментов использовался приклад объемом 30 мкм. Однако для образцов трансфекционных клеток обычно используется 5 мкм. - Добавьте тонкий слой стеклянных бусин на тарелку с помощью диспенсера.
ПРИМЕЧАНИЕ: Убедитесь, что шарики образуют монослой поверх клеток и не добавляйте их слишком много, так как их может быть трудно снять. - Плотно постучите дном тарелки по поверхности стола 8–10 раз, чтобы облегчить загрузкубусинок 22.
- Быстро откройте тарелку и добавьте свежую клеточную культурную среду. Верните пластину в увлажнённый инкубатор на 10 минут, чтобы зонд мог проникнуть в ячейки.
- Через 10 минут снимите пластину и аспирируйте клеточную культурную среду, стараясь удалить как можно больше стеклянных шариков.
- Многократно мойте тарелку с помощью PBS, чтобы удалить оставшиеся стеклянные бусины.
- Держите блюдо под углом, налейте небольшой объём PBS сверху и дайте ей стекать вниз, собирая бусины по пути. Аспирируйте PBS бусинами на дне блюда. Повторяйте 3–5 раз по необходимости, чтобы удалить большинство оставшихся бусин.
ПРИМЕЧАНИЕ: Не будьте слишком резкими с PBS-струями на этом этапе, так как адхедерживающие ячейки могут отсоединиться. Если после нескольких промываний остаются некоторые шарики, лучше попробовать снимать с ними, чем случайно смывать слишком много клеток.
- Держите блюдо под углом, налейте небольшой объём PBS сверху и дайте ей стекать вниз, собирая бусины по пути. Аспирируйте PBS бусинами на дне блюда. Повторяйте 3–5 раз по необходимости, чтобы удалить большинство оставшихся бусин.
- Добавьте 1 мл прозрачного материала с добавлением 10% FBS в антенну и инкубируйте 10 минут. Перейти к FLIM-визуализации (шаг 6). Визуализация должна быть завершена в течение 3 часов после нагрузки бусин.
ПРИМЕЧАНИЕ: Процедура загрузки шариков для введения флуоресцентных молекул в приклеенные клетки млекопитающих была адаптирована из протокола, описанного вдругом разделе 22.
6. FLIM-визуализация
ПРИМЕЧАНИЕ: Этот протокол адаптирован для использования с конфокальным микроскопом Nikon Ti2 Eclipse AX, оснащённым аппаратным обеспечением FLIM/FCS и программным обеспечением NIS-Elements (см. подробности в Таблице материалов).
- Включайте микроскоп в следующей последовательности: конфокальный лазерный сканирующий микроскоп, блок управления микроскопом, затем система FLIM на основе временно-коррелированного подсчёта одиночных фотонов (TCSPC), включающая лазерный комбинирующий блок, детектор фотоумножителя и таймер событий.
- После загрузки микроскопа включите настольный компьютер и откройте программное обеспечение для получения и анализа изображений.
- В настройках загрузки выберите «AX с PicoQuant». Дождитесь, пока программа для получения и анализа изображений загрузится.
- После загрузки выберите «AX FLIM и FCS».
- Настройте микроскоп для сбора данных на протяжении всего срока службы флуоресценции.
- Секция на AX-площадке:
- Убедитесь, что Гальвано выбран.
- Установить среднее значение на 1.
- Установите время пребывания на 2.
- О секции с лазерной мощностью:
- Уменьшите количество отдельных лазерных ползунков до 3–4%.
- Установите ползунок All Lasers на ноль.
- На TI2 Pad:
- Убедитесь, что выбрана цель 20x .
- В области сканирования выберите 512 x 512.
- Убедитесь, что включены правильные детекторы. Пример двухлазерной системы:
- Детектор 1 для лазера диаметром 560 нм.
- Детектор 2 для лазера диаметром 640 нм.
ПРИМЕЧАНИЕ: В зависимости от эксперимента может использоваться один или несколько лазеров. Кликните правой кнопкой мыши по детекторам, чтобы включить/выключить их.
- Определите путь к файлу данных.
- Перейдите вниз в раздел контроллера и нажмите «Configure».
- Перейдите на вкладку PicoQuant/FLIM FCS .
- В разделе «Путь к рабочему пространству» нажмите на символ папки справа.
- Выберите место и создайте новую папку для экспериментов на день.
- Закройте раздел настройки.
- Секция на AX-площадке:
- Выберите «Live» до появления окна для получения изображения, затем снова выберите «Live», чтобы приостановить коллекцию фотонов.
- Начните настраивать окна сбора данных FLIM.
- Кликните правой кнопкой мыши по окну живого изображения и выберите «PicoQuant Plugin».
- Включить:
- Показать кривую распада
- Трассировка времени показать
- Показать статистику FLIM
ПРИМЕЧАНИЕ: Необходимо кликать правой кнопкой мыши по живому изображению каждый раз во всех трёх этих окнах.
- Переходите к соответствующему подразделу протокола в зависимости от типа образца.
7. Сбор данных in vitro
- Загрузите образец FLIM in vitro .
- Возьмите чёрную накладку для затвора и скольжение для крышки. Положите крышку на накладку затвора.
- Поместите каплю образца in vitro объемом 5–20 мкл на обложку.
- Загрузите подложку затвора на ступень микроскопа.
ПРИМЕЧАНИЕ: Крупные капли объёмом ~20 мкл предпочтительнее мелких, так как они испаряются дольше. Испарение можно дополнительно замедлить, накрыв каплю маленькой крышкой или аналогичной формой предметом. - С помощью джойстика визуально наведите объект к центру капли.
- Выберите «Live» и посмотрите на тайм-трасс. Он отображает количество фотонов, принимаемых детекторами в определённый момент времени.
- Найдите правильную Z-высоту капли образца.
- Продолжайте регулировать высоту Z, пока сигнал тайм-трассёра не достигнет максимума.
- Начинайте увеличивать мощность лазера, наблюдая за скоростью подсчёта под ползунком детектора. Количество целей в секунду (CPS) варьируется, но предпочтительнее получить 1 000–10 000 фотонов на кадр.
- Начните перемещать высоту Z, а потом вверх, чтобы снова увидеть максимальную временную трассу. Это отражает интерфейс слайд-капель.
- Посмотрите на абсолютную высоту Z в правом нижнем углу и увеличьте её на ~20 мкм, чтобы переместить фокус на центр падения. Сигнал с отслеживанием времени должен немного уменьшиться, а затем прийти к плато.
ПРИМЕЧАНИЕ: При правильной высоте Z, незначительное увеличение или уменьшение высоты z существенно не изменит временную трассу или средний цвет живого изображения. Кроме того, край капли можно найти, нажав кнопку «мышь XY» в верхней части живого окна и перемещая изображение.
- Определите настройки приобретения.
- Посмотрите на кривую распада и посмотрите, на каком фотоне она достигает пика. Это отражает общее количество фотонов, полученных за три кадра. Используя это число, определите, сколько кадров требуется для каждого приобретения. Для анализа in vitro FLIM требуется всего10-5 фотонов. 10–15 кадров на одно приобретение должно быть достаточно.
- Исходя из определённого количества кадров, установите значение «Захват».
- Для каждого снимка поставьте изображение на паузу, выберите «Захват», дайте возможность собрать данные, затем снова нажмите «Live» и используйте кнопку «mouse XY» для перехода в новую точку.
- Повторяйте шаг 7.5 для технических репликаций, пока не будет собрано достаточно данных.
ПРИМЕЧАНИЕ: Каждый отдельный захват в конечном итоге приводит к одному флуоресцентному жизненному значению для этого образца. Чтобы собрать пятнадцать точек данных за всю жизнь, выполните шаг 7.5 всего пятнадцать раз. - После сбора всех данных следует закрыть программное обеспечение для получения и анализа изображений, а также экспортировать данные флуоресцентной микроскопии на протяжении всего времени (FLIM).
- Откройте Проводник файлов и перейдите в ранее определённое место для данных.
ПРИМЕЧАНИЕ: Каждая сессия сбора данных FLIM приводит к созданию одной папки .sptw, где можно найти все данные с этой сессии. NIS Elements автоматически называет папку по дате эксперимента, а отдельные приобретения будут именоваться по времени приобретения. - Экспортируйте папку .sptw и переходите к обработке FLIM.
- Откройте Проводник файлов и перейдите в ранее определённое место для данных.
8. Сбор данных о 2D-ячейках
- Если это ещё не сделано, настройте правильную лазерную схему для клеточного эксперимента.
- Перейдите в раздел «Настройки эксперимента» в правом верхнем углу страницы, рядом с лазерами.
- Нажмите «Добавить» рядом с многоканальной окрашкой.
- Добавьте нужные красители.
ПРИМЕЧАНИЕ: Большинство зондов Riboglow используют фторофор ATTO 590, поэтому этот краситель следует добавлять для большинства экспериментов Riboglow. - Нажмите Экспертный режим.
- Здесь отрегулируйте, какой детектор получает какие спектры излучения. В идеале спектры излучения с перекрывающимися возбуждением/излучением должны направляться к разным детекторам. GaAsP-детекторы предпочтительнее MA-детекторов, поскольку они не поддаются настройке.
- Слева измените порядок прохода, чтобы минимизировать перекрёстные помехи между красителями с перекрывающим возбуждением и излучением.
- Сохраните настройки и назовите новую конфигурацию лазера. Выберите его для эксперимента.
ПРИМЕЧАНИЕ: Этот шаг должен выполняться только один раз на профиль, его следует сохранять в пользовательском профиле для будущих экспериментов.
- Откройте окно обзора XYZ, перейдя в Просмотр > контролях приобретения > XYZ Обзор. Этот вид показывает, где на сцене делается каждое изображение, и помогает предотвратить случайные дублирования.
- Переходите к загрузке сэмплов.
- Перед загрузкой антенны убедитесь, что добавлено живое ядерное пятно. Краситель проникает в клетки за ~30 секунд и позволяет визуализировать ядра.
- Поставьте рентгеновую антенну на микроскоп. Продвините тарелку как можно дальше вниз слева на этапе микроскопа. Если используете невоздушные объективы, приклейте образец к ступени, чтобы предотвратить дрейф xy.
ПРИМЕЧАНИЕ: Приклеивание образца к стадии микроскопа необходимо, чтобы предотвратить движение тарелки при использовании невоздушных объективов. - Переключитесь на канал DAPI и начните поднимать высоту Z, используя ручку сбоку контроллера. Двигайтесь медленно, пока ядра клеток не станут в фокусе.
- Отрегулируйте «морковь» на контроллере микроскопа, чтобы регулировать чувствительность регулятора высоты Z.
- Если клетки не появляются в поле зрения, может потребоваться скорректировать координаты XY под область пластины с ядрами.
- Установите автоматическую фокусировку PFS на «Включено» на панели управления микроскопом.
- Справа на панели AX выберите увеличительное стекло рядом с кнопкой PFS. Микроскоп начнёт настраивать высоту Z. После завершения кнопка PFS должна загореться и поговорить «в фокусе», чтобы показать, что PFS включён.
ПРИМЕЧАНИЕ: Система идеального фокуса (PFS) минимизирует дрейф Z, вызванный движением ступени XY или длительными экспериментами. При выборе PFS используйте 2 скорости для любой регулировки высоты Z, так как PFS автоматически компенсирует мелкие корректировки.
- Справа на панели AX выберите увеличительное стекло рядом с кнопкой PFS. Микроскоп начнёт настраивать высоту Z. После завершения кнопка PFS должна загореться и поговорить «в фокусе», чтобы показать, что PFS включён.
- Перед началом сбора данных ячеек убедитесь, что детектор AX используется для поиска клеток, а не детекторы FLIM/FCS.
- При поиске ячеек используйте канал DAPI для поиска областей ячеек, затем переключайтесь на канал ATTO 590, чтобы найти клетки, которые были эффективно нагружены бисерами.
ПРИМЕЧАНИЕ: эффективность нагрузки шариков значительно ниже (в наших руках ~30% ячеек нагружены шариками), чем эффективность окрашивания ядерного окрашивания, поэтому не все клетки с флуоресцентными ядрами содержат ATTO 590. - После того как ячейка идентифицирована, дважды кликните по ней, чтобы центрировать её в кадре. Или же кликните правой кнопкой мыши по окну приобретения и выберите «переместить эту точку в центр».
- Когда ячейка будет по центру, переключитесь на «AX FLIM и FCS».
- В правом нижнем углу экрана убедитесь, что выбрано «512 x 512».
- В маленьком окне внизу справа настройте кадр под ячейку, кликнув и перетаскивая углы. Пусть новый размер корпуса станет красным. Кликните правой кнопкой мыши внутри кадра или выберите «Live», пока кадр не станет зелёным, что означает, что корректировка выполнена.
- Скорректируйте количество захватов до желаемого значения.
ПРИМЕЧАНИЕ: Как минимум10-4 фотона идеально подходят для клеточных экспериментов. Для субклеточных экспериментов оптимально10,5 и более фотонов, поскольку при определении интересующей области (ROI) большой процент фотонов будет исключён. Для кадра 512 x 512 обычно достаточно ~30 кадров для клеточного захвата. Получение большего или меньшего количества захватов увеличивает разрешение или скорость захвата соответственно. - Выберите «Захват». С захватом должно появиться новое окно. Окно прогресса захвата справа на экране должно отображаться рядом с входным окном захвата.
- Тем временем откройте программное обеспечение микроскопии для анализа флуоресцентной микроскопии с пожизненным временем (FLIM) и переключитесь на правильный путь к файлу. Приобретения FLIM автоматически заполняют окно программного обеспечения для анализа FLIM, и их можно будет переименовывать по мере приобретения.
- После завершения захвата переключитесь обратно на детектор AX и выберите «Live», чтобы найти новую ячейку. Размер окна AX FLIM/FCS можно регулировать в любой момент для учёта больших и меньших ячеек.
- Продолжайте получать новые клетки в течение трёхчасового периода визуализации.
- После завершения экспортируйте созданный файл .sptw, выполнив шаг 7 в разделе «In Vitro Data Collection».
- После завершения переходите к обработке FLIM .
9. 3D Сбор сотовых FLIM-данных Z-Stack
- Полная настройка лазера, регулировка высоты Z-и поиск по ячейкам, как описано в разделе «Сбор данных 2D-клеток», шаги 8.1–8.12.
- В верхней части раздела настроек переключитесь на вкладку «ND Acquisition».
- Нажмите галочку «XY», должна появиться таблица.
- Если в таблице есть координаты, нажмите «Очистить значения» в правом верхнем углу таблицы.
- Нажмите «Добавить» в верхней части таблицы, чтобы добавить ячейку в таблицу.
- Это должно заполнять текущие XY координаты этапа и значение Z/PFS.
- Нажмите галочку «Z» над столом.
- С помощью контроллера живого захвата и микроскопа прокрутите вниз до самого низа ячейки рядом с пластиной. Когда найдено нижнюю часть ячейки, нажмите жёлтую кнопку «Дно» рядом с кубом, чтобы использовать эту высоту Z как нижнюю часть ячейки.
- Повторите этот процесс с верхней частью ячейки, нажав кнопку «Верх» после навигации к верхней части ячейки с помощью контроллера микроскопа.
- Под кубом нажмите кнопку рядом с окном «Шаг ». Это заполнит квадрат шагов рекомендованным числом шагов для определённой высоты Z.
ПРИМЕЧАНИЕ: Увеличение количества шагов увеличит конечное разрешение по оси Z, а также время получения информации. Каждый срез ячейки также должен анализироваться отдельно для определения жизненного времени всей ячейки, поэтому это время анализа изображения также следует учитывать при определении количества шагов на ячейку. См. раздел «Подраздел: Клеточная обработка FLIM» для полной информации о процессе подборки FLIM перед определением количества этапов эксперимента Z-стека. - Возвращаясь на вкладку «Приобретение», уменьшите количество кадров примерно вдвое меньше обычного.
ПРИМЕЧАНИЕ: Это в первую очередь для экономии времени, поскольку качество отдельного Z-стека среза меньше влияет на качество конечного изображения. Для поддержания строгого качества изображения выберите нормальное или даже большее количество снимков на срез. Это увеличит время приобретения. - Вернувшись в таблицу «ND Acquisition», выберите «Запустить сейчас».
- Дайте микроскопу возможность зафиксировать все срезы клетки; Время сбора будет варьироваться в зависимости от выбранного количества срезов и захватов на срез.
- После сбора изображения сохраните его в формате .nd2 и визуализируйте в 3D с помощью кнопки «Показать просмотр тома» в верхней части окна приобретения.
- Если необходимо получить конфокальные изображения для клеточного Z-стека, сделайте идентичное изображение клетки с помощью детекторов AX.
- Переключитесь на детекторы AX, выбрав «AX» в верхней части панели управления.
- Вернувшись в таблицу «ND Acquisition», выберите «Запустить сейчас». Конфокальное изображение будет получать гораздо меньше времени по сравнению с FLIM-изображением.
- После завершения экспортируйте созданные .sptw-файлы, следуя шагу 7 в разделе «In Vitro FLIM Data Collection».
- Конфокальное изображение можно экспортировать в формате .nd2 и сохранить в известном месте компьютера.
- После завершения переходите к «Обработке FLIM ».
10. Обработка FLIM
- Общая/in vitro обработка FLIM
ПРИМЕЧАНИЕ: Для модификаций протокола, специфичных для сотовых данных FLIM, таких как выбор ROI, см. раздел Cellular FLIM Processing (см. шаг 10.2).- Запустите программное обеспечение для анализа FLIM.
ПРИМЕЧАНИЕ: Если программный ключ FLIM для анализа подключён к тому же компьютеру, что и микроскоп, микроскоп должен быть полностью включён для запуска программного обеспечения. Если программный ключ находится на отдельном компьютере, программа может показывать сообщение об ошибке: «Загрузка устройства не выполнена. Не могу подключить TCSPC», что можно безопасно отклонить. - Откройте файл FLIM .sptw в программном обеспечении анализа FLIM с помощью одного из следующих методов:
- В верхней части экрана перейдите в раздел File > Open Workspace > [выберите местоположение файла .sptw].
- Нажмите и перетащите .sptw-файл из его сохранённого места и переместите его в окно программного обеспечения анализа FLIM в большое белое окно слева от окна.
ПРИМЕЧАНИЕ: Чтобы программное обеспечение для анализа FLIM распознавало папки FLIM, оно должно заканчиваться на «.sptw» и содержать файл WSLog. Убедитесь, что эти идентификаторы не удаляются при переименовании или перемещении папок с данными. При успешной загрузке маленькие зелёные квадраты занимают окно слева, обозначающие отдельные сборы данных.
- Один клик по одному из зелёных приобретений.
- Перейдите к разделу Analysis > Imaging > FLIM и выберите «Start». Файл FLIM начнёт загружаться.
- После загрузки автоматически сгенерированную шкалу можно удалить, кликнув правой кнопкой мыши по окну образца и снев галочку с опции «Показать панель масштабирования».
- Выберите следующие выпадающие меню во вкладке Decay Fitting:
- Модель подгонки: N-экспоненциальная реконволюция
- Упадок: Общий спад
- IRF: рассчитанный IRF
ПРИМЕЧАНИЕ: Изображения FLIM in vitro обычно однородны и не требуют ROI. Однако могут быть нежелательные особенности изображения, которые следует опускать. Если да, определите ROI, кликнув правой кнопкой мыши по окну примера и выбрав один из вариантов чертежа ROI. Нажмите и удерживайте, чтобы определить область. Исключённые значения должны стать монохромными, а выбранные значения — красочными. Для согласованности используется рассчитанный IRF; однако измеренный IRF может повысить точность для определённых экспериментальных условий и должен рассматриваться там, где этовозможно 17.
- Внизу выберите оранжевую кнопку «Initial Fit». Программа вычислит линию наилучшей посадки и разместит её чёрным рядом с данными зелёной кривой затухания.
- Проанализируйте посадку и полученные остатки, а также определите качество посадки.
- В рамках кривой затухания посмотрите на сгенерированные остатки и определите качество подгонки. Случайные, похожие на шум остатки указывают на качественную посадку, тогда как чёткие линии и плавные склоны указывают на плохое совпадение.
- Значение χ2 для оценки качества посадки находится в правом нижнем углу таблицы подгонки. χ2 приближается к 1 по мере улучшения посадки.
ПРИМЕЧАНИЕ: График остатков — это просто линейное представление перекрытия между рассчитанной кривой затухания (чёрная линия) и измеренной кривой затухания (зелёный). Это значит, что качество посадки можно оценить, увидев, насколько хорошо совпадают две кривые. Более подробная информация о подборе данных FLIM приведена в недавней публикации23.
- Корректируйте количество параметров для повышения качества посадки по мере необходимости.
- Рядом с «Параметрами модели» увеличьте значение n на 1 и выберите «Начальная подгонка». Будет вычислена новая кривая, и новые остатки и значение χ2 будут отображаться.
- Оцените качество этой новой посадки и определите, нужны ли дополнительные параметры.
- Повторяйте шаги 10.1.9.1. до 10.1.9.2. пока моделируемое распада не достигнет оптимального качества.
ПРИМЕЧАНИЕ: Количество параметров следует минимизировать при достижении максимального качества посадки. Если два параметра дают почти идентичные качества подгонки, следует использовать меньшее количество параметров. Теоретически количество параметров модели соответствует числу видов, производящих всю жизнь, в образце. На практике идеальное число параметров увеличивается с ростом сложности визуализируемой системы. - После определения конечного количества параметров можно записать взвешенный срок службы τAvAmp (τ AvAmp [ns]) из таблицы подгонки распада.
ПРИМЕЧАНИЕ: Средняя амплитуда Тау (τAvAmp) и средняя интенсивность Тау (τAvInt) — это оба показатели среднего срока жизни флуоресценции образца. Однако вычисления, используемые для определения каждого значения, различаются, и они не взаимозаменяемы. В целом, τAvAmp является более точной метрикой для биологическихсистем 23. - Чтобы получить соответствующее FLIM-изображение образа, проведите фоновый вычитание с использованием соответствующих данных и выполните FLIM-подгонку.
- Для белых галочок в таблице Decay Fitting снимите галочки, кроме τn[ns]. Количество τn[ns] ящиков будет соответствовать числу заданных параметров подгонки.
- Измените значение BkgrDec[Cnts] на ноль.
- Сразу слева от окна образца выберите «FLIM Fit». Программное обеспечение начнёт подогнать образец.
- После подгонки настройки ложной цветовой шкалы и интенсивности отображения можно регулировать, изменяя надписи справа от окна образца.
- Образец изображения можно экспортировать в виде растровой карты для дальнейшей обработки, кликнув правой кнопкой мыши > Export > Bitmap или Bitmap with Colorscale.
- Запустите программное обеспечение для анализа FLIM.
- Сотовая обработка FLIM
- Выполните шаги 10.1.1 - 10.1.5 в общем/ in vitro обработке FLIM.
- Определите сотовый ROI, кликнув правой кнопкой мыши в окне отображения образца и выбрав один из вариантов чертежа ROI.
ПРИМЕЧАНИЕ: Из-за их неправильных форм использование опции Free ROI часто лучше всего подходит для определения ячеек. Область из ROI может быть исключена, удерживая CTRL при определении области. Дополнительную область можно добавить к уже выбранному ROI, удерживая SHIFT. При анализе субклеточных компартментов флуоресцентные пятна, видимые на конфокальных изображениях, могут не быть видны на следующем FLIM-изображении. В таких случаях рекомендуется использовать конфокальное изображение в качестве ориентира для отображения ROI на FLIM-изображении. - Выберите следующие выпадающие меню во вкладке Decay Fitting:
- Модель подгонки: N-экспоненциальная реконволюция
- Упадок: ROI
- IRF: рассчитанный IRF
- Завершите оставшуюся часть процедуры в общей или in vitro FLIM обработке, шаги с 7 по 13.
Результаты
Полный графический обзор экспериментального рабочего процесса можно найти на рисунке 1. Для минимизации экспериментального смещения наборы данных могут анализироваться вслепую. В качестве примера для этой цели все идентификационные данные были скрыты от исследователей во время сбора и обработки данных. Таким образом, экспериментальные группы обозначаются по назначенному идентификатору (группа A, группа B и т.д.), а их истинные идентичности определяются в тексте и подписях к рисункам.
После очистки метки РНК A был измерен период жизни флуоресценции in vitro двух зондов Riboglow — Cbl-3xGly-ATTO590 (3xGly) и Cbl-5xGly-ATTO590 (5xGly) — по наличию и отсутствию метки RNA A. Зонды 3xGly и 5xGly идентичны, за исключением количества мономерных повторов глицина в сегментах связующих сегментов: три для 3xGly и пять для 5xGly (рисунок 2D). Продолжительность жизни флуоресценции in vitro была собрана и проанализирована с использованием описанных выше методов, а общий распад анализировался без выбора ROI (см. рисунок 2E-2G). После n-экспоненциальной реконволюции были извлечены и нанесены на график по экспериментальной группе значения τAvAmp (рисунок 3B). Репрезентативные окна получения FLIM с нормализованными ложными цветовыми шкалами были созданы для каждой группы, и показано, что они совпадают с собранными значениями τAvAmp, соответствующими их конкретному типу выборки (рисунки 3A и 3B). Как и ожидалось, образцы жизни in vitro, содержащие метку РНК A (группы B и C), имели значительно более высокие значения жизни флуоресценции, чем те, у которых не было метки РНК A (группы A и D). Репрезентативные кривые распада для каждой экспериментальной группы дополнительно показывают, что наличие метки РНК A увеличивает экстракционный срок жизни in vitro (рисунок 3C). Для образцов без метки РНК A их кривые распада смещены влево, что указывает на более короткие средние значения жизни по сравнению с образцами с меткой РНК A.
Для изучения продолжительности жизни флуоресценции в живых клетках была выполнена бубисерная загрузка клеток HeLa, как описано выше, с помощью зондов Riboglow 3xGly и 5xGly (рисунок 4A). Анализ FLIM был использован для определения, производят ли разные зонды Riboglow уникальные сигналы на протяжении жизни в живых клетках. Клетки были отобраны для измерения FLIM на основе наличия загруженного зонда Riboglow и общего состояния клетки. Клетки были отобраны на основе подтверждённой нагрузки на зонд и нормальной морфологии до анализа на протяжении всей жизни, независимо от результатов жизни флуоресценции. Собранные данные FLIM анализировались с использованием ROI для ограничения внецелевых флуоресцентных сигналов (рисунок 2H, рисунок 4B). Результаты показали, что сроки жизни клеток с бусинкой 3xGly (группа E) были значительно ниже, чем у клеток, нагруженных 5xGly (группа F, рисунок 4D). Эту тенденцию можно дополнительно визуализировать с помощью репрезентативных кривых распада двух групп выборок, где ячейка, загруженная 3xGly, имеет лево-смещённую кривую распада по сравнению с ячейкой, загруженной 5xGly, что указывает на более низкий средний срок жизни флуоресценции (рисунок 4C). Эти результаты демонстрируют полезность описанных протоколов для извлечения клеточного срока службы зондов Riboglow из двумерных клеточных изображений.
Затем мы стремились расщепить Riboglow-FLIM в субклеточных компартментах. В качестве примера мы выбрали ядерные и цитозольные FLIM-сигналы. Был собран срок жизни ядер клеток и сравниван с цитозольным сроком жизни для изучения вариаций жизни между клеточными компартментами (см. рисунок 5). Конфокальные изображения клеток с синими ядерными пятнами собирались вместе с изображениями FLIM и использовались для определения ROI ядерного и цитозольного ROI (рисунок 2J, рисунок 5C). Анализ FLIM ядер клеток и цитозолов с нагрузкой 3xGly и 5xGly показал значительную разницу в течение жизни между субклетовыми компартментами обеих групп (рисунок 5F). В соответствии с предыдущими наблюдениями, ядра клеток, загруженных зондом Рибогло, стабильно имеют более высокий срок жизни флуоресценции, чем цитозоль той же клетки. В среднем срок службы ядра был на 0,18 нс и 0,13 нс выше, чем у цитозол для 3xGly и 5xGly соответственно. Важно, что окно выбора ложной цветовой шкалы, кривые затухания и извлеченные значения τAvAmp показывают одинаковую тенденцию продолжительности жизни флуоресценции (рисунок 5C — рисунок 5F). Эти различия в ядерном и цитозольном сроке жизни были небольшими, но стабильно обнаруживались благодаря нашему надёжному рабочему процессу анализа данных.
Для демонстрации полезности FLIM в всё более сложных системах были собраны и проанализированы 3D-клеточные Z-стеки. Всего было собрано четыре ячейки в трёх измерениях с использованием Z-стековых срезов, количество срезов составляло от 10 до 15 на ячейку. Для каждого клеточного среза собирались ROI ядра и цитозоля, а извлеченные значения τAvAmp для всех срезов были нанесены на график и проанализированы с помощью парного t-теста (рисунок 5A и 5B, 5G). Результаты всех экспериментов показали, что существенной разницы между сроками жизни ядра и цитизоля в этих клетках не наблюдается. Это может быть связано с уменьшением количества фотонов на Z-срез и ограниченным размером выборки, что может снижать статистическую мощность и разрешение на протяжении всего времени в 3D-анализе. Эти данные подчёркивают важность размера выборки и количества фотонов в сборе данных FLIM, где анализ нескольких клеток с более высоким количеством фотонов на один захват выявляет различия в течение жизни, которые не видны в одноклеточных экспериментах с меньшим содержанием фотонов (рисунки 5F и 5G).
Вместе эти результаты демонстрируют полезность описанного протокола для сбора и анализа данных FLIM, полученных системой Рибогло, в нескольких релевантных биомолекулярных контекстах.
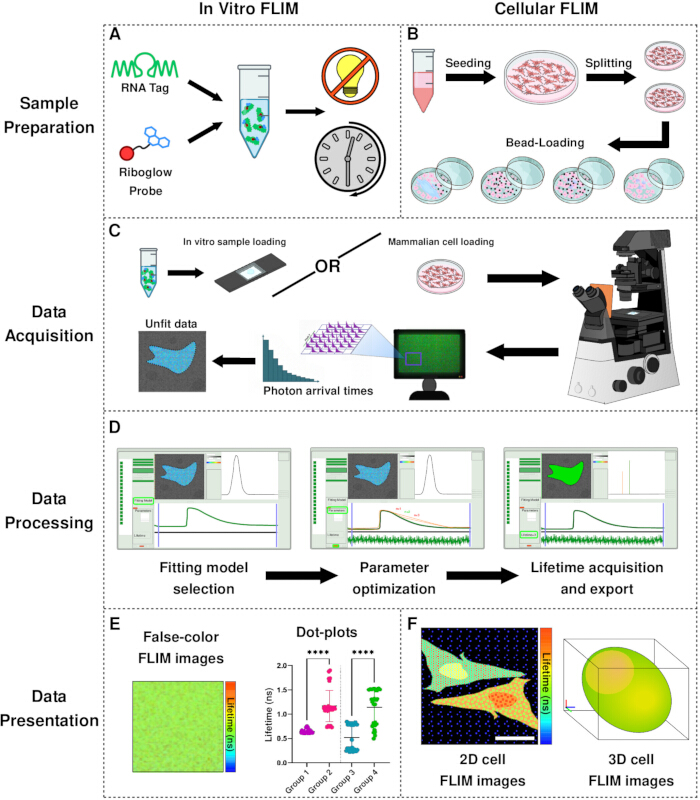
Рисунок 1: Обзор экспериментального рабочего процесса. A-B) Рабочий процесс подготовки образцов образцов in vitro (A) и млекопитающих клеток (B). C) Рабочий процесс сбора данных FLIM. D) Рабочий процесс обработки данных FLIM. Собранные данные подгоняются с помощью n-экспоненциальной реконволюции, количество параметров подгонки определяется для каждого приобретения, а итоговое жизненное значение определяется и экспортируется. E-F) Дисплей данных FLIM. Данные in vitro (E) представлены в виде FLIM-изображений ложного цвета или точечных диаграмм на протяжении всей жизни, а клеточные данные (F) — в виде 2D или 3D-изображений FLIM-ячеек. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
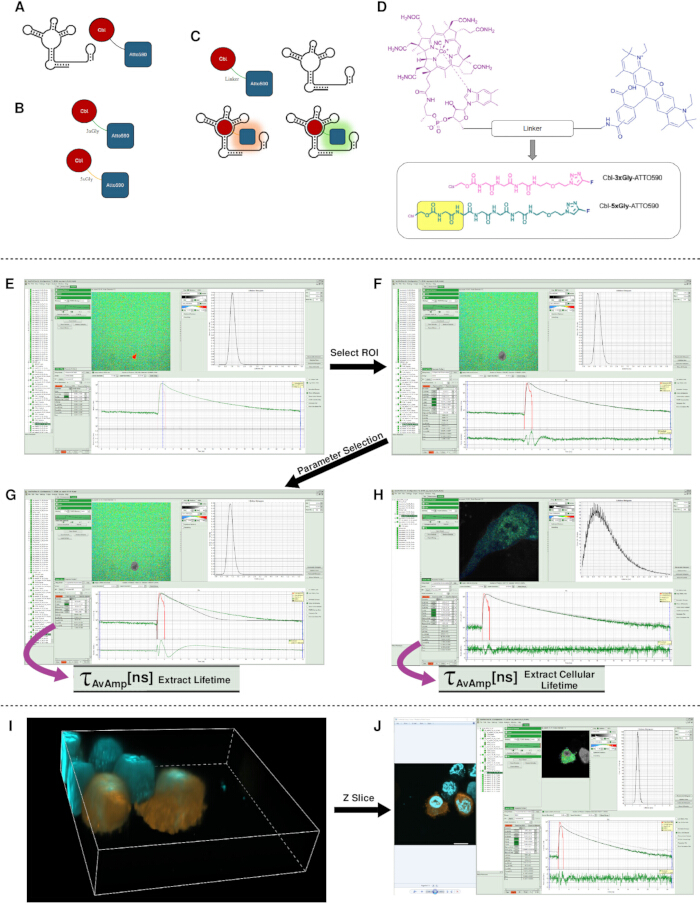
Рисунок 2: Платформа Riboglow, серия линкеров и рабочий процесс подбора FLIM. A-B) Мультфильм с зондами Riboglow и меткой РНК A. C) Иллюстрация связывания зонда Riboglow с меткой РНК-аптамера (метка A), что приводит к увеличению интенсивности флуоресценции и продолжительности жизни при формировании комплекса. D) Серия линкеров Riboglow для этого исследования. Cbl (слива) ковалентно связана с флуорофором (синий) через переменный химический связующий элемент. 5xGly содержит ещё два остатка глицина, выделенных жёлтым цветом. E-J) Обработка данных FLIM через SymPhoTime 64. E-G) Данные FLIM импортируются в SymPhoTime 64 (E). Выбирается чистая область интереса (ROI) (F), после чего кривые затухания подгоняются с помощью n-экспоненциальной модели свёртки (G). Оптимальное соответствие используется для получения амплитудно-взвешенной средней продолжительности жизни (τAvAmp). H) 2D клеточный FLIM-анализ закалённого 3xGly в ячейках U-2 OS, показывающий соответствие для n = 3. I) 3D-рендеринг объёма ячеек HeLa, помеченных закалёнными 5xGly и DAPI. J) Рабочий процесс Z-стека для анализа ядра и цитозоля FLIM, демонстрирующий то, как соответствующие конфокальные z-срезы направляют точное размещение ROI для специфического для отделения срока службы. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
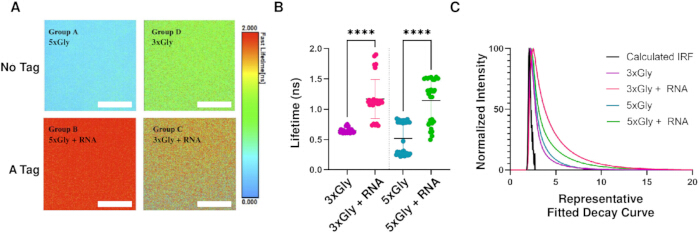
Рисунок 3: Оценка времени жизни флуоресценции двух вариантов зонда in vitro +/- РНК. A) Количественная визуализация зондов Riboglow с помощью флуоресцентной микроскопии на протяжении жизни (FLIM) in vitro при наличии или отсутствии метки РНК A. Шкала = 50 мкм. B) Нанесены значения τ AvAmp для 3xGly и 5xGly in vitro , с меткой RNA A и без него. Каждый пункт представляет собой одно приобретение FLIM. Полоски ошибок обозначают среднее и SD. Односторонний ANOVA с пост-хок Tukey HSD показывает значительные различия в сроках жизни (****p < 0,0001). C) Репрезентативные кривые распада in vitro для зондов 5xGly и 3xGly с РНК-А и без неё. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
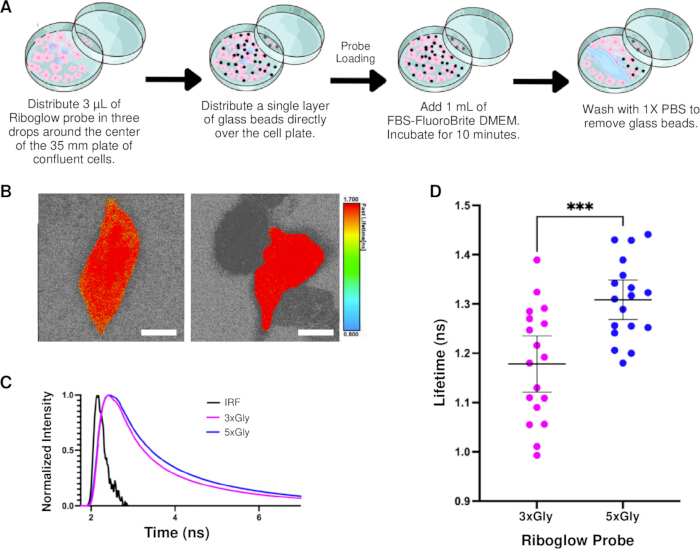
Рисунок 4: Флуоресцентная пожизненная визуализация клеток HeLa с помощью зондов Riboglow 3xGly (группа E) и 5xGly (группа F). (A) Обзор процесса загрузки зонда. (B) Изображения клеточного захвата группы E (слева) и F (справа). Шкала = 10 мкм. (C) Подогнанные кривые затухания за срок службы, извлеченные из групп E и F, нанесенные с помощью IRF. (D) Продолжительность жизни флуоресценции для группы E (n=18 клеток) и группы F (n=18 клеток) в клетках HeLa с показаным средним и 95% индикаторами ошибки CI. Непарный t-тест показывает значительную разницу в сроках жизни между клетками, загруженными 3xGly и 5xGly,*** p < 0,0005. Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
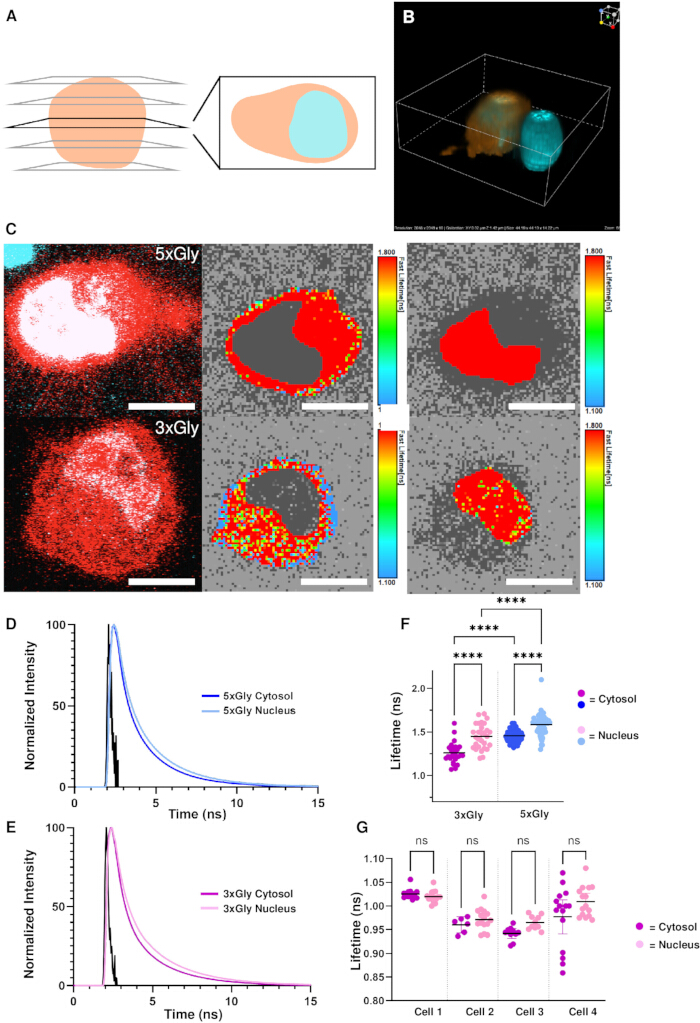
Рисунок 5: FLIM-анализ субклеточных компартментов с использованием зондов Рибогло 3xGly (группа L) и 5xGly (группа M). (A) Схематическое представление Z-стека изображений. (B) 3D-изображение клеток HeLa, полученное с помощью конфокальных Z-стековых изображений. Клетки HeLa содержали синий ядерный окрас (циан) и были загружены зондом Riboglow (оранжевый). (C) Анализ FLIM клеток HeLa, загруженных с бусинками. Конфокальные изображения (левая колонка) использовались в качестве ориентиров для выбора возврата инвестиций (средние, правые столбцы). Бары масштаба = 10 мкм. (D-E) Репрезентативные кривые распада флуоресценции, извлеченные из ядерных и цитозольных ROI клеток HeLa, загруженных либо (D) 3xGly, либо (E) 5xGly. Кривые показывают нормированное количество фотонов относительно времени затухания, и каждый распад наложен на его инструментальную реакционную функцию (IRF, чёрный). (F) Точечный график, количественно оценивающий сроки жизни флуоресценции от ядерных и цитозольных ROI в двух экспериментальных группах. Каждая точка представляет собой одну клеточную ROI. Односторонний ANOVA с пост-хок Tukey HSD показывает значительные различия в сроках жизни между ядром и цитозолью в обеих группах (****p < 0,0001). (G) Точечный график Z-стеков с четырьмя элементами жизни флуоресценции. Каждая точка представляет собой один ROI, взятый из одного среза клеточного Z-стека. Множественные ROI, полученные из одной клетки, подвергались осторожности, так как они не являются полностью независимыми биологическими репликами. Все ROI определялись с использованием конфокального изображения в качестве ориентира. Парные t-тесты не выявляют значимых различий в сроках жизни между ядром и цитозолем во всех клеточных Z-стеках (ns p > 0,05). Пожалуйста, нажмите здесь, чтобы увидеть увеличенную версию этой фигуры.
Обсуждение
Riboglow-FLIM предоставляет основу для количественной РНК-визуализации, используя данные продолжительности жизни флуоресценции. Успешное применение этого протокола критически зависит от тщательного контроля захвата фотонов, подгонки распада и бесприкосённого отбора проб. Количество фотонов должно быть сбалансировано, чтобы обеспечить достаточную статистику для надёжной n-экспоненциальной реконволюции, при этом избегая насыщения детекторов, эффектов накопления и фотоотбеливания, которые искусственно сокращают сроки службы извлечения. На практике недостаток фотонов чаще всего приводит к неудачным подгонкам, особенно при использовании малых ROI в клеточной визуализации, например, при попытке разрешить мелкие клеточные компартменты, тогда как чрезмерный поток фотонов сжимает кривые распада из-за ограничений бинирования обнаружения TCSPC. Поэтому крайне важно выбирать подходящие время одержимости, количество кадров и мощность лазера на основе экспериментальных целей. Время остановки и количество кадров вместе определяют общий фотонный бюджет, контролируя длительность каждого пикселя и сколько раз повторяется поле зрения соответственно, тогда как мощность лазера задаёт скорость возбуждения и, соответственно, выход фотонов за период задержки, что напрямую влияет на соотношение сигнал/шум, фотоотбеливание и накопление. Не менее важно избегать переподгонки кривых затухания, минимизируя параметры модели и подтверждая случайные остаточные значения, поскольку перепараметризация систематически смещает значения срока службы вниз. Выбор метрики по продолжительности жизни является важным аналитическим фактором, поскольку средние значения с амплитудным взвешенным (τAvAmp) и взвешенными по интенсивности (τAvInt) отражают различные аспекты мультиэкспоненциального затухания и не взаимозаменяемы. В соответствии с предыдущими рекомендациями, τAvAmp используется здесь, потому что он более прямо отражает дробные вклады компонентов за время жизни и лучше подходит для разрешения гетерогенных биологическихсред 23. Точное определение функции отклика прибора (IRF) необходимо для надёжного монтажа реконволюции, особенно при разрешении компонентов с коротким сроком службы. Рассчитанный IRF используется для поддержания экспериментальной согласованности с течением времени, но может привести к систематической ошибке, если отклоняется от истинного отклика прибора. Периодические измерения IRF с использованием стандарта йодида калия должны проводиться для проверки согласованности между измеренными и рассчитанными IRF. Для клеточных экспериментов беспристрастный отбор проб требует оценки состояния клетки и нагрузки на зонд до пожизненной экстракции, поскольку пост-хок исключение на основе жизненных результатов вводит селективное искажение. Бусерная нагрузка вносит дополнительную вариабельность в жизнеспособность клеток, и в анализ следует включать только клетки с нормальной морфологией и стабильным флуоресцентным сигналом, определяемым ярким или конфокальным изображением. Неправильные структуры, такие как округление, блеблинг или тусклые клетки, следуетисключать 22. По нашему опыту, визуализацию лучше всего проводить примерно в течение 3 часов после загрузки шариков, чтобы минимизировать клеточный стресс, который со временем может влиять на измерения продолжительности жизни флуоресценции.
Подгонка кривой распада представляет собой наиболее распространённую задачу для устранения неисправностей в экспериментах Riboglow-FLIM. Неудачные подгонки можно идентифицировать по нефизическим параметрам, таким как отрицательные амплитуды подгонки (n < 0 в анализе FLIM), плохое перекрытие между подгонками и измеряемыми затуханиями или структурированные остатки. Во многих случаях качество подгонки можно улучшить, скорректируя границы временной посадки, чтобы исключить низкий сигнал или поздний шум, сохраняя линейную область затухания на логарифмической шкале. Хотя этот подход немного снижает разрешение за весь срок службы, он минимально влияет на извлечённые средние сроки жизни и позволяет сохранять полезные наборы данных. Когда сбои по подгонке сохраняются, несмотря на достаточное количество фотонов и оптимизацию границ, исключение получения оправдано. Для крупномасштабных клеточных исследований модификации протоколов, такие как предварительная селекция клеток с помощью конфокальной визуализации и автоматизация многоточечного получения FLIM, могут значительно увеличить пропускную способность, хотя эти подходы требуют стабильного контроля фокуса с помощью системы идеального фокусирования микроскопа для минимизации Z-дрейфа во время длительных сеансов визуализации. Этот протокол демонстрируется на системе Nikon Ti2 Eclipse AX с аппаратным обеспечением PicoQuant TCSPC, однако общие принципы сбора и анализа можно применить на другие платформы FLIM, такие как Leica SP8 или системы Abberior STEDYCON, при условии сохранения эквивалентного контроля над подсчётом фотонов, временным разрешением и конфигурацией детекторов. Хотя SymPhoTime 64 используется здесь для анализа, экспортированные наборы данных FLIM совместимы с другими аналитическими программами, поддерживающими форматы на базе TCSPC, и пользователи могут адаптировать рабочие процессы соответственно.
При проектировании экспериментов следует учитывать несколько ограничений метода. Во-первых, области интереса, определённые при конфокальной визуализации, не могут быть напрямую перенесены в программное обеспечение для анализа FLIM и должны быть перерисованы вручную для каждого набора данных FLIM, что добавляет дополнительное время анализа и потенциальную вариативность, зависящую от пользователя. Кроме того, текущие рабочие процессы обработки FLIM требуют индивидуального анализа срезов Z-стека, так как объёмное подгонка по сроку жизни в SymPhoTime 64 в настоящее время не поддерживается, что увеличивает время анализа и фрагментирует статистику фотонов по срезам. Эта фрагментация снижает эффективное количество фотонов на измерение и может снизить точность подгонки в тусклых областях или небольших отсечках. Это ограничение особенно заметно в 3D-клеточной съёмке, где снижение количества фотонов на срез и повышение сложности системы снижают разрешение на протяжении всего срока службы. Поскольку несколько ROI часто извлекаются из одной клетки через срезы, эти измерения не являются полностью независимыми, что снижает эффективное количество биологических повторов и следует учитывать при статистической интерпретации. В соответствии с этим ограничением, небольшие размеры выборок в 3D-экспериментах могут скрывать биологически значимые различия в продолжительности жизни, которые очевидны в одноклеточных или двумерных анализах из-за снижения количества фотонов в определённых ROI. Кроме того, очень маленькие или тусклые субклеточные локализации трудно надёжно подсчитать при недостаточном пространственном разрешении или плотности фотонов, что ещё больше подчёркивает компромисс между пространственной детализацией и точностью на протяжении всего времени по мере увеличения сложности выборки.
Несмотря на эти ограничения, этот протокол удовлетворяет неудовлетворённую потребность, предоставляя подробный и стандартизированный рабочий процесс для реализации Riboglow-FLIM на всех типах выборок. Хотя ранее Riboglow применялся с использованием измерений интенсивности, Riboglow-FLIM обеспечивает количественное и чувствительное к окружающей среде данные данных, в значительной степени независимо от концентрации зонда и уровня экспрессии РНК. В предыдущих исследованиях было отмечено, что срок жизни флуоресценции даёт преимущества по сравнению с подходами, основанными на интенсивности, включая снижение чувствительности к концентрации зонда, фотоотбеливание и различия оптических путей. Важно, что ранее не публиковался стандартизированный протокол для получения и анализа Riboglow-FLIM, а подробный рабочий процесс, представленный здесь, устанавливает набор экспериментальных аспектов для беспристрастного сбора данных, дисциплины подбора и интерпретации в системах in vitro, cellular и 3D.
Наличие валидированного протокола Riboglow-FLIM расширяет экспериментальный арсенал для изучения динамики, локализации и регуляции РНК в живых клетках. Этот подход хорошо подходит для экспериментов, требующих количественного сравнения между субклетовыми компартментами, временными точками или экспериментальными условиями, а также для мультиплексированной РНК-визуализации с использованием ортогональных сигнатур на протяжении жизни. Помимо фундаментальной биологии РНК, этот протокол легко применим для изучения обработки, транспорта, стрессового ответа и транскрипционной регуляции в всё более сложных биологических моделях. По мере развития программного обеспечения для инструментов и анализа FLIM методология, установленная здесь, служит основой для расширения РНК-визуализации на основе жизненного цикла в более вымерные и in vivo системы.
Раскрытие информации
У авторов нет конфликтов интересов, которые нужно раскрывать.
Благодарности
Работа в лаборатории Бразельмана поддерживается Национальными институтами здоровья (R35GM150823 до E.B.), Фондом Люса (E.B.) и кафедрой химии Джорджтаунского университета (стипендия Эспеншайда для L.K.S.). Эта работа была частью лабораторного курса CHEM 4505 в Университете Джорджтауна. Все студенты, зачисленные на CHEM 4505, участвовали в сборе данных, анализе и разработке этой рукописи и указаны как соавторы. Все авторы благодарят Сануджу Моханараджа и доктора Родриго Майяра за поддержку при разработке этой рукописи. Авторы также благодарят Эмерсона Боггса и доктора Клейтона Хэзлетта за их технические отзывы.
ДОСТУПНОСТЬ ДАННЫХ
Все наборы данных и аналитические файлы будут доступны в репозитории (публично доступной папке Box с ссылкой на эту рукопись) после публикации.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 15 мл центрифужная пробирка | Abdos | P10402 | Используется для клеточной культуры и создания загрузчика бисера |
| Cbl-3xGly-ATTO590 | Н/Д | Н/Д | Используется для обнаружения РНК в системе Riboglow, информация о синтезе доступна по ссылке: https://doi.org/10.1021/acschembio.5c00917 |
| Cbl-5xGly-ATTO590 | Н/Д | Н/Д | Используется для обнаружения РНК в системе Riboglow, информация о синтезе доступна по ссылке: https://doi.org/10.1021/acschembio.5c00918 |
| Среда для отсоединения клеток | Gibco | 12605-28 | Используется для деления клеток и переноса |
| Пластины для исследования клеток | Ibidi | 81218-200 | Используется для исследования живых клеток |
| DMEM для микроскопии клеток | Gibco | A1896701 | Используется для исследования живых клеток |
| Конфокальный микроскоп системы | Nikon | AX | Используется для клеточного конфокального исследования |
| DMEM | Gibco | 1195-092 | Используется для клеточной культуры млекопитающих |
| FBS | Cytiva | SH30910.03 | Используется для сывороточного дополнения DMEM |
| Программное обеспечение для анализа флуоресцентного изображения времени жизни (FLIM) | PicoQuant | SymPhoTime 64, версия 2.9, сборка 5818 | Используется для анализа FLIM |
| Стеклянные бисера | Millipore Sigma | G4649 | Используется для загрузки зондов Riboglow бисером в живые клетки |
| Стеклянные предметные стекла | VWR | 48368 062 | Используется для in vitro исследований. |
| HEPES | Sigma | H3375 | Используется для изготовления буфера РНК. |
| Комплект для синтеза РНК высокого выхода | Thermo Scientific | K0441 | Комплект для транскрипции РНК |
| Гибридный фотоумножительный детектор | PicoQuant | PMA Hybrid Series | используется для обнаружения фотонов времени для измерения времени жизни флуоресценции. |
| KCl | Fisher Scientific | BP366 | Используется для изготовления буфера РНК. |
| Окраска ядер живых клеток | Invitrogen | R37605 | Используется для окрашивания клеточных ядер во время исследования живых клеток |
| Крио-пробирки для клеток млекопитающих | Fisher Scientific | 12-567-501 | Используется для хранения клеток млекопитающих |
| MgCl2 | Sigma | M8266 | Используется для изготовления буфера РНК. |
| Микроцентрифужные пробирки | Thermo Scientific | 90410 | Используется в общих исследованиях in vitro и клеток |
| Основание микроскопа | Nikon | Ti2 Eclipse | Используется для in vitro и клеточного исследования. |
| Объектив микроскопа | Nikon | N Plan Apochromat | Используется для in vitro и клеточного исследования. |
| Программное обеспечение для управления микроскопом/Программное обеспечение для приобретения и анализа изображений | Nikon | NIS-Elements, версия 6.20.02. | |
| Спектрофотометр для малых объемов | Thermo Scientific | ND-2000 | Используется для определения концентрации и чистоты ДНК и РНК |
| Многоканальный таймер событий | PicoQuant | MultiHarp 150 | Используется для TCSPC для извлечения времени жизни флуоресценции из in vitro и клеточных образцов. |
| NaCl | Fisher Scientific | BP358 | Используется для изготовления буфера РНК. |
| PBS, 1X | Corning | 21-040-CV | Используется для промывания клеток и удаления бисера |
| Импульсный диодный лазер и блок сочетания лазеров | PicoQuant | Sepia PDL 828, PicoQuant LCU | Используется для лазерной экcitaции in vitro и клеточных образцов. |
| Набор для очистки РНК | New England Biolabs | T2050L | Набор для очистки РНК |
| Денатурирующий агент РНКазы | Invitrogen | AM9780 | Используется для подготовки среды без РНКазы |
| Пластины для культуры тканей | Fisher Scientific | FB012923 | Используется для общей культуры клеток и их содержания |
Ссылки
- Bertrand, E., Chartrand, P., Schaefer, M., Shenoy, S. M., Singer, R. H., et al. Localization of ASH1 mRNA Particles in Living Yeast. Molecular Cell. 2 (4), 437-445 (1998).
- Johansson, H. E., Liljas, L., Uhlenbeck, O. C. RNA Recognition by the MS2 Phage Coat Protein. Seminars in Virology. 8 (3), 176-185 (1997).
- Braselmann, E., Rathbun, C., Richards, E. M., Palmer, A. E. Illuminating RNA Biology: Tools for Imaging RNA in Live Mammalian Cells. Cell Chemical Biology. 27 (8), 891-903 (2020).
- Paige, J. S., Wu, K. Y., Jaffrey, S. R. RNA Mimics of Green Fluorescent Protein. Science. 333 (6042), 642-646 (2011).
- Filonov, G. S., Moon, J. D., Svensen, N., Jaffrey, S. R. Broccoli: Rapid Selection of an RNA Mimic of Green Fluorescent Protein by Fluorescence-Based Selection and Directed Evolution. Journal of the American Chemical Society. 136 (46), 16299-16308 (2014).
- Song, W., et al. Imaging RNA polymerase III transcription using a photostable RNA–fluorophore complex. Nature Chemical Biology. 13 (11), 1187-1194 (2017).
- Dolgosheina, E. V., et al. RNA Mango Aptamer-Fluorophore: A Bright, High-Affinity Complex for RNA Labeling and Tracking. ACS Chemical Biology. 9 (10), 2412-2420 (2014).
- Chen, X., et al. Visualizing RNA dynamics in live cells with bright and stable fluorescent RNAs. Nature Biotechnology. 37 (11), 1287-1293 (2019).
- Sunbul, M., et al. Super-resolution RNA imaging using a rhodamine-binding aptamer with fast exchange kinetics. Nature Biotechnology. 39 (6), 686-690 (2021).
- Chen, M., et al. A molecular beacon-based approach for live-cell imaging of RNA transcripts with minimal target engineering at the single-molecule level. Scientific Reports. 7 (1), 1550(2017).
- Raj, A., Van Den Bogaard, P., Rifkin, S. A., Van Oudenaarden, A., Tyagi, S. Imaging individual mRNA molecules using multiple singly labeled probes. Nature Methods. 5 (10), 877-879 (2008).
- Bratu, D. P., Cha, B. -J., Mhlanga, M. M., Kramer, F. R., Tyagi, S. Visualizing the distribution and transport of mRNAs in living cells. Proceedings of the National Academy of Sciences. 100 (23), 13308-13313 (2003).
- Zuo, F., et al. Imaging the dynamics of messenger RNA with a bright and stable green fluorescent RNA. Nature Chemical Biology. 20 (10), 1272-1281 (2024).
- Grün, F., et al. Super-Resolved Protein Imaging Using Bifunctional Light-Up Aptamers. Angewandte Chemie International Edition. 63 (51), e202412810(2024).
- Braselmann, E., et al. A multicolor riboswitch-based platform for imaging of RNA in live mammalian cells. Nature Chemical Biology. 14 (10), 964-971 (2018).
- Sarfraz, N., Moscoso, E., Oertel, T., Lee, H. J., Ranjit, S., et al. Visualizing orthogonal RNAs simultaneously in live mammalian cells by fluorescence lifetime imaging microscopy (FLIM). Nature Communications. 14 (1), 867(2023).
- Sarfraz, N., Shafik, L. K., Stickelman, Z. R., Shankar, U., Moscoso, E., et al. Evaluating Riboglow-FLIM probes for RNA sensing. RSC Chemical Biology. 5 (2), 109-116 (2024).
- Sarfraz, N., et al. Establishing Riboglow-FLIM to visualize noncoding RNAs inside live zebrafish embryos. Biophysical Reports. 3 (4), 100132(2023).
- Datta, R., Heaster, T. M., Sharick, J. T., Gillette, A. A., Skala, M. C. Fluorescence lifetime imaging microscopy: fundamentals and advances in instrumentation, analysis, and applications. Journal of Biomedical Optics. 25 (07), 1(2020).
- Stickelman, Z., Sarfraz, N., Rice, M. K., Lambeck, B. J., Milkovich, S., et al. Expanding the Riboglow-FLIM Toolbox with Different Fluorescence Lifetime-Producing RNA Tags. Biochemistry. 64 (11), 2429-2438 (2025).
- Shafik, L. K., et al. Evaluating Linker Architecture in RNA-Detecting Riboglow Probes and Effects on Fluorescence Turn-On. ACS Chemical Biology. 21 (2), 371-379 (2026).
- Cialek, C. A., Galindo, G., Koch, A. L., Saxton, M. N., Stasevich, T. J. Bead Loading Proteins and Nucleic Acids into Adherent Human Cells. Journal of Visualized Experiments. (172), e62559(2021).
- Sarfraz, N., Braselmann, E. Practical guide to fluorescence lifetime imaging microscopy. Molecular Biology of the Cell. 36 (6), tp1(2025).
Перепечатки и разрешения
