Серия производных ацетамида на основе триазола и оксадиазола была синтезирована и оценена как ингибиторы уреазы и α-глюкозидазы. Соединение 8c показало самое сильное ингибирование уреазы, тогда как 9e превзошёл акарбозу по сравнению с α-глюкозидазой. Связывание BSA и исследования in silico подтвердили их свойства, похожие на лекарственные препараты, выявив оба соединения перспективными кандидатами в качестве ведущих кандидатов.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Исследовательская статья
Синтез, биологическая оценка и in silico исследования новых ацетамидов на основе триазола и оксадиазола в качестве ингибиторов уреазы и α-глюкозидазы
В этой статье
Краткое содержание
Аннотация
В этом исследовании изучался терапевтический потенциал новых производных ацетамида на основе 1,2,4-триазола и 1,3,4-оксадиазола в качестве двухцелевых ингибиторов уреазы и α-глюкозидазы — двух ферментов, связанных с расстройствами желудочно-кишечного тракта и сахарным диабетом 2 типа соответственно. Интегрированный подход, сочетающий многоступенчатый органический синтез, in vitro биологическую оценку, молекулярное докинг, in silico прогнозирование ADME и анализ функционала плотности (DFT) был использован для выявления мощных свинцовых соединений с благоприятными фармакокинетическими свойствами. Начиная с бензойной кислоты, была успешно синтезирована серия производных 1,2,4-триазола (8a–c) и производных 1,3,4-оксадиазола (9d–f), содержащих заместительные части ацетамида. Все соединения проявляли тормозную активность против обоих целевых ферментов. Соединение 8c было самым мощным ингибитором уреазы (IC₅₀ = 6,14 ± 1,06 мкм), тогда как соединение 9e демонстрировало самое сильное ингибирование α-глюкозидазы (IC₅₀ = 27,29 ± 0,41 мкм), превзойдя эталонный ингибитор акарбозы (IC₅₀ = 38,25 ± 0,12 мкм). Вычислительные анализы подтвердили экспериментальные выводы: прогнозы ADME показали благоприятные свойства, похожие на препараты, а молекулярное стыкованное соединение показало сильные связывающие взаимодействия: соединение 8a демонстрировало наивысшую аффинность к α-глюкозидазе (−7,165 ккал/моль), а соединение 9e — самое сильное связывание с уреазой (−7,30 ккал/моль). Расчёты DFT дополнительно коррелируют биологическую активность с электронными свойствами, выявляя относительно небольшие энергетические разрывы HOMO–LUMO для наиболее активных соединений — 8c (0,14831 а.е.) и 9e (0,14302 а.е.). В совокупности эти результаты выделяют соединения 8c и 9e как перспективные основы свинца для разработки ингибиторов следующего поколения уреазы и α-глюкозидазы.
Введение
Гетероциклические частицы ранее были описаны во многих существующих препаратах, и гетероциклы представляют собой важный класс ингибиторов ферментов, используемых для лечения метаболических и инфекционных заболеваний1. Среди гетероциклов 1'3'4-оксадиазолы являются одними из самых изученных основ в разработке лекарств и сообщаются как противовирусные, антибактериальные, противораковые препараты, гипотензивные, нейропротекторные, противосудорожные и противотуберкулярныепрепараты 2, 3,4,5. Аналогично, производные триазола 1'2'4 также демонстрировали противосудорожную, антибактериальную, антивирусную, противотуберкулярную, антидиабетическую, противовоспалительную, антиоксидантную, антималярийную и уреазу ингибиторнуюактивность 6,7. Соединения, содержащие ацетамид, обладают сильным фармакологическим профилем и использовались как синтетические промежуточные продукты в гетероциклической химии, а также в противодиабетических препаратах, антикоагулянты и хемосенсибилизующие агенты, что делает их привлекательными свинцовыми структурами для открытиялекарств 8,9.
Значительные усилия были направлены на разработку многоцелевых ингибиторов α-глюкозидазы и уреазы. Ингибирование α-глюкозидазы задерживает пищеварение углеводов и всасывание глюкозы, тем самым снижая уровень глюкозы в крови после обеда у пациентов с сахарным диабетом 2 типа. Современные ингибиторы, такие как акарбоза, эффективны, но связаны с побочными эффектами на желудочно-кишечный тракт, что создаёт потребность в структурно разнообразных ингибиторах10,11. Уреаза расщепляет мочевину на аммиак и углекислый газ. Реакция позволяет бактерии Helicobacter pylori', вызывающей язвы и делающей хозяина более восприимчивым к раку желудка, выживать в желудке, поэтому уреаза является важной мишенью в разработке противоязвенных препаратов. A Терапевтическая цель — разработка новых ингибиторов для обоихферментов 9,12.
Однако, несмотря на доступные исследования каркасов 1'2'4-триазола и 1'3'4-оксадиазола, очень мало исследований, связанных с производными ацетамида 1'2'4-триазола и 1'3'4-оксадиазола, содержащими тиоэфирную часть в качестве двойных α-глюкозидазы иуреазных ингибиторов 13. Их поведение связывания белков и вычислительная характеристика также получили ограниченное внимание в этом контексте. Здесь, Мы предположили, что объединение триазола или оксадиазола и заменяемых фрагментов ацетамида в одну молекулярную структуру даст удовлетворительный профиль ингибитора ферментов с приемлемыми физико-химическими свойствами.
Для проверки этой гипотезы была синтезирована серия производных ацетамида на основе 1,2,4-триазола (8a–c) и производных на основе 1,3,4-оксадиазола (9d–f) на основе ацетамида (9d–f) и оценивалась на их ингибиторную активность против α-глюкозидазы и уреазы. Взаимодействия связывания наиболее активных соединений (8a, 8c и 9e) с бычий сывороточный альбумин (BSA) были изучены с помощью флуоресцентной спектроскопии, определения константы связывания и термодинамического анализа. Кроме того, были проведены расчёты по молекулярному стыкованию, прогнозированию ADME и теории функционала плотности (DFT) для изучения их режимов связывания, фармакокинетических свойств и электронных характеристик.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Протокол
Все реагенты были аналитического качества и использовались без дальнейшей очистки. Ход реакции отслеживался с помощью тонкослойной хроматографии (TLC) на силикагеле с использованием n-гексана/этилацетата (7:3–6:4, v/v), при этом пятна визуализировались под ультрафиолетовым светом. Если не указано иное, все реакции проводились в окружающей атмосфере. Синтезированные соединения были охарактеризованы инфракрасной спектроскопией преобразования Фурье (FTIR), 1H ЯМР и 13C ЯМР-спектроскопией. ЯМР-спектры 1H и 13C были зафиксированы в CDCl₃ на частотах 600 МГц и 150 МГц соответственно, а химические сдвиги фиксировались в ppm относительно остаточного сигнала растворителя. Синтетический путь показан на рисунке 1. Полные данные физико-химической характеристики всех синтезированных соединений приведены в дополнительном файле 1.
Синтез этилбензоата (1)
Бензойная кислота (50 г, 0,41 моль) была помещена в колбу с круглым дном объемом 500 мл, а также добавлен абсолютный этанол (150 мл). Концентрированная серная кислота (6 мл) добавлялась по каплям в качестве катализатора при непрерывном магнитном перемешивании. Реакционная смесь нагревалась под рефлюксом при 78 °C в течение 4–6 часов с использованием водяного конденсатора. Ход реакции отслеживался TLC. После завершения смесь охлаждалась до комнатной температуры и нейтрализовалась насыщенным водным карбонатом натрия до достижения pH 7–8. Реакционная смесь была перенесена в сепаративную воронку, органический слой собирался, промывался дистиллированной водой и сушился на безводном сульфате натрия. После фильтрации этилбензоат (1) использовался непосредственно на следующем этапе без дальнейшей очистки (рисунок 1).
Синтез бензогидразида (2)
Этилбензоат (1; 0,41 моль) растворялся в абсолютном этаноле (100 мл), а гидразингидрат (80%, 25 мл, избыток) добавлялся при непрерывном перемешивании. Реакционная смесь нагревалась под рефлюксом при 78 °C в течение 4–5 часов под воздухом с использованием водяного конденсатора. Ход реакции отслеживался TLC. После завершения работы белый кристаллический осадок бензогидразида (2) был собран фильтрацией, промытый холодным этанолом, высушен до постоянного веса при комнатной температуре и использован на последующих синтетических этапах (см. рисунок 1).
Синтез 5-фенил-1,3,4-оксадиазол-2-тиол (3)
Бензогидразид (2; 10 г, 0,073 моль) и гидроксид калия (4,12 г, 0,073 моль) были помещены в круглодонную колбу объёмом 250 мл с этанолом (30 мл). Смесь нагревалась под рефлюксом при 78 °C в течение 10 минут с использованием водяного конденсатора. Затем был добавлен дисульфид углерода (CS₂; 5 мл, 0,083 моль), и рефлюкс продолжался ещё 3–4 часа. Ход реакции отслеживался TLC. По завершении реакционная смесь перемещалась в дистиллированную воду и нагревалась с непрерывным перемешиванием. Разбавлённую соляную кислоту добавляли по каплям до pH до 5, что приводило к осадке соединения (3) (рисунок 1). Осад собирали фильтрацией, тщательно промывали холодной дистиллированной водой, сушили до постоянного веса и взвешивали для определения выхода. Соединение характеризулось спектроскопией FTIR, 1H ЯМР и 13C ЯМР.
Синтез 4,5-дифенил-4H-1,2,4-триазол-3-тиол (4)
Бензогидразид (2; 5 г, 0,037 моль) и фенилизотиоцианат (4 мл, 0,037 моль) были помещены в колбу с круглым дном объемом 100 мл, оснащённую конденсатором с водяным охлаждением. Реакционная смесь нагревалась под рефлюксом при 78 °C до полного образования промежуточного продукта тиосемикарбазида, что было подтверждено TLC с использованием n-гексана/этилацетата (7:3, v/v). Затем добавлялся гидроксид калия (2 г, 0,036 моль), растворённый в этаноле (20 мл), и рефлюкс продолжался до образования соединения (4), что подтвердил TLC. Реакционная смесь переливалась в дистиллированную воду, нагревалась с непрерывным перемешиванием и подкислялась разбавленной соляной кислотой до pH 5 для осаждения соединения (4) (рисунок 1). Осадок собирался фильтрацией, тщательно промывался холодной дистиллированной водой, высушен до постоянного веса и характеризулся спектроскопией FTIR, 1H ЯМР и 13C ЯМР.
Синтез промежуточных продуктов бромоацетамида 7(a–f)
Каждая заменённая анилиновая производная 5(a–f) (1 эквивалент) растворялась в хлороформе и охлаждалась в ледяной ванне для поддержания температуры реакции 0–5 °C. Бромоацетилбромид (6, ≥98%, 1 эквивалент) добавлялся по капле с непрерывным перемешиванием. Во время реакции по необходимости добавляли 18% водный раствор карбоната натрия для поддержания pH реакции между 9 и 10 путём нейтрализации образующейся броминой кислоты. После завершения добавления бромоацетилбромида реакционную смесь давали нагреться до комнатной температуры и перемешывали до тех пор, пока TLC не подтвердил полное потребление исходного материала. Полученные промежуточные продукты бромоацетамида 7(a–f) собирались фильтрацией, промывались холодной дистиллированной водой, сушили до постоянного веса и использовались непосредственно на последующем синтетическом этапе без дальнейшей очистки (см. рисунок 1).
Синтез производных ацетамида на основе триазола 8(a–c)
Производное триазола (4; 0,5 г, 0,002 моль) растворялось в N-диметилформамиде (10 мл) в колбе с круглым дном объемом 50 мл. Соответствующий промежуточный продукт бромоацетамида (7a, 7b или 7c; 0,002 моль, 1 эквивалент) добавлялся с непрерывным перемешиванием, затем гидрид натрия (0,05 г, 0,002 моль) для стимулирования S-алкилирования. Смесь для реакции перемешивалась при комнатной температуре в течение 24–48 часов, при этом ход реакции отслеживался с помощью TLC. После завершения реакционной смеси заливали в ледяную воду для выпадения осадков. Осадок был собран фильтрацией, тщательно промыт холодной водой, высушен и характеризуется FTIR, 1H NMR и 13CЯМР-спектроскопией (рисунок 1).
Синтез производных ацетамида на основе оксадиазола 9(d–f)
Производное оксадиазола (3; 0,5 г, 0,002 моль) растворялось в N-диметилформамиде (10 мл) в колбе с круглым дном объемом 50 мл. Был добавлен соответствующий промежуточный продукт бромоацетамида — 7d, 7e или 7f (0,002 моль, эквивалент), а затем гидрид натрия (0,05 г, 0,002 моль) для облегчения S-алкилирования. Реакционная смесь перемешивалась при комнатной температуре в течение 24–48 часов, при этом прогресс отслеживался TLC. После завершения смесь заливали в ледяную воду для осадка. Осадок был собран фильтрацией, тщательно промыт холодной водой, высушен и характеризуется FTIR, 1H NMR и 13CЯМР-спектроскопией (рисунок 1).
Анализ ингибирования α-глюкозидазы
Ингибирующая активность α-глюкозидазы оценивалась путём смешивания 50 мкл раствора образца с 100 мкл раствора α-глюкозидазы (0,35 U/мл), приготовленного в фосфатном буфере (pH 6,8). Реакционная смесь инкубировала при 37 °C в течение 10 минут, затем в качестве субстрата добавляли 100 мкл 1,5 мМ p-нитрофенил-α-D-глюкопиранозида. После дальнейшей инкубации при 37 °C в течение 20 минут реакция завершалась добавлением 1 мл карбоната натрия (Na₂CO₃). Поглощение измерялось на уровне 400 нм14. Акарбоза использовалась в качестве положительного контроля. Реакционная смесь без тестового соединения служила отрицательным контролем, тогда как реакционная смесь без фермента использовалась в качестве заготовки.
Все эксперименты проводились в тройных экземплярах, а результаты выражаются в виде среднего ± стандартного отклонения (SD). Процентное ингибирование активности α-глюкозидазы рассчитывалось с использованием следующего уравнения(1)14:
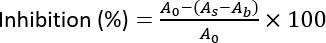 (1)
где As обозначает поглощение раствора пробного образца, Ab — поглощение реагентного бланка (без α-глюкозидазы), а A 0 — поглощение отрицательного контроля (без образца). Значения IC50 определялись путём тестирования концентраций соединений в диапазоне от 3,125 до 100 мкм. Нелинейный регрессионный анализ проводился с использованием стандартного программного обеспечения для построения графиков.
Анализ ингибирования уреазы
Ингибирующая активность уреазы была определена с помощью модифицированного метода Бертело. Реакционная смесь состояла из 300 мкл раствора пробного образца, 200 мкл раствора уреазы джека и 200 мкл мочевины 25 мМ. Смесь инкубировала в водяной бане при 37 °C в течение 30 минут. После инкубации добавляли 500 мкл раствора с цветообразующим форму, содержащего 10 г/л фенола и 50 г/л нитропруссида натрия, а затем 500 мкл второго раствора, содержащего 5% (v/v) гипохлорита натрия и 5 г/л гидроксида натрия. Реакционная смесь затем инкубировала дополнительно 15–30 минут для развития цвета.
Поглощение раствора измерялось на уровне 625 нм по сравнению с реагентом15. Тиомочевина использовалась в качестве положительного контроля, реакционная смесь без тестового соединения — в отрицательном контроле, а смесь без фермента уреазы — в качестве бланка. Все эксперименты проводились в тройном экземпляре (n = 3), а результаты выражаются в средних значениях ± стандартном отклонении (S.D.). Процент ингибирования рассчитывался по следующей математической формуле (2)15:
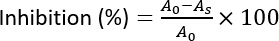 (2)
где A0 — это поглощение контроля (без ингибитора), а A s — поглощение тестового образца (с ингитором). Построение графиков и нелинейный регрессионный анализ для определения значений IC50 проводились с использованием стандартного программного обеспечения для построения графиков данных.
BSA-тест связывания
Связывающие взаимодействия между сывороточным альбумином крупного рогатого скота (BSA) и синтезированными соединениями изучались с помощью флуоресцентной спектроскопии тушения. В буфере фосфатов 20 мМ (pH 7,4) был приготовлен раствор BSA с массой 10 мкм. Для каждого эксперимента с титрованием 1,0 мл раствора BSA смешивалось с 2,0 мл фосфатного буфера в кварцевом кюветте. Раствор титрировался последовательно добавлением 5 мкл аликвотов тестового соединения (1,5 мМ метанола). Спектры флуоресцентного излучения были зафиксированы в диапазоне длин волн от 300 до 400 нм после возбуждения на 295 нм, при этом максимальное излучение наблюдалось примерно на 336 нм. Измерения флуоресценции проводились с помощью флуоресцентного спектрофотометра, оснащённого стандартным программным обеспечением для получения флуоресценции, с шириной возбуждения и эмиссионных щельей соответственно 10 нм и 2,5 нм. Для определения термодинамических параметров связывания, включая свободную энергию Гиббса (ΔG), энтальпию (ΔH) и энтропию (ΔS), эксперименты по титрированию были повторены при 298, 308 и 313 K.
Для изучения механизма флуоресцентного затухания экспериментальные данные анализировались с использованием уравнения Штерна–Вольмера (уравнение 3)16:
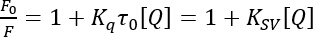 (3)
где F0 и F обозначают флуоресцентные интенсивности BSA при отсутствии и присутствии тушителя соответственно; Kq — это константа скорости бимолекулярного закаления; τ0 — средний срок службы BSA при отсутствии тушителя; KSV — это постоянная гасения Штерна-Вольмера; и [Q] — концентрация тушителя. Константа связывания (Kb) и количество сайтов связывания (n) впоследствии определялись путём построения двойного логарифма согласно уравнению (4)16:
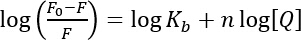 (4)
Кроме того, стандартное изменение свободной энергии Гиббса (ΔG°), стандартное изменение энтальпии (ΔH°) и стандартное изменение энтропии (ΔS°), регулирующее взаимодействие связывания, были рассчитаны с помощью взаимосвязей Ван'т Хоффа и Гиббса–Гельмгольца, выраженных в уравнениях (5) и (6)17:
ΔG∘ = -RT ln Kb (5)
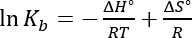 (6)
где R — универсальная газовая константа, а T — абсолютная температура в Кельвине.
Молекулярная стыковка
Все молекулярное моделирование и симуляции стыковки проводились с использованием комплекса Шрёдингера (интерфейс Maestro), а стыковка осуществлялась с помощью модуля Glide. Кристаллические структуры α-глюкозидазы (PDB ID: 5NN8) и уреазы (PDB ID: 4H9M) были извлечены из белкового банка RCSB. Белковые структуры были подготовлены с помощью Белкового мастера подготовки путём удаления сокристаллизованных лигандов, молекул воды и несущественных гетероатомов, добавления недостающих остатков и петлей, присвоения правильного порядка связей и добавления полярных атомов водорода. Протонирование и таутомерные состояния определялись при физиологическом pH (7,0 ± 2,0) с помощью модуля Epik. Подготовленные белковые структуры впоследствии подвергались сдержанной минимизации энергии с помощью силового поля OPLS для облегчения стерических столкновений.
Двумерные структуры соединений 3, 4, 8(a–c) и 9(d–f) вместе с эталонными ингибиторами акарбоза и тиочевница были подготовлены с помощью модуля LigPrep. Были оптимизированы порядок связей, стереохимия и ионизационные состояния при физиологическом pH, а полученные трёхмерные конформации лиганда минимизированы по энергии с помощью силового поля OPLS.
Сетки рецепторов генерировались с помощью инструмента генерации сетки рецепторов, при этом коробки сетки были центрированы вокруг кокристаллизованных нативных лигандов для определения активных участков. Размеры сетки были установлены на 25 × 25 × 25 Å для обоих белков. Уреазная сетка была центрирована по координатам x = −38,76, y = −44,14 и z = 66,88, тогда как сетка α-глюкозидазы была центрирована в x = 21,14, y = −7,56 и z = 24,37.
Расчёты стыковки проводились с использованием режима повышенной точности (XP) Glide с гибким лигандным выборкой. Для каждого лиганда было сгенерировано несколько поз связывания, и для дальнейшего анализа выбиралась поза с наименьшим баллом стыковки Glide. Протокол стыковки был проверен путём повторного стыковки сокристаллизованных лигандов с соответствующими рецепторными сетками. Значения отклонения по среднеквадратичному корню (RMSD) ≤2.0 Å подтверждали надёжность и воспроизводимость протокола стыковки.
Конформации связывания стыкованных комплексов визуализировались с помощью PyMOL (версия 3.1)18. Взаимодействия белков и лиганда, включая водородные связи, гидрофобные контакты и электростатические взаимодействия, были проанализированы с помощью Discovery Studio Visualizer19.
Анализ теории функционала плотности (ДПФ)
Все расчёты по теории функционала плотности (DFT) выполнялись с использованием гауссианского 09, а оптимизированные молекулярные геометрии и граничные молекулярные орбитали визуализированы с помощью GaussView 5. Синтезированные производные ацетамида на основе триазола и оксадиазола, 8(a–c) и 9(d–f), подверглись геометрической оптимизации в водной фазе с использованием гибридного функционала Бекка с тремя параметрами Ли–Янга–Парра (B3LYP) в сочетании с базисным набором 6-311+G(d,p) 20. Эффекты растворителя были реализованы с помощью модели поляризируемого континуума (CPCM)21. Впоследствии на том же уровне теории были проведены расчёты колебательных частот, чтобы подтвердить, что все оптимизированные структуры соответствуют истинным локальным минимумам на поверхности потенциальной энергии, что подтверждается отсутствием мнимых частот.
Для понимания электронных переходов и кинетической устойчивости синтезированных соединений были рассчитаны энергии самой высокой занятой молекулярной орбитали (EHOMO) и самой низкой свободной молекулярной орбитали (ELUMO). Для каждой производной был определен энергетический разрыв между молекулярными орбитами (ΔE = ELUMO - EHOMO) для оценки её химической реактивности и кинетической стабильности, при этом меньший энергетический разрыв указывал на более высокую реактивность.
Кроме того, глобальные дескрипторы химической реактивности — включая химическую твёрдость (η), мягкость (S), химический потенциал (μ), электроотрицательность (X) и индекс электрофильности (w) — вычислялись на основе орбитальных энергий границы с использованием следующих стандартных операционныхуравнений 22:
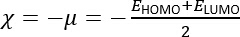 (7)
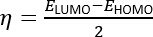 (8)
 (9)
 (10)
Вычисленные электронные свойства и глобальные дескрипторы систематически сравнивались по всей серии для установления связей структуры и активности (SAR), отражающих наблюдаемые профили α-глюкозидазы и уреазы.
Кроме того, были созданы и визуализированы карты молекулярного электростатического потенциала (MESP) с помощью VESTA для картирования распределения заряда по оптимизированным молекулярным каркастам. Поверхности MESP позволяли выявлять электрофильные (электронодефицитные, предпочитаемые нуклеофильными атаками) и нуклеофильные (электронно-богатые, благоприятные для электрофильных атак) областей. Это распределение электростатического потенциала в конечном итоге коррелировало с специфическими нековалентными связывающими взаимодействиями, такими как водородные связи и электростатические контакты, наблюдаемые в молекулярных стыковочных симуляциях.
Анализ ADME
Для оценки похождости на препарат и биофармацевтических свойств синтезированных производных на основе триазола и оксадиазола на основе ацетамида 8(a–c) и 9(d–f) был проведён анализ абсорбции, распределения, метаболизма и экскреции in silico (ADME). Упрощённые молекулярно-входные системы линейного ввода (SMILES) представления всех синтезированных соединений, вместе с эталонными ингибиторами акарбозой и тиоуреи, были сгенерированы с помощью программного обеспечения для молекулярного моделирования и отправлены на веб-сервер SwissADME23.
Рассчитанные физико-химические параметры включали молекулярную массу (MW), липофильность (logP), топологическую полярную поверхность (TPSA), количество доноров водородных связей (HBD), количество акцепторов водородных связей (HBA) и количество вращающихся связей (RB).
Фармакокинетические свойства оценивались путём прогнозирования всасывания желудочно-кишечного тракта (ГИ) и проницаемости гематоэнцефалического барьера (BBB). Кроме того, соединения оценивались на соответствие правилу пяти Липинского и другим установленным критериям подобия препарата для оценки их пероральной биодоступности. Наконец, для каждого соединения рассчитывался балл синтетической доступности (SA) по шкале от 1 (легко синтезировать) до 10 (очень сложно синтезировать). Прогнозируемые профили ADME и подобия препаратов синтезированных соединений сравнивались с профилями референсных ингибиторов для оценки их потенциала как ведущих кандидатов для разработки лекарств.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Результаты
Химия и характеристика синтезированных соединений
Производные ацетамида на основе триазола и оксадиазола синтезировались согласно синтетическому пути, показанному на рисунке 1. Желаемые соединения получались с хорошими или отличными доходами (69%–87%) в виде кристаллических твердых тел от белого до жёлтого цвета. Их чистота была подтверждена с помощью TLC, определения температуры плавления и спектроскопических ана...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Обсуждение
В этом исследовании были синтезированы ряд производных на основе триазола и оксадиазола ацетамида, а также оценены их структурные, биологические, вычислительные и фармакокинетические свойства. Спектроскопическая характеристика с помощью HRMS, элементного анализа, 1H ЯМР и 13CЯМР подтвердила успешный синтез целевых молекул. Наблюдаемые химические сдвиги, паттерны взаимодействия и углеродные резонансы соответствовали предлагаемым структурам. ...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Раскрытие информации
Автор заявляет, что конфликта интересов нет
Благодарности
Автор выражает благодарность факультету клинической фармации Университета Аль-Баха, Саудовская Аравия.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 1-Нафтиламин | Merck | 106148 | Ароматические амины, используемые для получения замещенных аналогов |
| 2,5-Диметиланилин | Sigma-Aldrich | D146706 | Ароматические амины, используемые для синтеза замещенных производных |
| 3,4-Диметиланилин | Alfa Aesar | A15416 | Ароматические амины, используемые для получения структурных аналогов |
| Бензойная кислота | Sigma-Aldrich | 242381 | Исходный материал для синтеза промежуточного соединения бензогидразид |
| Бромоацетилбромид | Sigma-Aldrich | B17601 | Электрофильное реагент, используемое в синтезе промежуточных соединений бромацетамида |
| Дисульфид углерода | Sigma-Aldrich | 289116 | Ключевой реагент для циклизации в систему кольца оксадиола |
| Хлороформ | Sigma-Aldrich | C2432 | Растворитель, используемый в процессах экстракции и очистки |
| Диметилформамид (ДМФ) | Sigma-Aldrich | 227056 | Полярный апротический растворитель, используемый в реакциях дериватизации и замещения |
| Дифениламин | Sigma-Aldrich | D23802 | Ароматические амины, используемые в синтезе производных соединений |
| Epik (2022-1) | Schrödinger, LLC | N/A (программное обеспечение) | Используется для генерации состояний ионизации лиганда при pH 7,0; RRID: N/A |
| Этанол | Sigma-Aldrich | E7023 | Реакционный растворитель для этерификации и формирования гидразида |
| Этил ацетат | Sigma-Aldrich | 270989 | Полярный компонент подвижной фазы в анализе ТЛХ и экстракции |
| Gaussian 09, Revision D.01 (Gaussian 09W) | Gaussian, Inc. | N/A (программное обеспечение) | Программное обеспечение, используемое для расчетов МФТ (НОМО-ЛУМО, МЕСП, глобальные дескрипторы реактивности); RRID:SCR_014897 |
| GaussView 5 | Gaussian, Inc., Wallingford, CT, USA | N/A (программное обеспечение) | Используется для визуализации оптимизированных структур и энергий орбиталей; RRID: N/A |
| Glide (2022-1) | Schrödinger, LLC | N/A (программное обеспечение) | Докинговое программное обеспечение, использующееся для генерации сетки рецептора и молекулярного докинга с повышенной точностью (XP); RRID:SCR_000187 |
| GraphPad Prism, version 9 | GraphPad Software, Boston, MA, USA | N/A (программное обеспечение) | Используется для регрессионного анализа IC50 и статистической оценки данных ингибирования ферментов; RRID:SCR_002798 |
| Гидразин | Sigma-Aldrich | 225819 | Реагент, используемый для превращения эфира в бензогидразид |
| L(+)-Глутамин | Sigma-Aldrich | G3126 | Реагент, используемый в исследованиях биологической оценки |
| LigPrep (2022-1) | Schrödinger, LLC | N/A (программное обеспечение) | Используется для оптимизации структуры лиганда и генерации 3D-конформеров; RRID:SCR_016746 |
| Гидрид лития | Sigma-Aldrich | 201049 | Катализатор, используемый для активации тиольной группы в реакциях замещения |
| Maestro (v13.2, Schrödinger Release 2022-1) | Schrödinger, LLC | N/A (программное обеспечение) | Пакет молекулярного моделирования, используемый для подготовки и визуализации структур белков/лигандов; RRID:SCR_016748 |
| Метанол | Sigma-Aldrich | 34860 | Растворитель, используемый в процессах очистки и подготовки биологических анализов |
| n-Гексан | Merck | 104391 | Неполярный компонент подвижной фазы в анализе ТЛХ |
| OPLS-2005 / OPLS-AA | Schrödinger, LLC | N/A (поле сил) | Поле сил, используемое для минимизации энергии структур белков и лигандов; RRID: N/A |
| Фенилизотиоцианат | Merck | 807028 | Реагент, используемый в синтезе производных триазола |
| Protein Preparation Wizard (2022-1) | Schrödinger, LLC | N/A (программное обеспечение) | Используется для уточнения структуры рецептора перед докингом; RRID:SCR_016749 |
| Гидроксид натрия | Sigma-Aldrich | 221465 | Основание, используемое для корректировки pH и нейтрализации реакции |
| Сульфурная кислота | BDH | 10276 | Кислотный катализатор, используемый в стадии этерификации в условиях кипячения |
| Триметиламин | Riedel-de Haen | 22129 | Органическое основание, используемое при синтезе замещенных производных |
| VESTA, version 3.5.8 | Momma & Izumi (разработчики); свободно распространяется | N/A (программное обеспечение) | Используется для визуализации молекулярного электростатического потенциала (МЭСП) и поверхностей HOMO-LUMO; RRID: N/A |
Ссылки
- Siddiqui SZ, et al. BSA binding, molecular docking, and in vitro biological screening of new 1,2,4-triazole heterocycles bearing an azinane nucleus. Pak J Pharm Sci. 2020;33(1):149-160.
- Khalilullah H, Ahsan MJ, Hedaitullah M, Khan S, et al. 1,3,4-Oxadiazole: A biologically active scaffold. Mini Rev Med Chem. 2012;12(8):789-801.
- Wang JJ, Sun W, Jia WD, Bian M, et al. Research progress on the synthesis and pharmacology of 1,3,4-oxadiazole and 1,2,4-oxadiazole derivatives: A mini review. J Enzyme Inhib Med Chem. 2022;37(1):2304-2319.
- Glomb T, Świątek P. Antimicrobial activity of 1,3,4-oxadiazole derivatives. Int J Mol Sci. 2021;22(13):6979.
- Glomb T, Szymankiewicz K, Świątek P. Anti-cancer activity of derivatives of 1,3,4-oxadiazole. Molecules. 2018;23(12):3361.
- Aggarwal R, Sumran G. An insight into the medicinal attributes of 1,2,4-triazoles. Eur J Med Chem. 2020;205:112652.
- Strzelecka M, Świątek P. 1,2,4-Triazoles as important antibacterial agents. Pharmaceuticals (Basel). 2021;14(3):224.
- Kumar S, Khokra SL, Yadav A. Triazole analogues as potential pharmacological agents: A brief review. Future J Pharm Sci. 2021;7(1):106.
- Raza A, et al. Deep learning in drug discovery: A futuristic modality to materialize large datasets for cheminformatics. J Biomol Struct Dyn. 2023;41(18):9177-9192.
- Liu SK, et al. Discovery of new α-glucosidase inhibitors: Structure-based virtual screening and biological evaluation. Front Chem. 2021;9:639279.
- Lebovitz HE. Alpha-glucosidase inhibitors. Endocrinol Metab Clin North Am. 1997;26(3):539-551.
- Rego YF, et al. A review on the development of urease inhibitors as antimicrobial agents against pathogenic bacteria. J Adv Res. 2018;13:69-100.
- Daud S, et al. Design, synthesis, in vitro evaluation, and docking studies of ibuprofen-derived 1,3,4-oxadiazole derivatives as dual α-glucosidase and urease inhibitors. Med Chem Res. 2022;31(2):316-336.
- Chapdelaine P, Tremblay RR, Dubé JY. p-Nitrophenyl-α-D-glucopyranoside as a substrate for measurement of maltase activity in human semen. Clin Chem. 1978;24(2):208-211.
- Manoharan A, et al. N-Acetylcysteine prevents catheter occlusion and inflammation in catheter-associated urinary tract infections by suppressing urease activity. Front Cell Infect Microbiol. 2023;13:1216798.
- Lakowicz JR. Principles of Fluorescence Spectroscopy. 3rd ed. Springer; New York, NY; 2006.
- Atkins P, de Paula J, Keeler J. Atkins' Physical Chemistry. 11th ed. Oxford University Press; Oxford, UK; 2018.
- DeLano WL. PyMOL: An open-source molecular graphics tool. CCP4 Newsl Protein Crystallogr. 2002;40:82-92.
- Discovery Studio Visualizer, Version 2.0. Accelrys Software Inc.; San Diego, CA; 2005.
- Tirado-Rives J, Jorgensen WL. Performance of B3LYP density functional methods for a large set of organic molecules. J Chem Theory Comput. 2008;4(2):297-306.
- Takano Y, Houk KN. Benchmarking the conductor-like polarizable continuum model (CPCM) for aqueous solvation free energies of neutral and ionic organic molecules. J Chem Theory Comput. 2005;1(1):70-77.
- Parr RG, Szentpály LV, Liu S. Electrophilicity index. J Am Chem Soc. 1999;121(9):1922-1924.
- Daina A, Michielin O, Zoete V. SwissADME: A free web tool to evaluate pharmacokinetics, drug-likeness, and medicinal chemistry friendliness of small molecules. Sci Rep. 2017;7(1):42717.
- Wang YN, et al. Synthesis and biological evaluation of triazolones/oxadiazolones as novel urease inhibitors. Bioorg Med Chem. 2024;102:117656.
- Mehdi K, et al. Molecular docking and in vitro studies of synthesized oxadiazole derivatives as urease inhibitors. J Math Fundam Sci. 2025;57(1):1-23.
- Aziz M, et al. Phytochemical, pharmacological, and in silico molecular docking studies of Strobilanthes glutinosus Nees: An unexplored source of bioactive compounds. S Afr J Bot. 2022;147:618-627.
- Khan KM, et al. Biochemical, toxicological, and in silico aspects of Trillium govanianum Wall. ex D. Don (Trilliaceae): A rich source of natural bioactive compounds. Chem Biodivers. 2024;21(1):e202301375.
- Bibi H, et al. Isolation and characterization of bioactive constituents from Withania coagulans Dunal with antioxidant and multifunctional enzyme inhibition potential, supported by docking, molecular dynamics, and DFT studies. RSC Adv. 2025;15(56):48566-48584.
- Khurm M, Guo Y, Wu Q, Zhang X, et al. Conocarpus lancifolius (Combretaceae): Pharmacological effects, LC-ESI-MS/MS profiling and in silico. attributes. Metabolites. 2023;13(7):794.
- Abdo MA, Badawy SA, Fadda AA, Elmorsy MR. Design, synthesis, structural characterization, and antioxidant potential of novel triazole- and oxadiazole-based hydrazide-hydrazone derivatives: spectroscopic, DFT, and molecular docking studies. BMC Chem. 2025;19:192.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.