В данном протоколе описывается метод анализа подвижности бусин с регулируемыми актиновыми «кометными хвостами» для количественного исследования того, как активность миозиновых моторов влияет на сборку разветвленного актина и архитектуру сети на интерфейсе, имитирующем мембрану.
Методическая статья
Реконструкция сборки разветвленного актина, опосредованной миозином-I, в анализе подвижности «актиновых хвостов» с использованием микросфер
В этой статье
Краткое содержание
Аннотация
Разветвленная полимеризация актина, опосредованная комплексом актин-связанных белков 2/3 (Arp2/3), обеспечивает основные выталкивающие силы для ряда клеточных процессов, включая миграцию клеток, эндоцитоз и фагоцитоз. Было показано, что моторы миозина-I, которые часто колокализуются с разветвленными актиновыми сетями на переднем крае клетки, также участвуют в этих процессах и, как полагают, регулируют организацию актиновой сети и механический выход. Однако молекулярные механизмы, посредством которых миозин-I взаимодействует с комплексом Arp2/3 для модуляции сборки разветвленного актина и генерации силы, остаются в значительной степени неизвестными. Здесь мы описываем высоконастраиваемый анализ подвижности микросфер с актиновыми «кометами» in vitro, который реконструирует взаимодействие между миозином-I, актином и комплексом Arp2/3 на переднем крае клетки на поверхности микросфер микронного размера. Этот метод адаптирован из общепринятых анализов актиновых «комет» путем совместной иммобилизации миозина-I с факторами, стимулирующими нуклеацию (NPFs), на поверхности микросфер, создавая тем самым мембраноподобный интерфейс сборки актина. Данный анализ позволяет визуализировать и количественно оценить сборку актиновой сети, плотность сети, подвижность микросфер и эффективность роста. Он также обеспечивает косвенные качественные показатели усиления силы, опосредованного миозином-I в разветвленных актиновых сетях. Данный протокол включает функционализацию микросфер, сборку реакции, флуоресцентную визуализацию, количественный анализ изображений и стратегии поиска и устранения неисправностей, предоставляя воспроизводимую платформу для изучения регулируемой миозином-I сборки актина на мембраноподобных интерфейсах.
Введение
Разветвленная полимеризация актина, опосредованная комплексом актин-связанных белков 2/3 (Arp2/3), создает основные протрузивные силы, которые определяют протекание различных клеточных процессов, включая подвижность клеток, эндоцитоз, фагоцитоз и формирование адгезивных комплексов клеток1,2,3,4,5,6. На переднем крае мигрирующих клеток факторы, стимулирующие нуклеацию (NPFs), активируют комплекс Arp2/3 у плазматической мембраны, инициируя сборку дендритной актиновой сети, которая проталкивает мембрану вперед. Моторы миозина-I часто колокализуются с этими разветвленными актиновыми сетями на интерфейсах мембран и, как полагают, участвуют в регуляции организации актина и модуляции генерации силы7,8,9,10,11,12,13. Несмотря на накапливающиеся данные о том, что миозин-I вносит вклад в актин-зависимые механические процессы, молекулярные механизмы взаимодействия миозина-I с опосредованной Arp2/3 сборкой разветвленного актина для модуляции архитектуры сети и механического выхода остаются недостаточно изученными.
Чтобы восполнить этот пробел, мы включили миозин-I в хорошо изученную систему подвижности микросфер с актиновыми «кометными хвостами»14,15,16,17, чтобы реконструировать взаимодействие между миозином-I, актином и комплексом Arp2/3 на поверхности микросфер. Общая цель данного метода заключается в количественном исследовании того, как связь миозина с актином влияет на сборку разветвленного актина, архитектуру сети, нарушение симметрии и подвижность микросфер на интерфейсе, напоминающем мембрану. В этом анализе миозин-I и NPF совмещают при нанесении на микросферы для имитации их колокализации на плазматической мембране18. После инициации полимеризации связанные с поверхностью NPF стимулируют Arp2/3-зависимую сборку разветвленного актина, что приводит к формированию актиновой оболочки, нарушению симметрии и развитию поляризованного «кометного хвоста» , который обеспечивает движение микросферы14,19,20,21,22,23. Систематически варьируя поверхностную плотность миозина18 и модулируя плотность актиновой сети с помощью концентрации кэпирующего белка (CP)15,19,24, этот метод позволяет проводить количественный анализ кинетики сборки актина, эффективности роста, архитектуры сети и подвижности микросфер, что дает косвенные данные об изменениях механического выхода, зависящих от миозина-I.
Данный анализ также обладает явными преимуществами перед взаимодополняющими подходами. По сравнению с методами анализа массивной полимеризации, такими как анализ с использованием пирена и актина, эта система подвижности микросфер позволяет напрямую визуализировать сборку разветвленного актина и движение микросфер, вызванное полимеризацией актина. В отличие от клеточных исследований, где перекрывающиеся функции белков и сложная клеточная среда могут скрывать отдельные вклады и затруднять интерпретацию, данный анализ обеспечивает точный контроль над белковым составом, концентрацией и организацией поверхности, что позволяет систематически исследовать взаимодействие myosin-I со сборкой актина, опосредованной Arp2/3, в определенных биохимических условиях.
Данный метод наиболее подходит для изучения того, как компоненты цитоскелета координируют свои действия на интерфейсе, имитирующем мембрану , для регуляции архитектуры актиновой сети и механического отклика. Хотя текущий протокол оптимизирован для сборки разветвленного актина, опосредованной миозином-I, его модульная структура может быть адаптирована в будущем для исследования других классов мембран-ассоциированных миозинов (например, миозинов VI, VII, X, XV и XIX) и/или актин-связывающих белков (например, форминов, вазодилататор-стимулированного фосфопротеина (VASP), кортактина, коронина или тропомиозина). Такие модификации потребуют подтверждения иммобилизации белков, их активности и поверхностной плотности. Кроме того, данный анализ совместим со стратегиями импульсного мечения (pulse-chase). Использование фотоконвертируемого или фотоактивируемого актина, либо меченых субъединиц Arp2/3, позволило бы измерять скорость обновления филаментов и диссоциации ветвей внутри растущей сети25. В целом, этот анализ представляет собой универсальную платформу для изучения молекулярного взаимодействия между мембран-ассоциированными моторами, актиновыми филаментами и актин-связывающими белками, а также для исследования того, как моторы и актин-связывающие белки регулируют перестройку сети и генерацию силы на интерфейсах, имитирующих мембрану14,15,26,27,28,29,30,31,32,33,34. В более широком смысле, метод также служит минимальной настраиваемой платформой активной материи для исследования физических принципов, лежащих в основе неравновесной динамики, управляемой моторами, таких как нарушение симметрии, самоорганизация, механохимическая обратная связь и другие эмерджентные формы поведения в активных актомиозиновых сетях18,19,20,21,22,23,35,36, что имеет потенциальную значимость для физики активной материи и материаловедения.
Протокол
Данный протокол был разработан путем включения миозина-I в хорошо известную систему подвижности микросфер с «актиновым хвостом»14,15,16,17 для имитации и изучения роли миозина-I в модуляции сборки разветвленного актина и генерации силы на ведущем крае. Он предназначен для дополнения оригинальной основной исследовательской статьи (Xu et al.18) путем предоставления экспериментальных подробностей, рабочего процесса анализа, стратегий поиска и устранения неисправностей, а также ограничений, необходимых для воспроизведения и адаптации анализа. В данном протоколе используется полноразмерный биотинилированный Myo1d Drosophila, так как он функционирует оптимально при 20°C–22°C37,38, температуре, обычно используемой в большинстве анализов реконструирования in vitro. Подробное описание процедур биотинилирования и очистки миозина можно найти в предыдущих исследованиях18,38,39,40.
1. Приготовление буфера
- Приготовьте буфер X для покрытия бусин нетравидином и NPF, содержащий 10 mM 4-(2-гидроксиэтил)-1-пиперазинэтансульфоновой кислоты (HEPES; pH 7.5), 100 mM KCl, 1 mM MgCl₂, 100 µM CaCl₂ и 1 mM аденозинтрифосфата (ATP).
- Приготовьте буфер M для покрытия бусин миозином, содержащий 20 mM HEPES (pH 7.5), 100 mM KCl, 1 mM MgCl₂, 1 mM этиленгликоль-бис(β-аминоэтиловый эфир)-N,N,N′,N′-тетрауксусной кислоты (EGTA) и 2 mM ATP.
- Для приготовления буфера X или буфера M сначала приготовьте стоковый раствор HEPES, доведенный до pH 7.5 при комнатной температуре. Добавьте KCl, MgCl₂, CaCl₂ (для буфера X) или EGTA (для буфера M), затем ATP, после чего доведите буфер до конечного объема дважды дистиллированной водой.
- Перед использованием профильтруйте буфер через шприцевой фильтр 0.22 µm. Дегазация не требуется для стандартных экспериментов по покрытию бусин. Храните профильтрованный буфер на льду до использования.
ПРИМЕЧАНИЕ: Для достижения оптимальных результатов всегда готовьте свежие буферы, содержащие ATP или дитиотреитол (DTT). Храните свежеприготовленные буферы X и M на льду до 3–4 дней.
- Приготовьте стоковый раствор бычьего сывороточного альбумина (BSA) с концентрацией 100 mg/mL в дважды дистиллированной воде для блокировки. Профильтруйте раствор через шприцевой фильтр 0.22 µm, разлейте по 50 µL в пробирки (аликвоты) и храните аликвоты при −80°C. Используйте аликвоты в течение 3–6 месяцев и избегайте повторных циклов замораживания-оттаивания.
- Приготовьте буферы для хранения бусин.
- Приготовьте буфер для хранения контрольных бусин, разбавив стоковый раствор BSA (100 mg/mL) в 100 раз буфером X, чтобы получить 1 mg/mL BSA в буфере X.
- Приготовьте буфер для хранения бусин с миозином, разбавив стоковый раствор BSA (100 mg/mL) в 100 раз буфером M, чтобы получить 1 mg/mL BSA в буфере M.
- Приготовьте 2× буфер для анализа моторики, содержащий 40 mM HEPES (pH 7.5), 200 mM KCl, 2 mM MgCl₂, 2 mM EGTA и 0.4% метилцеллюлозы (вязкость: 1500 cP). Храните буфер при 4°C до 1 месяца. Перед использованием осторожно перемешайте для обеспечения гомогенности и предотвращения появления пузырьков воздуха.
ОСТОРОЖНО: Работайте со всеми химическими веществами в соответствии с правилами техники безопасности в лаборатории вашего учреждения. При приготовлении буферов используйте соответствующие средства индивидуальной защиты.
2. Подготовка микросфер
ПРИМЕЧАНИЕ: Покройте карбоксилатные полистирольные бусины (диаметром 2,0-µm) NPF и нейтравидином согласно ранее опубликованным протоколам14,15,16,17 с модификациями для покрытия миозином18. В качестве NPF используйте WCA-домен белка синдрома Вискотта-Олбрихта нейронов человека (N-WASP) с GST-меткой (GST-VCA). Описанный ниже протокол рассчитан на приготовление 50 µL суспензии бусин и может быть масштабирован до 100–200 µL по мере необходимости.
- Покрытие нейтравидином и NPF
- Приготовьте 50 µL смеси для покрытия из NPF и нейтравидина, смешав 5 µL GST-VCA (1 mg/mL), 10 µL нейтравидина в требуемой концентрации и 35 µL буфера X. Осторожно перемешайте, перенося жидкость пипеткой вверх-вниз 5–10 раз, избегая образования пузырьков.
ПРИМЕЧАНИЕ: Для получения различных соотношений миозина и NPF при покрытии используйте следующие контрольные концентрации нейтравидина18: 8,3 µM (0,5 mg/mL) для молярного соотношения миозин:NPF 0,28:1; 16,7 µM (1 mg/mL) для соотношения 0,35:1; 33,3 µM (2 mg/mL) для соотношения 0,43:1 и 83,3 µM (5 mg/mL) для соотношения 0,80:1. Выберите концентрацию нейтравидина в соответствии с желаемым соотношением миозина и NPF. Для стандартных экспериментов по подвижности «кометного хвоста» используйте соотношение миозина к NPF 0,43:1, которое обеспечивает надежное покрытие миозином при сохранении достаточной плотности NPF для Arp2/3-зависимой сборки актина. Более низкие соотношения (0,28:1 или 0,35:1) могут быть использованы для оценки более низкой поверхностной плотности миозина, тогда как соотношение 0,80:1 можно использовать для изучения более высокой степени загрузки миозина. Поскольку увеличение концентрации нейтравидина может изменить как привлечение миозина, так и эффективную поверхностную плотность NPF, подтверждайте соотношение покрытия с помощью электрофореза в полиакриламидном геле с додецилсульфатом натрия (SDS-PAGE) (см. раздел 2.3) или измерений поверхностной плотности на основе флуоресценции при адаптации анализа к новым препаратам белков или экспериментальным условиям. - Перенесите 5 µL суспензии бусин в микроцентрифужную пробирку. Промойте бусины 10 µL буфера X, pipetting не менее пяти раз. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C. Осторожно удалите супернатант, наклонив пробирку и аспирируя жидкость со стороны, противоположной осадку бусин.
- Ресуспендируйте промытые бусины в 50 µL смеси для покрытия. Перемешайте суспензию осторожным пипетированием, оставив небольшой пузырек воздуха в суспензии для облегчения перемешивания во время инкубации. Инкубируйте бусины на лабораторном ротаторе при 20 об/мин в течение 2 ч при 4°C. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C и осторожно удалите супернатант, содержащий избыток нейтравидина и GST-VCA.
- Ресуспендируйте покрытые бусины в 200–400 µL 10 mg/mL BSA, приготовленного путем разведения стокового раствора BSA (100 mg/mL) в буфере X. Инкубируйте суспензию на льду в течение 30 мин, чтобы заблокировать незанятые сайты связывания на поверхности бусин. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C и осторожно удалите супернатант.
- Ресуспендируйте бусины в 50 µL 1 mg/mL BSA, приготовленного в буфере X. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C, осторожно удалите супернатант и повторите промывку дважды.
ПРИМЕЧАНИЕ: После реакции покрытия осторожно ресуспендируйте бусины, перенося жидкость пипеткой вверх-вниз 5–7 раз, избегая образования пузырьков. Суспензия бусин должна выглядеть хорошо диспергированной, без видимых агрегатов или комков. Не используйте препараты бусин с выраженной агрегацией, плохой ресуспензией или явной потерей бусин, так как эти условия могут привести к неравномерному покрытию и снижению воспроизводимости анализа. - Храните покрытые бусины в 1 mg/mL BSA, приготовленном в буфере X, на льду. Используйте покрытые бусины в течение одной недели.
ПРИМЕЧАНИЕ: Храните покрытые бусины на льду в 1 mg/mL BSA, приготовленном в буфере X, до одной недели перед переходом к флуоресцентному мечению или декорированию миозином. Перед использованием осторожно ресуспендируйте бусины пипетированием и визуально проверьте суспензию на наличие агрегации, плохой ресуспензии или явной потери бусин. Не используйте препараты бусин с сильной агрегацией или плохим выходом после хранения.
- Приготовьте 50 µL смеси для покрытия из NPF и нейтравидина, смешав 5 µL GST-VCA (1 mg/mL), 10 µL нейтравидина в требуемой концентрации и 35 µL буфера X. Осторожно перемешайте, перенося жидкость пипеткой вверх-вниз 5–10 раз, избегая образования пузырьков.
- Флуоресцентное мечение и декорирование биотинилированным миозином
- Перед покрытием миозином замените буфер X для хранения на буфер M.
- Разделите 50 µL бусин с покрытием из нейтравидина-NPF поровну между двумя микроцентрифужными пробирками (по 25 µL в каждую).
- Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C и осторожно удалите супернатант. Промойте бусины 25 µL 1 mg/mL BSA, приготовленного в буфере M. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C, осторожно удалите супернатант и повторите промывку дважды.
- Ресуспендируйте контрольные бусины в 25 µL 1 µM флуоресцентного красителя biotin-CF640, разведенного из стокового раствора в буфере M.
- Ресуспендируйте бусины с миозином в 25 µL биотинилированного миозина с концентрацией 500 nM – 1 µM с добавлением 1–5 µM кальмодулина.
- Накройте пробирки алюминиевой фольгой и инкубируйте суспензии бусин на льду не менее 30 мин. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C и осторожно удалите супернатант, содержащий избыток биотинилированного миозина или флуоресцентного красителя.
- Промойте декорированные бусины 25 µL 1 mg/mL BSA, приготовленного в буфере M. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C, осторожно удалите супернатант и повторите промывку дважды.
- Храните бусины, декорированные дальним красным флуоресцентным красителем, или бусины, декорированные миозином, в 1 mg/mL BSA, приготовленном в буфере M, на льду. Добавьте к бусинам с миозином 1–5 µM кальмодулина и защитите все декорированные бусины от света, накрыв пробирки алюминиевой фольгой. Используйте бусины с дальним красным красителем в течение одной недели, а бусины с миозином — в течение 2–3 дней.
ПРИМЕЧАНИЕ: Для декорирования бусин используйте 500 nM – 1 µM биотинилированного миозина. Выберите рабочую концентрацию в соответствии с желаемым поверхностным соотношением миозина и активностью препарата миозина. Для стандартных экспериментов по подвижности бусин используйте 1 µM биотинилированного миозина для обеспечения надежного декорирования в описанных выше условиях покрытия. Более низкие концентрации, такие как 500 nM, могут быть использованы при снижении поверхностной плотности миозина или при тестировании новых препаратов белков. Проверяйте окончательную поверхностную плотность миозина с помощью SDS-PAGE (см. раздел 2.3), флуоресцентных измерений или путем сравнения с ранее калиброванными условиями покрытия при адаптации анализа. Добавляйте кальмодулин в мольном избытке по отношению к миозину для поддержания занятости рычага миозина-I во время декорирования бусин. Для стандартных экспериментов используйте 1–5 µM кальмодулина вместе с 500 nM – 1 µM миозина. Используйте верхний предел этого диапазона при более высоких концентрациях миозина. Оптимальную концентрацию кальмодулина может потребоваться скорректировать для разных изоформ миозина-I или препаратов белков. Срок хранения декорированных миозином бусин может варьироваться в зависимости от сохраненной активности иммобилизованных молекул миозина. Лучшие результаты обычно достигаются при использовании бусин сразу после покрытия. Храните декорированные бусины на льду в защищенном от света месте до использования. Перед использованием хранимых декорированных бусин осторожно ресуспендируйте их, перенося жидкость пипеткой вверх-вниз 5–7 раз, и осмотрите небольшую аликвоту с помощью светового или флуоресцентного микроскопа. Подходящие препараты бусин должны оставаться хорошо диспергированными, демонстрировать минимальную агрегацию и сохранять детектируемую, относительно равномерную флуоресценцию при наличии флуоресцентных меток. Допускаются небольшие кластеры из трех-пяти бусин; однако препараты с сильной агрегацией, плохой ресуспензией, слабой флуоресценцией, явной потерей бусин или чрезмерным прилипанием бусин к стенкам пробирки использовать нельзя. Для бусин с миозином проверяйте эффективность анализа путем сравнения с ранее валидированным препаратом бусин, так как хранение может снизить активность иммобилизованных молекул миозина. Препараты бусин, которые более не демонстрируют ожидаемых различий между покрытыми миозином и контрольными бусинами, использовать не следует.
- Перед покрытием миозином замените буфер X для хранения на буфер M.
- Определение соотношения покрытия миозина к NPF
- Перенесите по 20 µL суспензии каждого типа бусин (контрольных и с миозином) в отдельные микроцентрифужные пробирки. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C и осторожно удалите супернатант. Промойте бусины 25 µL буфера M. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C, осторожно удалите супернатант и повторите промывку один раз, чтобы удалить BSA из буфера для хранения.
ПРИМЕЧАНИЕ: Достаточное удаление BSA достигается путем выполнения двух последовательных промывок буфером M и осторожного удаления супернатанта после каждого этапа центрифугирования, не затрагивая осадок бусин. Если подозревается остаточное загрязнение BSA, выполните дополнительную промывку буфером M перед добавлением буфера для образцов SDS. Избегайте использования препаратов бусин с плохим выходом осадка или чрезмерной потерей бусин, так как нестабильный выход бусин может повлиять на точность определения соотношения покрытия миозином методом SDS-PAGE. - Ресуспендируйте промытые бусины в 20 µL 1× буфера для образцов Лэммли (Laemmli). Кипятите образцы в течение 5 мин. Осадите бусины центрифугированием в течение 15 с в настольной микроцентрифуге. Храните образцы при −20°C до проведения электрофореза в геле.
ПРИМЕЧАНИЕ: Храните подготовленные образцы бусин при −20°C до начала электрофореза. - Приготовьте серию стандартов BSA, смешав 5 µL стандарта BSA (2 mg/mL) с 5 µL 2× буфера для образцов. Кипятите смесь в течение 5 мин. Разведите смесь в 20 раз 1× буфером для образцов, чтобы получить конечную концентрацию 50 ng/µL.
- Нанесите 1 µL разведенного стандарта BSA, чтобы получить 50 ng общего белка.
- Нанесите 2 µL разведенного стандарта BSA, чтобы получить 100 ng общего белка.
- Нанесите 5 µL разведенного стандарта BSA, чтобы получить 250 ng общего белка.
- Нанесите 10 µL разведенного стандарта BSA, чтобы получить 500 ng общего белка.
- Нанесите 20 µL разведенного стандарта BSA, чтобы получить 1 000 ng общего белка.
- Приготовьте стандарты нейтравидина, GST-VCA и миозина, смешав по 5 µL каждого раствора белка (1 mg/mL) с 5 µL 2× буфера для образцов для получения конечной концентрации 0,5 mg/mL. Кипятите образцы в течение 5 мин и нанесите по 2 µL каждого образца, чтобы получить 1 µg белка на дорожку.
- Нанесите образцы на градиентный полиакриламидный гель 4%–20%.
- Нанесите 5 µL предварительно окрашенного маркера молекулярных масс белков.
- Нанесите 2 µL стандарта нейтравидина (0,5 mg/mL).
- Нанесите 2 µL стандарта GST-VCA (0,5 mg/mL).
- Нанесите 2 µL стандарта миозина (0,5 mg/mL).
- Нанесите по 20 µL каждого образца бусин в отдельные дорожки.
- Нанесите стандарты BSA, приготовленные в этапах 2.3.3.1–2.3.3.5.
- Проведите электрофорез в 1× бегевом буфере для SDS-PAGE при 110 V в течение 30 мин.
ОСТОРОЖНО: Метанол и уксусная кислота, используемые в растворе для обесцвечивания, легковоспламенимы и агрессивны. Работайте с этими реагентами, используя соответствующие средства индивидуальной защиты и следуя установленным правилам техники безопасности в лаборатории. - Окрасьте гель красителем Coomassie Brilliant Blue в течение 10 мин при осторожном встряхивании. Обесцвечивайте гель в течение ночи в растворе, содержащем 10% метанола и 7,5% уксусной кислоты. Получите изображения геля с помощью системы визуализации гелей.
ПРИМЕЧАНИЕ: Для денситометрического анализа получайте изображения с настройками экспозиции, при которых все белковые полосы остаются в линейном диапазоне детектирования. Избегайте переэкспонированных изображений, на которых полосы миозина, NPF или белков-стандартов выглядят насыщенными. По возможности используйте автоматический режим экспозиции, оптимизированный для предотвращения насыщения, или сделайте серию снимков с разным временем экспозиции, выбрав кратчайшее время, при котором все соответствующие полосы четко различимы без насыщенных пикселей. Используйте одни и те же настройки визуализации для всех гелей, которые будут количественно сравниваться. - Количественно определите интенсивность полос с помощью программного обеспечения для анализа изображений (Fiji/ImageJ) и инструмента Gel Analysis.
- Откройте изображение геля в Fiji. При необходимости преобразуйте изображение в 8-битную шкалу серого, выбрав Image > Type > 8-bit.
- При необходимости инвертируйте изображение так, чтобы белковые полосы выглядели как пики, выбрав Edit > Invert.
- Используйте инструмент прямоугольного выделения, чтобы очертить область интереса (ROI) вокруг первой дорожки, убедившись, что ROI включает всю вертикальную область с соответствующими полосами. Выберите Analyze > Gels > Select First Lane.
- Переместите тот же прямоугольный ROI на следующую дорожку и выберите Analyze > Gels > Select Next Lane. Повторите эту процедуру для всех стандартов BSA, стандартов очищенных белков и образцов бусин, используя один и тот же размер ROI.
- После выбора всех дорожек постройте профили интенсивности, выбрав Analyze > Gels > Plot Lanes.
- Используйте инструмент прямой линии для определения базовой линии каждого пика, затем с помощью инструмента «волшебная палочка» (wand) выберите область пика, соответствующую каждой интересующей полосе. Запишите интегральную площадь пика для каждой полосы.
- Выполните коррекцию фона, последовательно проводя базовую линию для каждой дорожки по локальному фону, непосредственно примыкающему к пику, избегая соседних полос или неоднородных участков геля. Применяйте одни и те же критерии базовой линии и выбора пиков для всех стандартов и образцов бусин.
- Постройте калибровочную кривую, используя стандарты BSA, соответствующие 50, 100, 250, 500 и 1 000 ng общего белка на дорожку.
- Постройте график зависимости скорректированной по фону интегральной площади пика от общей массы BSA и проведите линейную регрессию с помощью программы для работы с электронными таблицами или построения графиков.
- Убедитесь, что калибровочная кривая демонстрирует сильную линейность (R2 > 0,98) без явного насыщения или выхода на плато для полос с наибольшей интенсивностью.
- Если калибровочная кривая нелинейна или какие-либо количественно определенные полосы насыщены, повторно получите изображение геля с более короткой экспозицией или повторите электрофорез с меньшей загрузкой образца.
- Используйте калибровочную кривую для определения соотношения покрытия миозина к NPF.
- Определите общее количество белка в образцах бусин и стандартах очищенных белков путем интерполяции в линейном диапазоне детектирования.
- Рассчитайте соответствующее соотношение покрытия миозина к NPF для каждого типа бусин.
- При установлении новых условий покрытия или модификации протокола проводите измерения, используя параллельные препараты бусин или повторные гели.
- Для рутинных экспериментов сравнивайте измеренное соотношение покрытия с ранее валидированными препаратами.
- Повторите покрытие или количественное определение, если измеренное соотношение выходит за пределы ожидаемого диапазона или если результаты повторных измерений противоречивы.
- Перенесите по 20 µL суспензии каждого типа бусин (контрольных и с миозином) в отдельные микроцентрифужные пробирки. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C и осторожно удалите супернатант. Промойте бусины 25 µL буфера M. Осадите бусины центрифугированием при 16 000 × g в течение 2 мин при 4°C, осторожно удалите супернатант и повторите промывку один раз, чтобы удалить BSA из буфера для хранения.
3. Анализ подвижности бусин с актиновыми «кометными хвостами»
- Стандартный анализ подвижности микросфер
- Подготовьте актин из ацетонового порошка скелетных мышц кролика в соответствии с опубликованным протоколом очистки41Очистите мономерный глобулярный актин (G-актин) методом эксклюзионной хроматографии с использованием колонки Sephacryl S-300, уравновешенной G-буфером, содержащим 2 мМ Tris-HCl (pH 8,0), 0,2 мМ АТФ и 0,1 мМ CaCl2.₂, 1 мМ NaN₃₃и 0,5 мМ ДТТ. Храните очищенный G-актин на льду при 4°C и использовать в течение 2–3 недель.
- Очистите комплекс Arp2/3 из мозга быка согласно опубликованному протоколу42Разделите очищенный белок на одноразовые аликвоты, подвергните их мгновенной заморозке и храните при −80°C.
- Экспрессируйте и очистите человеческий CapZ в соответствии с опубликованным протоколом43Разделите очищенный белок на одноразовые аликвоты, подвергните их шоковой заморозке и храните при −80°C.
- Очистите кальмодулин в соответствии с опубликованным протоколом44Разделите очищенный белок на аликвоты и храните их при температуре −20°C.
ПРИМЕЧАНИЕ: Перед использованием оцените качество очищенного комплекса Arp2/3, CP (CapZ) и кальмодулина. Степень чистоты белков определяют методом ЭСД-ПАГ с окрашиванием кумасси. Приемлемые препараты должны демонстрировать ожидаемые основные белковые полосы с минимальной деградацией или наличием contaminating-полос. Концентрацию белка определяют по поглощению при 280 нм или с помощью стандартного колориметрического анализа белка (например, метода Брэдфорда) для свежеразмороженных аликвот. Не используйте аликвоты белков с видимым осадком, подвергавшиеся повторным циклам замораживания-оттаивания или имеющие значительную деградацию на ЭСД-ПАГ. Для оценки активности: активность комплекса Arp2/3 можно подтвердить по его способности стимулировать NPF-зависимую сборку актина в анализе полимеризации пиренин-актина или по формированию выраженных разветвленных актиновых «кометных хвостов» в анализе подвижности микросфер. Активность CapZ можно оценить по способности модулировать рост актиновых филаментов и морфологию «кометных хвостов» в анализе с микросферами или, при необходимости, с помощью анализа кэпирования растущих (barbed) концов. Качество кальмодулина оценивают с помощью ЭСД-ПАГ и по его способности поддерживать активность миозина-I в анализах подвижности. При использовании нового препарата белка сравните результаты анализа с ранее валидированным препаратом, прежде чем использовать его для количественных экспериментов. - Приготовьте 50 µL подвижностная смесь, содержащая 4 µM G-актин (включая 5%–10% флуоресцентно меченного G-актина), 200 нМ комплекса Arp2/3, 6,5–200 нМ CP, 2 µM кальмодулин, и 3 µL суспензия бусин (1.5 µL миозин-покрытые микросферы и 1.5 µL контрольные гранулы) в конечном буфере, содержащем 20 мМ HEPES (pH 7,5), 100 мМ KCl, 1 мМ MgCl2₂, 1 мМ ЭГТА, 1 мМ MgATP, 40 мМ ДТТ, 10 мг/мл БСА и 0,2% метилцеллюлозы.
- Добавить 25 µL из 2× буфер для анализа подвижности.
- Добавить 6 µL дважды дистиллированной воды.
- Добавьте 2 µL 1 M ДТТ.
- Добавьте 1 µL 50 мМ АТФ.
- Добавить 1 µL 50 мМ MgCl2₂.
- Добавьте 5 µL 100 мг/мл БСА.
- Добавить 1 µL из 100 µM кальмодулин
- Добавить 1 µL из 10 µM Комплекс Arp2/3.
- Добавить 1 µL от 325 нМ–10 µM CP.
- Добавить 3 µL суспензии из бусин, содержащей 1.5 µL миозин-покрытые микросферы и 1.5 µL контрольные микросферы
ПРИМЕЧАНИЕ: Осторожно перемешайте смесь для анализа моторики, медленно набирая и вытесняя жидкость пипеткой 3–5 раз. Избегайте использования вортекса, быстрого пипетирования или образования пузырьков, так как это может привести к разрушению белковых комплексов и повлиять на полимеризацию актина. - Запустите реакцию, добавив 4 µL из 50 µM G-актин, содержащий 5%–10% флуоресцентно меченого G-актина. Немедленно перемешать и обозначить этот момент времени как t = 0.
ПРИМЕЧАНИЕ: После добавления G-актина и перемешивания максимально быстро заполните реакционную камеру и начните регистрацию изображений. Для получения воспроизводимых кинетических измерений начинайте визуализацию в течение 1–2 минут после t = 0 и не позднее чем через 3 минуты после инициации реакции. Зафиксируйте фактическую задержку между добавлением G-актина и началом визуализации и учитывайте эту задержку при построении графика роста «хвоста кометы» в зависимости от времени.
- Подготовка камеры
- Очистите предметные и покровные стекла 70%-ным этанолом, затем деионизированной водой. Обработайте стеклянные поверхности плазмой из окружающего воздуха в течение 10 мин.
- Сразу после приготовления смеси для проверки подвижности следует приступить к применению 2.3 µL реакционной смеси на предметное стекло. Поместите 22-мм × покровное стекло диаметром 22 мм поверх образца для создания камеры сжатия с приблизительной высотой камеры 4.3 µmГерметизируйте камеру с помощью вакуумной смазки и немедленно приступите к визуализации.
ПРИМЕЧАНИЕ: Высота камеры регулируется путем использования фиксированного объема образца и 22 мм × покрывное стекло диаметром 22 мм, которое позволяет создать воспроизводимую тонкую камеру при условии равномерного распределения образца по всей площади стекла. Приблизительную высоту камеры можно рассчитать, разделив объем образца на площадь покрывного стекла; ее также можно проверить эмпирически, измерив расстояние по оси z между поверхностями предметного и покрывного стекол с помощью флуоресцентных микросфер или иммобилизованных на поверхности флуоресцентных маркеров. Для обеспечения неизменной геометрии камеры во всех экспериментах следует использовать одинаковый объем образца, размер покрывного стекла и процедуру сборки камеры. Перед началом визуализации осмотрите камеру визуально и под микроскопом. Образец должен равномерно заполнять центральную область визуализации без крупных пузырьков воздуха, неполного распределения или явных утечек. Не следует проводить визуализацию в областях рядом с пузырьками воздуха, по краям вакуумной смазки или в местах, где покрывное стекло прилегает неравномерно. Если образец распределился неравномерно, содержит крупные пузырьки воздуха или наблюдается значительный дрифт, вызванный утечкой или плохой герметизацией, необходимо подготовить новую камеру.
ПРЕДОСТЕРЕЖЕНИЕ: Работайте с оборудованием для плазменной очистки в соответствии с правилами техники безопасности, установленными в лаборатории вашего учреждения. Соблюдайте необходимые меры предосторожности при работе со стеклянными предметными и покровными стеклами, чтобы свести к минимуму риск получения травм.
- Анализ подвижности микросфер при нарушении рабочего хода миозина
- Проведите преинкубацию G-актина, хранящегося в G-буфере содержащий 2 мМ Tris-Cl (pH 8,0), 0,2 мМ АТФ, 0,5 мМ ДТТ, 0,1 мМ CaCl₂₂и 1 мМ NaN₃₃ с 200 µM ЭГТА и 50 µM MgCl₂₂ выдерживать в течение 5 мин на льду для перевода G-актина в Mg-G-актин перед использованием.
- Приготовьте 50 µL подвижная смесь для экспериментов с кальцием путем замены кальмодулина на 1,1 мМ CaCl2₂ для нарушения рабочего хода миозина.
- Добавить 25 µL из 2× буфер для анализа подвижности.
- Добавить 6 µL дважды дистиллированной воды.
- Добавить 2 µL 1 М ДТТ.
- Добавить 1 µL 50 мМ АТФ.
- Добавить 1 µL 50 мМ MgCl2₂.
- Добавить 5 µL 100 мг/мл БСА.
- Добавьте 1 µL 55 мМ CaCl₂₂.
- Добавить 1 µL из 10 µM Комплекс Arp2/3.
- Добавить 1 µL от 325 нМ–10 µM CP.
- Добавить 3 µL суспензии из бусин, содержащей 1.5 µL бисер с миозиновым покрытием и 1.5 µL контрольные микросферы
ПРИМЕЧАНИЕ: Осторожно перемешайте реакционную смесь до равномерного распределения всех компонентов перед началом полимеризации актина.
ПРИМЕЧАНИЕ: Общая концентрация $\text{CaCl}_2$ в конечной реакционной смеси составляет 1,1 мМ.2 и приблизительно 1,0 мМ ЭГТА, что обеспечивает расчетную свободную концентрацию Ca2+2+ концентрация порядка 10−4 М. Исходя из избытка CaCl22 в присутствии ЭГТА, свободный Ca²⁺2+ концентрация составляет приблизительно 100 µMБолее точные расчеты кальциевого буфера с использованием MaxChelator или аналогичного инструмента, учитывающего содержание EGTA и Mg.2+, АТФ, pH и температура позволяют оценить концентрацию свободного Ca2+2+ концентрация должна составлять примерно 80–100 µM. - Запустите реакцию, добавив 4 µL из 50 µM Mg-G-актин, содержащий 5–10% флуоресцентно меченого G-актина. Немедленно перемешайте и обозначьте этот момент времени как t = 0.
- Подготовьте камеру для визуализации согласно описанию в шаге 3.1.6.
- Микроскопическая визуализация
- Получите флуоресцентные изображения при 25°C с использованием эпифлуоресцентного микроскопа, оснащенного 100-красным объективом× иммерсионный объектив с масляным погружением (числовая апертура 1,4), внешний металлогалогенный источник света, ПЗС-камера (CCD-камера) и программное обеспечение для захвата изображений.
- Выполните визуализацию флуоресцентного актина с использованием набора фильтров для родамина/TRITC, а также визуализацию микросфер, меченных дальним красным флуоресцентным красителем, с использованием фильтра Cy5/дальнего красного флуоресценции. набор фильтров
- Получите изображения в 16-битном режиме, используя 1 × 1 или 2 × Биннинг камер 2x2. Сохраняйте одинаковыми усиление камеры, интенсивность освещения, время экспозиции и набор фильтров для всех образцов, которые будут подвергаться количественному сравнению.
ПРИМЕЧАНИЕ: Перед сбором количественных данных отрегулируйте интенсивность освещения и время экспозиции на репрезентативном поле зрения таким образом, чтобы сигнал «хвоста кометы» актина был четко различим, но не был насыщен. Проверьте гистограмму изображения, чтобы убедиться, что максимальная интенсивность пикселей остается ниже предела насыщения камеры. Используйте минимальную интенсивность освещения и кратчайшее время экспозиции, обеспечивающие достаточное соотношение сигнал/шум. Не сравнивайте интенсивность флуоресценции между образцами, полученными при разных значениях времени экспозиции, усиления камеры, биннинга или параметров освещения.
- Начните сбор изображений сразу после инициации реакции. Получите последовательности изображений с интервальной съемкой в полях, содержащих как микросферы с миозином, так и контрольные микросферы. Идентифицируйте контрольные микросферы с помощью канала дальнего красного флуоресцентного спектра.
- Производите захват изображений каждые 5–15 с в течение 20 мин при времени экспозиции 100–200 мс на кадр. Сравните кинетику роста «кометных хвостов» частиц, покрытых миозином, и контрольных частиц в одном и том же поле зрения.
ПРИМЕЧАНИЕ: В большинстве экспериментов хвосты комет удлиняются с примерно постоянной скоростью в течение первых ~10 мин после нарушения симметрии. Скорость удлинения снижается по мере истощения реагентов и обычно прекращается примерно через 30 мин после начала реакции.18. - Для оценки морфологии «кометного хвоста» независимо от динамики раннего роста инкубируйте смесь для анализа подвижности в микроцентрифужной пробирке при комнатной температуре в течение 15–20 мин для развития хвостов комет.
- Применить 2.3 µL перенесите реакционную смесь на предметное стекло и соберите сжимающую камеру, как описано в шаге 3.1.6. Снимите изображение всей области камеры и получите репрезентативные снимки, содержащие как микросферы, покрытые миозином, так и контрольные микросферы. Идентифицируйте контрольные микросферы, используя канал дальнего красного флуоресцентного спектра, и сравните морфологию «хвоста кометы» в одном и том же поле зрения.
ПРИМЕЧАНИЕ: Для прямого сравнения выбирайте поля визуализации, которые содержат как покрытые миозином, так и контрольные микросферы, имеют равномерное освещение, находятся в фокусе и расположены вдали от краев камеры, вакуумной смазки, крупных пузырьков воздуха или областей с неполным заполнением. Исключайте микросферы, которые агрегированы, перекрываются с соседними микросферами, частично выходят за пределы поля зрения или не могут быть надежно сегментированы из-за артефактов визуализации или плохой фокусировки. Используйте одинаковые настройки сбора данных для всех полей в рамках одного эксперимента. Перед отбором проб осторожно перемешайте реакционную смесь чистым наконечником дозатора 5–7 раз для поддержания равномерного распределения микросфер. Не перемешивайте путем пипетирования, так как интенсивное аспирирование и дозирование могут разрушить сеть актиновых «кометных хвостов» или привести к отсоединению микросферы от хвоста кометы. Если требуется стабилизация актиновой сети, перед отбором проб добавьте фаллоидин.15,18Для реакций, содержащих 4 µM актин, добавить фаллоидин до конечной концентрации 4 µMв соотношении, приблизительно эквимолярном по отношению к актину. Перед отбором проб инкубируйте реакционную смесь на льду в течение 3–5 мин в защищенном от света месте.
- Получите флуоресцентные изображения при 25°C с использованием эпифлуоресцентного микроскопа, оснащенного 100-красным объективом× иммерсионный объектив с масляным погружением (числовая апертура 1,4), внешний металлогалогенный источник света, ПЗС-камера (CCD-камера) и программное обеспечение для захвата изображений.
4. Количественный анализ кинетики роста «кометных хвостов» актина и плотности сети
ПРИМЕЧАНИЕ: Анализ и количественная оценка всех изображений должны проводиться с использованием Fiji, платформы для обработки изображений с открытым исходным кодом на базе ImageJ (версия 2.16.0/1.54p; https://imagej.net/software/fiji/)45.
- Скорость роста хвоста актинового кометы
- Измерьте длину хвоста актиновой кометы в каждой временной точке с помощью инструмента Segmented Line в Fiji. Вручную обведите хвост кометы от дистального конца хвоста до центра бусины для каждого изображения и переведите измеренную длину в микрометры.
- Постройте график зависимости длины хвоста кометы от времени. Примените линейную регрессию к первым 7–10 временным точкам, соответствующим начальной фазе линейного роста. Определите скорость роста хвоста кометы по наклону аппроксимирующей прямой и укажите значение в µm/s или µm/min.
ПРИМЕЧАНИЕ: Выберите окно регрессии из ранней фазы, в которой длина хвоста кометы увеличивается приблизительно линейно со временем. В большинстве экспериментов это соответствует первым 7–10 временным точкам после нарушения симметрии или после начала явного удлинения хвоста кометы. Используйте один и тот же критерий выбора для всех бусин в рамках одного эксперимента. Если рост начинается в несколько разные моменты времени для разных бусин, определите первую точку окна регрессии как первую временную точку, при которой четко виден и удлиняется поляризованный хвост кометы. Включайте только последовательные временные точки, демонстрирующие монотонное или почти монотонное удлинение хвоста, и аппроксимируйте данные с помощью линейной регрессии. Выбранное окно регрессии должно демонстрировать сильную линейность без явного выхода на плато, остановки или резкого изменения динамики роста. Исключайте бусины из анализа скорости роста, если они не формируют четкого поляризованного хвоста кометы, демонстрируют остановку или сильно нелинейный рост в течение начального окна измерений, отделяются от хвоста кометы, выходят за пределы поля зрения, перекрываются с соседними бусинами или хвостами комет, либо подвержены плохому фокусу или насыщенности флуоресценции.
- Плотность сети хвоста актиновой кометы
- Определите ROI хвоста кометы, используя канал флуоресценции актина в Fiji. Примените порог интенсивности, отделяющий флуоресценцию хвоста кометы от локального фона, через Image > Adjust > Threshold. Применяйте одинаковые критерии порога ко всем контрольным и покрытым миозином бусинам, полученным в одном поле зрения при идентичных настройках визуализации. Осмотрите порог ROI вручную и исключите бусины, у которых граница хвоста кометы не может быть четко отделена от фона. Измерьте среднюю интенсивность флуоресценции внутри ROI хвоста кометы и обозначьте это значение как Icomet.
- Переместите тот же ROI в соседнюю область, где отсутствует флуоресценция хвоста кометы. Измерьте среднюю интенсивность фона и обозначьте это значение как Ibackground.
- Рассчитайте скорректированную интенсивность хвоста кометы (Icorr,comet) по формуле:
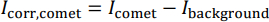
- Используйте Icorr,comet в качестве косвенного показателя плотности актиновой сети.
ПРИМЕЧАНИЕ: Поскольку хвост кометы растет и меняет форму со временем, ROI хвоста кометы не обязательно должен иметь одинаковые размеры в каждой временной точке. Определяйте ROI с использованием одного и того же метода определения порога на протяжении всего эксперимента, например, метода автопорогового анализа Triangle или Yen или вручную выбранного диапазона порога. Для вычитания фона переместите идентичную копию ROI хвоста кометы в соседнюю область, где отсутствует флуоресценция хвоста, избегая соседних бусин, актиновых сетей, пузырьков воздуха или неравномерного освещения. Последовательно применяйте один и тот же метод определения порога, процедуру выбора ROI и критерии выбора фона ко всем образцам, полученным при идентичных условиях визуализации.
- Скорость флуоресцентной сборки актиновой кометы
- Измерьте общую интегрированную интенсивность флуоресценции ROI хвоста кометы в каждой временной точке, используя ту же процедуру выбора ROI, которая описана в шаге 4.2. Выполните вычитание фона, используя прилегающую область, лишенную флуоресценции хвоста кометы.
- Постройте график зависимости скорректированной общей интегрированной интенсивности флуоресценции от времени. Примените линейную регрессию к первым 7–10 временным точкам и используйте начальный наклон в качестве скорости флуоресцентной сборки актина.
ПРИМЕЧАНИЕ: При описанных выше условиях визуализации заметного фотовыгорания во время покадровой съемки обычно не наблюдается, и коррекция фотовыгорания обычно не применяется. Однако, если наблюдается существенное фотовыгорание, оцените скорость выгорания по стабильной флуоресцентной референсной области или контрольному образцу, полученному при тех же условиях визуализации. Нормализуйте интенсивность флуоресценции хвоста кометы с использованием кривой затухания референса перед расчетом начальной скорости сборки флуоресценции актина.
- Эффективность роста актиновой кометы
- Рассчитайте эффективность роста актиновой кометы, разделив скорость роста хвоста кометы на скорость флуоресцентной сборки актина:
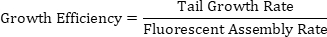
- Используйте этот параметр для оценки расстояния, пройденного бусиной на единицу сборки актина, как индикатор того, насколько эффективно сборка актина преобразуется в продвижение бусины.
ПРИМЕЧАНИЕ: Рассчитывайте эффективность роста для каждой бусины индивидуально перед усреднением по всем бусинам. Для каждой бусины определите скорость роста хвоста и скорость сборки флуоресценции из одного и того же окна начального линейного роста, затем рассчитайте эффективность роста для этой бусины. Усредните индивидуальные значения бусин для каждого экспериментального условия, например, для контрольных бусин и бусин, покрытых миозином. Для парных сравнений сопоставляйте контрольные и покрытые миозином бусины, полученные в одном поле зрения, так как они находятся в идентичных условиях реакции и визуализации, что минимизирует вариабельность между полями. Для количественного анализа исследуйте не менее 10–20 бусин на условие в каждом независимом эксперименте, если имеется достаточное количество пригодных для анализа бусин. Повторите анализ, используя как минимум три независимые подготовки бусин или разные экспериментальные дни при установлении или сравнении условий анализа. Выполняйте измерения изображений с использованием идентичных настроек анализа изображений, критериев порога, процедур выбора ROI и методов вычитания фона на протяжении всего эксперимента. Анализы, описанные в шагах 4.1–4.4, выполнялись вручную с использованием стандартных инструментов анализа изображений без специализированных макросов.
- Рассчитайте эффективность роста актиновой кометы, разделив скорость роста хвоста кометы на скорость флуоресцентной сборки актина:
Результаты
Метод анализа подвижности микросфер с актиновыми «кометами» был использован для изучения влияния активности миозина-I на сборку разветвленного актина под действием комплекса Arp2/3 на переднем крае клетки, что воспроизводит сценарии, при которых ассоциированный с мембраной миозин-I координирует полимеризацию актина для обеспечения протрузии мембраны7,8,9,10,11,12,13. Чтобы имитировать колокализацию миозина-I и NPF на границе раздела мембраны и актина, оба белка были совместно нанесены на поверхность микросфер, что позволило восстановить их пространственную близость в контролируемой системе in vitro (Рисунок 1A,B).
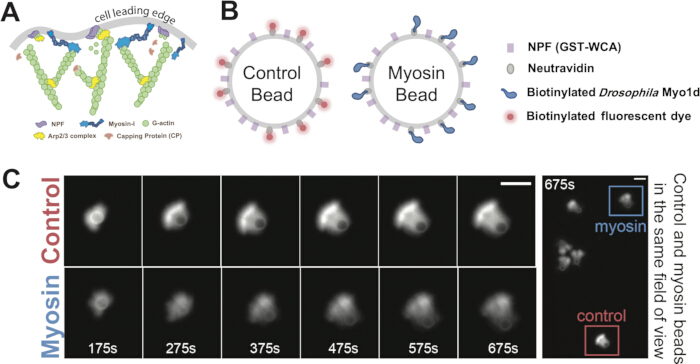
Рисунок 1. Реконструкция сборки разветвленного актина, опосредованной миозином-I, на микросферах. (A) Схема взаимодействий между миозином-I, факторами, стимулирующими нуклеацию (NPF), комплексом актин-связывающего белка 2/3 (Arp2/3), кэпирующим белком (CP) и глобулярным актином (G-актином) на ведущем крае клетки. (B) Схема функционализации микросфер. Контрольные сферы и сферы, покрытые миозином, были покрыты NPF и нетравидином. Нетравидин был конъюгирован либо с биотинилированным дальним красным флуоресцентным красителем для контрольных сфер, либо с биотинилированным Myo1d Drosophila для сфер, покрытых миозином. (C) Репрезентативная серия снимков, показывающая рост «актиновых хвостов-комет» от нарушения симметрии до формирования поляризованного хвоста для контрольной сферы и сферы, покрытой миозином. На последней панели обе сферы представлены в одном поле зрения. Масштабная линейка, 5 µm. Панели B и C воспроизведены/изменены из Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, с разрешения. Нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Для более точной оценки специфического вклада миозина-I в сборку актина был сконструирован соответствующий контрольный бусина. Контрольные бусины были идентичны бусинам с покрытием из миозина, за исключением того, что миозин-I был заменен на биотинилированный дальний красный флуоресцентный краситель, конъюгированный с нейтравидином (Рисунок 1B). Смешивание обоих типов бусин в одной реакционной камере и их визуализация в одном поле зрения позволили напрямую сравнить сборку разветвленного актина в присутствии и отсутствие миозина-I при идентичных экспериментальных условиях (Рисунок 1C). Кроме того, путем варьирования соотношения миозина к NPF на поверхности бусины можно было систематически изучить влияние миозина-I при различных плотностях распределения на поверхности (Рисунок 2A,B). Кроме того, плотность сети актина можно было регулировать, изменяя концентрацию CP, создавая сети от плотно упакованных структур, устойчивых к нарушению симметрии, до рыхло организованных структур, склонных к разрыву15,19,24. Такой подход позволил исследовать, как миозин-I влияет на сборку разветвленного актина в сетях с различной плотностью и структурной целостностью (Рисунок 2A,B).
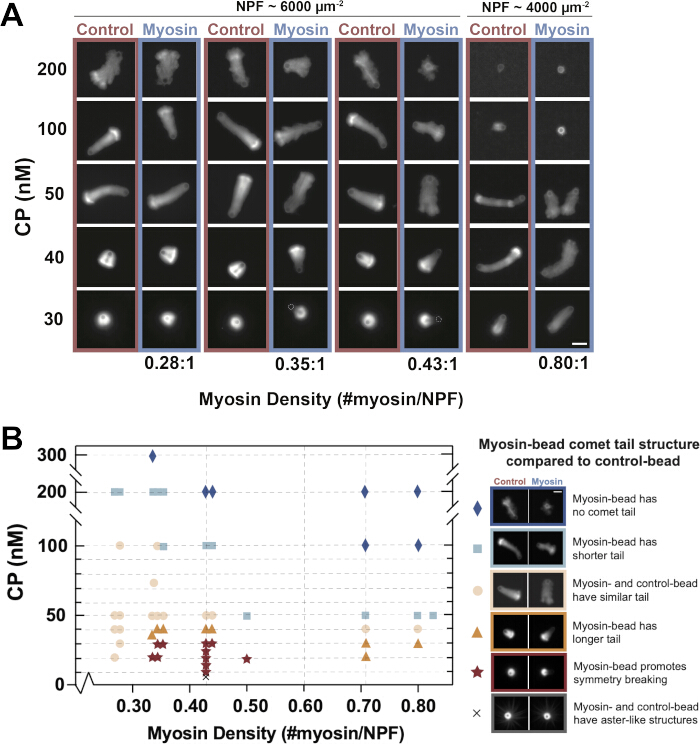
Рисунок 2. Морфология актиновых «кометных хвостов» в зависимости от поверхностной плотности миозина и концентрации кэппирующего белка. (A) Репрезентативные изображения флуоресценции бусин диаметром 2 µm, покрытых миозином с различной поверхностной плотностью, в реакциях, содержащих 30–200 nM кэппирующего белка (CP), 4 µM актина с 5% родомин-меченого актина и 200 nM комплекса Arp2/3 . Для каждого условия контрольные бусины и бусины, покрытые миозином, визуализировались в одном поле зрения. Поверхностные плотности миозина и фактора, способствующего нуклеации (NPF), определялись методом электрофореза в полиакриламидном геле с додецилсульфатом натрия, как описано в Шаге 2.3. Изображения были получены через 20–35 min после начала реакции. Яркость и контраст корректировались линейно и идентично для каждой пары контрольная бусина — бусина с миозином, но масштабировались независимо для разных условий для лучшей визуализации. Масштабная линейка, 5 µm. (B) Качественная карта анализа, обобщающая результаты формирования «кометных хвостов» при различных концентрациях CP и поверхностных плотностях миозина. Каждая точка данных представляет собой соответствующую пару контрольная бусина — бусина с миозином при указанном условии. Символы обозначают наблюдаемые результаты, включая бусины, покрытые миозином, которые способствовали нарушению симметрии, более длинные хвосты, схожие хвосты, более короткие хвосты, отсутствие формирования «кометного хвоста» или структуры, подобные астерам. Данные были собраны более чем в 20 независимых экспериментах, при этом для каждого условия было проанализировано более 10 пар бусин. Этот рисунок воспроизведен/модифицирован из Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, с разрешения. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
После смешивания компонентов анализа NPF, связанные с поверхностью, стимулировали опосредованную комплексом Arp2/3 сборку разветвленного актина вокруг поверхности бусины. В типичной успешной реакции актин сначала появлялся в виде редкой оболочки, окружающей бусину. По мере протекания полимеризации оболочка расширялась, а сеть становилась более плотно переплетенной. Продолжающаяся сборка актина на поверхности бусины приводила к росту сети наружу, что могло вызвать нарушение симметрии и формирование поляризованного «кометного хвоста». После формирования «кометного хвоста» непрерывная нуклеация и полимеризация актина на поверхности бусины обеспечивали устойчивое движение бусины (Рисунок 1C). Эти последовательные этапы — формирование актиновой оболочки, нарушение симметрии, удлинение «кометного хвоста» и продвижение бусины — служили визуальными индикаторами правильного функционирования анализа.
Как сообщалось в нашем первоначальном исследовании18 и показано на рисунке 2A,B, морфология «кометного хвоста» зависела как от концентрации CP, так и от поверхностной плотности миозина. В стандартных условиях анализа (200 nM комплекса Arp2/3, 50 nM CP, соотношение миозин:NPF = 0,43:1) бусины, покрытые миозином, обычно образовывали более редкие или диффузные актиновые хвосты по сравнению с контрольными бусинами (рисунок 2A). При низких концентрациях CP (<30 nM) актин собирался в плотные, устойчивые к разрывам оболочки. В таких условиях контрольные бусины часто оставались инкапсулированными и не подвергались нарушению симметрии, тогда как бусины, покрытые миозином, с большей вероятностью нарушали симметрию и выходили из окружающей актиновой оболочки (рисунок 2A,B). При высоких концентрациях CP (>200 nM) когезия сети снижалась, и присутствие миозина дополнительно дестабилизировало актиновую сеть, способствовало сбрасыванию актина и препятствовало формированию стабильных кометных хвостов (рисунок 2A,B). Эти зависящие от условий результаты служат полезными ориентирами, которые исследователи могут использовать для определения подходящих режимов анализа и устранения проблем с эффективностью анализа.
Влияние миозина-I на морфологию актиновых «хвостов комет» может быть оценено путем измерения средней интенсивности флуоресценции хвоста кометы. Область хвоста кометы определялась с использованием порога интенсивности, как описано в шаге 4.2, после чего измерялась средняя интенсивность флуоресценции в этой области (Рисунок 3A). При идентичных условиях визуализации, когда контрольные бусины и бусины, покрытые миозином, снимались в одном поле зрения, это значение служило относительным некалиброванным показателем плотности актиновой сети, при этом более низкая средняя интенсивность указывала на меньшую плотность сети. В стандартных условиях анализа бусины, покрытые миозином, обычно формировали хвосты комет с более низкой средней интенсивностью флуоресценции, чем контрольные бусины, что согласуется с уменьшением видимой плотности сети (Рисунок 3C).
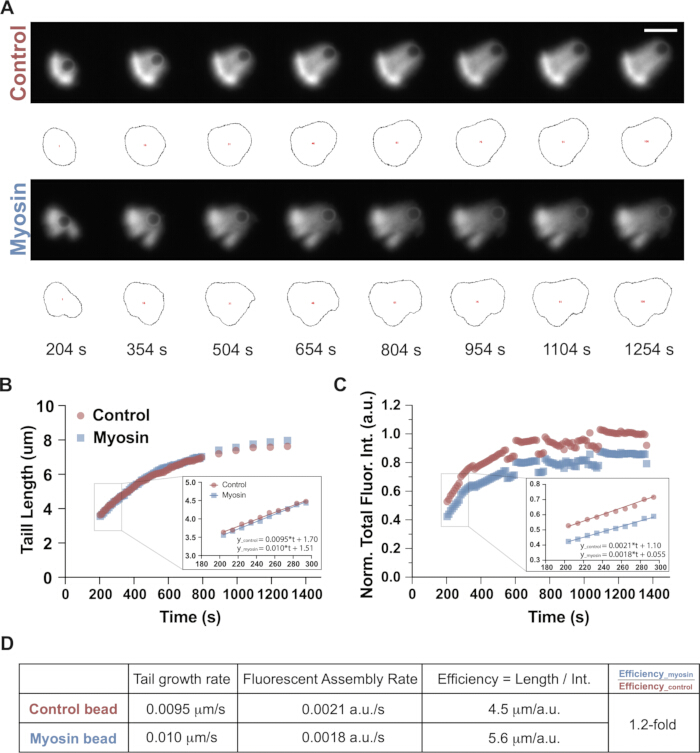
Рисунок 3. Алгоритм количественного анализа кинетики роста «кометных хвостов» актина и эффективности сборки. (A) Репрезентативная серия временных кадров роста «кометных хвостов» от контрольной бусины и бусины, покрытой миозином в соотношении 0,43:1, в присутствии 50 nM каппирующего белка (CP). Черными контурами обозначены области интереса (ROI) «кометных хвостов», определенные с помощью Fiji для измерения интенсивности флуоресценции. Условия реакции: 4 µM актина с 5% актина, меченного родамином, 200 nM комплекса актин-связывающего белка 2/3 (Arp2/3) и 50 nM CP. Масштабная линейка, 5 µm. (B) Длина «кометного хвоста» в зависимости от времени для репрезентативной пары контрольная бусина — бусина с миозином, показанной на панели (A). На врезке показано временное окно, использованное для линейной аппроксимации; скорость роста хвоста была определена по наклону аппроксимирующих прямых. (C) Нормированная общая интенсивность флуоресценции «кометного хвоста» в зависимости от времени для репрезентативной пары контрольная бусина — бусина с миозином, показанной на панели (A). Данные для контрольных бусин и бусин с миозином были нормированы по средней интенсивности флуоресценции контрольных бусин в интервале от 1100 до 1300 s. На врезке показано временное окно, использованное для линейной аппроксимации; скорость сборки флуоресценции была рассчитана по наклону аппроксимирующих прямых. (D) Сводная таблица, показывающая скорость роста хвоста, скорость сборки флуоресценции и эффективность роста для репрезентативной пары контрольная бусина — бусина с миозином, показанной на панели (A). Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Влияние миозина-I на кинетику роста хвоста кометы можно количественно оценить, измеряя как удлинение хвоста кометы, так и накопление флуоресценции актина с течением времени. В большинстве экспериментов хвосты комет росли с примерно постоянной скоростью в течение первых ~10 мин после нарушения симметрии. По мере истощения компонентов полимеризации удлинение постепенно замедлялось и обычно прекращалось примерно через 30 мин после инициации реакции. Для количественной оценки кинетики роста длина хвоста кометы и общая интенсивность флуоресценции были представлены в виде функций от времени (Рисунок 3B,C). Первые 7–10 точек данных, соответствующих начальной линейной фазе, были аппроксимированы с помощью линейной регрессии (Рисунок 3B,C, вставки). Наклоны этих аппроксимаций представляли собой начальную скорость роста хвоста и скорость сборки флуоресценции актина соответственно. Эффективность роста определялась как отношение скорости роста хвоста кометы к скорости сборки флуоресценции актина, что позволяло количественно оценить, насколько эффективно полимеризация актина преобразовывалась в продуктивное смещение бусины (Рисунок 3D). В представленном репрезентативном примере на Рисунке 3A–D бусина, покрытая миозином, демонстрировала скорость роста хвоста 0.60 µm/min (0.010 µm/s) по сравнению с 0.57 µm/min (0.0095 µm/s) для контрольной бусины (Рисунок 3B,D). Соответствующие значения эффективности роста составили 5.6 и 4.5 µm/единицу интенсивности соответственно, что представляет собой примерно в 1.2 раза более высокое значение для бусины, покрытой миозином (Рисунок 3D). В стандартных условиях бусины, покрытые миозином, обычно демонстрировали скорость роста, сопоставимую со скоростью контрольных бусин (миозин: 0.69 ± 0.10 µm/min; контроль: 0.66 ± 0.20 µm/min), наряду с более низкой скоростью сборки флуоресценции актина (приблизительно 0.76 от контроля) и примерно в 1.4 раза более высокой эффективностью роста, как сообщалось ранее в нашем исходном исследовании18. Эти значения приведены как среднее ± SD для 11 пар бусин на условие, полученных в пяти независимых экспериментах. Статистический анализ проводился с использованием двухстороннего парного t-критерия, как описано в исходном исследовании18.
Чтобы оценить вклад рабочего хода миозина и исключить возможность того, что наблюдаемые эффекты возникли из-за стерических препятствий, вызванных заполнением поверхности миозином, анализ подвижности микросфер можно проводить в условиях, нарушающих активность рабочего хода миозина-I. В данном протоколе моторная активность миозина-I ингибировалась путем добавления 1,1 мМ Ca2+ в реакционную смесь. Повышенная концентрация Ca2+ способствовала диссоциации кальмодулина из плеча миозина-I, что снижало жесткость плеча и ухудшало его способность генерировать силу46,47,48. В этих условиях миозин-I оставался динамически связанным с актином, но не поддерживал скольжение актина (Рисунок 4A,B), что обеспечило полезный контроль для оценки эффектов, зависящих от моторной активности18.
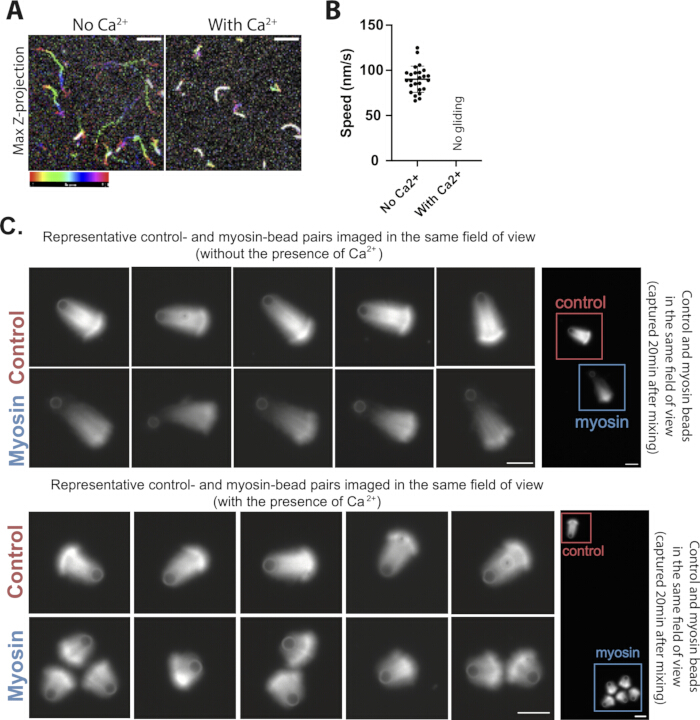
Рисунок 4. Кальциевый контроль для оценки моторной активности Myo1d в анализе подвижности микросфер. (A) Наложенные по времени изображения актиновых филаментов, движущихся по поверхности, покрытой Myo1d, в отсутствие повышенного содержания кальция или образующих непродуктивные вихревые структуры в присутствии 100 µM свободного кальция. Радужная цветовая шкала указывает на течение времени в течение 61 кадра, полученных с интервалом 5 s. Масштабная линейка, 5 µm. (B) Количественная оценка скорости скольжения актина в отсутствие и в присутствии 100 µM свободного кальция (N = 2 независимых эксперимента; n = 25 филаментов). В данных условиях в присутствии 100 µM свободного кальция продуктивного скольжения актина не наблюдалось. Планки погрешностей соответствуют SD. (C) Репрезентативные пары контрольных и покрытых миозином микросфер, собранных в отсутствие или в присутствии 100 µM свободного кальция. Для каждого условия показаны пять репрезентативных пар микросфер. В каждой паре контрольная и покрытая миозином микросферы были запечатлены в одном поле зрения. Изображения были получены примерно через 15–20 min после начала реакции. Яркость и контраст настраивались линейно и одинаково для каждой пары контрольной микросферы и микросферы с миозином, но масштабировались независимо для разных условий. Условия реакции: 4 µM актина с 5% актина, меченного родамином, 200 nM комплекса актин-связывающего белка 2/3 (Arp2/3) и 50 nM каппирующего белка (CP). Масштабные линейки, 5 µm. Панели A и B воспроизведены/модифицированы из Xu et al., Science Advances, DOI: 10.1126/sciadv.ado5788 (2024), AAAS, с разрешения. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
При правильном проведении анализа бусины, покрытые миозином, протестированные в условиях повышенного содержания Ca2+, образовывали более короткие актиновые «кометные хвосты» с плотностью сети, сопоставимой с плотностью контрольных бусин (Рисунок 4C). Показаны пять репрезентативных пар контрольных бусин и бусин, покрытых миозином, из двух независимых экспериментов. Этот качественный результат последовательно наблюдался при повторных preparation-подготовках анализа и подтверждается количественным анализом, представленным в оригинальном исследовании18. Такой ожидаемый результат указывает на то, что различия в сети, наблюдаемые в стандартных условиях, зависят от активного рабочего хода миозина, а не только от степени заполнения поверхности миозином. Таким образом, условие повышенного содержания Ca2+ служит ключевым контролем для оценки того, вызваны ли изменения в организации разветвленной актиновой сети моторной активностью миозина.
Обсуждение
Анализ подвижности бусин с актиновым «хвостом-кометой» представляет собой хорошо зарекомендовавшую себя систему реконституции in vitro для изучения разветвленной сборки актина, опосредованной комплексом Arp2/3, и его роли в создании протрузионных сил14,15,16,17. Эта система широко применялась для анализа биохимической регуляции разветвленной сборки актина14,15,26,27,31,49,50,51 и генерации силы20,21,22,23,52, а также служит основой для количественных исследований возникающих свойств активной материи актиновых сетей19,35,36,53. Благодаря включению миозина, в частности миозина-I18, в эту реконструированную систему, модифицированный анализ позволяет исследовать, как связь миозин–актин модулирует сборку актина и выработку силы на интерфейсе мембраны — область, которая остается относительно малоизученной. Примечательно, что миозин-I в данной системе можно легко заменить другими миозиновыми моторами, чтобы изучить их соответствующие роли в ремоделировании актиновой сети и генерации силы. Например, для исследования того, как различные классы миозинов способствуют организации актина и связанным с этим физиологическим процессам, могут быть включены миозин V (транспорт грузов)54, миозин VI (эндоцитозный трафик и динамика мембран)55,56, миозины VII и XV (организация стереоцилий и микроворсинок)57,58,59, миозин X (формирование филоподий)60,61 и миозин XIX (митохондриальная динамика)62.
Метод обладает высокой воспроизводимостью при условии тщательного контроля нескольких критических параметров. Во-первых, для интенсивного формирования «кометных хвостов» необходим высококачественный мономерный G-актин. Мы рекомендуем очищать G-актин из ацетонового порошка скелетных мышц кролика, используя установленные протоколы41. После 2–3 дней диализа мономерный актин следует дополнительно очистить методом гель-фильтрации на Sephacryl S-300 в G-буфере (2 mM Tris-HCl, pH 8.0; 0.2 mM ATP; 0.1 mM CaCl2; 1 mM NaN3; и 0.5 mM DTT). Следует использовать фракции, собранные сразу после пика элюции. Очищенный G-актин обычно сохраняет высокую полимеризационную активность в течение 2–3 недель при хранении на льду при 4°C и может оставаться пригодным для использования до четвертой недели, хотя после этого эффективность обычно снижается. Снижение интенсивности формирования «кометных хвостов», характеризующееся редкими, хрупкими актиновыми сетями и непостоянным ростом хвоста, часто указывает на низкое качество актина. Во-вторых, активность NPF критически определяет формирование «кометного хвоста». Коммерческий WCA-домен белка синдрома Вискотта-Олдрича человеческих нейронов (N-WASP) с GST-тегом (GST-VCA) обеспечивает интенсивную и устойчивую нуклеационную активность, а димеризация GST дополнительно усиливает эту активность63. Мы рекомендуем проверять любую конструкцию NPF с помощью анализа полимеризации пирен-актина перед нанесением на бусины. Активность коммерческого GST-VCA может служить эталоном. Примечательно, что коммерческий GST-VCA, используемый в данной работе, не имеет полипролинового участка и поэтому не взаимодействует с комплексами профилин-актин26. В-третьих, для надежной визуализации роста «кометного хвоста» требуется тщательная подготовка предметного стекла и покровного стекла. Мы рекомендуем тщательно очищать предметные и покровные стекла водой и этанолом с последующей плазменной очисткой непосредственно перед использованием. При наличии предпочтительны покровные стекла, силанизированные полиэтиленгликолем26, так как они минимизируют неспецифическую адсорбцию белков и повышают воспроизводимость. Добавление адекватной концентрации BSA в смесь для анализа подвижности может дополнительно снизить неспецифические поверхностные взаимодействия и обеспечить стабильность результатов анализа. В-четвертых, объем образца, вносимого в камеру, имеет решающее значение для получения достоверных измерений15,16,17. Избыточный объем образца приводит к дрейфу бусин, что препятствует точному отслеживанию удлинения «кометного хвоста». Напротив, недостаточный объем образца сжимает бусины между предметным и покровным стеклами, что увеличивает трение и иммобилизует бусины. Это механическое ограничение может исказить морфологию «кометного хвоста» и изменить измеряемую кинетику роста. Следовательно, для получения воспроизводимых результатов крайне важно оптимизировать как высоту камеры, так и объем образца. Мы рекомендуем эмпирически оптимизировать объем образца для каждой экспериментальной установки. При использовании покровного стекла размером 22 mm × 22 mm, как описано здесь, нанесение 2.1–2.3 µL смеси для анализа подвижности обеспечивает высоту камеры примерно 4.3 µm, что позволяет добиться стабильного позиционирования бусин диаметром 2.0 µm без избыточного дрейфа или сжатия. При использовании покровного стекла другого размера объем образца следует соответствующим образом отрегулировать для достижения равномерного заполнения камеры, стабильного расположения бусин и минимального дрейфа образца.
Если хвосты комет не образуются, проверьте способность к полимеризации актина и активность NPF. Если нарушение симметрии не происходит, отрегулируйте концентрацию CP для изменения плотности сети. Излишне плотные сети сопротивляются разрыву, тогда как слишком разреженные сети лишены структурной целостности. Если бусины, покрытые миозином, не демонстрируют отличий от контрольных бусин, подтвердите плотность миозина на поверхности и активность моторов. Для контроля качества критерием приемлемости является функциональность, а не абсолютный числовой порог. Новая проба считается приемлемой, если это воспроизводит формирование и рост «кометного хвоста», наблюдаемые при использовании ранее валидированной пробы (как показано в Рисунок 3). Кроме того, каждую новую партию миозина, комплекса Arp2/3, NPF, CapZ или актина следует оценивать с помощью соответствующих анализов контроля качества и сравнивать с ранее валидированной партией перед использованием, чтобы обеспечить воспроизводимость результатов в количественных экспериментах (см. Раздел протокола 3.1).
При интерпретации результатов следует учитывать несколько ограничений данного анализа. Во-первых, интенсивность флуоресценции используется как относительный, некалиброванный показатель плотности актиновой сети; следовательно, сравнения следует проводить только между образцами, imaged при идентичных настройках сбора данных и проанализированными с использованием одного и того же алгоритма пороговой обработки. Во-вторых, подвижность микросфер, рост «хвоста кометы» и эффективность роста дают косвенное представление о поведении сети, генерирующей силу, но не являются прямыми измерениями этой силы. Для количественной оценки сил, создаваемых сетью, необходимы прямые механические измерения, такие как оптический захват или анализ деформации мембраны с калибровкой силы64,65. В-третьих, данный анализ не позволяет напрямую разрешить ультраструктуру актиновой сети, например, ориентацию филаментов, плотность ветвления или локальную организацию миозина. Для характеристики наноразмерной структуры может потребоваться применение дополнительных подходов, таких как электронная микроскопия или визуализация сверхвысокого разрешения. Наконец, использование жестких микросфер микронного размера обеспечивает упрощенный и экспериментально доступный интерфейс, но не учитывает деформируемость, неоднородность кривизны, подвижность липидов или молекулярную сложность клеточных мембран. Таким образом, дальнейшая разработка более физиологически релевантных интерфейсов будет иметь важное значение для изучения того, как компоненты цитоскелета координируются на переднем крае клетки.
В целом, данный подход к реконституции обеспечивает точный контроль над составом и концентрацией белков, позволяя детально изучить механизмы работы отдельных компонентов, что трудно реализовать в клеточных системах. Он представляет собой универсальную платформу для исследования того, как молекулярные моторы перестраивают разветвленные актиновые сети и определяют генерацию силы на интерфейсах, имитирующих мембраны. При надлежащей валидации данный метод анализа может быть расширен для изучения того, как различные классы миозинов, мутантные или ассоциированные с заболеваниями варианты моторов, а также чувствительные к силе актин-связывающие белки регулируют механическую обратную связь внутри динамических актиновых сетей. В более широком смысле эта система помогает связать активность моторов на молекулярном уровне с организацией цитоскелета и механической функцией на мезоуровне, что имеет значение для понимания подвижности клеток, эндоцитоза и ремоделирования мембран.
Раскрытие информации
Авторы заявляют об отсутствии конкурирующих финансовых интересов или конфликтов интересов.
Благодарности
Мы благодарим д-ра Дэниела Сейфера и Рика Уайка за отличную техническую помощь в очистке белков. Мы благодарим д-ра Роберто Домингеса, в частности д-ра Малгожату Бочковскую и д-ра Гжегожа Ребовского, за предоставление комплекса Arp2/3 и белков CapZ. Мы также благодарим д-ра Лютера Полларда, д-ра Фавиоллу А. Баэс-Крус и всех сотрудников лабораторий Остапа и Домингеса за ценный вклад на протяжении всего проекта. Данная работа была поддержана грантом Национальных институтов здравоохранения R37 GM057247 (выданным E.M.O.). E.M.O. и M.X. частично поддерживались Национальным научным фондом (CMMI-1548571). ChatGPT использовался для помощи в редактировании языка в процессе пересмотра рукописи. Авторы проверили и отредактировали весь контент, созданный с помощью ИИ, и несут полную ответственность за окончательный вариант рукописи.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Аденозин 5′гидрат динатриевой соли -трифосфата | Сигма | A26209 | Используется для приготовления буферов, содержащих АТФ; разделить на аликвоты и хранить при −20°C. |
| комплекс Arp2/3 | Приготовлено самостоятельно | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Используется для нуклеации разветвленных актиновых сетей; очищен согласно Ref. 42. |
| флуоресцентный краситель биотин-CF640 | Biotium | 80032 | Используется для флуоресцентного мечения контрольных микросфер; хранить в защищенном от света месте при −80°C. |
| Биотинилированный Myo1d | Приготовлено самостоятельно | Пожалуйста, предоставьте исходный текст для перевода. | Моторный белок, используемый для модификации бусин с покрытием из миозина; приготовлен согласно описанию в источниках 18 и 38–40. |
| Бычий сывороточный альбумин | Sigma | A7906 | Используется для буферов блокировки и хранения микросфер; приготовьте фильтрованный стоковый раствор. |
| Хлорид кальция | Сигма | C7902 | Компонент буфера, используемый в буфере X и в экспериментах по нарушению кальциевого баланса. |
| Кальмодулин | Приготовлено самостоятельно | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Добавляли в реакции с содержанием миозина и в буфер для хранения микросфер; очищали согласно Ref. 44. |
| Карбоксилирование полистирольных микросфер (2.0 µm диаметр) | Polysciences | 18327-10 | Используется в качестве твердой подложки для покрытия NPF, NeutrAvidin, флуоресцентным красителем и миозином; хранить при 4°C. |
| ПЗС-камера | Teledyne | 01-RET-R6-R-M-14-C-OC | Используется для получения флуоресцентных изображений при таймлапс-микроскопии. |
| Окрашивание Coomassie Brilliant Blue | Sigma | B7920 | Используется для окрашивания гелей SDS-PAGE перед денситометрическим анализом. |
| Предметные стекла, 22 мм × 22 мм, №1,5 | Глобус | 1404-15 | Используется совместно с предметными стеклами для сборки камер сжатия. |
| Дитиотреитол (ДТТ) | GoldBio | DTT10 | Восстанавливающий агент, используемый в буферах и смесях для анализа подвижности; хранить при −20°C. |
| Сухой спиральный вакуумный насос | Agilent Technologies | IDP3B01 | Используется для управления системой плазменной очистки. |
| ЭГТА | GoldBio | E-217-100 | Хелатор кальция, используемый в буфере M, буфере для анализа подвижности и для предварительной обработки актина. |
| Внешний источник света | Leica | EL6000 | Металлогалогенный источник света для флуоресцентной микроскопии. |
| Fiji (ImageJ) | Открытый исходный код | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Используется для анализа длины хвоста кометы, интенсивности флуоресценции и плотности сети (версия 2.16.0/1.54p). |
| Флуоресцентный микроскоп | Leica | DMIRB | Инвертированный эпифлуоресцентный микроскоп, используемый для визуализации актиновых «кометных хвостов». |
| Ледяная уксусная кислота | Fisher Chemical | BP2401-212 | Компонент раствора для обесцвечивания геля SDS-PAGE; вызывает коррозию, обращаться с соответствующими мерами предосторожности. |
| GST-VCA | Цитоскелет | VCG03-A | Фактор, стимулирующий нуклеацию, используемый для сборки актина, опосредованной комплексом Arp2/3; разделить на аликвоты и хранить при −80°C. |
| HEPES | GoldBio | H-400-1 | Буферный реагент, используемый в буфере X, буфере M и буфере для анализа подвижности. |
| Человеческий CapZ | Приготовлено самостоятельно | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. Я готов выполнить перевод в соответствии с вашими требованиями к академическому стилю, научной точности и терминологии для JoVE. | Кэпирующий белок, используемый для регулирования плотности актиновой сети; очищен согласно Ref. 43. |
| Хлорид магния | Spectrum Chemical | M1035 | Компонент буфера, используемый в реакционных буферах и для предварительной обработки актина. |
| Программное обеспечение для визуализации MetaMorph | Molecular Devices | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Используется для управления микроскопом и получения изображений (версия 7.10.4.459). |
| Метанол | Сигма | MX0485-3 | Компонент раствора для обесцвечивания геля SDS-PAGE; легковоспламеняющееся вещество, обращаться в соответствии с правилами техники безопасности вашего учреждения. |
| Метилцеллюлоза | Сигма | M0387 | Добавляется в буфер для анализа подвижности для повышения вязкости раствора (1500 сП). |
| Предметные стекла для микроскопа | Corning | 2947-75X25 | Используется для сборки сжимающих камер для микроскопии. |
| белок NeutrAvidin | Thermo Fisher Scientific | 31000 | Используется для иммобилизации биотинилированных белков на поверхности микросфер; разделить на аликвоты и хранить при −80°C. |
| Преокрашенный маркер молекулярной массы белков PageRuler Plus | Thermo Scientific | 26619 | Маркер молекулярной массы, используемый для анализа методом ЭСД-ПАГЕ; хранить при −20°C. |
| Установка для плазменной очистки | Harrick Plasma | PDC-32G | Используется для плазменной очистки предметных стекол и покровных стекол перед сборкой камеры. |
| шприцевой фильтр из полиэфирсульфона, 0.22 µm | Сигма | SLGPR33RS | Используется для фильтрации исходного раствора бычьего сывороточного альбумина перед разделением на аликвоты. |
| Хлорид калия | Fisher BioReagents | BP366-1 | Соль, используемая для поддержания ионной силы в буферах для анализа. |
| Актин скелетных мышц кролика | Приготовлено самостоятельно (в лаборатории) | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Очищали согласно ссылке 41 и использовали в качестве G-актина для анализа сборки «актиновых комет». |
| Охлаждаемая микроцентрифуга | Eppendorf | EP-5415R | Используется для осаждения гранул в процессе их подготовки и на этапах промывки. |
| Ротационный миксер для пробирок (настольный ротатор) | Cole-Parmer | EW-04397-40 | Используется во время инкубации при покрытии микросфер для поддержания суспензии микросфер. |
| Рабочий буфер Трис/глицин/SDS (10×) | Bio-Rad | 1610732 | Разбавить до 1× перед проведением электрофореза в ПААГ с ДДСН. |
| Вакуумная смазка | Склад высокого вакуума | 408524 | Используется для герметизации сжимающих камер перед флуоресцентной визуализацией. |
| 4%–градиентный 20%-ный SDS-полиакриламидный гель | Thermo Fisher Scientific | XP04205BOX | Используется для анализа белков, связанных с микросферами, методом ЭФГ-ПААГ; хранить при 4°C. |
Ссылки
- Blanchoin L, Boujemaa-Paterski R, Sykes C, Plastino J. Actin dynamics, architecture, and mechanics in cell motility. Physiol Rev. 2014;94(1):235-63.
- Svitkina T. The actin cytoskeleton and actin-based motility. Cold Spring Harb Perspect Biol. 2018;10(1).
- Papalazarou V, Machesky LM. The cell pushes back: The Arp2/3 complex is a key orchestrator of cellular responses to environmental forces. Curr Opin Cell Biol. 2021;68:37-44.
- Krendel M, Gauthier NC. Building the phagocytic cup on an actin scaffold. Curr Opin Cell Biol. 2022;77:102112.
- Yang C, et al. Actin polymerization promotes invagination of flat clathrin-coated lattices in mammalian cells by pushing at lattice edges. Nat Commun. 2022;13(1):6127.
- Clarke DN, Martin AC. Actin-based force generation and cell adhesion in tissue morphogenesis. Curr Biol. 2021;31(10):R667-R80.
- McConnell RE, Tyska MJ. Leveraging the membrane-cytoskeleton interface with myosin-1. Trends Cell Biol. 2010;20(7):418-26.
- Almeida CG, et al. Myosin 1b promotes the formation of post-Golgi carriers by regulating actin assembly and membrane remodelling at the trans-Golgi network. Nat Cell Biol. 2011;13(7):779-89.
- McIntosh BB, Ostap EM. Myosin-I molecular motors at a glance. J Cell Sci. 2016;129(14):2689-95.
- Pedersen RTA, Drubin DG. Type I myosins anchor actin assembly to the plasma membrane during clathrin-mediated endocytosis. J Cell Biol. 2019;218(4):1138-47.
- Barger SR, et al. Membrane-cytoskeletal crosstalk mediated by myosin-I regulates adhesion turnover during phagocytosis. Nat Commun. 2019;10(1):1249.
- Manenschijn HE, et al. Type-I myosins promote actin polymerization to drive membrane bending in endocytosis. eLife. 2019;8.
- Smith SL, et al. Class-I myosin responds to changes in membrane tension during clathrin-mediated endocytosis in human induced pluripotent stem cells. Proc Natl Acad Sci U S A. 2026;123(9):e2532817123.
- Loisel TP, Boujemaa R, Pantaloni D, Carlier MF. Reconstitution of actin-based motility of Listeria and Shigella using pure proteins. Nature. 1999;401(6753):613-6.
- Akin O, Mullins RD. Capping protein increases the rate of actin-based motility by promoting filament nucleation by the Arp2/3 complex. Cell. 2008;133(5):841-51.
- Boujemaa-Paterski R, et al. Directed actin assembly and motility. Methods Enzymol. 2014;540:283-300.
- Sykes C, Plastino J. Reconstitution of actin-based motility with commercially available proteins. J Vis Exp. 2022;(188).
- Xu M, et al. Myosin-I synergizes with Arp2/3 complex to enhance the pushing forces of branched actin networks. Sci Adv. 2024;10(37):eado5788.
- Kawska A, et al. How actin network dynamics control the onset of actin-based motility. Proc Natl Acad Sci U S A. 2012;109(36):14440-5.
- Cameron LA, Footer MJ, van Oudenaarden A, Theriot JA. Motility of ActA protein-coated microspheres driven by actin polymerization. Proc Natl Acad Sci U S A. 1999;96(9):4908-13.
- Bernheim-Groswasser A, et al. The dynamics of actin-based motility depend on surface parameters. Nature. 2002;417(6886):308-11.
- van der Gucht J, Paluch E, Plastino J, Sykes C. Stress release drives symmetry breaking for actin-based movement. Proc Natl Acad Sci U S A. 2005;102(22):7847-52.
- Achard V, et al. A "primer"-based mechanism underlies branched actin filament network formation and motility. Curr Biol. 2010;20(5):423-8.
- Noireaux V, et al. Growing an actin gel on spherical surfaces. Biophys J. 2000;78(3):1643-54.
- Theriot JA, Mitchison TJ, Tilney LG, Portnoy DA. The rate of actin-based motility of intracellular Listeria monocytogenes equals the rate of actin polymerization. Nature. 1992;357(6375):257-60.
- Bieling P, et al. WH2 and proline-rich domains of WASP-family proteins collaborate to accelerate actin filament elongation. EMBO J. 2018;37(1):102-21.
- Funk J, et al. A barbed end interference mechanism reveals how capping protein promotes nucleation in branched actin networks. Nat Commun. 2021;12(1):5329.
- Gautreau AM, Fregoso FE, Simanov G, Dominguez R. Nucleation, stabilization, and disassembly of branched actin networks. Trends Cell Biol. 2022;32(5):421-32.
- Nakamura F, Osborn E, Janmey PA, Stossel TP. Comparison of filamin A-induced cross-linking and Arp2/3 complex-mediated branching on the mechanics of actin filaments. J Biol Chem. 2002;277(11):9148-54.
- Colin A, et al. Friction patterns guide actin network contraction. Proc Natl Acad Sci U S A. 2023;120(39):e2300416120.
- Colin A, et al. Recycling of the actin monomer pool limits the lifetime of network turnover. EMBO J. 2023;42(9):e112717.
- Suarez C, et al. Reconstitution of the transition from a lamellipodia- to filopodia-like actin network with purified proteins. Eur J Cell Biol. 2023;102(4):151367.
- Pollard LW, Boczkowska M, Dominguez R, Ostap EM. Myosin-1C differentially displaces tropomyosin isoforms altering their inhibition of motility. J Biol Chem. 2024;300(8):107539.
- Thompson CP, et al. Non-muscle tropomyosins inhibit myosin-19 and dynamically localize to mitochondrially associated actin filaments. J Biol Chem. 2026;302(5):111377.
- Bussonnier M, et al. Mechanical detection of a long-range actin network emanating from a biomimetic cortex. Biophys J. 2014;107(4):854-62.
- Paluch E, van der Gucht J, Joanny JF, Sykes C. Deformations in actin comets from rocketing beads. Biophys J. 2006;91(8):3113-22.
- Lewis JH, Lin T, Hokanson DE, Ostap EM. Temperature dependence of nucleotide association and kinetic characterization of Myo1b. Biochemistry. 2006;45(38):11589-97.
- Baez-Cruz FA, Ostap EM. Drosophila class-I myosins that can impact left-right asymmetry have distinct ATPase kinetics. J Biol Chem. 2023;299(8):104961.
- Lin T, Tang N, Ostap EM. Biochemical and motile properties of Myo1b splice isoforms. J Biol Chem. 2005;280(50):41562-7.
- Lebreton G, et al. Molecular to organismal chirality is induced by the conserved myosin 1D. Science. 2018;362(6417):949-52.
- Spudich JA, Watt S. The regulation of rabbit skeletal muscle contraction. I. Biochemical studies of the interaction of the tropomyosin-troponin complex with actin and the proteolytic fragments of myosin. J Biol Chem. 1971;246(15):4866-71.
- Boczkowska M, et al. X-ray scattering study of activated Arp2/3 complex with bound actin-WCA. Structure. 2008;16(5):695-704.
- Rao JN, Madasu Y, Dominguez R. Mechanism of actin filament pointed-end capping by tropomodulin. Science. 2014;345(6195):463-7.
- Putkey JA, Slaughter GR, Means AR. Bacterial expression and characterization of proteins derived from the chicken calmodulin cDNA and a calmodulin processed gene. J Biol Chem. 1985;260(8):4704-12.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Greenberg MJ, Ostap EM. Regulation and control of myosin-I by the motor and light chain-binding domains. Trends Cell Biol. 2013;23(2):81-9.
- Lewis JH, et al. Calcium regulation of myosin-I tension sensing. Biophys J. 2012;102(12):2799-807.
- Manceva S, et al. Calcium regulation of calmodulin binding to and dissociation from the Myo1c regulatory domain. Biochemistry. 2007;46(42):11718-26.
- Mullins RD, Bieling P, Fletcher DA. From solution to surface to filament: actin flux into branched networks. Biophys Rev. 2018;10(6):1537-51.
- Mooren OL, et al. Reconstitution of Arp2/3-nucleated actin assembly with proteins CP, V-1, and CARMIL. Curr Biol. 2024;34(22):5173-86.e4.
- Pollard LW, et al. Genetically inspired in vitro reconstitution of Saccharomyces cerevisiae actin cables from seven purified proteins. Mol Biol Cell. 2020;31(5):335-47.
- Marcy Y, Prost J, Carlier MF, Sykes C. Forces generated during actin-based propulsion: a direct measurement by micromanipulation. Proc Natl Acad Sci U S A. 2004;101(16):5992-7.
- Dayel MJ, et al. In silico reconstitution of actin-based symmetry breaking and motility. PLoS Biol. 2009;7(9):e1000201.
- Hammer JA 3rd, Sellers JR. Walking to work: roles for class V myosins as cargo transporters. Nat Rev Mol Cell Biol. 2011;13(1):13-26.
- Buss F, Kendrick-Jones J. How are the cellular functions of myosin VI regulated within the cell. Biochem Biophys Res Commun. 2008;369(1):165-75.
- Spudich JA, Sivaramakrishnan S. Myosin VI: an innovative motor that challenged the swinging lever arm hypothesis. Nat Rev Mol Cell Biol. 2010;11(2):128-37.
- Self T, et al. Shaker-1 mutations reveal roles for myosin VIIA in both development and function of cochlear hair cells. Development. 1998;125(4):557-66.
- Crawley SW, et al. Intestinal brush border assembly driven by protocadherin-based intermicrovillar adhesion. Cell. 2014;157(2):433-46.
- Houdusse A, Titus MA. The many roles of myosins in filopodia, microvilli and stereocilia. Curr Biol. 2021;31(10):R586-R602.
- Bohil AB, Robertson BW, Cheney RE. Myosin-X is a molecular motor that functions in filopodia formation. Proc Natl Acad Sci U S A. 2006;103(33):12411-6.
- Fitz GN, et al. Protrusion growth driven by myosin-generated force. Dev Cell. 2023;58(1):18-33.
- Quintero OA, et al. Human Myo19 is a novel myosin that associates with mitochondria. Curr Biol. 2009;19(23):2008-13.
- Zimmet A, et al. Cryo-EM structure of NPF-bound human Arp2/3 complex and activation mechanism. Sci Adv. 2020;6(23):eaaz7651.
- Giardini PA, Fletcher DA, Theriot JA. Compression forces generated by actin comet tails on lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(11):6493-8.
- Upadhyaya A, Chabot JR, Andreeva A, Samadani A, van Oudenaarden A. Probing polymerization forces by using actin-propelled lipid vesicles. Proc Natl Acad Sci U S A. 2003;100(8):4521-6.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно