В данном протоколе описывается CRISPR-Cas9-опосредованное нарушение локуса nodC у Mesorhizobium ciceri с использованием гомологичной рекомбинации и скрининга на основе GFP для создания мутантов с дефектом симбиоза с целью проведения функциональных геномных исследований ризобий, ассоциированных с нутом.
Методическая статья
Редактирование генома Mesorhizobium ciceri с помощью системы CRISPR-Cas9 путем нарушения гена nodC для изучения симбиоза с нутом
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
Mesorhizobium ciceri, азотфиксирующий симбионт нута (Cicer arietinum), остается генетически труднодоступным для манипуляций с использованием традиционных методов гомологичной рекомбинации, которые трудозатратны и часто оставляют нежелательные селективные маркеры. В данном протоколе мы описываем упрощенную стратегию редактирования генома с использованием системы CRISPR (короткие палиндромные повторы, регулярно расположенные группами) и ассоциированного белка 9 (Cas9) с широким спектром хозяев, адаптированной для M. ciceri. Мы демонстрируем эффективность этого метода, нацеливаясь на ген nodC, который кодирует N-ацетилглюкозаминилтрансферазу, необходимую для синтеза хитинового остова в Nod-факторах — основных сигнальных молекулах, участвующих в симбиотической молекулярной коммуникации. В этом протоколе подробно описано систематическое конструирование одноцепочечных направляющих РНК (sgRNA) и создание матрицы для гомологично-направленной репарации (HDR). Матрица HDR была разработана для облегчения сайт-специфической интеграции репортера зеленого флуоресцентного белка (GFP), фланкирующего сайт расщепления nodC. После доставки конструкции Cas9/sgRNA/HDR посредством бипарентального скрещивания предполагаемые мутанты были идентифицированы с помощью метода скрининга на основе флуоресценции. Успешная делеция локуса nodC размером 1,3 kb в кассете нодуляции (nod) первоначально проверялась путем визуализации экспрессии GFP в колониях мутантов с помощью флуоресцентной микроскопии. Нарушение последовательности было дополнительно подтверждено рестрикционным анализом, амплификацией интегрированной кассеты из геномной ДНК и секвенированием по Сэнгеру. Экспрессия GFP была дополнительно количественно определена с помощью количественной ПЦР с обратной транскрипцией. Для подтверждения функционального воздействия мутации были проведены тесты на заражение нута, которые продемонстрировали нарушение нодуляции у растений, инокулированных штаммом ΔnodC M. ciceri, по сравнению со штаммом дикого типа. В целом, данный протокол предоставляет эффективную и воспроизводимую основу для точного нарушения работы генов и функциональных геномных исследований Mesorhizobium.
Введение
Система нуклеазы Cas9 (белок 9, ассоциированный с короткими палиндромными повторами, регулярно расположенными группами — CRISPR), первоначально идентифицированная как механизм адаптивного иммунитета у прокариот, была адаптирована в эффективный и надежный инструмент для редактирования генома1,2. Система использует синтетическую направляющую РНК (sgRNA) для идентификации целевых последовательностей ДНК посредством комплементарного спаривания оснований по Уотсону-Крику. sgRNA состоит из 20 нуклеотидов, комплементарных геномному участку, примыкающему к последовательности мотива, прилегающего к протоспейсеру (PAM) NGG. Cas9 создает двухцепочечный разрыв (DSB) в определенном сайте внутри целевой последовательности, как правило, за 3 парами оснований (bp) выше сайта PAM1. Результирующие DSB могут быть восстановлены либо путем негомологичного соединения концов, либо посредством гомологичной репарации (HDR) с использованием донорского шаблона3,4. Эта стратегия широко применялась для нарушения работы генов, а также для методов нокаута и нок-ина у бактерий5,6,7,8. Основной целью данного протокола является разработка эффективного метода редактирования генома Mesorhizobium ciceri с использованием системы CRISPR-Cas9 с широким спектром хозяев.
M. ciceri — грамотрицательная почвенная бактерия, которая функционирует как важный азотфиксирующий эндосимбионт нута (Cicer arietinum)9. Один из штаммов, M. ciceri CC1192, обладает высокой эффективностью нодуляции, и его геном был секвенирован10. Несмотря на сельскохозяйственную значимость, генетические манипуляции с видами Mesorhizobium остаются ограниченными. Системы на основе CRISPR ранее внедрялись и в другие ризобии, включая CRISPR-интерференцию (CRISPRi) у Rhizobium etli11, редактирование генома у Sinorhizobium meliloti12 и редактирование оснований у S. meliloti13. Однако надежная платформа для редактирования генома M. ciceri до сих пор не была описана. Традиционные подходы опираются на гомологичную рекомбинацию с помощью суицидальных плазмид, что является трудоемким процессом, требует нескольких раундов селекции и часто оставляет маркеры устойчивости к антибиотикам в виде геномных «шрамов»14.
Для преодоления этих ограничений векторная система pCasPP, первоначально разработанная для Paenibacillus polymyxa, была адаптирована для использования в M. ciceri15. В основе системы pCasPP лежит Cas9 из Streptococcus pyogenes, кодонно-оптимизированная для актиномицетов с высоким содержанием ГЦ-пар; система также содержит кассету lacZ для сине-белого скрининга клонирования sgRNA под конститутивным промотором gapdh8. Для доставки вектора редактирования проводили бипарентальное скрещивание донорного штамма Escherichia coli и реципиентного штамма Mesorhizobium16. Чтобы повысить эффективность скрининга, в донорную матрицу для HDR был включен вариант зеленого флуоресцентного белка (GFP) bjGFP, первоначально кодонно-оптимизированный для Bradyrhizobium diazoefficiens16. Эта стратегия скрининга на основе флуоресценции была применена для таргетирования эссенциального локуса nodC, который необходим для ранних стадий симбиотической сигнализации между бактерией и нутом17,18.
Данный протокол представляет собой точную и эффективную альтернативу методам случайного химического или ультрафиолетового (УФ) мутагенеза. В ходе валидационных экспериментов более 80% выделенных колоний проявляли флуоресценцию GFP, а репрезентативные отредактированные колонии были дополнительно подтверждены с помощью полимеразной цепной реакции (ПЦР) и секвенирования по Сэнгеру. Полученные мутанты ΔnodC M. ciceri являются полезным ресурсом для изучения симбиотической сигнализации и взаимодействий между хозяином и микробом. В целом, данная схема предлагает сообществу исследователей ризобий эффективный и масштабируемый подход для функциональных геномных исследований Mesorhizobium.
Протокол
Все экспериментальные протоколы, включающие рост растений, инокуляцию микробами и работу с генетически модифицированными бактериями, проводились в соответствии с внутренними правилами и предписаниями учреждения. Культивирование растений и инокуляция бактериями осуществлялись в контролируемых условиях в камерах роста. Штамм M. ciceri, использованный в данном исследовании, классифицируется как микроорганизм 1-го уровня биологической безопасности (BSL-1). Поскольку все эксперименты проводились в закрытых лабораторных условиях без выпуска в открытую среду, официальное одобрение институционального комитета по биобезопасности не требовалось в соответствии с политикой учреждения по биологической безопасности. Все биологические отходы, образовавшиеся в ходе исследования, перед утилизацией подвергались автоклавированию.
1. Подготовка компетентных клеток
Химически компетентные клетки E. coli DH5α и E. coli S17-1λpir были подготовлены и проверены в соответствии с процедурой, описанной в Дополнительном файле 1.
2. Дизайн направляющей РНК
- Дизайн гидовых РНК
- Откройте платформу Benchling (https://benchling.com/). Войдите в существующий аккаунт Benchling или создайте новый.
- Создайте новый проект и откройте инструмент для дизайна гидов CRISPR (CRISPR Guide Design Tool).
- Загрузите или вставьте полную последовательность целевой ДНК для дизайна гидовой РНК. Выберите вариант дизайна «Single Guide» и установите длину гида 20 bp.
- Выберите референсный геном из доступных вариантов. Для дизайна гидовой РНК, нацеленной на M. ciceri, в качестве референсного генома выберите Bradyrhizobium diazoefficiens USDA 110. Используйте NGG в качестве последовательности мотива, прилегающего к протоспейсеру (PAM), необходимого для активности Streptococcus pyogenes Cas9 (SpCas9).
- Используйте алгоритм Hsu et al.19 для расчета прогнозируемой частоты нецелевого расщепления (off-target cutting frequencies). Установите пороговое значение ≥50, чтобы минимизировать неспецифическое расщепление на фоне референсного генома.
- Используйте алгоритм Doench-Root20 для расчета прогнозируемых показателей эффективности целевого расщепления (on-target efficiency scores). Установите порог выбора цели ≥60 для выявления гидов с благоприятной прогнозируемой эффективностью расщепления Cas9 в целевом локусе.
- Нажмите «Finish», чтобы создать список подходящих гидовых РНК.
- Отбор гидовых РНК
- Откройте панель с результатами дизайна гидовых РНК.
- Приоритет отдавайте кандидатам sgRNA, которые, по прогнозам, создадут двуцепочечный разрыв в пределах 100 bp от стартового трансляционного кодона (ATG), что повышает вероятность получения нефункционального белка.
- Оцените показатели off-target и on-target. Отдавайте приоритет более высокому показателю off-target, чем немного более высокому показателю on-target, чтобы снизить риск непреднамеренного нецелевого расщепления.
- Выберите одну или две подходящие единичные гидовые РНК (sgRNA), которые удовлетворяют всем критериям отбора.
- Подготовка олигонуклеотидов гРНК
- Сгенерируйте обратно-комплементарную последовательность выбранной гидовой РНК.
- Добавьте последовательность 5′-ACGC к 5′-концу гидовой РНК и последовательность 5′-AAAC к 5′-концу обратно-комплементарной цепи.
- Закажите оба олигонуклеотида с 5′-фосфорилированием и очисткой методом PAGE при масштабе синтеза 25 nmol.
- Отжиг олигонуклеотидов гРНК
- Приготовьте 30 mM HEPES-буфер, растворив 7,15 g свободной кислоты HEPES примерно в 800 mL дистиллированной воды. Доведите pH до 7,8 с помощью гидроксида натрия и доведите конечный объем до 1 L.
- Ресуспендируйте каждый фосфорилированный олигонуклеотид в воде, свободной от нуклеаз, до конечной концентрации 100 µM. Смешайте 5 µL каждого олигонуклеотида с 90 µL 30 mM HEPES-буфера в стерильной микроцентрифужной пробирке.
- Кратковременно перемешайте на вортексе и центрифугируйте для сбора жидкости. Проведите отжиг олигонуклеотидов в термоциклере, инкубируя при 95°C в течение 5 min с последующим охлаждением до 4°C со скоростью 0,1°C/s.
- Разведите отожженные олигонуклеотиды в 10 раз, используя воду, свободную от нуклеаз.
- Сборка гРНК в вектор pCasPP
- Получите вектор pCasPP, описанный ранее Rütering et al.15.
- Последовательность плазмиды была предоставлена Йохеном Шмидом, а конструкция, использованная в данном исследовании, была получена через доктора Сайеда Шамса Яздани (ICGEB).
- Подготовьте реакционную смесь для Golden Gate сборки, содержащую 100 ng вектора pCasPP, 0,3 µL отожженной олигонуклеотидной вставки, 2 µL 10× буфера T4 ДНК-лигазы, 1 µL T4 ДНК-лигазы, 1 µL рестриктазы BbsI и воду, свободную от нуклеаз, до конечного объема 20 µL.
- Подготовьте реакцию отрицательного контроля, заменив вставку водой, свободной от нуклеаз.
- Осторожно перемешайте реакционные смеси и кратковременно центрифугируйте.
- Условия циклирования при Golden Gate сборке
- Поместите реакционные пробирки в термоциклер. Проведите девять циклов, состоящих из 37°C в течение 10 min, затем 16°C в течение 10 min.
- Инкубируйте реакционные смеси при 50°C в течение 5 min, а затем при 65°C в течение 20 min. Храните смеси при 4°C до использования.
- Трансформация продуктов сборки
- Разморозьте 50 µL компетентных клеток Escherichia coli DH5α на льду в течение 10–15 min.
- Добавьте по 3 µL каждой реакционной смеси Golden Gate сборки в компетентные клетки. Параллельно обработайте реакцию отрицательного контроля. Инкубируйте смеси на льду в течение 30 min.
- Проведите тепловой шок клеток при 42°C в течение 45 s и немедленно верните пробирки на лед на 2 min. Добавьте 950 µL среды Super Optimal broth with Catabolite repression (SOC).
- Приготовьте среду SOC, содержащую 0,5% дрожжевого экстракта, 2% триптона, 10 mM NaCl, 2,5 mM KCl, 10 mM MgCl₂, 10 mM MgSO₄ и 20 mM глюкозы. Стерилизуйте среду путем фильтрации через шприцевой фильтр 0,4 µm в асептических условиях.
- Инкубируйте культуры при 37°C и 180 rpm в течение 1 h.
- Отбор положительных трансформантов
- Приготовьте чашки с LB-агаром, дополненным 50 µg/mL неомицина, 0,2 mM изопропил-β-D-1-тиогалактопиранозидом (IPTG) и 32 mg/L 5-бром-4-хлоро-3-индолил-β-D-галактопиранозидом (X-gal). Высейте по 100 µL культуры восстановления на селективные чашки. Инкубируйте чашки при 37°C в течение 12–16 h.
- Отоберите белые колонии и удалите синие колонии. Убедитесь, что на чашке с отрицательным контролем выросло менее пяти колоний.
- Скрининг и экспансия положительных клонов
- Высейте три-четыре независимые белые колонии на свежие селективные чашки с LB-агаром.
- Инкубируйте чашки при 37°C в течение 12–16 h. Инокулируйте отдельные колонии в 10 mL среды LB, дополненной 50 µg/mL неомицина.
- Обрабатывайте каждую конструкцию гидовой РНК независимо на протяжении всего последующего рабочего процесса.
- Валидация конструкций pCasPP-gRNA
- Соберите бактериальные культуры путем центрифугирования. Выделите плазмидную ДНК, используя набор для очистки плазмид на силикатной колонке.
- Проведите рестрикцию выделенной плазмидной ДНК ферментами XbaI и EcoRI в соответствующем реакционном буфере в течение 1 h при 37°C.
- Разделите продукты рестрикции в 1% агарозном геле, приготовленном в 1× Трис-ацетат-ЭДТА (TAE) буфере, содержащем бромистый этидий в конечной концентрации 0,5 µg/mL.
- Электрофорез проводите при 90–110 V до тех пор, пока фронт красителя не пройдет примерно 70–80% длины геля. Визуализируйте фрагменты ДНК с помощью УФ-трансиллюминатора.
- Подтвердите наличие положительных клонов по обнаружению фрагмента 1 280 bp; контроли с пустым вектором определяются по фрагменту 1 630 bp. Пустой вектор pCasPP имеет размер примерно 9 663 bp и содержит ген lacZ; вставка олигонуклеотида гРНК длиной 24 bp удаляет фрагмент lacZ, создавая более короткую конструкцию pCasPP, содержащую гРНК. Сайты рестрикции XbaI и EcoRI, фланкирующие область lacZ, используются для диагностического подтверждения клонирования гРНК.
- Приготовление глицериновых стоков
- Вырастите подтвержденный положительный клон в селективной среде LB.
- Приготовьте глицериновый сток, смешав 700 µL культуры в логарифмической фазе с 300 µL стерильного 50% глицерина. Перенесите смесь в стерильные криопробирки. Храните глицериновые стоки при −80°C.
ПРИМЕЧАНИЕ: Избегайте повторных циклов замораживания-оттаивания. Приготовьте несколько аликвот для поддержания стабильности плазмиды и жизнеспособности бактерий. Завершенную реакцию Golden Gate сборки можно хранить при 4°C в течение ночи или при −20°C в течение 1–2 недель перед трансформацией.
3. Сборка матрицы для гомологично-направленной репарации
- Подготовка вставки зеленого флуоресцентного белка (GFP)
- Получите плазмиду pRJPaph-bjGFP, содержащую флуоресцентную репортерную кассету16 (Таблица 1)10,15,16,21,22,23. Плазмида была предоставлена проф. Хансом-Мартином Фишером (ETH Zurich, Швейцария) и доступна через Addgene (плазмида #67032).
- Вырежьте кассету gfp из pRJPaph-bjGFP с помощью рестрикции эндонуклеазами SacI и KpnI, как описано в Дополнительном файле 2 (шаг 3.1). Последовательность gfp в pRJPaph-bjGFP представляет собой синтетический ген bjGFP, кодон-оптимизированный для Bradyrhizobium diazoefficiens.
- Очистите ожидаемый фрагмент gfp размером 1081 bp.
- Конструирование pUC18-gfp
- Получите векторный остов pUC18 (плазмида Addgene #50004)21.
- Линеаризуйте pUC18 с помощью SacI и KpnI, как описано в Дополнительном файле 2 (шаг 3.2).
- Лигируйте очищенный фрагмент gfp в линеаризованный вектор pUC18, как описано в Дополнительном файле 2 (шаг 3.2).
- Трансформируйте компетентные клетки E. coli DH5α, используя процедуру трансформации, описанную в шаге 2.7, заменив реакционную смесь для сборки Golden Gate смесью лигирования, полученной в шаге 3.2.3.
- Отоберите положительные трансформанты и подтвердите вставку gfp с помощью полимеразной цепной реакции (ПЦР) колоний, как описано в Дополнительном файле 2 (шаг 3.2).
- Амплификация плеч гомологии
- Сконструируйте праймеры для амплификации вышележащего (UHA) и нижележащего (DHA) плеч гомологии длиной примерно 400–500 bp из геномной ДНК M. ciceri (Таблица 2).
- Включите сайты рестрикции SacI/EcoRI в праймеры UHA и сайты рестрикции XbaI/KpnI в праймеры DHA. Используйте праймеры F_nodC_Up_EcoRI и R_nodC_Up_SacI для амплификации UHA и праймеры F_nodCdown_KpnI и R_nodCdown_XbaI для амплификации DHA (Таблица 2).
- Выделите геномную ДНК M. ciceri согласно методу Weerakkody et al.25.
- Проведите амплификацию и очистку фрагментов UHA и DHA, как описано в Дополнительном файле 2 (шаг 3.3).
- Конструирование pUC18-UHA-gfp
- Клонируйте фрагмент UHA в pUC18-gfp с помощью EcoRI и SacI, как описано в Дополнительном файле 2 (шаг 3.4).
- Подтвердите правильность сборки плазмиды путем рестрикции эндонуклеазами XbaI и KpnI. При успешной сборке должны образоваться фрагменты размером примерно 500 и 3725 bp.
- Продолжите работу с одним проверенным клоном.
- Конструирование pUC18-UHA-gfp-DHA
- Клонируйте фрагмент DHA в pUC18-UHA-gfp с помощью KpnI и XbaI, как описано в Дополнительном файле 2 (шаг 3.5).
- Подтвердите правильность сборки путем рестрикции эндонуклеазами SacI и EcoRI. При успешной сборке должны образоваться фрагменты размером примерно 400 и 4271 bp.
- Проверьте 5–6 клонов-кандидатов методом секвенирования по Сэнгеру, используя праймеры F_nodC_Up_EcoRI, BjGFP_BP_F1 и R_nodCdown_XbaI (Таблица 2), которые в совокупности охватывают большую часть последовательности кассеты для гомологично-направленной репарации (HDR).
- Амплификация и очистка конечного шаблона HDR
- Амплифицируйте полную кассету HDR с помощью праймеров F_FL_nodCgfp_XbaI и R_nodCdown_XbaI (Таблица 2).
- Очистите ожидаемый HDR-фрагмент размером 2012 bp и подвергните очищенный ПЦР-продукт рестрикции эндонуклеазой XbaI, как описано в Дополнительном файле 2 (шаг 3.6).
- Подготовка векторов pCasPP-gRNA
- Возьмите плазмиды pCasPP-gRNA1 и pCasPP-gRNA2, полученные в шаге 2.
- Линеаризуйте плазмиды с помощью XbaI и дефосфорилируйте векторный остов, как описано в Дополнительном файле 2 (шаг 3.7).
- Клонирование шаблона HDR в векторы pCasPP-gRNA
- Лигируйте кассету HDR в линеаризованные по XbaI векторы pCasPP-gRNA1 или pCasPP-gRNA2, как описано в Дополнительном файле 2 (шаг 3.8).
- Трансформируйте компетентные клетки E. coli DH5α и отоберите трансформанты на агаре LB, содержащем 50 µg/mL неомицина.
- Скрининг клонов, содержащих HDR
- Проведите скрининг трансформантов на флуоресценцию GFP с помощью флуоресцентного стереомикроскопа, оснащенного стандартным набором фильтров для GFP (возбуждение 470–488 nm; эмиссия 507–510 nm).
- Классифицируйте колонии как GFP-положительные при наличии отчетливой однородной зеленой флуоресценции, которая значительно превышает слабую автофлуоресценцию, наблюдаемую в нередактированных колониях отрицательного контроля.
- Нарастите GFP-положительные клоны и выделите плазмидную ДНК.
- Валидация сборки HDR-вектора
- Подтвердите вставку HDR путем рестрикции эндонуклеазой XbaI.
- Подтвердите успешную сборку по высвобождению ожидаемого HDR-фрагмента размером 2012 bp вместе с векторным остовом pCasPP-gRNA размером примерно 9,300 bp.
ПРИМЕЧАНИЕ: После тепловой инактивации рестриктаз и фосфатазы реакционные смеси можно хранить при 4°C в течение ночи или при −20°C до 1 месяца. Храните подтвержденные плазмидные конструкции при −20°C для длительного сохранения.
| Штамм или плазмида | Описание | Список литературы | ||||
| Mesorhizobium ciceri CC1192 | Реципиентный штамм, используемый для редактирования генома с помощью CRISPR-Cas9 и анализа нодуляции нута | Хаскетт и др.10 | ||||
| pCasPP | Вектор для редактирования генома CRISPR-Cas9, используемый для клонирования гидовой РНК и доставки матрицы для гомологичной рекомбинации (HDR) | Рютеринг и др.15 | ||||
| pRJPaph-bjGFP | Репортерная плазмида GFP, используемая в качестве источника кассеты GFP (плазмида Addgene #67032) | Ледерманн и соавт.16 | ||||
| pUC18 | Универсальный клонирующий вектор, используемый для сборки матрицы HDR (плазмида Addgene № 50004) | Норрандер и др.21 | ||||
| Escherichia coli S17-1λПИР (пассивный инфракрасный датчик) | Донорский штамм, используемый для бипарентальной конъюгации | Саймон и др.22 | ||||
| Escherichia coli DH5α | Хост для клонирования, используемый для амплификации плазмид | Hanahan и др.23 | ||||
Таблица 1: Бактериальные штаммы и плазмиды, использованные в данном исследовании. В этой таблице перечислены бактериальные штаммы и плазмиды, использованные для размножения плазмид, редактирования генома с помощью системы CRISPR-Cas9, сборки шаблона для гомологичной рекомбинации (HDR), бипарентального скрещивания и флуоресцентного мечения Mesorhizobium ciceri CC1192.
| Категория | Название | Последовательность (5′  3′) или описание |
| Бактериальный штамм | Escherichia coli DH5α | Штамм-хозяин для клонирования |
| Бактериальный штамм | Escherichia coli S17-1λpir | Донорный штамм для бипарентального скрещивания |
| Вектор для клонирования | pUC18 | Базовый вектор для клонирования |
| Вектор CRISPR | pCasPP | Вектор CRISPR-Cas9 с широким спектром хозяев |
| Репортерная плазмида | pRJPaph-bjGFP | Репортерная плазмида GFP |
| Праймер | F_guide1_BbsI | pACGCTGTTTACAGAGGCATGCAAG |
| Праймер | R_guide1_BbsI | pAAACCTTGCATGCCTCTGTAAACA |
| Праймер | F_guide2_BbsI | pACGCGCTTGTTCGGATCCGACCGT |
| Праймер | R_guide2_BbsI | pAAACACGGTCGGATCCGAACAAGC |
| Праймер | F_nodC_Up_EcoRI | AAAGAATTCCTCATTGCAAGCCAGCAGT |
| Праймер | R_nodC_Up_SacI | AAAGAGCTCCGGAAAGCTTGTTTCGGATCC |
| Праймер | F_nodCdown_KpnI | AAAGGTACCTCGAGAGCACCGCATAAGAC |
| Праймер | R_nodCdown_XbaI | AATTCTAGATGGTTCGGTACTTTCGTGCA |
| Праймер | F_FL_nodCgfp_XbaI | AAATTCTAGACTCATTGCAAGCCAGCCAGT |
| Праймер | BjGFP_BP_F1 | GAAGTTCATCTGCACCACCG |
| Праймер | BjGFP_BP_R1 | GTCCTTGAACGAGATGGTGC |
| Праймер | BjGFP_BP_F2 | CCAACTTCAAGATCCGCCAC |
| Праймер | GFP_R | CCAACTTCAAGATCCGCCAC |
| Праймер | BjGFP_BP_R2 | CTTGTACAGCTCGTCCATGC |
| Праймер | 16S_F1 | ATCCTGGCTCAGAACGAACG |
| Праймер | 16S_R1 | ATTCCCACGCGTTACTCACC |
| Праймер | 16S_F2 | AGTCCGAGAGGGTGAGTGG |
| Праймер | 16S_R2 | GTCAGTACCGAGCCAGTGAG |
| Праймер | F1_nodC | CGATTTCCAGAACCGTCGTC |
| Праймер | nodC_R | CGATTTCCAGAACCGTCGTC |
| Праймер | R1_nodC | TCCCCTGCTACAATGAGGAC |
| Праймер | F2_nodC | AGTGACTCCGCAATTCCAGA |
| Праймер | R2_nodC | TGTCGGTAAAAGTGTTTCCC |
| Праймер | F1_nodB | TGGTTCGGTACTTTCGTGCA |
| Праймер | R1_nodB | AGTCGCGTGGATCAATGGAC |
| Праймер | F1_nodA | TGATCGTCGCTGAATTGGGC |
| Праймер | R1_nodA | CAACTGATGGAGCACTGGGT |
| Праймер | F1_nodD | TGGCCTTAAGAGACGTGTCG |
| Праймер | R1_nodD | AAATGCCTGACCAGCCGTAA |
Таблица 2: Бактериальные штаммы, плазмиды и олигонуклеотидные праймеры, использованные в данном исследовании. В этой таблице перечислены бактериальные штаммы, плазмиды и олигонуклеотидные праймеры, использованные для конструирования единой направляющей РНК (sgRNA), сборки матрицы для гомологично-направленной репарации (HDR), диагностической полимеразной цепной реакции (ПЦР), секвенирования по Сэнгеру и количественной полимеразной цепной реакции с обратной транскрипцией (ОТ-КПЦР). Последовательности праймеров представлены в ориентации 5′ 3′. Примечание: BjGFP_BP_F2 и GFP_R относятся к одной и той же олигонуклеотидной последовательности, но указаны под разными именами праймеров, так как они использовались в разных экспериментальных анализах.
4. Бипарентальное скрещивание для переноса плазмиды в M. ciceri CC1192
- Трансформация донорских клеток E. coli
- Трансформируйте клетки E. coli S17-1λpir конструкциями pCasPP-gRNA1-HDR или pCasPP-gRNA2-HDR согласно процедуре, описанной в Дополнительном файле 3 (шаг 4.1).
- Отберите трансформанты на агаре LB, содержащем 50 µg/mL неомицина.
- Проскринируйте трансформанты на наличие флуоресценции GFP, используя возбуждение при длине волны приблизительно 488 nm и детектирование эмиссии при приблизительно 510–520 nm.
- Классифицируйте колонии как GFP-положительные, если они демонстрируют равномерную, отчетливую зеленую флуоресценцию, которая отсутствует у контрольных нетрансформированных колоний E. coli S17-1λpir при исследовании с идентичными настройками микроскопа.
- Приготовьте глицериновые стоки из подтвержденных GFP-положительных донорских клонов.
- Подготовка посевных и стартовых культур
- Приготовьте стартовые культуры донора E. coli S17-1λpir и реципиента M. ciceri согласно Дополнительному файлу 3 (шаг 4.2).
- Вырастите стартовые культуры до OD₆₀₀ 0,3–0,4, что соответствует расчетной плотности клеток примерно 1 × 10⁸ CFU/mL.
- Подготовка субкультур для бипарентального скрещивания
- Приготовьте субкультуры донора и реципиента и вырастите их до требуемой экспоненциальной фазы роста согласно Дополнительному файлу 3 (шаг 4.3).
- Измерьте оптическую плотность при 600 nm (OD600) с помощью УФ-видимого спектрофотометра согласно процедуре измерения оптической плотности, описанной в Дополнительном файле 1 (шаг 1.2.3).
- Процедура бипарентального скрещивания
- Проведите бипарентальное скрещивание на мембранном фильтре согласно Дополнительному файлу 3 (шаг 4.4).
- Нанесите четыре аликвоты суспензии для скрещивания на стерильный поливинилиденфторидный (PVDF) мембранный фильтр с порами 0,22 µm (диаметром 47 mm), обеспечив достаточное расстояние между каплями во избежание их смешивания.
- Восстановление и селекция трансконъюгантов
- Восстановите трансконъюганты и проведите двойную антибиотическую селекцию согласно Дополнительному файлу 3 (шаг 4.5).
- Проведите повторные пассажи трансконъюгантов на среде, содержащей только карбенициллин, для элиминации остаточных плазмид.
- Подтвердите избавление от плазмид отсутствием роста колоний на среде с неомицином и с помощью диагностической ПЦР, демонстрирующей отсутствие остова pCasPP при сохранении хромосомно интегрированной кассеты HDR.
ПРИМЕЧАНИЕ: Последовательные пассажи необходимы для проверки стабильности интегрированной модификации и удаления остаточных эписомальных плазмид.
- Скрининг GFP-положительных колоний
- Проскринируйте очищенных трансконъюгантов на флуоресценцию GFP и сравните их с контролями дикого типа M. ciceri согласно Дополнительному файлу 3 (шаг 4.6).
- Отберите флуоресцирующие колонии в качестве предполагаемых HDR-положительных штаммов.
- Классифицируйте колонии как GFP-положительные, если они демонстрируют равномерную, отчетливую зеленую флуоресценцию, которая отсутствует у колоний M. ciceri дикого типа при идентичных настройках микроскопа и условиях экспозиции.
- Подтвердите GFP-положительные колонии с помощью диагностической ПЦР перед переходом к последующей валидации.
- Храните подтвержденные колонии на агаре с дрожжевым экстрактом и маннитом (YM) при 4°C для краткосрочного поддержания или в виде глицериновых стоков, содержащих 20%–25% глицерина, при −80°C для длительного хранения.
5. Валидация мутантов nodC
- Валидация интеграции GFP в локус nodC
- Инокулируйте одну экспрессирующую GFP M. ciceri колонию в 10 мл дрожжевого маннитового бульона (YMB) с добавлением 100 µg/mL карбенициллин24Инкубируйте культуру при 28°C при встряхивании с частотой 180 об/мин в течение 20–24 ч.
- Осадите бактериальные клетки путем центрифугирования при 8 000 об/мин. × г в течение 10 мин при 25°CСоберите осадок клеток и выделите геномную ДНК согласно методике Weerakkody et al.25.
- Проведите диагностическую ПЦР, используя геномную ДНК в качестве матрицы (Таблица 2). Приготовьте 10 µL ПЦР-смесь, содержащая 5 µL 2× мастер-микс для ПЦР, 0.2 µM праймеры F1_nodB и nodC_R или праймеры F1_nodB и gfp_R, а также 50 нг геномной ДНК.
- Запрограммируйте амплификатор для начальной денатурации при 95°C в течение 5 мин, затем 35 циклов 95°C в течение 1 мин, 62°C в течение 30 с, и 72°C в течение 45 с, с финальной достройкой при 72°C в течение 5 мин.
- Проведите электрофорез продуктов ПЦР в 1% (масса/объем) агарозном геле согласно ранее описанной методике. Подтвердите интеграцию GFP, выявив продукт размером около 430 п.н. у дикого типа (WT) и продукт размером около 1500 п.н. у мутанта с нарушенной функцией гена с помощью праймеров F1_nodB/nodC_R, а также продукт размером около 1000 п.н. у мутанта (отсутствие продукта у WT) с помощью праймеров F1_nodB/gfp_R.
- При валидации ПЦР используйте соответствующие контроли. В качестве положительного контроля используйте плазмидную ДНК, содержащую целевую последовательность, а в качестве отрицательного контроля — контроль без матрицы (NTC), содержащий воду, свободную от нуклеаз.
- Количественное определение экспрессии GFP методом количественной полимеразной цепной реакции с обратной транскрипцией (ОТ-кПЦР)
- Выделение общей РНК из дикого типа и мутанта M. ciceri культуры с использованием реагента TRIzol в соответствии с инструкциями производителя.
- Обработайте РНК ДНКазой I согласно инструкциям производителя для удаления contaminating геномной ДНК. Подтвердите полное удаление ДНК с помощью контроля без обратной транскриптазы (−RT) в ходе кПЦР.
- Синтезируйте первую цепь кДНК из 1 µg общую РНК с использованием имеющегося в продаже набора для синтеза первой цепи кДНК в соответствии с инструкциями производителя. Приготовьте 20 µL реакционная смесь, содержащая РНК, олиго(dT)-праймеры, dNTP, реакционный буфер, ингибитор РНКазы и обратную транскриптазу.
- Инкубируйте реакционную смесь для синтеза кДНК при 42°C в течение 60 мин с последующей термической инактивацией при 70°C в течение 5 мин. Храните кДНК при −20°C до использования.
- Подготовьте реакции ОТ-кПЦР в технических повторах (в трехкратной повторности). Соберите 10 µL реакции, содержащие 5 µL 2× мастер-смесь SYBR Green, 0.2 µM праймеры BjGFP_BP_F1 и BjGFP_BP_R1 для амплификации GFP или праймеры 16S_F1 и 16S_R1 для амплификации референсного гена (Таблица 2), 2 µL матрица кДНК (приблизительно 20 нг) и вода, свободная от нуклеаз.
- Выполните RT-qPCR, используя следующие условия циклов: начальная денатурация при 95°C в течение 2 мин, с последующими 40 циклами 95°C в течение 15 с и 58°C в течение 45 с, после чего следует анализ кривых плавления от 65°C к 95°C.
- Выполните количественную ПЦР с обратной транскрипцией (кРТ-ПЦР), используя систему детекции ПЦР в реальном времени Bio-Rad CFX96. Проанализируйте графики амплификации, Ct значения и кривые плавления с помощью программного обеспечения Bio-Rad CFX Manager.
- Рассчитайте относительную экспрессию генов с помощью метода $2^{-\Delta\Delta\text{Ct}}$−ΔΔCt метод. Нормализуйте экспрессию по референсному гену 16S рРНК и используйте WT M. ciceri штамм в качестве калибровочного образца. Проанализируйте три биологических повторности, каждая из которых измерена в трех технических повторностях.
- Оценка потенциала нодуляции
- Приготовление бактериального инокулята
- Засейте одиночные колонии штаммов дикого типа и мутантных штаммов в селективную среду YMB, содержащую 100 µg/mL карбенициллин. Инкубируйте культуры при 28°C при встряхивании со скоростью 180 об/мин в течение 30–36 ч.
- Разведите культуры в соотношении 1:100 в свежей селективной среде YMB и контролируйте рост путем измерения оптической плотности (OD).600 с использованием УФ-видимого спектрофотометра. Обнулите прибор по неинокулированной среде YMB и продолжайте инкубацию до тех пор, пока оптическая плотность культур при 600 нм (OD600) не достигнет 0,3–0,4, что соответствует примерно 1 × 10⁸ КОЕ/мл.
- Для инокуляции каждого растения используйте 3 мл стандартизированной бактериальной суспензии.
- Метод анализа инфицирования растений нута
- Получите семена C. arietinum сорт BDG25618,24 из ICAR — Индийского института сельскохозяйственных исследований (IARI), Нью-Дели, Индия.
- Тщательно промойте семена под проточной водопроводной водой, а затем очищенной водой Milli-Q. Проведите поверхностную стерилизацию семян в 1% растворе гипохлорита натрия в течение 5 минут при перемешивании и пять раз промойте стерильной очищенной водой.
- Обработайте семена 0,1% раствором фунгицида Bavistin (смачиваемый порошок карбендазима 50%) в течение 2–3 ч при комнатной температуре. Промойте обработанные семена дважды стерильной очищенной водой.
- Поместите семена на увлажненную стерильную фильтровальную бумагу в стерильные чашки Петри (110 мм) × 40 мм), герметизируйте Parafilm и инкубируйте в темноте при 28°C ± 2°C в течение 3 дней.
- Пересадите проросшие проростки по отдельности в стерильный песок. Стерилизуйте песок при 121°C и выдерживать под давлением 15 psi в течение 20 мин перед использованием.
- Приготовьте беззотистый питательный раствор Макнайта, растворив 6,0 г CaSO₄, 1,0 г MgSO₄₄·7ч₂O, 1,0 г KH₂ПО₄, 1,5 г KCl, 14,3 мг H₃Бэлот (BO)₃, 0,4 мг CuSO4₄·5H₂О, 0,08 мг MnSO₄₄·4ч₂O, 0,45 мг H₂MoO₄и 1,1 мг ZnSO4₄·7H₂до конечного объема 5 л стерильной дистиллированной водой.
- Выращивайте проростки в горшках диаметром 10 см со стерильным песком, высаживая по четыре растения в каждый горшок. Поливайте каждый горшок дважды в неделю 20 мл беззотного раствора Макнайта.
- Содержите растения в контролируемых условиях с 22°C ± 2°C (день), 18°C ± 2°C (ночь), относительная влажность 55%–60%, фотопериод 16 ч свет/8 ч темнота и интенсивность освещения 200 µmol фотоны м⁻2 s⁻1Выращивайте проростки в течение 6–7 дней перед инокуляцией.
- Нанесите по 3 мл бактериальной суспензии непосредственно на каждый проросток. Для контрольной группы (ложнообработанной) используйте 3 мл стерильной среды YMB. В каждой группе обработки используйте по 16 биологических повторностей (растений).
- Соберите корни и побеги через 20 дней после инокуляции. Подсчитайте количество клубеньков вручную и измерьте сырую биомассу сразу после сбора.
- Высушите ткани при 65°C до достижения постоянной массы. Под постоянной массой понимается разница между двумя последовательными измерениями, полученными с интервалом сушки в 24 часа, не превышающая <0,01 г, затем зафиксируйте массу сухой биомассы.
- Представьте результаты в виде среднего значения ± стандартная ошибка (SE). Выполните однофакторный дисперсионный анализ (ANOVA) с последующим множественным сравнением по критерию Тьюки с использованием GraphPad Prism версии 10.0, принимая P < статистически значимо при p < 0,05.
ПРИМЕЧАНИЕ: На протяжении всех этапов стерилизации семян, проращивания, инокуляции и роста растений необходимо поддерживать стерильные условия.
ОСТОРОЖНО: При работе с растворами гипохлорита натрия и фунгицидами используйте соответствующие средства индивидуальной защиты, включая перчатки и средства защиты глаз.
- Приготовление бактериального инокулята
Результаты
В данном протоколе метод редактирования генома CRISPR-Cas9 был адаптирован для M. ciceri CC1192 путем таргетирования локуса nodC. Для обеспечения потери функции sgРНК были сконструированы таким образом, чтобы воздействовать на 5′-проксимальную область кодирующей последовательности nodC, что приводит к возникновению двухцепочечного разрыва (DSB) в начальной кодирующей области и нарушению трансляции кодируемого белка (Рисунок 1A).
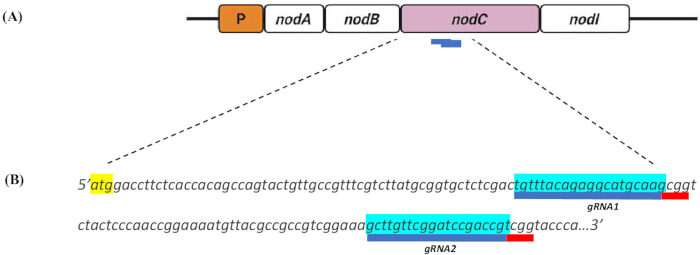
Рисунок 1. Дизайн одноцепочечных направляющих РНК (sgRNAs), нацеленных на локус nodC у Mesorhizobium ciceri. (A) Схематическое представление локуса M. ciceri nodC с указанием положений двух 20-нп sgRNAs, разработанных для таргетирования с помощью системы CRISPR-Cas9. Сайты-мишени sgRNA отмечены синим цветом. (B) Нуклеотидные последовательности sgRNA1 и sgRNA2, нацеленных на локус nodC. Мотив, примыкающий к протоспейсеру (PAM; 5′-NGG-3′), выделен красным, а старт-кодон трансляции nodC (ATG) — желтым. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Две целевые последовательности длиной 20 bp были выявлены непосредственно перед последовательностью PAM 5′-NGG-3′ (Рисунок 1B). Анализ этих потенциальных sgRNA in silico с использованием алгоритма Hsu и соавт.19 дал показатели специфичности, равные 100, что указывает на высокую прогнозируемую специфичность таргетинга при отсутствии значимой внецелевой комплементарности в геноме M. ciceri. Были отмечены незначительные различия в прогнозируемых показателях эффективности воздействия выбранных sgRNA (Таблица 3), что послужило основанием для выбора гидов для последующей экспериментальной оценки.
| Целевая позиция (bp) | Цепь | Последовательность sgRNA (5′ 3′) | PAM | Показатель специфичности | Показатель эффективности | |
| 77 | + | TGTTTACAGAGGCATGCAAG | CGG | 100 | 43.58 | |
| 139 | + | GCTTGTTCGGATCCGACCGT | TGG | 99.7 | 47.63 | |
Таблица 3: Кандидатные одноцепочечные направляющие РНК (sgRNA), разработанные для редактирования гена nodC в Mesorhizobium ciceri с помощью системы CRISPR-Cas9. Кандидатные sgRNA были спроектированы с использованием инструмента Benchling CRISPR Guide Design Tool с использованием генома Bradyrhizobium diazoefficiens USDA 110 в качестве референсного. Гайды ранжировали по прогнозируемым показателям специфичности и эффективности попадания в цель; были выбраны те, которые нацелены на последовательности, расположенные близко к стартовому кодону трансляции nodC и содержащие необходимый мотив примыкающей к протоспейсеру последовательности (PAM) NGG для Cas9 из Streptococcus pyogenes (SpCas9).
Для облегчения гомологичной рекомбинации (HDR) и скрининга предполагаемых мутантов на основе флуоресценции была собрана HDR-кассета с использованием клонирующего вектора pUC18 (Рисунок 2). The GFP (зеленый флуоресцентный белок) репортерную кассету вырезали из pRJPaph-bjGFP с помощью рестрикции ферментами SacI и KpnI и лигировали в линеаризованный вектор pUC18 (Рисунок 2A). После трансформации в E. coli, предполагаемые положительные клоны были идентифицированы с помощью сине-белого скрининга. Интеграция GFP (зеленый флуоресцентный белок) вставка в вектор pUC18 была дополнительно подтверждена с помощью ПЦР-амплификации с использованием ген-специфичных праймеров, в результате чего в положительных клонах был получен ожидаемый ампликон размером 500 п.н. (Рисунок 2A).
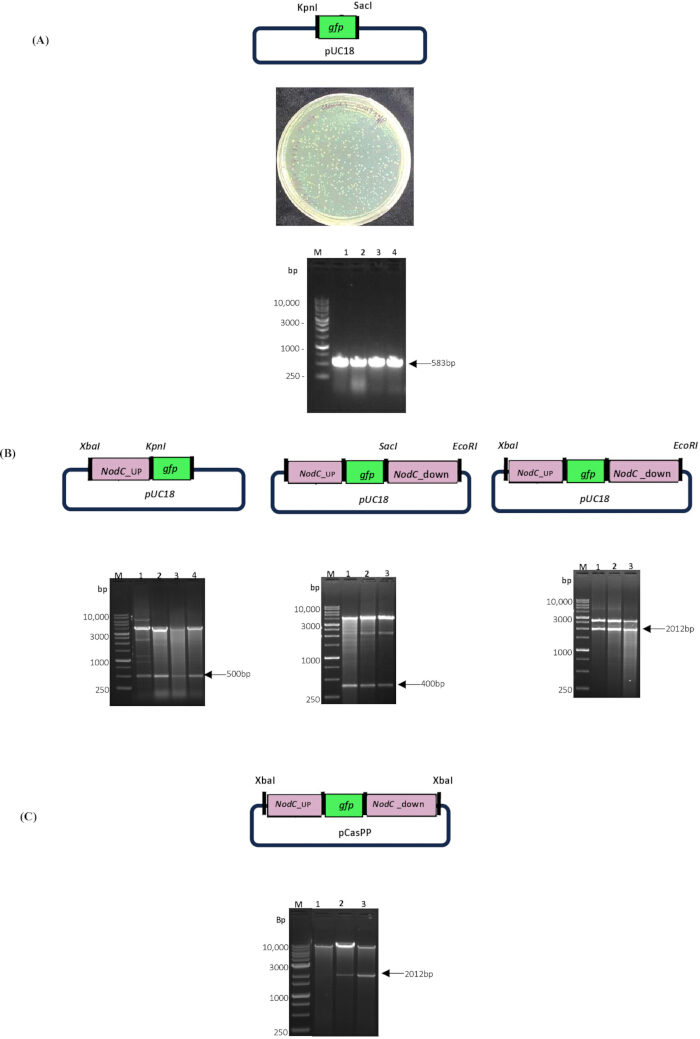
Рисунок 2. Создание системы CRISPR-Cas9 для гомологично-направленной репарации (HDR) с целью инактивации гена nodC. (A) Создание и валидация промежуточной плазмиды pUC18-gfp. На верхней панели показана карта плазмиды pUC18-gfp, полученной путем вставки кассеты зеленого флуоресцентного белка (gfp) в остов pUC18. На средней панели показаны репрезентативные колонии после сине-белого скрининга. На нижней панели показана валидация колоний с помощью полимеразной цепной реакции (ПЦР) с использованием пары праймеров BjGFP_BP_F1 и BjGFP_BP_R2. (B) Последовательная сборка матрицы HDR в остове pUC18. Карты плазмид и результаты рестрикционного анализа подтверждают вставку upstream-плеча гомологии (UHA), downstream-плеча гомологии (DHA) и полной HDR-кассеты UHA-gfp-DHA. (C) Клонирование и валидация HDR-кассеты UHA-gfp-DHA в векторе CRISPR-Cas9 pCasPP. На верхней панели показана итоговая карта плазмиды pCasPP-HDR, а на нижней панели — результаты рестрикционного анализа, подтверждающие вставку HDR-кассеты. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Конструкт для HDR был впоследствии собран путем введения плеч гомологии nodC, фланкирующих кассету gfp. UHA длиной 500 bp и DHA длиной 400 bp, расположенные рядом с предполагаемым сайтом расщепления Cas9, последовательно клонировали в конструкт pUC18-gfp с помощью рестрикционного расщепления и лигирования (Рисунок 2B). Сборку кассеты UHA-gfp-DHA подтвердили анализом рестрикционного расщепления, в результате которого был получен ожидаемый фрагмент размером 2012 bp (Рисунок 2B). Затем полную кассету HDR субклонировали в CRISPR-вектор широкого спектра хозяев pCasPP (Рисунок 2C). Анализ рестрикционного расщепления подтвердил целостность финального конструкта и успешную сборку вектора доставки для редактирования генома M. ciceri (Рисунок 2C).
Для доставки конструкции pCasPP-gRNA-HDR в штамм M. ciceri было проведено бипарентальное скрещивание донорского штамма E. coli S17-1λpir и реципиентного штамма M. ciceri (Рисунок 3A). На Рисунке 3B представлена организация nod-оперона и схема предполагаемого замещения локуса nodC кассетой gfp путем гомологичной рекомбинации с использованием матрицы HDR. Колонии трансконъюгантов были первоначально идентифицированы путем скрининга на флуоресценцию GFP после бипарентального скрещивания (Рисунок 3B и 3C). Более 80% выделенных колоний проявляли флуоресценцию GFP при использовании gRNA2, а более 65% колоний проявляли флуоресценцию после введения gRNA1 (Рисунок 3C). Поскольку один только скрининг флуоресценции не позволяет отличить экспрессию GFP из плазмиды от успешной интеграции в геном, для подтверждения локус-специфической вставки репортерной кассеты была проведена последующая молекулярная валидация.
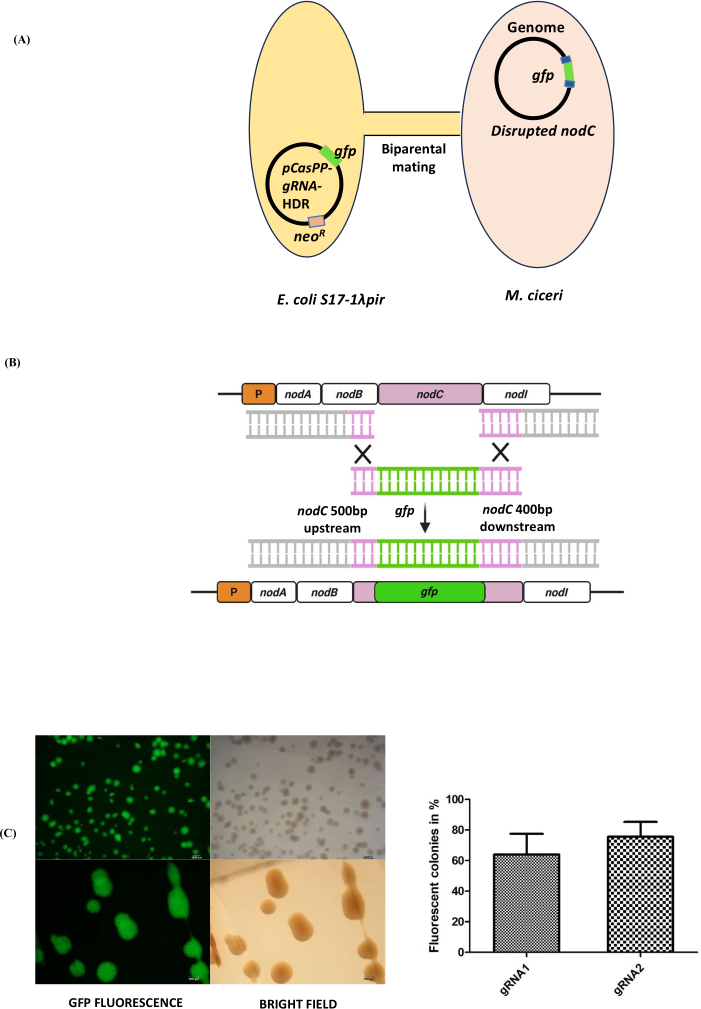
Рисунок 3. Нарушение локуса nodC в Mesorhizobium ciceri с помощью системы CRISPR-Cas9. (A) Схематическое изображение бипарентального скрещивания, используемого для переноса конструкции pCasPP-gRNA-HDR из донорных клеток Escherichia coli S17-1λpir в реципиентные клетки M. ciceri. (B) Схема, иллюстрирующая замену локуса nodC кассетой gfp посредством гомологичной рекомбинации (HDR) после расщепления CRISPR-Cas9. Шаблон HDR содержит плечи гомологии длиной примерно 500 bp выше по течению и 400 bp ниже по течению, фланкирующие кассету gfp. (C) Скрининг колоний трансконъюгантов M. ciceri на основе флуоресценции. Представлены репрезентативные изображения GFP-положительных колоний, полученные с помощью флуоресцентной и светлопольной стереомикроскопии, вместе с процентом полученных флуоресцирующих трансконъюгантов после бипарентального скрещивания с использованием конструкций, содержащих sgRNA1 или sgRNA2. Столбцы погрешностей обозначают стандартное отклонение. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Для подтверждения интеграции кассеты gfp в локус nodC представительные GFP-положительные колонии были подвергнуты ПЦР-анализу. Амплификация участка генома, охватывающего nodB и nodC, привела к образованию фрагмента размером 1511 bp в отредактированных клонах, что соответствует интеграции репортерной кассеты, тогда как штамм дикого типа (WT) дал ампликон размером 430 bp (Рисунок 4A). ПЦР-амплификация с использованием специфических праймеров к gfp и праймеров, фланкирующих nodC, позволила получить четкий фрагмент размером 997 bp в отредактированных клонах, в то время как в контроле WT амплификация не наблюдалась, что подтверждает локус-специфическую инсерцию. Ориентация репортерной кассеты была подтверждена с помощью секвенирования по Сенгеру. Кроме того, экспрессия GFP в отредактированных штаммах оценивалась с помощью RT-qPCR, которая показала повышенное накопление транскриптов GFP по сравнению со штаммом WT (Рисунок 4B). Значения экспрессии рассчитывали методом 2−ΔΔCt и нормировали по референсному гену 16s, используя штамм WT в качестве контроля. Данные представлены как среднее ± SD трех биологических повторностей (n = 3). Статистическая значимость определялась с помощью однофакторного ANOVA с последующим тестом Даннетта по сравнению с контролем WT.
Текущим ограничением исследования является отсутствие контрольного вектора, такого как пустой pCasPP-HDR без gRNA, для установления базового коэффициента рекомбинации. Будущие исследования должны включать такой контроль.
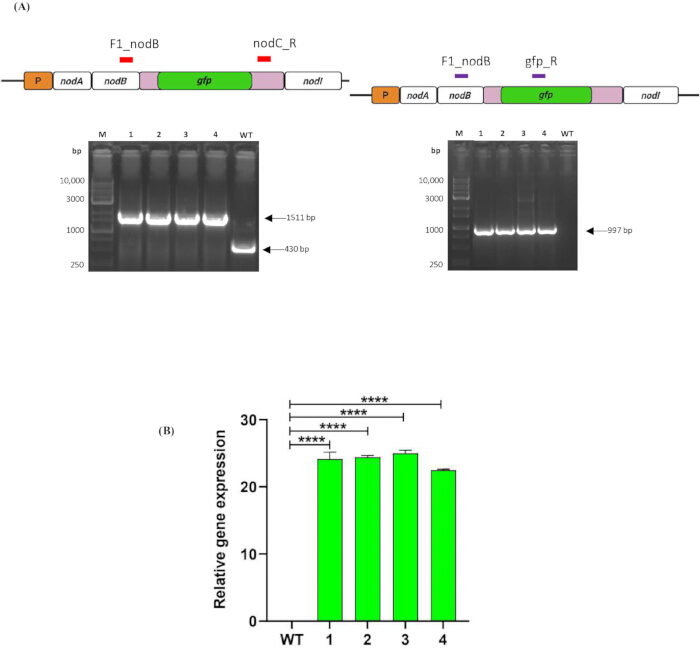
Рисунок 4. Молекулярная валидация мутантов ΔnodC Mesorhizobium ciceri. (A) Подтверждение делеции nodC методом ПЦР. На левой панели показана амплификация с использованием пары праймеров F1_nodB и nodC_R. Дорожка M — маркер молекулярного веса ДНК; дорожки 1–4 — мутанты ΔnodC M. ciceri; дорожка WT — дикий тип M. ciceri. На правой панели показана амплификация с использованием пары праймеров F1_nodB и gfp_R. Дорожка M — маркер молекулярного веса ДНК; дорожки 1–4 — мутанты ΔnodC M. ciceri; дорожка WT — дикий тип M. ciceri. Указаны ожидаемые размеры ампликонов. (B) Относительная экспрессия зеленого флуоресцентного белка (GFP) у мутантов ΔnodC M. ciceri, определенная методом количественной ПЦР с обратной транскрипцией (ОТ-кПЦР). Экспрессия генов была нормализована по референсному гену 16S рибосомальной РНК (16S rRNA) M. ciceri и выражена относительно контроля дикого типа (WT) с использованием метода 2^−ΔΔCt. Столбики погрешностей представляют стандартное отклонение. Статистическая значимость определялась относительно контроля WT. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Биологическое влияние инактивации nodC оценивали с помощью тестов на инфицирование нута. Растения, инокулированные WT M. ciceri, образовали видимые корневые клубеньки, тогда как у растений, инокулированных ΔnodC M. ciceri, наблюдалось заметное снижение или полное отсутствие клубенькообразования (Рисунок 5A). Неинокулированные контрольные растения оставались без клубеньков, что подтверждает соблюдение стерильных условий эксперимента (Рисунок 5A). Количественный анализ параметров роста растений дополнительно выявил различия между растениями, инокулированными WT- и ΔnodC M. ciceri, включая длину корня, сырую массу корня, сухую массу корня, длину побега, сырую массу побега, сухую массу побега и количество клубеньков (Рисунок 5B). Растения, инокулированные WT-штаммом, демонстрировали большее количество клубеньков и более высокие показатели роста по сравнению с растениями, инокулированными ΔnodC M. ciceri, и неинокулированными контрольными растениями. Эти результаты согласуются с нарушением функции клубенькообразования, связанной с nodC, и подтверждают применимость данного рабочего процесса на основе CRISPR-Cas9 для исследований в области функциональной геномики M. ciceri. Для сравнения различий между опытными группами оценивали количественные данные о фенотипе растений. В анализ было включено в общей сложности 90 биологических повторностей (n = 30 растений на группу). Данные представлены как среднее значение ± SD. Статистическая значимость оценивалась с помощью однофакторного дисперсионного анализа (ANOVA) с последующим апостериорным критерием множественных сравнений Тьюки. Различия считались статистически значимыми при P < 0.05.
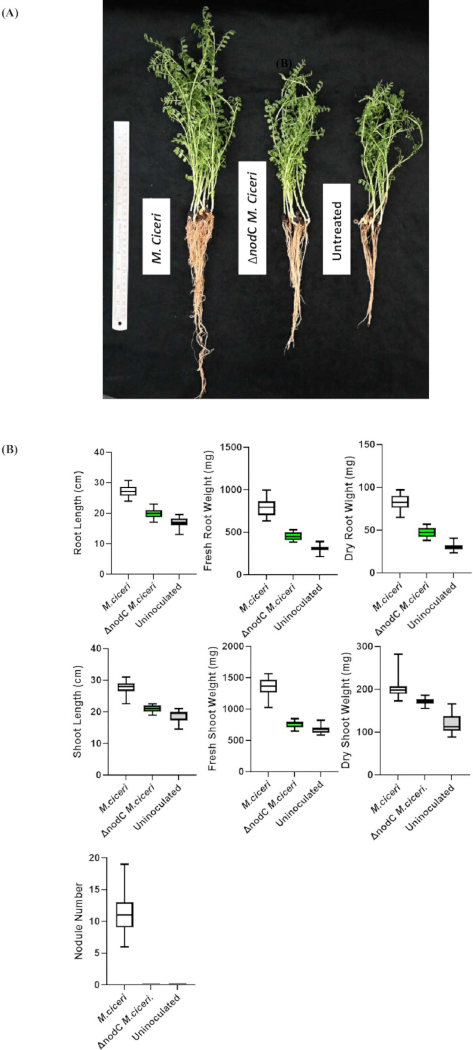
Рисунок 5Функциональная валидация ΔnodC Mesorhizobium ciceri мутантов с помощью анализа инфекции нута. (А) Репрезентативный нут (Cicer arietinumрастения через 20 дней после инокуляции диким типом M. ciceri, ΔnodC M. ciceriили неинокулированные контроли. (Б) Количественный анализ параметров роста растений и нодуляции, включая длину корня, сырую массу корня, сухую массу корня, длину побега, сырую массу побега, сухую массу побега и количество клубеньков. Данные представлены для растений, инокулированных диким типом M. ciceri, ΔnodC M. ciceriили неинокулированные контроли. Планки погрешностей соответствуют стандартному отклонению. Статистическая значимость определялась с помощью однофакторного дисперсионного анализа (ANOVA) с последующим применением критерия Тьюки для множественных сравнений. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Дополнительный файл 1. Подробный протокол подготовки и валидации химически компетентных клеток Escherichia coli.В данном дополнительном файле приведено полное описание процедуры подготовки и валидации химически компетентных клеток Escherichia coli DH5α и E. coli S17-1λpir, включая подготовку бактериальной культуры, индукцию компетентности, сбор клеток, промывку буфером CaCl₂–глицерол, аликвотирование, криоконсервацию и валидацию путем тестирования эффективности трансформации. Также представлены критические меры контроля качества, рекомендации по хранению и критерии приемлемости компетентности. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 2. Подробный протокол создания матриц для гомологичной репарации (HDR) и сборки векторов для редактирования генома с помощью CRISPR-Cas9. В данном дополнительном файле представлены подробные процедуры по вырезанию кассеты зеленого флуоресцентного белка (GFP), созданию промежуточной плазмиды pUC18-gfp, амплификации и клонированию апстрим- и даунстрим-плеч гомологии, сборке полной матрицы для гомологичной репарации (HDR), подготовке векторов pCasPP-направляющей РНК (gRNA), вставке HDR-матриц в плазмиды CRISPR-Cas9, скринингу клонов по флуоресценции и валидации рекомбинантных плазмид с помощью рестрикционного анализа и секвенирования по Сэнгеру. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 3. Подробный протокол бипарентального скрещивания и получения трансконъюгантов Mesorhizobium ciceri с GFP-меткой.В данном дополнительном файле описаны подготовка донорного и реципиентного штаммов, бипарентальное скрещивание на мембранном фильтре, восстановление и антибиотический отбор трансконъюгантов, процедуры элиминации плазмид, флуоресцентный скрининг рекомбинантных колоний, молекулярное подтверждение штаммов с отредактированным геномом, а также краткосрочное и долгосрочное хранение подтвержденных GFP-положительных трансконъюгантов M. ciceri. Приведены подробные условия культивирования, параметры скрещивания и процедуры отбора. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
Создание системы редактирования генома CRISPR-Cas9 у M. ciceri устраняет серьезное техническое ограничение в генетических манипуляциях с этим важным для сельского хозяйства азотфиксирующим симбионтом. Путем нарушения локуса nodC с использованием репортера gfp и гомологичной рекомбинации (HDR), данный рабочий процесс обеспечивает основу с применением флуоресценции для направленной модификации генома M. ciceri.
Традиционные подходы к генетическим манипуляциям с ризобиями основывались преимущественно на случайном мутагенезе с использованием Tn5 или аллельном обмене, опосредованном sacB19,26,27. Несмотря на то, что эти методы остаются ценными, они трудоемки, часто требуют нескольких раундов контрселекции и могут оставлять в геноме маркеры устойчивости к антибиотикам, что осложняет последующие этапы редактирования. В отличие от них, редактирование генома с помощью системы CRISPR-Cas9 представляет собой более направленную и оптимизированную альтернативу для геномной инженерии. В последних исследованиях сообщалось о применении CRISPR-опосредованного редактирования оснований и систем на базе Cas12e у S. meliloti для снижения токсичности, связанной с Cas912,13, в то время как транскрипционная репрессия с помощью dCas9 изучалась у R. etli11. Насколько нам известно, данная работа представляет собой одно из первых применений CRISPR-Cas9-опосредованной хромосомной дизрупции у M. ciceri. Протокол включает таргетирование с помощью sgRNA, бипарентальную доставку плазмид и HDR-опосредованную рекомбинацию для локус-специфического редактирования. Интеграция репортера gfp в HDR-кассету также облегчает быстрый флуоресцентный скрининг предполагаемых отредактированных колоний, тем самым сокращая количество колоний, требующих последующей молекулярной валидации.
Для успешной реализации данного рабочего процесса важную роль сыграл ряд факторов. Выбор sgРНК с высокой прогнозируемой специфичностью позволил минимизировать потенциальные нецелевые эффекты в пределах M. ciceri генома, в то время как сохранение целостности плеч гомологии способствовало эффективности рекомбинации, опосредованной HDR. Кроме того, оптимизация условий роста донора и реципиента во время бипарентального скрещивания улучшила выход трансконъюгантов. Скрининг на основе флуоресценции позволил быстро идентифицировать предполагаемые мутанты, однако для подтверждения локус-специфической интеграции репортерной кассеты по-прежнему требовалась молекулярная валидация с помощью ПЦР и секвенирования по Сэнгеру. В будущих исследованиях можно использовать контрольный вектор pCasPP-HDR с пустой gRNA для количественной оценки базового коэффициента рекомбинации.
Помимо методологического прогресса, эта платформа может быть использована в будущих исследованиях симбиотической сигнализации и функциональной геномики ризобий, ассоциированных с нутом28. Нут (Cicer arietinum L.) является глобально значимой бобовой культурой и важным компонентом устойчивых сельскохозяйственных систем29,30. Штамм ΔnodC M. ciceri, созданный в данном исследовании, представляет собой потенциально полезный генетический фон для изучения совместимости хозяина и микроба, а также сигнальных путей, связанных с нодуляцией. Предыдущие исследования показали, что малые РНК (sRNA) функционируют как регуляторные эффекторы на ранних стадиях симбиоза в корневых клубеньках31. Следовательно, описанный здесь дефектный по нодуляции штамм ΔnodC M. ciceri может способствовать проведению будущих исследований, сосредоточенных на молекулярных механизмах, лежащих в основе коммуникации в ризосфере и азотфиксирующего симбиоза.
Раскрытие информации
Авторы заявляют об отсутствии конкурирующих финансовых интересов или конфликтов интересов.
Благодарности
Данная работа была поддержана грантом HRD-16016/15/2023-AFS-DBT от Департамента биотехнологий (DBT)-MK Bhan для доктора Nandita Pasari. Эта работа также была поддержана основным грантом, предоставленным доктору Senjuti Sinharoy Национальным институтом исследования генома растений, Нью-Дели, Индия.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Агароза | Genetix | PG-40005 | Гель-электрофорез |
| Алюминиевая фольга | Ролия’s | GF83048115 | Общие лабораторные цели |
| Бактериологический агар | HiMedia | GRM026 | Приготовление сред |
| Платформа Benchling для дизайна гидовых РНК CRISPR | Benchling | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Дизайн гидовой РНК |
| Борная кислота | HiMedia | PCT0102 | Макнайт’приготовление раствора |
| Коническая колба из боросиликатного стекла | Sigma | CLS5100500 | Подготовка культуры |
| Боросиликатные стеклянные трубки | Sigma | DWK73500-1075 | Подготовка культуры |
| Дигидрат хлорида кальция | HiMedia | MB034 | Приготовление компетентных клеток |
| Дигидрат сульфата кальция | HiMedia | GRM328 | Макнайт’приготовление раствора |
| Карбенициллин динатрий | Duchefa Biochemie | DUC-C0109.005-18 | Используется при 100 µg/mL |
| набор для синтеза кДНК | Thermo Fisher Scientific | AB1543A | синтез кДНК |
| Пищевая пленка | ОА | 10954049 | Общее лабораторное применение |
| Набор для клонирования/Т4-ДНК-лигаза | Thermo Fisher Scientific | K1422 | Реакции лигирования |
| Конго красный | HiMedia | 573-58-0 | Работа с микробными культурами |
| Пятиводный сульфат меди(II) | HiMedia | PCT0104 | Макнайт’приготовление раствора |
| Пробирка для культивирования | Borosil | 9800U08 | Культивирование первичной бактериальной культуры; 15 см × 2,5 см |
| Цифровой pH-метр | Eutech Instruments | EC PH TUTOR DS | Регулировка pH |
| Дикалийфосфат | HiMedia | TC596M | Приготовление среды YMB |
| Маркер молекулярного веса ДНК | BIO-HELIX | DM015-R500 | Гель-электрофорез |
| Набор для удаления ДНКазы | Invitrogen | AM1907 | Удаление ДНК из выделенной РНК |
| смесь дНТФ | Thermo Scientific | R0181 | ПЦР-амплификация |
| Этанол | Sigma-Aldrich | 1.00983.0511 | Использовать в концентрации 75% |
| Бромистый этидий | Sigma-Aldrich | E1510 | Окрашивание ДНК в геле |
| Термочувствительная щелочная фосфатаза FastAP | Thermo Fisher Scientific | EF0651 | Дефосфорилирование вектора при клонировании |
| Буфер FastDigest | Thermo Fisher Scientific | B64 | Рестрикционное расщепление |
| Безводный хлорид железа(III) | HiMedia | TC583 | Макнайт’приготовление растворов |
| Флуоресцентный стереомикроскоп | Nikon | SMZ25 | Скрининг GFP |
| Фунгицид, Bavistin | Защита сельскохозяйственных культур Crystal | Bavistin Карбендазим 50% WP | Обработка семян |
| Набор для экстракции из геля | QIAGEN | 28704 | Очистка ДНК |
| Глицерин | Thermo Fisher Scientific | Q24505 | Компетентные клетки/глицериновые стоки |
| Инкубатор для выращивания с орбитальным шейкером | МРЦ | LOM-150 | Бактериальная культура |
| Перчатки | Kimtech | 97612 | Средства индивидуальной защиты |
| HEPES | HiMedia | MB016 | Отжиг олигонуклеотидов |
| ИПТГ | G Biosciences | RC1113D | Сине-белый скрининг |
| Ламинарный шкаф | Biolink | BL-H1300 | Стерильные методы работы |
| LB-агар | HiMedia | M1151 | Чашки с бактериальными культурами |
| Бульон LB | HiMedia | G1245 | Бактериальная культура |
| Сульфат магния | HiMedia | GRM1281-500G | Приготовление среды YMB |
| Сульфат магния гептагидрат | HiMedia | PCT0008 | Макнайт’приготовление раствора |
| Сульфат марганца(II) тетрагидрат | Sigma-Aldrich | M3634 | Макнайт’приготовление раствора |
| Маннитол | HiMedia | MB198 | Приготовление среды YMB |
| Макнайт’раствор | Приготовленный в лабораторных условиях | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст для перевода. | Питательный раствор для растений |
| Микронаконечники, 0,2–10 µL | Tarsons | 521000 | Работа с жидкостями |
| Микронаконечники, 2–200 µL | Tarsons | 521010 | Работа с жидкостями |
| Микронаконечники, 200 мкл–1000 µL | Tarsons | 521020X | Работа с жидкостями |
| Микроцентрифужная пробирка, 0,5 мл | Tarsons | 500000 | Работа с образцами |
| Микроцентрифужная пробирка, 1,5 мл | Tarsons | 500010 | Обработка образцов |
| Микроцентрифужная пробирка, 2,0 мл | Tarsons | 500020 | Обработка образцов |
| Молибденовая кислота | Sigma-Aldrich | 232084 | Макнайт’приготовление растворов |
| спектрофотометр NanoDrop | Thermo Fisher Scientific | 13-400-519 | Количественное определение ДНК/РНК |
| Неомицин | Duchefa Biochemie | M0135 | Используется при 50 µg/mL |
| Вода, свободная от нуклеаз | HiMedia | ML064-100ML | Применение в молекулярной биологии |
| мастер-микс для ПЦР | Thermo Fisher Scientific | K0171 | 2× мастер-микс |
| Стрипы с ПЦР-пробирками, 0,2 мл | Tarsons | 610040 | Подготовка к ПЦР |
| Чашки Петри, 90 мм | ПКСК (плюрипотентные стволовые клетки) | 2041 | Чашки с агаром |
| Дозатор, 0,1–2.5 µL | Eppendorf | N10178M | Работа с жидкостями |
| Дозатор, 0,5–10 µL | Eppendorf | H40069L | Работа с жидкостями |
| Пипетка, 2–20 µL | Eppendorf | H30046M | Работа с жидкостями |
| Дозатор, 10–100 µL | Eppendorf | I00395M | Работа с жидкостями |
| Дозатор, 20 мкл–200 µL | Eppendorf | M38186M | Работа с жидкостями |
| Пипетка, 100–1000 µL | Eppendorf | N20610M | Работа с жидкостями |
| Набор для экстракции плазмидной ДНК | QIAGEN | 12143 | Выделение плазмид |
| Хлорид калия | HiMedia | TC010 | Макнайт’приготовление раствора |
| Дигидрофосфат калия безводный | HiMedia | TC011M | Макнайт’приготовление раствора |
| мембранный фильтр из ПВДФ, 0.22 µm, 47 мм | MilliporeSigma | GVWP04700 | Бипарентальное спаривание |
| Система для количественной ПЦР в реальном времени | Bio-Rad | CFX96 | ОТ-ПЦР в реальном времени |
| Настольная центрифуга с охлаждением | Eppendorf | 04-987-373 | Сбор клеток |
| Рестриктаза BbsI | Thermo Fisher Scientific | ER1011 | Клонирование гРНК |
| Рестриктаза, EcoRI | Thermo Fisher Scientific | FD0274 | Клонирование |
| Рестриктаза KpnI | Thermo Fisher Scientific | FD0524 | Клонирование |
| Рестриктаза SacI | Thermo Fisher Scientific | FD1133 | Клонирование |
| Рестриктаза XbaI | Thermo Fisher Scientific | FD0684 | Клонирование |
| ДНКаза, не содержащая РНКазы | QIAGEN | 79254 | Очистка РНК |
| Песок | Рам Сурат | Песок | Субстрат для роста растений |
| Секвенатор | Applied Biosystems | Генетический анализатор ABI3730xl | Секвенирование по Сэнгеру |
| среда SOC | Приготовленный в лабораторных условиях | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте контент, который необходимо перевести. Я готов приступить к профессиональному переводу ваших материалов JoVE на русский язык, строго соблюдая все указанные требования к академическому стилю, научной терминологии и точности протоколов. | Восстановление после трансформации |
| Хлорид натрия | HiMedia | TC046 | Приготовление сред |
| Гидроксид натрия | HiMedia | PCT1325 | Корректировка pH HEPES |
| Стерильный хирургический скальпель | Medicare Surgical | 16020 | Вырезание полос из геля / работа с тканями |
| Стерильный шприц | HMD Dispovan | шприц объемом 10 мл без иглы | Стерилизующая фильтрация |
| Стерильный шприцевой фильтр, 0.22 µm | Merck Millex Durapore | 12766842 | Стерилизация фильтрованием |
| мастер-микс SYBR Green | New England Biolabs | M3003E | ОТ-ПЦР в реальном времени |
| Тетрациклин | Duchefa Biochemie | T01050 | Используется при 5 µg/mL |
| Амплификатор | Applied Biosystems | A24811 | ПЦР-амплификация |
| Рулон салфеток | Ролия’s | 07AAECR4885K1ZT | Общее лабораторное использование |
| реагент TRIzol | Invitrogen | 15596026 | Выделение РНК |
| УФ-трансиллюминатор | Analytik Jena | TW-43 | Визуализация геля |
| УФ-видимый спектрофотометр | Eppendorf | D30 | Измерение OD600 |
| Кюветы для видимого диапазона спектра | Eppendorf | 30079345 | Измерение OD600 |
| Вортекс-смеситель | Нейтрализация | iSWIX-VT | Смешивание образцов |
| X-gal | G Biosciences | RC1233 | Сине-белый скрининг |
| Дрожжевой экстракт | HiMedia | RM668-500G | Приготовление сред |
| Гептагидрат сульфата цинка | Sigma-Aldrich | Z0251 | Макнайт’приготовление раствора |
Ссылки
- Doudna JA, Charpentier E. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014;346(6213):1258096.
- Jiang W, Bikard D, Cox D, Zhang F, Marraffini LA. RNA-guided editing of bacterial genomes using CRISPR-Cas systems. Nature biotechnology. 2013;31(3):233-9.
- Bertrand C, Thibessard A, Bruand C, Lecointe F, Leblond P. Bacterial NHEJ: a never ending story. Molecular microbiology. 2019;111(5):1139-51.
- Loureiro A, da Silva GJ. Crispr-cas: Converting a bacterial defence mechanism into a state-of-the-art genetic manipulation tool. Antibiotics. 2019;8(1):18.
- Altenbuchner J. Editing of the Bacillus subtilis genome by the CRISPR-Cas9 system. Applied and environmental microbiology. 2016;82(17):5421-7.
- Wang Y, et al. Bacterial genome editing with CRISPR-Cas9: deletion, integration, single nucleotide modification, and desirable “clean” mutant selection in Clostridium beijerinckii as an example. ACS synthetic biology. 2016;5(7):721-32.
- Oh J-H, van Pijkeren J-P. CRISPR–Cas9-assisted recombineering in Lactobacillus reuteri. Nucleic acids research. 2014;42(17):e131-e.
- Cobb RE, Wang Y, Zhao H. High-efficiency multiplex genome editing of Streptomyces species using an engineered CRISPR/Cas system. ACS synthetic biology. 2015;4(6):723-8.
- Wanjofu EI, et al. Nodulation and growth promotion of chickpea by Mesorhizobium isolates from diverse sources. Microorganisms. 2022;10(12):2467.
- Haskett T, et al. Complete genome sequence of Mesorhizobium ciceri strain CC1192, an efficient nitrogen-fixing microsymbiont of Cicer arietinum. Genome Announcements. 2016;4(3):10.1128/genomea. 00516-16.
- Bellahsen O, Díaz-Méndez R, Romero D. Genomic engineering in Rhizobium etli: implementation and evaluation of systems based on dCas9. Frontiers in Microbiology. 2025;16:1604430.
- Liu G, et al. An efficient CRISPR/Cas12e system for genome editing in Sinorhizobium meliloti. ACS Synthetic Biology. 2023;12(3):898-903.
- Wang L, Xiao Y, Wei X, Pan J, Duanmu D. Highly efficient CRISPR-mediated base editing in Sinorhizobium meliloti. Frontiers in Microbiology. 2021;12:686008.
- Schäfer A, et al. Small mobilizable multi-purpose cloning vectors derived from the Escherichia coli plasmids pK18 and pK19: selection of defined deletions in the chromosome of Corynebacterium glutamicum. Gene. 1994;145(1):69-73.
- Rütering M, et al. Tailor-made exopolysaccharides—CRISPR-Cas9 mediated genome editing in Paenibacillus polymyxa. Synthetic Biology. 2017;2(1):ysx007.
- Ledermann R, Bartsch I, Remus-Emsermann MN, Vorholt JA, Fischer H-M. Stable fluorescent and enzymatic tagging of Bradyrhizobium diazoefficiens to analyze host-plant infection and colonization. Molecular Plant-Microbe Interactions. 2015;28(9):959-67.
- Göttfert M. Regulation and function of rhizobial nodulation genes. FEMS microbiology reviews. 1993;10(1-2):39-63.
- Kant C, Pradhan S, Bhatia S. Dissecting the root nodule transcriptome of chickpea (Cicer arietinum L.). PLoS One. 2016;11(6):e0157908.
- Hsu PD, et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nature biotechnology. 2013;31(9):827-32.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nature biotechnology. 2016;34(2):184-91.
- Norrander J, Kempe T, Messing J. Construction of improved M13 vectors using oligodeoxynucleotide-directed mutagenesis. Gene. 1983;26(1):101-6.
- Simon R, Priefer U, Pühler A. A broad host range mobilization system for in vivo genetic engineering: transposon mutagenesis in gram negative bacteria. Bio/technology. 1983;1(9):784-91.
- Hanahan D, Jessee J, Bloom FR. [4] Plasmid transformation of Escherichia coli and other bacteria. Methods in enzymology. 1991;204:63-113.
- Alexandre A, et al. Natural populations of chickpea rhizobia evaluated by antibiotic resistance profiles and molecular methods. Microbial Ecology. 2006:128-36.
- Weerakkody LR, et al. A rapid, inexpensive and effective method for the efficient isolation of genomic DNA from Gram-negative bacteria. Molecular Genetics and Genomics. 2024;299(1):26.
- Selbitschka W, Niemann S, Pühler A. Construction of gene replacement vectors for Gram− bacteria using a genetically modified sacRB gene as a positve selection marker. Applied microbiology and biotechnology. 1993;38(5):615-8.
- Yadav A, Singh RP, Singh AL, Singh M. Identification of genes involved in phosphate solubilization and drought stress tolerance in chickpea symbiont Mesorhizobium ciceri Ca181. Archives of microbiology. 2021;203(3):1167-74.
- Dicenzo GC, et al. Multidisciplinary approaches for studying rhizobium–legume symbioses. Canadian Journal of Microbiology. 2019;65(1):1-33.
- Calia C, et al. A bibliometric analysis of chickpea agronomic practices in the world during 45 years of scientific research. Legume Science. 2024;6(1):e219.
- Sandhu J, Tripathi S, Chaturvedi S. Chickpea nutritional status and value chain for sustainable development. Sustainable food value chain development: Perspectives from developing and emerging economies: Springer; 2023. p. 175-83.
- Ren B, Wang X, Duan J, Ma J. Rhizobial tRNA-derived small RNAs are signal molecules regulating plant nodulation. Science. 2019;365(6456):919-22.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно