Генетически обоснованная многоэтапная схема, объединяющая менделевскую рандомизацию, транскриптомику опухолей и одноклеточный анализ, позволила выделить MAP1LC3A в качестве связанного с ферроптозом гена, ассоциированного с предрасположенностью к глиобластоме и являющегося кандидатом для дальнейшей экспериментальной проверки.
Исследовательская статья
Многоэтапные генетические, транскриптомные и одноклеточные данные позволяют выделить MAP1LC3A среди генов, связанных с ферроптозом при глиобластоме
34 просмотров
⸱
11 сентября 2026 г.
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
Глиобластома (GBM) остается крайне агрессивным злокачественным новообразованием, и вклад генов, связанных с ферроптозом, в предрасположенность к этому заболеванию изучен не полностью. Для приоритизации генов, связанных с ферроптозом и ассоциированных с GBM, была применена многоэтапная структура с генетической привязкой. Среди 483 генов, отобранных из FerrDb V2, 315 имели потенциальные цис-экспрессионные количественные признаки локусов (cis-eQTLs) в eQTLGen, 250 сохранили как минимум три независимых инструмента после клампинга по неравновесности сцепления, и 226 дали достоверные оценки менделевской рандомизации с использованием метода обратной дисперсии (IVW) на основе полногеномного исследования ассоциаций GBM, включавшего 6 183 случая заболевания и 18 169 контрольных образцов. Тридцать четыре гена соответствовали критериям предварительного поиска: P < 0,05 и уровень ложноположительных результатов по методу Бенджамини–Хохберга (BH-FDR) < 0,20, при этом оценки байесовской взвешенной менделевской рандомизации (BWMR) были согласованны по направлению. Менделевская рандомизация на этапе репликации с использованием cis-eQTLs цельной крови из GTEx V10 подтвердила значимость четырех генов: ATG7, RPTOR, MAP1LC3A и CHMP6. Анализ трех независимых транскриптомных когорт «опухоль–контроль» показал, что экспрессия MAP1LC3A была последовательно снижена в опухолевой ткани и продемонстрировала значимую объединенную оценку со случайными эффектами (log₂-кратное изменение: −1,273; 95% доверительный интервал: от −1,625 до −0,920; уровень ложноположительных результатов = 0,016), в то время как остальные три гена не получили сопоставимой статистической поддержки между когортами. Впоследствии был проведен анализ виртуального нокаута на уровне отдельных клеток в сбалансированном по пациентам подмножестве из 2 400 злокачественных клеток, отобранных из 4 916 подходящих клеток в 20 опухолях GBM взрослых с диким типом IDH. В пяти независимых запусках было выявлено 3, 15, 4 и 7 устойчивых нижестоящих генов для ATG7, RPTOR, MAP1LC3A и CHMP6 соответственно. Полученные консенсусные наборы включали 17 уникальных генов, при этом RND3 был общим для всех четырех мишеней. Анализ Gene Ontology указал на обогащение процессов клеточной адгезии и процессов на поверхности клеток, в то время как ни один из путей KEGG или Reactome не остался значимым после коррекции на множественное тестирование. В совокупности эти результаты позволяют приоритизировать MAP1LC3A для дальнейших экспериментальных исследований, при этом отделяя генетическую ассоциацию, согласованность экспрессии в опухоли и результаты компьютерного моделирования возмущений от окончательных доказательств причинно-следственной связи или механизмов действия.
Введение
Глиобластома (GBM) остается классическим примером рефрактерного к лечению злокачественного новообразования. Несмотря на все более уточненную молекулярную классификацию и мультидисциплинарный подход к лечению, стойкие улучшения в исходах для пациентов остаются ограниченными1. Для пациентов с удовлетворительным общим состоянием современная тактика ведения заключается в максимальной безопасной резекции с последующей лучевой терапией в сочетании с конкомитантным и адъювантным введением темозоломида — эта схема была установлена в знаковом рандомизированном исследовании и сохраняется в современных клинических рекомендациях1,2. Тем не менее, диффузная инфильтрация, а также выраженная клеточная и молекулярная гетерогенность ограничивают возможность долгосрочного контроля заболевания, и у большинства пациентов в конечном итоге наступает прогрессирование или рецидив, для которых не существует универсально эффективного стандартного лечения1,3. Этот устойчивый разрыв между достижениями в характеристике заболевания и клиническими результатами подчеркивает необходимость выявления биологически значимых молекулярных зависимостей, которые могли бы лечь в основу новых терапевтических стратегий лечения GBM.
Ферроптоз представляет собой железозависимую форму регулируемой клеточной гибели, характеризующуюся неконтролируемым перекисным окислением фосфолипидов и сбоем в работе клеточных антиоксидантных систем защиты, что механистически отличает его от апоптоза и других канонических программ гибели клеток4,5. Этот процесс особенно актуален для ГБМ, где генетические изменения и метаболическая пластичность перестраивают гомеостаз железа, окислительно-восстановительный баланс и липидный обмен. Интегрированное геномное и липидомное профилирование показало, что делеция CDKN2A перераспределяет окисляемые полиненасыщенные жирные кислоты, создавая тем самым генотип-зависимую чувствительность к ферроптозу в моделях ГБМ6. Аналогичным образом, парный анализ первичных и рецидивирующих опухолей выявил связанные с рецидивом изменения в GPX4, ACSL4 и других регуляторах ферроптоза7. Также было показано, что экспериментальная модуляция путей защиты от ферроптоза влияет на ответ клеток ГБМ и ксенографтных моделей на темозоломид8. В совокупности эти данные определяют ферроптоз как биологически обоснованную терапевтическую уязвимость при ГБМ. Однако они преимущественно отражают ассоциации с состоянием опухоли или контекстно-зависимые экспериментальные наблюдения и не устанавливают, способствует ли конститутивная вариабельность экспрессии генов, связанных с ферроптозом, наследственной предрасположенности к ГБМ.
Большинство исследований ферроптоза при глиоме у людей основывались на анализе дифференциальной экспрессии, моделировании выживаемости и молекулярном субтипировании с использованием наборов данных TCGA, CGGA и GEO9,10. Хотя эти работы подтвердили прогностическую значимость транскрипционных программ, связанных с ферроптозом, их обсервационный дизайн не позволяет определить, способствует ли измененная экспрессия генов предрасположенности к GBM или же она является следствием развития опухоли. Последующий полнотранскриптомный менделевский рандомизационный анализ выявил генетически регулируемые тканеспецифичные гены, связанные с риском глиомы, в то время как более современные исследования на основе количественных признаков экспрессии (eQTL) и количественных признаков белков (pQTL) позволили начать приоритизацию потенциальных терапевтических мишеней для GBM11,12. Тем не менее, в предыдущих исследованиях обычно применялись полнотранскриптомные или ориентированные на мишени лекарственных средств подходы, а не оценка заранее определенного всеобъемлющего набора генов, связанных с ферроптозом. Кроме того, лишь в немногих работах масштабное полногеномное поиск ассоциаций (GWAS) для GBM был интегрирован с менделевской рандомизацией на этапе репликации с использованием независимого ресурса eQTL с последующей оценкой в нескольких транскриптомных когортах «опухоль — контроль». Это различие важно, поскольку генетическая регуляция экспрессии генов существенно различается в разных тканях, и нельзя предполагать, что ассоциации eQTL, полученные из крови, отражают регуляторные эффекты внутри опухолей головного мозга11,13. Следовательно, необходима интегративная основа, объединяющая генетическую ассоциацию, менделевскую рандомизацию на этапе репликации, межкогортный транскриптомный анализ опухолей и функциональное прогнозирование на уровне единичных клеток, полученных от пациентов, для идентификации генов, связанных с ферроптозом, чья роль в GBM подтверждается совокупностью сходящихся доказательств.
В данном исследовании изучалось, связана ли генетически регулируемая экспрессия генов, относящихся к ферроптозу, с предрасположенностью к ГБМ. Менделевская рандомизация на этапе обнаружения и этапе репликации была объединена с анализом экспрессии генов в трех независимых транскриптомных когортах «опухоль–контроль». Гены, подтвержденные на обоих этапах Менделевской рандомизации, впоследствии были оценены в данных одноклеточного транскриптомного анализа, полученных от пациентов, с использованием виртуального возмущения для характеристики прогнозируемых транскрипционных ответов в злокачественных клетках. Вместо того чтобы отдавать приоритет генам исключительно на основе профилей экспрессии в опухоли, эта многоэтапная структура сначала использовала наследуемую генетическую вариабельность, а затем оценивала релевантные заболеванию паттерны экспрессии вместе с вычислительными профилями возмущения на уровне отдельных клеток. Полученные в итоге конвергентные данные были использованы для приоритезации генов, связанных с ферроптозом, для дальнейших экспериментальных исследований ГБМ.
Протокол
Данное исследование было освобождено от этической экспертизы Комитетом по медицинской этике Первой народной больницы города Чжаоцин (регистрационный номер B2026-08-03). В исследовании использовались ретроспективно собранные, деидентифицированные обобщенные генетические и транскриптомные данные, включая данные с ограниченным доступом из EGAD00010001657, одобренные Комитетом по доступу к данным, а также наборы данных, полученные из GEO, eQTLGen и GTEx в соответствии с применимыми условиями доступа и использования. Новые участники не привлекались, биообразцы не собирались, и доступ к идентифицируемым данным на уровне отдельных участников не осуществлялся. Этическое одобрение и информированное согласие для исходных исследований были получены соответствующими создателями данных, а данные с ограниченным доступом использовались в соответствии с применимым Соглашением о доступе к данным.
Дизайн исследования
В данном исследовании использовалась многоэтапная схема для приоритизации генов, связанных с ферроптозом и предрасположенностью к глиобластоме (GBM), а также для оценки их транскрипционных эффектов, имеющих значение для заболевания (Рисунок 1). Во-первых, гены, связанные с ферроптозом и отобранные из базы данных FerrDb V2, были проанализированы с помощью двухвыборочного менделевского рандомизирования (MR) с использованием данных о цис-экспрессионных количественных признаках локусов (cis-eQTL) и результатов крупного полногеномного поиска ассоциаций (GWAS) для GBM. Основным методом скрининга служило MR со взвешиванием по обратной дисперсии (IVW), байесовское взвешенное менделевское рандомизирование (BWMR) обеспечивало дополнительную оценку надежности, а независимый набор данных eQTL использовался для MR на этапе репликации. Во-вторых, гены, подтвержденные генетическим анализом, оценивались в трех независимых транскриптомных когортах (опухоль — контроль) с последующим метаанализом между когортами. В-третьих, транскриптомные данные отдельных клеток, полученные от пациентов, использовались для проведения виртуальной генной пертурбации в злокачественных клетках и выявления воспроизводимых нижестоящих транскрипционных ответов. Эти ответы впоследствии были охарактеризованы с помощью функционального обогащения и анализа общих сетей. В целом, генетический анализ был направлен на выявление генов, связанных с предрасположенностью к GBM, в то время как транскриптомный анализ и анализ отдельных клеток служили для оценки биологического соответствия и выдвижения гипотез для последующей экспериментальной проверки.
Источники данных
Гены, связанные с ферроптозом, были получены из базы данных FerrDb V2; после гармонизации символов генов и удаления дубликатов было выявлено 483 уникальных белок-кодирующих генов человека14. Сводные статистические данные по цис-экспрессионным количественным признакам локусов (cis-eQTL) цельной крови из консорциума eQTLGen использовались в качестве набора данных воздействия для менделевской рандомизации (MR) на этапе обнаружения, в то время как данные по cis-eQTL цельной крови из релиза GTEx V10 служили независимым набором данных воздействия для MR на этапе репликации11,15. Данные об ассоциациях с исходами ГБМ были получены из сводных статистик полногеномного поиска ассоциаций (GWAS) с ограниченным доступом, доступных через Европейский архив геномов и феномов, и включали 6 183 случая заболевания и 18 169 контрольных образцов европейского происхождения16. Экспрессия генетически приоритетных генов на тканевом уровне оценивалась в трех независимых когортах Gene Expression Omnibus (GEO): GSE196533, включающей 61 образец глиомы 4-й степени, обозначенных как ГБМ в переданных метаданных, и девять образцов ненеопластической ткани мозга; GSE4290, включающей образцы ГБМ и неопухолевой ткани мозга, полученные при эпилепсии; и GSE116520, содержащей парные образцы ядра опухоли и перитуморальной зоны, а также ненеопластический контроль17,18,19. Данные Smart-seq2, полученные от пациентов из GSE131928, использовались для анализа виртуального возмущения злокачественных клеток20. Характеристики наборов данных и их соответствующие аналитические роли обобщены в Таблице 1. Все анализы проводились с использованием ранее собранных деидентифицированных наборов данных, для которых в рамках исходных исследований было получено этическое одобрение и информированное согласие.
Выбор генетического инструментария и гармонизация данных
В качестве потенциальных инструментов были отобраны цис-экспрессионные количественные признаки loci (цис-eQTL), ассоциированные с экспрессией генов с уровнем значимости общегеномного масштаба (P < 5 × 10⁻8). Варианты были сгруппированы (clumping) с использованием европейской референсной панели проекта 1000 Genomes с порогом неравновесного сцепления (LD) r2 < 0.001 в окне 10 000-kb. Гены, для которых после группировки осталось менее трех независимых инструментов, были исключены из основного анализа менделевской рандомизации (MR). Учитывая цель эксплораторного скрининга, минимальное количество инструментов было предварительно определено как три, чтобы сохранить гены с ограниченной, но сильной поддержкой цис-eQTL, обеспечив при этом возможность оценки методом обратного взвешивания инструментов (IVW). Данный порог сопровождался строгим LD-clumping-ом и фильтрацией по F-статистике; оценки, основанные только на трех или четырех инструментах, интерпретировались с осторожностью, а анализ чувствительности проводился только в методологически применимых случаях. Сила инструмента для каждого варианта оценивалась с помощью F-статистики (F = β2/SE2), где β и SE представляют собой оценку эффекта цис-eQTL и ее стандартную ошибку соответственно. Варианты с F < 10 были исключены для минимизации систематической ошибки из-за слабых инструментов21,22. Наборы данных по экспозиции и исходу были гармонизированы путем выравнивания аллелей эффекта и направлений эффекта. Дублирующиеся варианты, варианты, отсутствующие в наборе данных GBM GWAS, и варианты с несовместимым кодированием аллелей были исключены. Поскольку частоты аллелей эффекта для GBM GWAS были недоступны, палиндромные варианты с неоднозначной ориентацией цепи были удалены, а не определены расчетным путем. По той же причине формальный тест Стигера на направленность не проводился.
Менделевская рандомизация
Связь между генетически предсказанной экспрессией генов и предрасположенностью к GBM оценивали с помощью двухвыборочной менделевской рандомизации (MR). На этапе поиска включались только гены, имеющие не менее трех независимых инструментов цис-экспрессионных количественных признаков локусов (cis-eQTL), а основным аналитическим подходом служил метод обратного взвешивания по дисперсии (IVW). Оценки эффекта представлялись в виде отношений шансов (OR) с 95% доверительными интервалами (CI) на единицу увеличения генетически предсказанной экспрессии генов. Для учета множественного тестирования по всем оцениваемым генам значения P метода IVW корректировали с использованием процедуры Бенджамини–Хохберга23. Гены со значением P < 0,05 и ложноположительной скоростью обнаружения по методу Бенджамини–Хохберга (BH-FDR) < 0,20 были отобраны в качестве предварительных кандидатов. Этот относительно широкий порог FDR был выбран, чтобы избежать преждевременного исключения потенциально значимых генов на этапе поиска; поэтому статус кандидата интерпретировался в совокупности с последующим анализом, а не как подтверждающее доказательство. Затем к кандидатам этапа поиска применяли байесовскую взвешенную менделевскую рандомизацию (BWMR) с использованием тех же гармонизированных инструментов24. Согласованность результатов IVW и BWMR оценивали на основе статистической значимости и направления эффекта. В случаях, когда это позволяло количество доступных инструментов, для оценки гетерогенности, горизонтального плейотропии, влияния аномальных вариантов и влияния отдельных однонуклеотидных полиморфизмов (SNPs) проводили Q-тест Кокрана, тест перехвата MR-Egger, MR-PRESSO и анализ с исключением одного варианта (leave-one-out)22.
MR на этапе репликации была проведена с использованием данных cis-eQTL цельной крови из GTEx V10. Метод отношения Вальда применялся в случаях, когда был доступен только один инструментальный параметр, в то время как метод обратного взвешивания (IVW) использовался для генов с двумя или более инструментами. Репликация определялась как P < 0,05, BH-FDR < 0,20 и направление эффекта, согласующееся с соответствующей оценкой на этапе обнаружения. Поскольку несколько оценок репликации GTEx основывались всего на одном или двух инструментах, они интерпретировались как подтверждающие данные для репликации, а не как независимые доказательства причинно-следственной связи.
Транскриптомный анализ нескольких когорт
Четыре гена, отобранные в ходе анализа менделевской рандомизации (MR) на этапах открытия и репликации, были изучены в трех независимых транскриптомных когортах. Для GSE196533 необработанные данные количества чтений РНК-секвенирования анализировались с помощью DESeq225. Гены, количество чтений которых было менее 10 во всех образцах, кроме двух, были исключены, в то время как четыре целевых гена были сохранены независимо от фильтрации экспрессии. Дифференциальная экспрессия оценивалась между 61 образцом глиомы 4-й степени, аннотированными в переданных метаданных как GBM, и девятью образцами мозга без неоплазий.
Для GSE4290 были исключены четыре образца, не имевшие четкого гистопатологического диагноза, в результате чего осталось 77 образцов GBM и 23 образца непухолевой ткани мозга. Обработанные значения интенсивности микрочипов подвергли log2-преобразованию, квантильной нормализации и анализу с использованием робастных эмпирических линейных моделей Байеса, реализованных в limma26. Если несколько зондов соответствовали одному гену, выбирали зонд с самым высоким средним уровнем экспрессии во всех включенных образцах независимо от значимости дифференциальной экспрессии.
Набор данных GSE116520 включал парные образцы из ядра опухоли и перитуморальной области, полученные от 17 пациентов, а также восемь ненеопластических контрольных образцов. Депонированные данные экспрессии, подвергнутые логарифмическому преобразованию и квантильной нормализации, анализировали с помощью пакета limma. Внутрипациентные корреляции между образцами из ядра опухоли и перитуморальной области учитывали с помощью блокировки на уровне пациента и функции duplicateCorrelation. Сравнение ядра опухоли с контролем было предварительно определено для кросс-когортного мета-анализа, в то время как перитуморальные сравнения и упорядоченная тенденция «контроль — перитуморальная область — ядро опухоли» оценивались отдельно.
Специфические для каждого исследования значения log2 кратного изменения и стандартные ошибки объединялись с использованием модели случайных эффектов с ограниченным максимальным правдоподобием и выводом по методу Хартунга–Кнаппа, реализованной в пакете metafor. Гетерогенность между исследованиями оценивали с помощью Q-статистики Кохрена и I2. Объединенные значения P для четырех целевых генов были скорректированы с использованием процедуры Бенджамини–Хохберга. Сильная транскриптомная поддержка определялась как уровень ложноположительных результатов (FDR) метаанализа < 0.05, значимость FDR на уровне когорты как минимум в двух наборах данных и согласованное направление эффекта во всех трех когортах.
Анализ виртуального нокаута на уровне отдельных клеток
Данные Smart-seq2, полученные от пациентов из набора GSE131928, были использованы для оценки четырех генов с реплицированным MR в злокачественных клетках. Злокачественные клетки взрослых людей были идентифицированы в соответствии с аннотациями, представленными в оригинальном исследовании; из каждого подходящего пациента было отобрано равное количество клеток случайным образом, чтобы минимизировать дисбаланс в представленности пациентов. Виртуальный нокаут выполнялся с помощью scTenifoldKnk и повторялся в пяти независимых запусках. Гены со скорректированным по методу Бенджамини — Хохберга значением P < 0.05 в отдельном запуске считались значимыми. Нижестоящие гены, воспроизведенные как минимум в трех из пяти запусков, были определены как основной консенсусный набор, в то время как более строгий критерий «четыре из пяти» использовался для анализа чувствительности. Эти результаты интерпретировались как вычислительные прогнозы транскрипционного возмущения, а не как доказательства прямого молекулярного регулирования.
Функциональное обогащение и анализ общих сетей
Анализ функционального обогащения проводили с использованием специфических для мишеней нижележащих генов, которые воспроизводимо идентифицировались как минимум в трех из пяти виртуальных запусков нокаута. Обогащение по категориям Gene Ontology (GO), путям Kyoto Encyclopedia of Genes and Genomes (KEGG) и Reactome оценивали с помощью односторонних гипергеометрических тестов; в качестве фонового набора генов использовали 1 004 гена, включенных в вывод сети. P значения корректировались отдельно для каждой базы данных аннотаций с помощью процедуры Бенджамини — Хохберга, и скорректированное P < Значение 0,05 считалось статистически значимым.
Для представления взаимосвязей между четырьмя мишенями нокаута и их общими нижестоящими генами была построена бипартитная сеть. Гены, связанные с несколькими мишенями, были определены на основе их общего степеня связи, а перекрытие между наборами генов, специфичных для конкретных мишеней, было количественно оценено с помощью подсчета пересечений и индексов Жаккара. Ребра сети представляют собой ассоциации между воспроизводимыми вычислительными возмущениями и не должны интерпретироваться как доказательства прямых молекулярных взаимодействий.
Статистический анализ и воспроизводимость
Если не указано иное, статистические тесты были двусторонними, а множественные сравнения контролировались с помощью процедуры Бенджамини–Хохберга. Критерии значимости для конкретных видов анализа описаны в соответствующих подразделах. Все анализы проводились с использованием R или Python. Для рандомизированных процедур использовались заранее определенные начальные значения (seeds); аналитический код, версии программного обеспечения и подробные настройки параметров были заархивированы для обеспечения воспроизводимости. Все наборы данных были собраны ранее и деидентифицированы; этическое одобрение и информированное согласие были получены в ходе оригинальных исследований.
Результаты
Подбор генов, связанных с ферроптозом, и генетических инструментов
Всего из базы данных FerrDb V2 было получено 483 гена, связанных с ферроптозом (Рисунок 1). Среди них 315 генов соответствовали набору данных eQTLGen и имели как минимум один кандидатный цис-локус количественных признаков экспрессии (cis-eQTL). После кластеризации по неравновесию сцепления 250 генов сохранили как минимум три независимых кандидатных инструмента. После поиска вариантов исхода, гармонизации аллелей и контроля качества 226 генов дали достоверные оценки с использованием метода обратного взвешивания дисперсии (IVW) и были включены в анализ менделевской рандомизации (MR) на этапе поиска (Дополнительный файл 1). Все 3 578 инструментов, сохраненных в анализе на этапе поиска, имели F-статистику >10 (минимум — 29,72; медиана — 70,76), что указывает на отсутствие признаков смещения из-за слабых инструментов. Среди 34 кандидатных генов на этапе поиска медиана F-статистики составила 67,22, при этом минимум составил 29,72.
На этапе поиска MR позволяет выявить гены, связанные с ферроптозом и предрасположенностью к ГБМ
Из 226 генов, по которым были получены достоверные оценки IVW, 34 соответствовали заранее установленным критериям этапа поиска: IVW P < 0,05 и частота ложных открытий по методу Бенджамини-Хохберга (BH-FDR) < 0,20, включая 19 обратных и 15 прямых ассоциаций с предрасположенностью к GBM (Рисунок 2A). Наиболее сильные статистические доказательства были наблюдались для RPTOR (OR = 0,809, 95% CI 0,737–0,887; P = 7,02 × 10⁻6; BH-FDR = 0,0012) и PLA2G6 (OR = 1,568, 95% CI 1,281–1,920; P = 1,08 × 10⁻5; BH-FDR = 0,0012). Оценки байесовской взвешенной менделевской рандомизации (BWMR) были номинально значимыми и concordant по направлению с оценками IVW для всех 34 генов-кандидатов (Рисунок 2A). Тесты пересечения MR-Egger не выявили признаков направленной горизонтальной плейотропии. Тест Кохрена Q обнаружил гетерогенность только для MAP1LC3A (P = 0,043), тогда как глобальные тесты MR-PRESSO не выявили значительного искажения из-за выбросов среди 33 оцениваемых генов. Анализ MR-PRESSO не удалось провести для SLC7A11, так как было доступно только три инструмента (Дополнительный файл 1). Специфичные для генов анализы с исключением одного инструмента (leave-one-out), графики сравнения методов и воронкообразные графики для четырех впоследствии реплицированных генов представлены на Дополнительном рисунке 1. 34 кандидата этапа поиска были впоследствии оценены с использованием независимого набора данных eQTL. Из них 26 имели достаточное количество инструментов для MR на этапе репликации, и четыре соответствовали заранее установленным критериям репликации.
Независимая репликация МР подтверждает четырех кандидатов, выявленных на этапе поиска
Из 34 кандидатов на этапе обнаружения 26 имели по крайней мере один подходящий инструмент cis-eQTL в данных GTEx V10 по цельной крови и были включены в MR-анализ на этапе репликации. Тринадцать генов были представлены одним инструментом и анализировались с использованием отношения Вальда, тогда как остальные 13 генов имели два или более инструментов и анализировались с помощью IVW. Четыре гена соответствовали заранее определенным критериям репликации: P < 0.05, BH-FDR < 0.20 и направление эффекта, совпадающее с оценкой на этапе обнаружения (Рисунок 2B; Дополнительный файл 1).
Более высокая генетически предсказанная экспрессия ATG7 (OR = 0.523, 95% CI 0.330–0.831; P = 0.0061; BH-FDR = 0.0976), RPTOR (OR = 0.718, 95% CI 0.563–0.915; P = 0.0075; BH-FDR = 0.0976) и MAP1LC3A (OR = 0.830, 95% CI 0.717–0.959; P = 0.0117; BH-FDR = 0.1012) была связана со снижением восприимчивости к GBM. Напротив, более высокая генетически предсказанная экспрессия CHMP6 была связана с повышенной восприимчивостью (OR = 1.378, 95% CI 1.032–1.838; P = 0.0295; BH-FDR = 0.1916). Направления эффекта для всех четырех генов совпадали с данными, полученными в ходе анализа на этапе поиска. Значимой гетерогенности среди генов, для которых можно было рассчитать Q Кокрана, обнаружено не было (Дополнительный файл 1). Поскольку большинство оценок репликации основывались всего на одном или двух инструментах, формальные тесты на горизонтальную плейотропию и искажение выбросами были применимы только к ограниченному подмножеству генов (Дополнительный файл 1). Соответствующие диагностические графики для MAP1LC3A, RPTOR и CHMP6 представлены на Дополнительной рисунке 2. ATG7 не подходил для многоинструментального диагностического анализа, так как его оценка репликации была получена с помощью отношения Вальда для одного инструмента.
Транскриптомная оценка нескольких когорт позволяет выделить MAP1LC3A в качестве приоритетной мишени
Четыре гена, подтвержденные в ходе MR-анализов как на этапе обнаружения, так и на этапе репликации, были оценены в трех независимых транскриптомных когортах, представляющих различные платформы экспрессии (Рисунок 3; Таблица 2; Дополнительный рисунок 3; Дополнительный файл 1). Экспрессия MAP1LC3A была последовательно снижена в опухолевой ткани во всех трех когортах: GSE196533 (log₂FC = −1.553, FDR по всему транскриптому = 3.21 × 10⁻8), GSE4290 (log₂FC = −1.243, FDR = 3.55 × 10⁻12) и GSE116520 в сравнении ядра опухоли с неопластическим контролем (log₂FC = −1.204, FDR = 9.78 × 10⁻8). В GSE116520 экспрессия MAP1LC3A также была ниже в перитуморальной ткани, чем в неопластических контролях (log₂FC = −1.056, FDR = 2.85 × 10⁻6), при этом наблюдалась значимая тенденция к снижению от контроля через перитуморальную ткань к ядру опухоли (коэффициент тренда = −0.531, FDR = 8.59 × 10⁻6).
Метаанализ со случайными эффектами подтвердил значительно более низкую экспрессию MAP1LC3A в опухолевой ткани (суммарный log₂FC = −1.273, 95% ДИ от −1.625 до −0.920; P по методу Хартунга-Кнаппа = 0.0041; BH-FDR = 0.016) при отсутствии признаков межгрупповой гетерогенности (I2 = 0%; Дополнительный файл 1). Экспрессия RPTOR была стабильно ниже во всех трех когортах и достигла статистической значимости в масштабе всего транскриптома в GSE4290, хотя его суммарная оценка не была статистически значимой (log₂FC = −0.258, 95% ДИ от −0.655 до 0.139; BH-FDR = 0.196; I2 = 42.3%). Экспрессия CHMP6 была стабильно выше в опухолевой ткани и достигла значимости в GSE4290, в то время как суммарная оценка осталась незначимой (log₂FC = 0.150, 95% ДИ от −0.130 до 0.431; BH-FDR = 0.196; I2 = 52.0%). ATG7 продемонстрировал небольшие, разнонаправленные различия между когортами и отсутствие значимой суммарной ассоциации (log₂FC = 0.036, 95% ДИ от −0.073 до 0.146; BH-FDR = 0.291; I2 = 0%). Таким образом, среди четырех генов, реплицированных с помощью MR, MAP1LC3A показал наиболее сильные и устойчивые доказательства дифференциальной экспрессии, связанной с опухолью.
Виртуальный нокаут отдельных клеток выявляет воспроизводимые таргетные транскрипционные пертурбации
Четыре гена, реплицированных с помощью MR, были проанализированы в 4 916 подходящих злокачественных клетках из 20 опухолей ГБМ с диким типом IDH у взрослых из набора GSE131928. ATG7, RPTOR, MAP1LC3A и CHMP6 были обнаружены в 42,78%, 45,89%, 46,89% и 31,90% подходящих злокачественных клеток соответственно, что подтверждает целесообразность их включения в анализ виртуального нокаута (Дополнительный рисунок 4; Дополнительный файл 1). Чтобы минимизировать дисбаланс в представленности пациентов, из каждой опухоли было случайным образом отобрано по 120 клеток, что позволило получить сбалансированный по пациентам набор данных из 2 400 злокачественных клеток. Каждый целевой ген оценивался в пяти запусках с независимым начальным значением (seed), что в итоге дало 20 анализов виртуального нокаута.
Используя заранее определенный критерий BH-FDR < 0,05 как минимум в трех из пяти запусков, метод виртуального нокаута выявил три надежных нижестоящих гена для ATG7, 15 для RPTOR, четыре для MAP1LC3A и семь для CHMP6 (Рисунок 4A; Дополнительный рисунок 5). Консенсусный набор для RPTOR включал RND3, NKAIN4, CHI3L1, CDKN1A, BCAN, PDGFRA, OLIG1, LHFPL3, ENO2, HILPDA, LGALS3, ANXA1, CNTN1, NAMPT и SCRG1. Консенсусный набор для MAP1LC3A включал RND3, CD24, BCAN и S100B, в то время как консенсусные наборы для ATG7 и CHMP6 содержали три и семь генов соответственно. Применение более строгого критерия значимости (как минимум в четырех из пяти запусков) сократило консенсусные наборы до двух генов, ассоциированных с ATG7, девяти генов, ассоциированных с RPTOR, одного гена, ассоциированного с MAP1LC3A, и четырех генов, ассоциированных с CHMP6. В совокупности эти анализы позволили выявить воспроизводимые, специфичные для мишени транскрипционные нарушения в предполагаемой регуляторной сети злокачественных клеток.
Анализы функционального обогащения и общих сетей выявляют конвергентные ответы, связанные с адгезией
Четыре целевых консенсусных набора включали 17 уникальных нижестоящих генов. Сетевой анализ выявил RND3 как единственный ген, общий для всех четырех виртуальных нокаутов, в то время как BCAN, CD24 и NKAIN4 были общими для трех из четырех виртуальных нокаутов. CHI3L1, LHFPL3 и PDGFRA были общими для двух мишеней, тогда как остальные десять генов были специфичны для конкретной мишени (Рисунок 4B,C). Наибольшее абсолютное попарное перекрытие наблюдалось между RPTOR и CHMP6, которые имели шесть общих нижестоящих генов. Согласно коэффициенту сходства Жаккара, наибольшее пропорциональное перекрытие наблюдалось между ATG7 и CHMP6 (индекс Жаккара = 0.429), за которыми следовали RPTOR–CHMP6 и MAP1LC3A–CHMP6 (в обоих случаях 0.375).
Анализ Gene Ontology объединенного консенсусного набора из 17 генов выявил десять значимо обогащенных терминов после поправки Бенджамини–Хохберга (Рисунок 4D; Дополнительный рисунок 6). Обогащенные термины биологических процессов включали адгезию клеток (BH-FDR = 0.0028), положительную регуляцию пролиферации клеточной популяции (BH-FDR = 0.0028), воспалительный ответ (BH-FDR = 0.0139), положительную регуляцию каскада ERK1/ERK2 (BH-FDR = 0.0165) и межклеточную адгезию (BH-FDR = 0.0196). Значимые термины клеточных компонентов включали поверхность клетки, внеклеточную область, плазматическую мембрану и внеклеточный матрикс, в то время как связывание углеводов было единственным значимо обогащенным термином молекулярной функции. Адгезия клеток оставалась значимо обогащенной, когда анализ ограничивался генами, общими как минимум для двух мишеней, и когда применялся более строгий критерий консенсуса «четыре из пяти запусков». Ни один путь KEGG или Reactome не остался значимым после поправки BH.
Наиболее выраженное специфическое обогащение по мишеням наблюдалось для RPTOR, для которого консенсусный набор из 15 генов был обогащен по четырем терминам биологических процессов и четырем терминам клеточных компонентов (Дополнительная фигура 7). Консенсусный набор MAP1LC3A был обогащен по терминам «адгезия клеток» (BH-FDR = 8,74 × 10⁻4) и «развитие центральной нервной системы» (BH-FDR = 0,0364), в то время как консенсусный набор CHMP6 был обогащен по терминам «адгезия клеток» (BH-FDR = 0,0075). Ни один термин Gene Ontology не достиг значения BH-FDR < 0,05 для консенсусного набора из трех генов ATG7.
ДОСТУПНОСТЬ ДАННЫХ:
Общедоступные транскриптомные наборы данных доступны в GEO под номерами доступа GSE196533, GSE4290, GSE116520 и GSE131928. Сводные статистические данные по исходам GBM депонированы с ограниченным доступом в Европейском геномно-феномном архиве (EGA), набор данных EGAD00010001657 (https://ega-archive.org/datasets/EGAD00010001657). Доступ предоставляется соответствующим Комитетом по доступу к данным и требует подачи утвержденной заявки и подписания Соглашения о доступе к данным. Согласно действующему соглашению, авторы не имеют права распространять эти файлы или депонировать их в открытом репозитории. Сводные данные eQTL доступны от консорциума eQTLGen и GTEx в соответствии с их соответствующими условиями доступа и использования. Скрипты анализа, использованные в данном исследовании, представлены в Дополнительном файле с кодом 1 и Дополнительном файле с кодом 2.
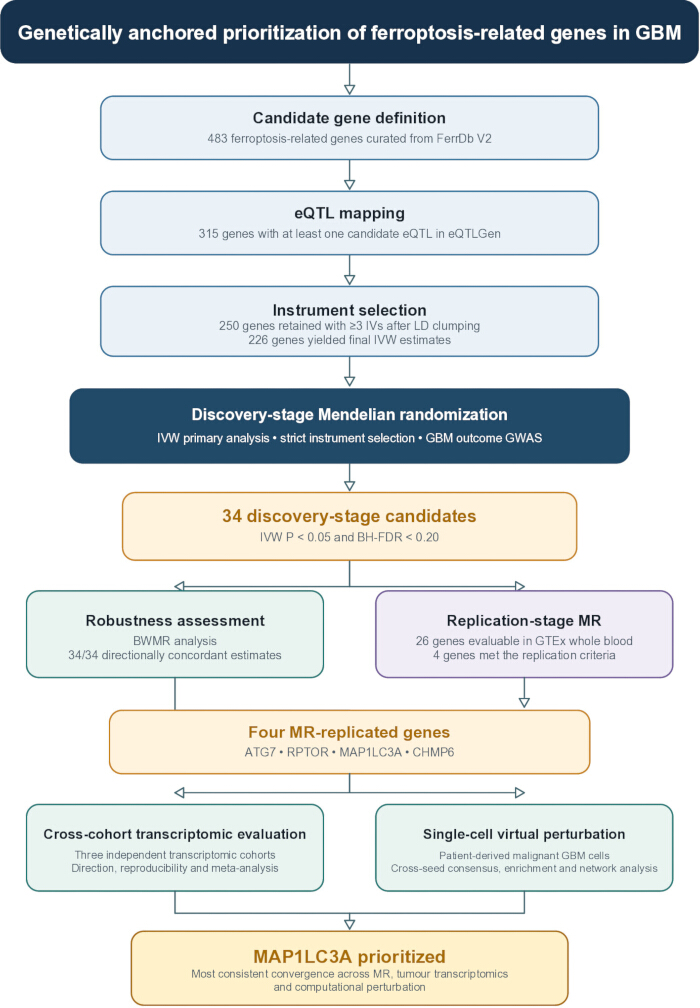
Рисунок 1: Дизайн исследования и структура интеграции данных для генетически обоснованной приоритезации генов, связанных с ферроптозом при глиобластоме. Гены, связанные с ферроптозом и отобранные из FerrDb V2, были сопоставлены с eQTLGen, проверены на наличие независимых инструментов цис-экспрессионных количественных признаков (cis-eQTL) и оценены с помощью менделевской рандомизации (MR) на этапе обнаружения. Из 483 отобранных генов 315 имели как минимум один кандидатный cis-eQTL, 250 сохранили как минимум три независимых инструмента после кластеризации по неравновесию сцепления (LD), и 226 дали достоверные оценки с использованием метода обратного взвешивания по дисперсии (IVW) после поиска вариантов исхода и гармонизации аллелей. Тридцать четыре гена соответствовали критериям этапа обнаружения, после чего для оценки робастности использовалась байесовская взвешенная менделевская рандомизация (BWMR). Двадцать шесть генов в дальнейшем были доступны для оценки в MR на этапе репликации с использованием cis-eQTL цельной крови из GTEx V10. Четыре гена (ATG7, RPTOR, MAP1LC3A и CHMP6) соответствовали критериям репликации и были дополнительно изучены в трех независимых транскриптомных когортах, а также с помощью виртуального пертурбационного анализа в злокачественных клетках, полученных от пациентов. Интеграция этих взаимодополняющих анализов позволила приоритезировать MAP1LC3A для дальнейшего исследования. BWMR = байесовская взвешенная менделевская рандомизация; eQTL = экспрессионный количественный признак; IVW = обратное взвешивание по дисперсии; LD = неравновесие сцепления; MR = менделевская рандомизация. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
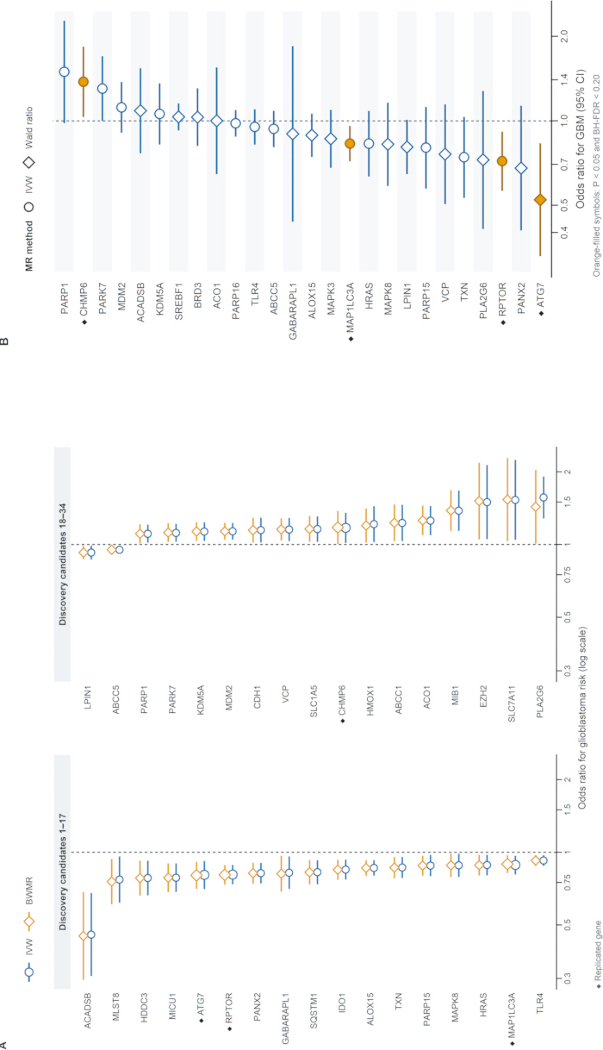
Рисунок 2: Робастность на этапе поиска и независимая репликация эффектов генетически предсказанных генов, связанных с ферроптозом, на риск развития глиобластомы. (A) Парные форест-графики, сравнивающие оценки метода обратной дисперсии (IVW) и байесовской взвешенной менделевской рандомизации (BWMR) для 34 генов, соответствующих критериям этапа поиска: IVW P < 0.05 и уровень ложноположительных результатов Бенджамини–Хохберга (BH-FDR) < 0.20. Квадраты перед названиями генов обозначают гены, которые впоследствии были подтверждены в анализе независимой репликации. Треугольник указывает на LPIN1, для которого оценки IVW и BWMR показали разнонаправленные эффекты. (B) Форест-график 26 генов, оцененных в наборе данных этапа репликации. Оценки IVW представлены для генов как минимум с двумя инструментами, в то время как оценки отношения Вальда представлены для генов с одним инструментом. Символы, заполненные оранжевым цветом, обозначают ATG7, RPTOR, MAP1LC3A и CHMP6, которые соответствовали критериям репликации (P < 0.05 и BH-FDR < 0.20). Точки и горизонтальные линии представляют отношение шансов (OR) и 95% доверительные интервалы (CI) соответственно; вертикальная пунктирная линия указывает на OR = 1. OR представлены в логарифмическом масштабе. GBM = глиобластома. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
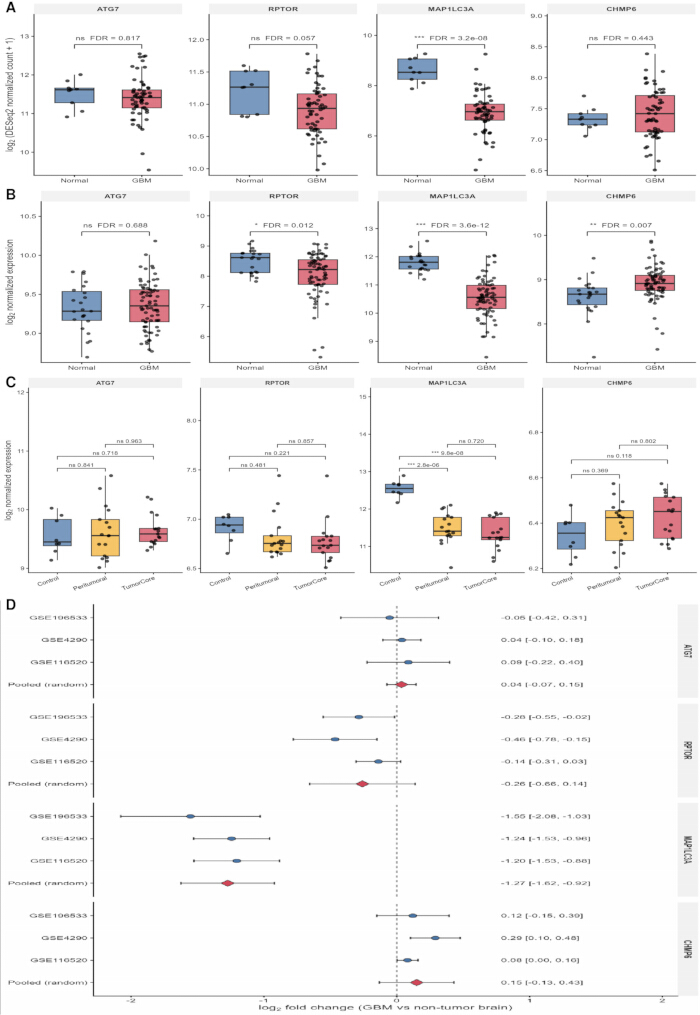
Рисунок 3: Межкогортная транскриптомная оценка четырех генов, реплицированных с помощью МР. Экспрессия ATG7, RPTOR, MAP1LC3A и CHMP6 в GSE196533 (61 образец глиомы 4-й степени, аннотированные как ГБМ в переданных метаданных, и девять не неопластических образцов мозга); (A) GSE4290 (77 образцов ГБМ и 23 образца не опухолевого мозга); (B) и GSE116520 (17 образцов ядра опухоли, 17 соответствующих им перитуморальных образцов и восемь не неопластических контрольных образцов); (C) Прямоугольники указывают медиану и межквартильный размах (IQR), «усы» extending до 1.5 × IQR, а точки представляют отдельные образцы. (D) Специфические для исследования значения log₂ fold changes и метаанализ со случайными эффектами при сравнении ткани опухоли или ядра опухоли с не неопластической тканью мозга. Точки и горизонтальные линии указывают оценки для конкретных исследований и 95% доверительные интервалы, в то время как ромбы представляют объединенные оценки ограниченного максимального правдоподобия с выводом по методу Хартунга-Кнаппа. Положительные значения указывают на более высокую экспрессию в опухолевой ткани. FDR = ложноположительная частота; ГБМ = глиобластома; МР = менделевская рандомизация. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
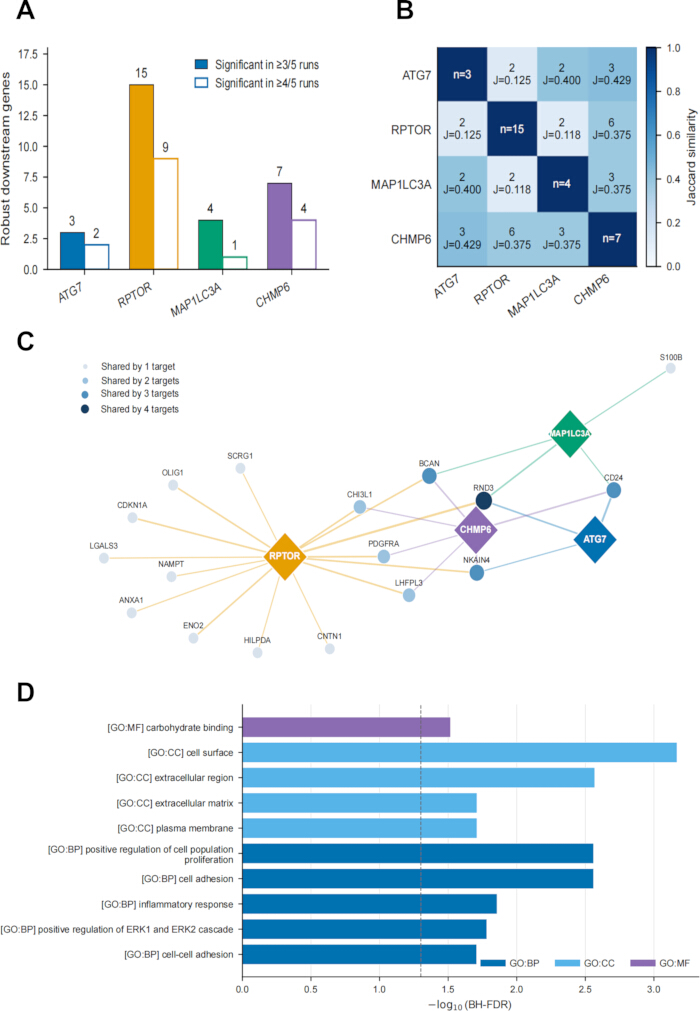
Рисунок 4: Перекрестный консенсус и функциональная конвергенция виртуальных нокаутов в единичных клетках злокачественной глиобластомы. (A) Количество надежных нижестоящих генов, идентифицированных для каждой мишени с использованием заранее определенного критерия значимости в как минимум трех из пяти запусков и более строгого критерия чувствительности «четыре из пяти запусков». (B) Попарное перекрытие надежных нижестоящих генов; в ячейках указано количество перекрытий и коэффициенты сходства Жаккара. (C) Двудольный сетевой график, связывающий четыре мишени виртуального нокаута (ромбы) с надежными нижестоящими генами (круги). Цвета ребер обозначают возмущенную мишень, а размер круга и интенсивность цвета указывают на количество мишеней, имеющих общую нижестоящую реакцию. Ребра представляют собой ассоциации между воспроизводимыми вычислительными возмущениями, а не прямые молекулярные взаимодействия. (D) Значимое обогащение Gene Ontology для объединенного консенсусного набора из 17 генов. Длина столбца представляет −log10(BH-FDR), пунктирная линия указывает порог значимости (BH-FDR = 0.05), а цвета обозначают биологический процесс (BP), клеточный компонент (CC) и молекулярную функцию (MF). Анализ функционального обогащения проводился с использованием фонового распределения регуляторной сети из 1 004 генов, сбалансированной по пациентам. После коррекции Бенджамини–Хохберга ни один путь KEGG или Reactome не остался значимым. Сокращения: BH-FDR = ложноположительный уровень значимости Бенджамини–Хохберга; BP = биологический процесс; CC = клеточный компонент; GO = Gene Ontology; KEGG = Киотская энциклопедия генов и геномов; MF = молекулярная функция. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Таблица 1: Обзор источников данных и их аналитическая роль в исследовании. Количество образцов представляет собой наблюдения, включенные в настоящий анализ. BH-FDR = скорость ложноположительных результатов Бенджамини–Хохберга; cis-eQTL = цис-экспрессионный количественный признак локуса; EGA = European Genome-phenome Archive; GBM = глиобластома; GTEx = Genotype-Tissue Expression; GWAS = полногеномный поиск ассоциаций; IV = инструментальная переменная; MR = менделевская рандомизация; RNA-seq = секвенирование РНК. Пожалуйста, нажмите здесь, чтобы скачать эту таблицу.
Таблица 2: Межкогортные транскриптомные доказательства для четырех генов, подтвержденных методом MR. Значения представляют собой log₂ кратность изменения для GBM или ткани ядра опухоли относительно ненеопластической ткани мозга. Объединенные оценки были получены с использованием моделей случайных эффектов с ограниченным максимальным правдоподобием и выводом по методу Хартунга-Кнаппа. CI = доверительный интервал; FDR = частота ложноположительных результатов. Пожалуйста, нажмите здесь, чтобы скачать эту таблицу.
Дополнительный рисунок 1: Анализы чувствительности методом менделевской рандомизации на этапе обнаружения для четырех реплицированных генов. Для MAP1LC3A, ATG7, RPTOR и CHMP6 представлены следующие данные: (A) анализ с исключением одного инструментального показателя (leave-one-out); (B) диаграмма рассеяния для сравнения методов; и (C) воронкообразный график.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 2: Диагностические графики менделевской рандомизации на этапе репликации для трех реплицированных генов с несколькими инструментами. Для MAP1LC3A, RPTOR и CHMP6 представлены следующие данные: (A) диаграмма рассеяния для сравнения методов и (B) воронкообразный график. Оценка для ATG7 проводилась с использованием отношения Уолда по одному инструменту, поэтому данный ген не был подходящим для построения многоинструментальных диагностических графиков.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 3: Анализ главных компонентов трех независимых транскриптомных когорт. (A) Когорта секвенирования РНК GSE196533. (B) Когорта Affymetrix GPL570 GSE4290. (C) Когорта Illumina GPL10558 GSE116520. Анализ главных компонентов был выполнен с использованием 500 генов или зондов с наибольшей внутрикогортной вариабельностью. Каждая точка представляет собой биологический образец; цвета обозначают группы тканей; метки осей указывают долю дисперсии, объяснимую каждой главной компонентой.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная фигура 4: Обнаруживаемость четырех генов, реплицированных по методу MR, в клетках злокачественной ГБМ взрослых пациентов. (A) Общие показатели обнаружения ATG7, RPTOR, MAP1LC3A и CHMP6 среди 4 916 злокачественных клеток из 20 опухолей ГБМ с диким типом IDH у взрослых пациентов в базе GSE131928/SCP393. (B) Показатели обнаружения тех же генов на уровне пациентов. Цвет указывает на процент злокачественных клеток с TPM > 0.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная фигура 5: Воспроизводимость сигналов нижележащих мишеней при виртуальном нокауте с использованием различных случайных чисел. (A) Количество значимых по BH-FDR нижележащих генов, выявленных в пяти независимых запусках для каждой мишени. Точки представляют собой случайные числа (seeds), а горизонтальные линии — медианы. (B) Нижележащие гены, значимые как минимум в трех из пяти запусков. Ось X показывает количество значимых запусков, цвета определяют возмущенную мишень, а размер точки представляет медианную статистику Z scTenifoldKnk. Сам ген-мишень был исключен.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок 6: Анализ чувствительности обогащения для объединенных, общих и строгих порогов. Функциональное обогащение (A) объединенного консенсуса, определенного значимостью как минимум в трех из пяти запусков; (B) генов, общих как минимум для двух мишеней при соблюдении критерия «три из пяти»; (C) объединенного строгого консенсуса, определенного значимостью как минимум в четырех из пяти запусков; и (D) генов, общих как минимум для двух мишеней при соблюдении критерия «четыре из пяти». Ось x показывает −log₁₀(номинальное P), размер точки отражает количество перекрытий, а цвета обозначают базу данных аннотаций. Закрашенные точки достигли BH-FDR < 0.05, тогда как незакрашенные точки обозначают исследовательские термины с номинальным P < 0.05. Во всех случаях использовался фон регуляторной сети из 1 004 генов.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная фигура 7: Целеспецифичное функциональное обогащение устойчивых ответов на виртуальный нокаут. Обогащение устойчивых нижестоящих генов после виртуального нокаута (A) ATG7; (B) RPTOR; (C) MAP1LC3A; и (D) CHMP6. Ось x показывает −log₁₀(номинальное P), размер точки отражает количество перекрытий, а цвета обозначают GO: BP, GO: CC, GO: MF, KEGG или Reactome. Закрашенные точки соответствуют BH-FDR < 0.05, в то время как незакрашенные точки обозначают исследовательские термины с номинальным P < 0.05. В качестве фона обогащения использовались 1 004 гена, составляющие сбалансированную по пациентам регуляторную сеть.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 1: Дополнительные таблицы, подтверждающие многоэтапную приоритизацию генов, связанных с ферроптозом и предрасположенностью к глиобластоме. Данный дополнительный файл содержит все дополнительные таблицы, подтверждающие результаты генетического, транскриптомного и одноклеточного анализов. Он включает скрининг и отбор генов, связанных с ферроптозом, и генетических инструментов; полные результаты менделевской рандомизации на этапе обнаружения и репликации, а также анализ чувствительности, включая оценку гетерогенности, горизонтальной плейотропии и анализ MR-PRESSO; характеристики когорт, анализ дифференциальной экспрессии и кросс-когортный метаанализ генетически приоритизированных генов; а также результаты одноклеточного виртуального нокаута, оценки воспроизводимости, функционального обогащения и анализа общих сетей.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл с кодом 1: скрипты на языках R и Python, использованные для проведения менделевской рандомизации, транскриптомного анализа, виртуального нокаута единичных клеток, функционального обогащения и сетевого анализа, описанных в данном исследовании.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл с кодом 2: Вспомогательные скрипты анализа, процедуры построения графиков и утилиты рабочего процесса, использованные для получения результатов исследования, рисунков и дополнительных выходных данных.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
В данном исследовании были интегрированы генетический анализ ассоциаций, менделевская рандомизация (MR) на этапе репликации, транскриптомика опухолей и моделирование отдельных клеток на основе образцов пациентов для приоритезации генов, связанных с ферроптозом и предрасположенностью к глиобластоме (GBM). Скрининг 483 отобранных генов в рамках полногеномного исследования ассоциаций (GWAS) глиобластомы, включавшего 6 183 случая заболевания и 18 169 контрольных образцов, позволил выявить 34 кандидата на этапе обнаружения, четыре из которых — ATG7, RPTOR, MAP1LC3A и CHMP6 — были подтверждены в ходе репликационного анализа с использованием независимого ресурса локусов количественных признаков экспрессии (eQTL). По мере перехода от генетического анализа к последующим этапам доказательства становились более селективными. Снижение экспрессии MAP1LC3A последовательно наблюдалось в трех независимых когортах опухолей и оставалось значимым в кросс-когортном метаанализе. Данный паттерн экспрессии в опухолях дополнил защитную ассоциацию, выявленную при MR-анализе, хотя эти два подхода затрагивают разные аспекты биологии заболевания. RPTOR и CHMP6 продемонстрировали согласованные по направлению, но менее убедительные транскриптомные данные, в то время как для ATG7 не было получено воспроизводимых подтверждений на тканевом уровне. Виртуальный нокаут дополнительно выявил специфичные для конкретных мишеней, но частично перекрывающиеся транскрипционные ответы в злокачественных клетках. В совокупности эти последовательные уровни анализа позволили уточнить первоначальные результаты MR, разграничив кандидатов по степени их значимости для заболевания, при этом MAP1LC3A оказался наиболее сильным общим кандидатом.
Большая часть имеющихся данных по человеку, связывающих ферроптоз с глиомой, была получена в результате исследований экспрессии в опухолях. Анализы данных TCGA, CGGA и других общедоступных когорт неоднократно выявляли сигнатуры, связанные с ферроптозом, которые ассоциированы с выживаемостью, степенью злокачественности опухоли, молекулярными характеристиками и иммунными особенностями9,27. Хотя эти исследования подтвердили клиническую значимость транскрипционных программ, связанных с ферроптозом, профили экспрессии, полученные из сформировавшихся опухолей, не позволяют отличить гены, связанные с предрасположенностью, от транскрипционных изменений, возникающих в ходе прогрессирования опухоли или отражающих различия в клеточном составе. Генетический анализ предоставляет дополнительную перспективу. Робинсон и коллеги интегрировали данные GWAS по глиоме с наборами данных eQTL мозга и цельной крови с использованием менделевской рандомизации (MR) и колокализации, определив приоритетные предполагаемые гены предрасположенности с тканезависимыми эффектами и продемонстрировав ограниченную согласованность между оценками, полученными на основе данных крови и мозга11. Недавно в интегративном исследовании MR на основе eQTL и pQTL генетические данные были объединены с анализом дифференциальной экспрессии и колокализации для приоритезации GPX7 и CXCL10 для дальнейшего изучения при GBM12. В отличие от этого, настоящее исследование началось с заранее определенного набора генов, связанных с ферроптозом, и оценивало приоритетные генетические кандидаты с помощью MR на этапе репликации, транскриптомики опухоли и вычислительного моделирования пертурбаций на уровне отдельных клеток. Постепенное уточнение от 34 ассоциаций на этапе обнаружения до четырех реплицированных генов и, в конечном итоге, до MAP1LC3A как единственного гена, демонстрирующего статистически значимую дифференциальную экспрессию в разных когортах, иллюстрирует дискриминационную ценность интеграции нескольких взаимодополняющих аналитических подходов. Важно отметить, что транскриптомный анализ был направлен не на валидацию генетических инструментов, полученных из крови, а на определение того, проявляют ли генетически приоритетные гены воспроизводимые паттерны экспрессии, имеющие значение для заболевания.
MAP1LC3A представляет особый интерес, поскольку полученные результаты дополняют его предыдущую характеристику как опухолеассоциированного и прогностического маркера. В предыдущем биоинформатическом исследовании нескольких когорт MAP1LC3A был включен в шестигенную сигнатуру, связанную с выживаемостью и рецидивированием GBM, а также сообщалось об измененном метилировании MAP1LC3A, хотя его вклад в предрасположенность к заболеванию оставался невыясненным28. В данной работе более высокая генетически предсказанная экспрессия MAP1LC3A последовательно ассоциировалась с более низкой предрасположенностью к GBM на обоих этапах MR. Кроме того, наблюдалось воспроизводимое снижение экспрессии MAP1LC3A в трех независимых когортах опухолей, несмотря на различия в платформах экспрессии, составе образцов и аналитических методах, а объединенная оценка метаанализа не выявила заметной гетерогенности между исследованиями. Хотя эти данные не доказывают, что снижение экспрессии MAP1LC3A инициирует GBM, они предоставляют более веские доказательства связи этого гена с предрасположенностью к заболеванию, чем один только анализ дифференциальной экспрессии в опухолях. MAP1LC3A кодирует изоформы LC3A в семействе белков ATG8 млекопитающих. Bai и коллеги продемонстрировали, что вариант 1 LC3A подвергается конъюгации с фосфатидилэтаноламином с образованием LC3A-II и локализуется в автофагосомах при индуцированной аутофагии29. Также было показано, что аутофагический оборот ферритина влияет на чувствительность к ферроптозу в клетках GBM, в том числе при дефиците цистеина и в ALDH1A3-зависимых моделях30,31. Однако в этих исследованиях изучались преимущественно общий LC3-II или LC3B, а не конкретно MAP1LC3A. В настоящем анализе отдельных клеток виртуальное возмущение MAP1LC3A вызвало воспроизводимые нисходящие ответы, обогащенные процессами, связанными с клеточной адгезией. В совокупности эти наблюдения позволяют рассматривать MAP1LC3A как перспективного кандидата для изучения того, как регуляция, связанная с аутофагией, чувствительность к ферроптозу и поведение злокачественных клеток пересекаются при GBM.
Оставшиеся гены, реплицированные с помощью MR, получили разную степень подтверждения в ходе последующих анализов. Более высокая генетически предсказанная экспрессия RPTOR была связана с более низкой предрасположенностью к GBM на обоих этапах MR, и ее экспрессия была последовательно ниже во всех трех когортах опухолей, хотя объединенная оценка не достигла статистической значимости. Виртуальный нокаут RPTOR вызвал наибольший набор воспроизводимых нижележащих транскрипционных изменений с обогащением путей сигнализации ERK, воспалительных ответов, пролиферации и адгезии клеток. Хотя эти результаты согласуются с установленной ролью RPTOR как скаффолд-белка mTORC1, величина транскрипционного ответа не должна интерпретироваться как доказательство более сильного причинно-следственного эффекта32. CHMP6 аналогичным образом продемонстрировал согласованные MR-ассоциации на обоих этапах, при этом более высокая генетически предсказанная экспрессия была связана с повышенной предрасположенностью к GBM. Несмотря на то, что экспрессия CHMP6 была последовательно повышена во всех трех когортах опухолей, объединенный доверительный интервал включал нулевое значение, а межстадийная гетерогенность была умеренной. Экспериментальные данные, демонстрирующие, что CHMP6-зависимое восстановление мембран ESCRT-III подавляет ферроптотическую гибель клеток, обеспечивают правдоподобный механистический контекст, хотя эти результаты были получены вне моделей GBM33. Напротив, ATG7 показал реплицированную защитную генетическую ассоциацию, но не продемонстрировал воспроизводимого паттерна экспрессии в опухолях. Виртуальный нокаут выявил только три устойчивых нижележащих гена, и ни одна функциональная категория не осталась значимой после коррекции на множественное тестирование. Предыдущие экспериментальные исследования указывали на роль ATG7-зависимой аутофагии в адаптации GBM и ответе на лечение34,35, но эти наблюдения не объясняют сравнительно слабую кроссплатформенную поддержку, наблюдаемую в данной работе. Таким образом, RPTOR, CHMP6 и ATG7 остаются вероятными вторичными кандидатами, в то время как MAP1LC3A продемонстрировал наиболее сильную конвергенцию в генетическом, транскриптомном и вычислительном анализах пертурбаций.
Анализ виртуальных возмущений не выявил ни одного общего нижестоящего пути для всех четырех приоритетных генов. Вместо этого воспроизводимые транскрипционные ответы показали лишь частичное перекрытие, при этом RND3 оказался единственным общим нижестоящим геном для всех четырех сетей, специфичных для мишеней. Наиболее четкая функциональная конвергенция касалась клеточной адгезии, а также внеклеточных или поверхностных клеточных процессов; при этом обогащение по параметру клеточной адгезии оставалось значимым даже при применении более строгого критерия перекрестного посева (cross-seed). Ни один путь KEGG или Reactome не остался значимым после коррекции на множественное тестирование. Это наблюдение примечательно тем, что, хотя гены-кандидаты были выбраны из курируемого набора генов, связанных с ферроптозом, их предсказанные нижестоящие эффекты в злокачественных клетках GBM не определялись каноническими путями ферроптоза. Скорее, их вклад в восприимчивость GBM может быть связан с более широкими клеточными процессами, в рамках которых функционирует аппарат, связанный с ферроптозом. Данный анализ не устанавливает общий молекулярный механизм и не определяет RND3 в качестве причинного медиатора. Вместо этого он выделяет ограниченный набор программ злокачественных клеток, в частности связанных с клеточной адгезией, которые заслуживают дальнейшего экспериментального изучения.
Данное исследование следует рассматривать как многоэтапную структуру приоритезации, а не как окончательное определение причинных генов. Ни один отдельный аналитический уровень не считался исчерпывающим; вместо этого ассоциации, выявленные на этапе поиска, последовательно оценивались с помощью BWMR, независимого ресурса eQTL, трех транскриптомных когорт и регуляторного моделирования злокачественных клеток, полученных от пациентов. Следует признать ряд ограничений. Во-первых, порог обнаружения BH-FDR < 0.20 был предназначен для скрининга кандидатов, а не для подтверждающего вывода, и только 26 из 34 кандидатов этапа поиска подлежали оценке при репликации. Во-вторых, некоторые гены были представлены относительно небольшим количеством генетических инструментов, и формальный анализ мощности на уровне генов не проводился; следовательно, к слабым или нулевым ассоциациям следует относиться с осторожностью. Порог приемлемости в три инструмента расширил охват генов, но ограничил диапазон и стабильность анализов чувствительности для генов, представленных только тремя или четырьмя вариантами. Хотя все сохраненные инструменты этапа поиска превышали общепринятый порог F > 10, а кандидаты подвергались дальнейшей оценке с помощью BWMR и независимой репликации, эти меры предосторожности не полностью компенсируют недостаток инструментов; поэтому такие оценки должны оставаться предварительными. В-третьих, оба ресурса eQTL были получены из цельной крови и могут неточно отражать регуляторные эффекты, специфичные для мозга или опухоли. В-четвертых, имеющиеся суммарные статистики GWAS для GBM не содержали информации, необходимой для проверки направленности по методу Steiger и формального анализа колокализации. Следовательно, остается неясным, возникают ли сигналы ассоциации eQTL и GBM в каждом локусе из одного и того же причинного варианта или из разных вариантов, находящихся в неравновесном сцеплении. Хотя метод BWMR разработан для учета широко распространенной горизонтальной плейотропии и выбросов среди инструментов, соответствие между IVW и BWMR не может исключить остаточную плейотропию или заменить формальный анализ колокализации. Кроме того, в транскриптомных когортах оценивались сформировавшиеся опухоли, а не предрасположенность к заболеванию, а одна когорта состояла из образцов глиомы 4-й степени, а не исключительно из GBM с диким типом IDH. Наконец, анализы единичных клеток были ограничены злокачественными клетками из одного набора данных, а регуляторные нарушения моделировались вычислительно, а не экспериментально; в них не оценивались немаalignant-клетки в микроокружении опухоли и не воспроизводилось напрямую нарушение функций генов in vitro или in vivo. Соответственно, лежащие в основе причинные варианты, специфичные для типов клеток механизмы и биологические последствия еще предстоит установить.
Среди четырех реплицированных генов MAP1LC3A продемонстрировал наиболее устойчивую поддержку в ходе генетического, транскриптомного и одноклеточного анализов. RPTOR, CHMP6 и ATG7 сохранили подтверждение в ходе двухэтапного MR-анализа, но показали менее стабильную поддержку в последующих транскриптомных анализах и анализах возмущений. Соответственно, MAP1LC3A следует рассматривать как приоритетного кандидата для дальнейшего исследования, а не как установленный каузальный ген или терапевтическую мишень. В будущих исследованиях следует сначала определить, колокализуются ли сигналы ассоциации eQTL и GBM, используя полные наборы данных на уровне локусов вместе с регуляторными ресурсами, специфичными для мозга или опухолей. Последующие исследования двунаправленных возмущений в моделях GBM, полученных от пациентов, позволят изучить чувствительность к ферроптозу, перекисное окисление липидов, выживаемость клеток и связанные с адгезией транскрипционные программы, выявленные в ходе вычислительного анализа. Такие эксперименты будут необходимы, чтобы отличить эффекты, влияющие на наследственную предрасположенность к заболеванию, от эффектов, влияющих на поведение сформировавшихся опухолевых клеток, а также для прямой проверки конвергентных ассоциаций, выявленных в данном исследовании.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Авторы выражают благодарность команде по геномике рака Института исследований рака (The Institute of Cancer Research) за предоставление доступа к сводным статистическим данным GWAS глиомы через Европейский архив геномов и феномов (набор данных EGAD00010001657). Первоначальный сбор этих данных был поддержан организацией Cancer Research UK, включая Фонд Бобби Мура (Bobby Moore Fund), Wellcome Trust и Медицинский исследовательский траст DJ Fielding (C1298/A8362).
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| BWMR | R package | BWMR | Байесовская взвешенная менделевская рандомизация |
| DESeq2 | Bioconductor | Version 1.46.0 | Анализ дифференциальной экспрессии при РНК-секвенировании |
| FerrDb V2 | FerrDb | Version 2 | Источник 483 курируемых генов, связанных с ферроптозом |
| Glioblastoma bulk microarray | NCBI Gene Expression Omnibus | GSE4290 | Когорта для транскриптомной оценки |
| Glioblastoma GWAS summary statistics | European Genome-phenome Archive | EGAD00010001657 | Данные об исходах с ограниченным доступом; 6 183 случая и 18 169 контролей |
| Glioblastoma Smart-seq2 single-cell RNA sequencing | NCBI Gene Expression Omnibus | GSE131928 | Анализ виртуального нокаута в злокачественных клетках |
| Grade 4 glioma bulk RNA sequencing | NCBI Gene Expression Omnibus | GSE196533 | Когорта для транскриптомной оценки |
| GTEx whole-blood cis-eQTL summary statistics | Genotype-Tissue Expression project | GTEx V10 | Данные по воздействию на этапе репликации |
| limma | Bioconductor | Version 3.62.2 | Анализ дифференциальной экспрессии на микрочипах |
| metafor | R package | Version 4.8-0 | Метаанализ со случайными эффектами |
| R | R Foundation for Statistical Computing | Version 4.4.2 | Среда для статистических вычислений |
| scTenifoldKnk | R package | Version 1.0.3 | Одноклеточный анализ виртуального нокаута |
| Tumour-core and peritumoural bulk microarray | NCBI Gene Expression Omnibus | GSE116520 | Когорта для транскриптомной оценки |
| TwoSampleMR | R package | Version 0.6.29 | Двухвыборочная менделевская рандомизация |
| Whole-blood cis-eQTL summary statistics | eQTLGen Consortium | eQTLGen | Данные по воздействию на этапе поиска |
Ссылки
- Weller M, et al. EANO guidelines on the diagnosis and treatment of diffuse gliomas of adulthood. Nat Rev Clin Oncol. 2021;18:170-186.
- Stupp R, et al. Radiotherapy plus concomitant and adjuvant temozolomide for glioblastoma. N Engl J Med. 2005;352:987-996.
- McBain C, et al. Treatment options for progression or recurrence of glioblastoma: a network meta-analysis. Cochrane Database Syst Rev. 2021;5:CD013579.
- Dixon SJ, et al. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149:1060-1072.
- Stockwell BR, et al. Ferroptosis: A regulated cell death nexus linking metabolism, redox biology, and disease. Cell. 2017;171:273-285.
- Minami JK, et al. CDKN2A deletion remodels lipid metabolism, priming glioblastoma for ferroptosis. Cancer Cell. 2023;41:1048-1060.e1049.
- Kram H, et al. Glioblastoma relapses show increased markers of vulnerability to ferroptosis. Front Oncol. 2022;12:841418.
- Miao Z, et al. A targetable PRR11-DHODH axis drives ferroptosis- and temozolomide-resistance in glioblastoma. Redox Biol. 2024;73:103220.
- Liu HJ, et al. Ferroptosis-related gene signature predicts glioma cell death and glioma patient progression. Front Cell Dev Biol. 2020;8:538.
- Dong J, et al. Ferroptosis-related gene contributes to immunity, stemness, and predicts prognosis in glioblastoma multiforme. Front Neurol. 2022;13:829926.
- Robinson JW, et al. Transcriptome-wide Mendelian randomization study prioritizing novel tissue-dependent genes for glioma susceptibility. Sci Rep. 2021;11:2329.
- Zhang H, Wang Z, Qiao X, Wu J, Cheng C. Investigating potential drug targets for the treatment of glioblastoma: a Mendelian randomization study. BMC Cancer. 2025;25:654.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369:1318-1330.
- Zhou N, et al. FerrDb V2: update of the manually curated database of ferroptosis regulators and ferroptosis-disease associations. Nucleic Acids Res. 2023;51:D571-D582.
- Võsa U, et al. Large-scale cis- and trans-eQTL analyses identify thousands of genetic loci and polygenic scores that regulate blood gene expression. Nat Genet. 2021;53:1300-1310.
- Melin BS, et al. Genome-wide association study of glioma subtypes identifies specific differences in genetic susceptibility to glioblastoma and non-glioblastoma tumors. Nat Genet. 2017;49:789-794.
- Zeng C, et al. Dissection of transcriptomic and epigenetic heterogeneity of grade 4 gliomas: implications for prognosis. Acta Neuropathol Commun. 2023;11:133.
- Sun L, et al. Neuronal and glioma-derived stem cell factor induces angiogenesis within the brain. Cancer Cell. 2006;9:287-300.
- Kruthika BS, et al. Transcriptome profiling reveals PDZ binding kinase as a novel biomarker in peritumoral brain zone of glioblastoma. J Neurooncol. 2019;141:315-325.
- Neftel C, et al. An integrative model of cellular states, plasticity, and genetics for glioblastoma. Cell. 2019;178:835-849.e821.
- Burgess S, Thompson SG. Avoiding bias from weak instruments in Mendelian randomization studies. Int J Epidemiol. 2011;40:755-764.
- Papadimitriou N, et al. Physical activity and risks of breast and colorectal cancer: a Mendelian randomisation analysis. Nat Commun. 2020;11:597.
- Song W, et al. Causal relationship between gut microbiota and lung squamous cell carcinoma: a bidirectional two-sample Mendelian randomization study. Postgrad Med J. 2025;101:526-534.
- Zhao J, et al. Bayesian weighted Mendelian randomization for causal inference based on summary statistics. Bioinformatics. 2020;36:1501-1508.
- Love MI, Huber W, Anders S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 2014;15:550.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43:e47.
- Yun D, et al. A novel prognostic signature based on glioma essential ferroptosis-related genes predicts clinical outcomes and indicates treatment in glioma. Front Oncol. 2022;12:897702.
- Li R, et al. Identification of candidate genes associated with prognosis in glioblastoma. Front Mol Neurosci. 2022;15:913328.
- Bai H, Inoue J, Kawano T, Inazawa J. A transcriptional variant of the LC3A gene is involved in autophagy and frequently inactivated in human cancers. Oncogene. 2012;31:4397-4408.
- Hayashima K, Kimura I, Katoh H. Role of ferritinophagy in cystine deprivation-induced cell death in glioblastoma cells. Biochem Biophys Res Commun. 2021;539:56-63.
- Wu Y, et al. ALDH1-mediated autophagy sensitizes glioblastoma cells to ferroptosis. Cells. 2022;11:4015.
- Carriere A, et al. ERK1/2 phosphorylate Raptor to promote Ras-dependent activation of mTOR complex 1 (mTORC1). J Biol Chem. 2011;286:567-577.
- Dai E, Meng L, Kang R, Wang X, Tang D. ESCRT-III-dependent membrane repair blocks ferroptosis. Biochem Biophys Res Commun. 2020;522:415-421.
- Comincini S, et al. microRNA-17 regulates the expression of ATG7 and modulates the autophagy process, improving the sensitivity to temozolomide and low-dose ionizing radiation treatments in human glioblastoma cells. Cancer Biol Ther. 2013;14:574-586.
- Wang L, et al. Autophagy mediates glucose starvation-induced glioblastoma cell quiescence and chemoresistance through coordinating cell metabolism, cell cycle, and survival. Cell Death Dis. 2018;9:213.