В данном протоколе представлен метод визуализации живых клеток на основе анализа изображений для количественной оценки цитотоксичности опухоль-инфильтрирующих лимфоцитов (TIL) в отношении опухолевых органоидов, полученных от пациентов; это позволяет проводить кинетический анализ апоптоза в реальном времени для функционального иммунного профилирования и оценки эффективности иммуномодулирующей терапии.
Методическая статья
Метод анализа кокультивирования на основе визуализации в реальном времени для количественной оценки апоптотической гибели опухолевых органоидов, полученных от пациентов, под действием инфильтрирующих опухоль лимфоцитов
В этой статье
Краткое содержание
Аннотация
Понимание функциональной способности опухоль-инфильтрирующих лимфоцитов (TIL) распознавать и уничтожать аутологичные опухолевые клетки имеет центральное значение для развития персонализированной иммунотерапии. Целью данного метода является предоставление протокола визуализации живых клеток на основе изображений, который позволяет в режиме реального времени измерять опосредованное TIL caspase-3-зависимое апоптотическое уничтожение опухолевых органоидов, полученных от пациента (PDTO). Данный метод интегрирует установленные процедуры выделения и экспансии PDTO и TIL со стандартизированной системой трехмерного совместного культивирования и автоматизированным флуоресцентным определением апоптоза.
Органоиды опухоли высевают в 96-луночные планшеты, совместимые с системами визуализации, и маркируют красным маркером опухоли, после чего добавляют экспандированные TIL в определенных соотношениях эффекторных клеток к мишеням в присутствии зеленого флуоресцентного субстрата, активируемого каспазой-3. Кокультуры визуализируют каждые 4 h с помощью системы анализа живых клеток для получения изображений в фазово-контрастном и двухканальном флуоресцентном режимах. Количественный анализ изображений позволяет идентифицировать красные положительные опухолевые структуры и рассчитать долю красных/зеленых двойных положительных апоптотических объектов опухоли с течением времени. Для обеспечения строгости анализа используются соответствующие технические и биологические повторности, а также базовый контроль, контроль спонтанного апоптоза, отрицательный и положительный контроли киллинга.
Сохраняя гетерогенность опухоли в трехмерной архитектуре PDTO при возможности лонгитюдного количественного анализа, данный протокол предоставляет физиологически релевантную систему для функционального профилирования специфических для пациента взаимодействий между опухолью и TIL, а также для исследования иммуномодулирующих агентов, усиливающих противоопухолевый иммунитет.
Введение
Иммунотерапия рака претерпела значительные изменения с разработкой ингибиторов иммунных контрольных точек (ИИКТ), воздействующих на пути белка программируемой гибели клеток 1/лиганда программируемой гибели 1 (PD-1/PD-L1) и цитотоксического T-лимфоцитарного ассоциированного белка 4 (CTLA-4), которые восстанавливают эндогенные Т-клеточные противоопухолевые ответы при различных типах солидных опухолей1,2,3. Несмотря на стойкий ответ у части пациентов, большинство из них не получают значимого клинического эффекта, а валидированные прогностические биомаркеры для проспективного выявления лиц, отвечающих на терапию, по-прежнему необходимы. Таким образом, функциональные тесты, которые напрямую измеряют Т-клеточное уничтожение опухоли, являются важнейшими инструментами для поиска биомаркеров и доклинической оценки комбинаций терапевтических средств, предназначенных для усиления цитотоксического иммунного ответа.
Традиционные тесты на цитотоксичность, включая определение высвобождения хрома-51, количественное определение лактатдегидрогеназы (LDH) и люминесцентные тесты на жизнеспособность по уровню ATP, такие как CellTiter-Glo, широко используются для количественной оценки иммуноопосредованного уничтожения клеток, однако они дают усредненные измерения в одной временной точке, которым не хватает пространственного и временного разрешения4,5,6. Аналогично, конечные тесты на уничтожение клеток с использованием проточной цитометрии позволяют количественно оценить гибель клеток в фиксированный момент времени и плохо подходят для форматов трехмерного культивирования. Кроме того, двумерные линии опухолевых клеток, широко применяемые в этих анализах, не в полной мере воспроизводят внутреннюю гетерогенность первичных опухолей пациентов.
Органоиды опухолей, полученные от пациентов (PDTO), стали клинически значимой платформой ex vivo, которая более точно сохраняет геномные изменения, клеточную гетерогенность и фенотипы лекарственного ответа исходной опухоли, чем традиционные модели клеточных линий7,8,9,10,11,12. Недавние исследования показали, что PDTO могут быть культивированы совместно с аутологичными иммунными клетками для моделирования противоопухолевых иммунных ответов ex vivo; однако большинство опубликованных подходов опираются на конечные измерения жизнеспособности или трудоемкий анализ с помощью конфокальной микроскопии, что ограничивает пропускную способность экспериментов и исключает возможность динамического мониторинга процесса уничтожения клеток13,14,15,16.
В данной работе мы описываем метод анализа совместного культивирования в режиме реального времени на основе визуализации для количественной оценки Т-клеточной цитотоксичности в отношении флуоресцентно меченных PDTO с получением данных путем анализа изображений. Метод использует флуоресцентную микроскопию с записью временных интервалов (time-lapse) в сочетании с флуоресцентным субстратом, активируемым каспазой-3, для построения кинетических кривых апоптоза с разрешением до одного органоида в окне наблюдения от 12 до 36 h. По сравнению с традиционными тестами на цитотоксичность, данная платформа обладает рядом технических преимуществ: она сохраняет трехмерную архитектуру опухоли на протяжении всего анализа, позволяет разрешить временную динамику индукции апоптоза, позволяет задавать определенные соотношения эффекторных клеток к клеткам-мишеням и имеет потенциал для будущего применения в форматах скрининга лекарственных средств со средней пропускной способностью, включая ингибиторы контрольных точек иммунного ответа и таргетные препараты, тестируемые отдельно или в комбинации. Данный протокол предназначен для исследователей, работающих в области иммуноонкологии, функциональной прецизионной медицины и биологии Т-клеток, и может быть внедрен в лабораториях, оснащенных стандартной инфраструктурой для культивирования тканей и системой флуоресцентной визуализации живых клеток.
Выделение и культивирование опухолевых органоидов, полученных от пациентов (PDTO), и соответствующих им опухоль-инфильтрирующих лимфоцитов (TIL) из образцов опухолей человека представляют собой хорошо отработанные и широко опубликованные методики. Надежные протоколы, описывающие механическую и ферментативную диссоциацию опухоли, 3D-инкапсуляцию в матриксе базальной мембраны, долгосрочную экспансию органоидов, а также параллельное выделение и экспансию TIL ex vivo, прошли обширную валидацию для множества типов опухолей. Эти методы надежно сохраняют гетерогенность опухолевых клеток, архитектуру и иммунную специфичность; они также были адаптированы для систем сокультивирования с целью оценки опухолево-иммунных взаимодействий. Таким образом, в данном исследовании выделение и экспансия органоидов и TIL проводились в соответствии с ранее опубликованными и валидированными протоколами без существенных модификаций, если не указано иное.
Протокол
Все процедуры с использованием тканей опухолей человека и опухоль-инфильтрирующих лимфоцитов (TILs) проводились в соответствии с одобрением Институционального наблюдательного совета (IRB#1305013903) и правилами институциональной биобезопасности; перед забором тканей было получено письменное информированное согласие. Одобряющим органом являлся Институциональный наблюдательный совет Weill Cornell Medicine (зарегистрированный как Institutional Review Board (IRB), Weill Cornell Medicine, New York, NY) согласно протоколу #1305013903. Образцы, подпадающие под действие данного протокола, включают: остатки опухолевых тканей, полученные в ходе стандартных хирургических операций или исследовательских процедур после рутинного патологоанатомического исследования; имеющиеся архивные замороженные ткани или ткани, фиксированные формалином и залитые парафином (FFPE), из Weill Cornell Medical College или других учреждений; кровь, из которой выделяют и хранят мононуклеарные клетки периферической крови (PBMCs), сыворотку и плазму; буккальные мазки, слюну, мочу или доброкачественную ткань, используемые в некоторых случаях в качестве контроля; а также, для участников программы Rapid Autopsy Program, ткани, собранные при вскрытии, проведенном в течение 6 ч (до 24 ч) после смерти. TILs, использованные в данном исследовании, были экспандированы из вышеописанных образцов опухолевых тканей. Личные идентификаторы были удалены из всех биообразцов, которые были связаны с личностью участника только с помощью уникального идентификационного номера пациента в соответствии со стандартами HIPAA и требованиями учреждения; повторная идентификация данных проводилась только при формировании отчета. Все эксперименты проводились в условиях уровня биологической безопасности 2 (BSL-2) в сертифицированном шкафу биологической безопасности II класса. Биоопасные материалы утилизировались в соответствии с политикой учреждения. Перечень материалов, а также способы приготовления буферов и сред, использованных в данной работе, приведены в Таблице материалов и Дополнительном файле 1.
1. Флуоресцентное мечение и реконституция опухолевых органоидов, полученных от пациентов (PDTOs) (Рисунок 1)
- Удаление старого Matrigel и инициация диссоциации клеток.
- Поместите культуральный планшет в бокс биологической безопасности. Осторожно аспирируйте среду из лунок, не затрагивая капли Matrigel.
- Добавьте в каждую лунку 1–2 mL фермента для диссоциации клеток комнатной температуры. Неоднократно производите пипетирование вверх-вниз с помощью дозатора P1000 и стерильного скрейпера для клеток, чтобы полностью разрушить капли Matrigel.
- Перенесите клеточную смесь в промаркированную коническую пробирку объемом 15 mL. Добавьте в каждую лунку еще 1 mL фермента для диссоциации клеток, чтобы промыть остаточные клетки, и перенесите их в ту же пробирку. Отрегулируйте объем так, чтобы собрать не менее 5 mL фермента из одной лунки. Закройте пробирку крышкой и перемешайте вручную.
- Ферментативная диссоциация
- Поместите пробирку в водяную баню при 37 °C. Инкубируйте в течение 10 мин, перемешивая пробирку вручную каждые 2–3 мин для стимуляции диссоциации. Визуально контролируйте полноту дезагрегации.
- После диссоциации центрифугируйте при 300 × g в течение 3 мин при 4 °C. Осмотрите пробирку после центрифугирования.
- Если осадок не образовался и сохраняется облако Matrigel, добавьте дополнительный фермент для диссоциации клеток. Встряхните и верните в водяную баню на 3–5 мин. Если осадок по-прежнему не образуется, поместите пробирку на лед на 3 мин, чтобы матрикс осел.
- Подсчет клеток и оценка жизнеспособности
- Аспирируйте супернатант, не затрагивая осадок. Добавьте 10 mL промывочной среды +++.
- Центрифугируйте при 300 × g в течение 3 мин при 4 °C. Ресуспендируйте осадок в 1 mL PBS. Осторожно тритурируйте для получения суспензии одиночных клеток.
- Смешайте 15 µL клеточной суспензии с 15 µL 0.4% раствора Trypan Blue. Загрузите по 10 µL в каждую камеру счетной камеры. Подсчитайте количество жизнеспособных клеток с помощью автоматического счетчика или гемоцитометра.
- Во время подсчета держите клетки на льду. Поместите обработанный планшет на 6 лунок (non-tissue) при 37 °C для прогрева перед последующим посевом.
- Флуоресцентное мечение опухолевых клеток
- Доведите концентрацию жизнеспособных клеток до 1 × 10⁶ клеток/mL в PBS.
- Растворите краситель CellTrace Far Red в 20 µL DMSO для приготовления стокового раствора с концентрацией 1 mM. Перемешайте на вортексе и кратковременно центрифугируйте.
- Добавьте 1 µL стокового раствора 1 mM на 1 mL клеточной суспензии (1 × 10⁶ клеток/mL), чтобы получить конечную концентрацию красителя 1 µM. Осторожно перемешайте путем инверсии. Инкубируйте 30 мин при 37 °C в защищенном от света месте.
- Добавьте 5 объемов PBS для отмывки красителя. Центрифугируйте при 300 × g в течение 5 мин. Промойте дважды с помощью PBS.
- Оцените эффективность мечения. Визуально окрашенный клеточный осадок служит качественным критерием приемлемости.
- Определите жизнеспособность после окрашивания методом исключения Trypan Blue и зафиксируйте наблюдаемый показатель (80%).
ПРИМЕЧАНИЕ: Переходите к встраиванию клеток только в том случае, если клеточный осадок имеет равномерную окраску, а жизнеспособность после окрашивания составляет ≥80%.
- Создание суспензии 3D клеточного матрикса
- Ресуспендируйте осадок в соответствующем объеме специфической культуральной среды в зависимости от размера осадка (например, для 900 000 клеток добавьте 500 µL среды; для 1,8 млн клеток — 1 000 µL среды).
- Добавьте охлажденный Matrigel в соотношении 1:2 (среда:матрикс), чтобы получить конечную концентрацию Matrigel 67%. Перемешайте тщательно, но осторожно, чтобы избежать образования пузырьков (типовая цель: 300 000 клеток на лунку в планшете на 6 лунок).
- Посев капель 3D-матрикса
- Используя дозатор на 200 µL, нанесите капли по 100 µL: по 5 капель на лунку в планшетах на 6 лунок. Поместите планшеты в инкубатор при 37 °C на 5 мин.
- Переверните планшеты вверх дном и инкубируйте еще 40 мин до полной полимеризации. Подтвердите наличие встроенных клеток с помощью микроскопии.
- Добавьте в каждую лунку (планшет на 6 лунок) по 4 mL среды и верните планшеты в инкубатор. Культивируйте в течение 72 ч для формирования органоидов размером 100–300 µm.
2. Подготовка органоидов для анализа цитотоксичности
- Растворение матрикса базальной мембраны с сохранением 3D-структуры органоидов.
- Извлеките планшеты с органоидами из инкубатора и перенесите их в бокс биологической безопасности. Осторожно аспирируйте культуральную среду из каждой лунки, не затрагивая купола Matrigel.
ПРИМЕЧАНИЕ: Оставьте одну лунку нетронутой для полной диссоциации и подсчета опухолевых клеток (см. раздел 2.2). - Добавьте 1 mL ледяного раствора Cell Recovery Solution непосредственно в каждую лунку для растворения матрикса базальной мембраны. Механически разрушьте купола с помощью дозатора P1000 и стерильного скребка для клеток до полного отделения матрикса от поверхности планшета.
- Перенесите суспензию из трех лунок в предварительно промаркированную коническую пробирку объемом 15 mL, находящуюся на льду. Добавьте в пробирку еще 8 mL ледяного раствора Cell Recovery Solution. Поместите пробирку горизонтально на шейкер-рокер при 4 °C на 30 мин для обеспечения полного растворения матрикса.
ПРИМЕЧАНИЕ: Защищайте образцы от света, если проводилось флуоресцентное мечение. - После инкубации центрифугируйте при 300 × g в течение 3 мин при 4 °C. Осторожно и полностью аспирируйте супернатант, не затрагивая осадок органоидов.
- Аккуратно ресуспендируйте осадок в полной среде PDTO, используя медленное пипетирование наконечником с широким отверстием для сохранения целостности 3D-архитектуры органоидов.
ВАЖНО: Избегайте интенсивного пипетирования или вортексирования, так как это разрушает 3D-структуру.
Если после центрифугирования виден остаточный матрикс, повторите инкубацию в холодном растворе Cell Recovery Solution еще в течение 10–15 мин. Повторно центрифугируйте и оцените результат.
- Извлеките планшеты с органоидами из инкубатора и перенесите их в бокс биологической безопасности. Осторожно аспирируйте культуральную среду из каждой лунки, не затрагивая купола Matrigel.
- Определение количества жизнеспособных опухолевых клеток и корректировка концентрации суспензии органоидов.
- Полностью диссоциируйте клетки в зарезервированной лунке, используя фермент для диссоциации клеток, как описано в разделе 1. Инкубируйте при 37 °C в течение 5–7 мин с периодическим тритурированием.
- Нейтрализуйте полной средой PDTO. Центрифугируйте при 300 × g в течение 5 мин. Ресуспендируйте в 1 mL среды.
- Смешайте 15 µL суспензии клеток с 15 µL 0.4% раствора Trypan Blue. Подсчитайте количество жизнеспособных клеток с помощью гемоцитометра или автоматического счетчика.
- На основании количества жизнеспособных клеток рассчитайте необходимое разведение для достижения концентрации 200,000 жизнеспособных клеток/mL в полной среде PDTO.
ПРИМЕЧАНИЕ: Пример расчета: для достижения целевого значения 20,000 опухолевых клеток на лунку в объеме 100 µL требуется рабочая концентрация 200,000 клеток/mL. При посеве полного имиджинг-планшета на 96 лунок (внутренние 60 лунок) общий необходимый объем анализа составляет 6 mL (100 µL × 60 лунок), но с учетом 20% мертвого объема следует приготовить 7.2 mL. Таким образом, требуемое количество клеток составляет 6 mL × 200,000 клеток/mL = 1.2 × 10⁶ клеток и 7.2 mL × 200,000 клеток/mL = 1.44 × 10⁶ клеток.
- Посев органоидов для анализа цитотоксичности
ПРИМЕЧАНИЕ: Используйте имиджинг-планшеты на 96 лунок с черными стенками и прозрачным дном. Для каждого условия используйте не менее трех технических повторностей.- С помощью многоканального дозатора внесите по 100 µL суспензии органоидов в каждую лунку, чтобы получить 20,000 жизнеспособных опухолевых клеток на лунку.
- Заполните крайние лунки планшета 200 µL стерильного PBS для минимизации испарения и краевых эффектов.
- Визуально подтвердите равномерное распределение под микроскопом.
- Дайте органоидам осесть при 37 °C в течение 10–30 мин перед добавлением Т-клеток.
- Поддержание непрерывной экспансии органоидов.
- Возьмите суспензию единичных клеток, полученную в процессе подсчета. Ресуспендируйте клетки в специфической культуральной среде. Добавьте охлажденный Matrigel до конечной концентрации 67%.
- Посейте в предварительно прогретые 6-луночные планшеты для суспензий из расчета 100,000 клеток на лунку. Проведите полимеризацию и наложите среду, как описано в разделе 1. Верните в инкубатор для дальнейшей экспансии.
3. Подготовка опухоль-реактивных Т-клеток
- Экспансия и сбор опухоль-инфильтрирующих лимфоцитов (TILs)
- Выделите и экспансируйте TILs из образцов опухоли, используя ранее установленные протоколы13,14.
- Зафиксируйте следующие характеристики для каждой подготовки TILs: жизнеспособность после экспансии: ≥80% (метод исключения трипанового синего); чистота CD3⁺: ≥85%; распределение CD4⁺/CD8⁺: ≥30% CD8⁺ T-клеток, с документированием соотношения CD4:CD8; продолжительность экспансии и условия культивирования: 10–14 дней в полной среде RPMI-1640 с добавлением 10% сыворотки человека AB и рекомбинантного человеческого IL-2 (600 IU/mL) в бесфидерных условиях; фенотип активации/истощения: PD-1 ≤ 50%, TIM-3 ≤ 30% и LAG-3 ≤ 20% от CD3⁺ клеток на момент проведения анализа; детектируемые маркеры активации (например, CD69 или CD25) после стимуляции; подтвержденная опухолевая реактивность: измеримая антиген-специфическая активность по крайней мере одним функциональным тестом (например, повышенная продукция IFN-γ, ап-регуляция CD137/4-1BB, дегрануляция CD107a или цитотоксичность в отношении аутологичных опухолевых клеток).
- Подтвердите, что каждый PDTO культивировался совместно исключительно с соответствующей ему аутологичной подготовкой TILs.
ПРИМЕЧАНИЕ: Для сохранения популяций цитотоксических CD8+ клеток предпочтительны стратегии бесфидерной экспансии. Протоколы с использованием облученных фидерных PBMC могут сместить экспансию в сторону CD4+ T-клеток. Бесфидерные системы лучше сохраняют CD8+ T-клетки.
Ограничьте экспансию TILs максимум 14 днями, чтобы избежать фенотипов истощения и потери цитотоксической функции. - В день проведения анализа соберите T-клетки из культуральных флаконов. Перенесите клетки в конические пробирки объемом 15 mL. Центрифугируйте при 300 × g в течение 3 мин при комнатной температуре. Полностью удалите супернатант.
- Подготовка T-клеток к функциональному анализу.
- Ресуспендируйте осадок из шага 3.1.4 в 1 mL базовой среды для T-клеток (RPMI 1640 + 10% FBS + 1% Pen/Strep).
ПРИМЕЧАНИЕ: Убедитесь, что среда не содержит IL-2, IL-15, цитокинов, анти-CD3/CD28 бусин или фидерных клеток.
КРИТИЧЕСКИ ВАЖНО: Остаточные цитокины или бусины активации искусственно усилят цитотоксичность и исказят интерпретацию результатов анализа. - Определите концентрацию и жизнеспособность клеток с помощью трипанового синего. Продолжайте работу только при жизнеспособности ≥ 80%.
- Ресуспендируйте осадок из шага 3.1.4 в 1 mL базовой среды для T-клеток (RPMI 1640 + 10% FBS + 1% Pen/Strep).
- Подготовка соотношений эффекторных клеток к клеткам-мишеням (E:T).
- Определите соотношение E:T как T-клетки : опухолевые клетки.
ПРИМЕЧАНИЕ: Количество опухолевых клеток, используемое для расчета соотношения E:T, оценивается по полностью диссоциированной контрольной лунке, обработанной параллельно (Раздел 2.2). Поскольку органоиды высеваются в виде цельных трехмерных структур, количество опухолевых клеток в отдельных лунках с совместным культивированием невозможно определить напрямую без нарушения анализа. Оценочная концентрация опухолевых клеток, полученная из контрольной лунки, единообразно применяется ко всем лункам, подготовленным из одной и той же объединенной суспензии органоидов.- Для соотношения E:T 2:1 при 20 000 опухолевых клеток на лунку добавьте 40 000 T-клеток на лунку. Подготовьте T-клетки в концентрации 400 000 клеток/mL, чтобы внести 100 µL на лунку; таким образом, 400 000 клеток/mL × 0,1 mL = 40 000 клеток.
- При заполнении всего имиджинг-планшета на 96 лунок (внутренние 60 лунок) требуемый объем T-клеток составляет 6 mL, а с учетом 20% мертвого объема объем T-клеток составляет 7,2 mL.
Требуемое количество T-клеток: 6 mL × 400 000 клеток/mL = 2,4 × 10⁶ клеток
7,2 mL × 400 000 клеток/mL = 2,88 × 10⁶ клеток
ПРИМЕЧАНИЕ: Оценочное соотношение E:T подвержено естественной вариативности, связанной с трехмерным культивированием органоидов, включая различия в размере органоидов (обычно 100–300 µm в диаметре), потерю клеток при растворении Matrigel и промывке (Раздел 2.1), а также незначительные отклонения при пипетировании и оседании клеток во время подготовки планшета.
Чтобы минимизировать вариативность, используйте не менее трех технических повторностей для каждого условия, применяйте наконечники для пипеток с широким отверстием и осторожное ресуспендирование для сохранения целостности органоидов, а также визуально подтверждайте равномерное распределение органоидов по лункам перед добавлением T-клеток (Раздел 2.3).
- Определите соотношение E:T как T-клетки : опухолевые клетки.
- Подготовка реагента для детекции каспазы-3.
- Используйте субстрат каспазы-3; стоковая концентрация: 200 µM; приготовьте рабочий раствор, добавив субстрат непосредственно в суспензию T-клеток для достижения конечной концентрации 2 µM в суспензии T-клеток. Осторожно перемешайте.
ПРИМЕЧАНИЕ: Постоянно защищайте от света.
- Используйте субстрат каспазы-3; стоковая концентрация: 200 µM; приготовьте рабочий раствор, добавив субстрат непосредственно в суспензию T-клеток для достижения конечной концентрации 2 µM в суспензии T-клеток. Осторожно перемешайте.
- Дополнительно: Скрининг препаратов или исследования иммуномодуляции
ПРИМЕЧАНИЕ: Данный анализ может быть адаптирован для оценки низкомолекулярных ингибиторов (например, ингибиторов киназ, метаболических модуляторов), ингибиторов иммунных контрольных точек (например, анти-PD-1, анти-PD-L1) и комбинированной терапии.- Проведите преинкубацию препаратов с органоидами в течение 24–72 ч перед диссоциацией матрикса и добавлением T-клеток или добавьте их одновременно с T-клетками.
- Для каждого условия включите контроли, содержащие только растворитель (vehicle).
- При тестировании ингибиторов иммунных контрольных точек перед анализом подтвердите экспрессию мишени (например, PD-L1) на органоидах и PD-1 на T-клетках.
4. Создание кокультуры и экспериментального контроля.
- Постановка совместного культивирования
- Извлеките 96-луночный планшет для имиджинга с высеянными органоидами из инкубатора и перенесите его в бокс биологической безопасности. Непосредственно перед высевом осторожно ресуспендируйте подготовленную суспензию Т-клеток (Раздел 3), чтобы обеспечить гомогенное распределение (Рисунок 2A).
- С помощью многоканального дозатора добавьте 100 µL суспензии Т-клеток (содержащей субстрат каспазы в концентрации 2 µM) в каждую лунку, содержащую 100 µL органоидов. После добавления осторожно постучите по планшету 2–3 раза для равномерного распределения клеток.
ПРИМЕЧАНИЕ: Избегайте касания дна лунки, чтобы не повредить органоиды. Не производите пипетирование вверх-вниз внутри лунок. Чрезмерное перемешивание нарушает целостность органоидов и изменяет кинетику инфильтрации Т-клеток. - Немедленно перенесите планшет в систему имиджинга живых клеток, чтобы минимизировать колебания температуры.
ПРИМЕЧАНИЕ: Конечные концентрации в лунке после смешивания в соотношении 1:1: при объединении 100 µL суспензии органоидов (в полной среде для органоидов) со 100 µL суспензии Т-клеток (в базовой среде для Т-клеток) концентрация каждого компонента снижается вдвое. Конечные концентрации составляют: добавка B27 0.5X; никотинамид 5 mM; заменитель глутамина 0.5X; пенициллин/стрептомицин 50 U/mL / 50 µg/mL; HEPES 5 mM; N-ацетилцистеин 0.625 mM; примоцин 50 µg/mL; основной фактор роста фибробластов (FGF-2) 0.5 ng/mL; FGF-10 10 ng/mL; PGE2 0.5 µM; SB202190 5 µM; EGF 25 ng/mL; Y-27632 5 µM; A-83-01 250 nM; NRG1 5 ng/mL; Noggin и R-Spondin по 5% v/v каждый; FBS (из среды для Т-клеток) 5%; субстрат каспазы-3 1 µM (конечная в лунке).- Настройте кинетический сбор данных в программном обеспечении для имиджинга живых клеток, выбрав Scan on Schedule для обеспечения повторного получения изображений на протяжении всего анализа (Рисунок 3B), выбрав тип сканирования Standard для совместимости фазового и флуоресцентного каналов (Рисунок 3C), и указав фазовый, зеленый и красный каналы с увеличением 10× и оптимизированным временем сбора данных для каждого канала (Рисунок 3D).
- Установите время сбора данных флуоресценции (экспозицию) примерно на 300–400 ms для зеленого и красного каналов и убедитесь, что выбран объектив 10× (калибровка изображения 1.24 µm/px при 10×).
ПРИМЕЧАНИЕ: Репрезентативный набор данных был получен на указанной системе анализа живых клеток (см. Таблицу материалов). Анализ изображений выполнялся с помощью Basic Analyzer с использованием сохраненного определения анализа (названного red-green-overlap-Bladder). - Настройте сбор данных таким образом, чтобы получать четыре изображения на каждую внутреннюю лунку 96-луночного планшета с повторением сканирования каждые 2 h в течение периода до 36 h (Рисунок 3A,E).
- Запустите анализ изображений, создав new Analysis Definition (новое определение анализа) и активировав фазовый (Phase), зеленый (Green) и красный (Red) каналы (Рисунок 4A,B).
- Оптимизируйте параметры сегментации красного канала, включая area thresholds (пороги площади) и edge exclusion filters (фильтры исключения краев), чтобы отделить опухолевые объекты от клеточного дебриса и дуплетов (Рисунок 4C).
- Для красного канала (опухоль, CellTrace Far Red) установите Segmentation Type (тип сегментации) на Surface Fit with a Threshold of 2.0 RCU; включите Edge Split с Edge Sensitivity = 0; установите Hole Fill = 0 µm2 и Adjust Size = 0 pixels; и примените фильтр minimum object Area (минимальная площадь объекта) 50 µm2 (фильтры максимальной площади, эксцентриситета или интенсивности не применяются).
- Для зеленого канала (NucView 488 caspase-3/7) создайте сегментацию, установив Segmentation Type на Surface Fit и Threshold (порог) 2.0 GCU; включите Edge Split с Edge Sensitivity = 0; установите Hole Fill = 0 µm2 и Adjust Size = 0 pixels; фильтры площади или интенсивности не применяйте.
- Определите показатель апоптоза опухоли как объекты, имеющие двойную положительную окраску (зеленый + красный). Дополнительные фильтры площади или интенсивности для перекрытия не применяйте. Валидируйте критерии перекрытия по лункам контроля спонтанного апоптоза и положительного киллинга, затем единообразно примените определение анализа ко всем лункам.
- Настройте метрики анализа для обоих каналов для количественного определения доли красных/зеленых двойных положительных апоптотических объектов; просмотрите наложения сегментации, чтобы подтвердить точность идентификации опухолевых объектов (Рисунок 4D).
- Выберите время сканирования и лунки, чтобы охватить все временные точки эксперимента (Рисунок 4E), и убедитесь, что завершенные анализы доступны для проверки и экспорта данных в табличном или графическом виде (Рисунок 4F,G).
- Экспортируйте данные анализа на уровне объектов и на уровне лунок (для каждой временной точки) для последующей количественной обработки.
Результаты
Культуры органоидов опухоли, использованные для получения представленных здесь результатов, были созданы и расширены до пассажа 5 и более, затем законсервированы в более чем 6 криопробирках с концентрацией 1 × 10⁶ клеток на пробирку; для каждого анализа культуры повторно расширялись после размораживания. Злокачественная эпителиальная природа и отсутствие избыточного роста нормального эпителия или стромы были подтверждены методом таргетного секвенирования, которое продемонстрировало сохранение соматических мутаций, присутствовавших в родительской опухоли, а также путем гистологического заливания, показавшего морфологию органоидов, соответствующую патологии исходной опухоли; перед использованием все линии были проверены на отсутствие микоплазмы. Культуры, имеющие морфологию нормального эпителия или не сохранившие молекулярные особенности родительской опухоли, были выявлены и исключены, что позволило минимизировать контаминацию непухолевыми клетками в анализе.
Все представленные результаты (Рисунок 1, Рисунок 2, Рисунок 3, Рисунок 4 и Рисунок 5) были получены с использованием одной подходящей пары органоидов и TIL, выделенных у одного пациента с аденокарциномой легкого. Образец опухоли был получен в ходе хирургической резекции, проведенной без предварительного неоадъювантного лечения; органоиды использовались на 21-м пассаже. Органоиды поддерживались в культуре в течение примерно 12 недель с момента первичного выделения до проведения представленного анализа (пассаж 21). Дата резекции опухоли считается конфиденциальной медицинской информацией и поэтому не указывается.
После повторного расширения PDTO собирают, подсчитывают и высевают в 96-луночные имиджинговые планшеты. Параллельно готовят TIL в соотношении эффектор:мишень 2:1, при этом субстрат каспазы-3 NucView 488 добавляют непосредственно перед созданием совместной культуры (Рисунок 2A). Репрезентативные изображения из одной лунки на промежуточном этапе демонстрируют ожидаемый четырехканальный результат: фазовый контраст подтверждает наличие органоидов и иммунных клеток (Рисунок 2B); зеленая флуоресценция идентифицирует сигнал апоптоза, активируемый каспазой-3 (Рисунок 2C); красная флуоресценция селективно маркирует опухолевые органоиды, меченные CellTrace Far Red (Рисунок 2D); а совмещенное изображение выявляет красные/зеленые двойные положительные апоптотические объекты опухоли, которые являются основным показателем анализа (Рисунок 2E). В отсутствие киллинга, опосредованного TIL, ожидается минимальный спонтанный зеленый сигнал внутри красных структур. Для количественного анализа красные/зеленые двойные положительные (апоптотические) органоиды выражаются как процент апоптотических PDTO и откладываются в зависимости от времени как среднее значение ± SEM, при этом наложения сегментации подтверждают точность идентификации структур опухоли (Рисунок 4D).
В репрезентативном эксперименте по тестированию шести малых молекул в концентрации 1 µM препарат Drug 4 и препарат Drug 5 демонстрируют повышенный уровень апоптоза по сравнению с контролем (vehicle), начиная примерно с 24 ч (Рисунок 5A; ** p < 0.01, *** p < 0.001, **** p < 0.0001); сравнение проводилось в рамках одного репрезентативного эксперимента. Скрипичные диаграммы (violin plots) на конечной точке 36 ч дают дополнительное представление о распределении отклика между повторами, показывая, что Drug 4 и Drug 5 вызывают наибольшее увеличение апоптоза в PDTO в данном репрезентативном эксперименте, в то время как Drug 3 демонстрирует номинально сниженный цитотоксический эффект, что согласуется с возможной иммуносупрессивной активностью (Рисунок 5B).
Чтобы подтвердить, что измеряемый апоптоз отражает зависимое от опухоль-инфильтрирующих лимфоцитов (TIL) уничтожение, а не прямую цитотоксичность препарата или сигнал, исходящий от эффекторных клеток, репрезентативное соединение (Drug 5) оценивали в трех параллельных группах: кокультуре (TIL + органоид), группе только с органоидами (без TIL) и группе только с Т-клетками в течение 36 ч (Рисунок 5C).
В группе совместного культивирования наблюдалось прогрессирующее, зависящее от времени накопление апоптотических PDTO, которое к 36 ч достигло 19,2 ± 1,0% (среднее ± SEM, n = 6 лунок), тогда как в группе только с органоидами (без TIL) этот показатель оставался низким на протяжении всего времени, поднявшись лишь до 4,0 ± 0,3% к 36 ч (n = 3 лунки), что в 4,8 раза ниже. Контрольная группа только с Т-клетками оставалась на базовом уровне на протяжении всего временного курса (0,0%; n = 3 лунки), что согласуется с тем, что флуоресцентную метку имели только опухолевые органоиды, и подтверждает, что сигнал исходит не от эффекторных клеток. Совокупно эти группы позволяют выделить чистый, зависящий от TIL апоптотический киллинг сверх базового уровня только опухоли. Поскольку группа только с органоидами была получена в присутствии препарата, она также служит контролем «препарат плюс опухоль» (без TIL): при наличии препарата, но отсутствии TIL, уровень апоптоза оставался низким (4,0 ± 0,3% к 36 ч), что указывает на то, что повышенный киллинг в соответствующей группе совместного культивирования не может быть объяснен прямой цитотоксичностью данного соединения для органоидов. Соответствующая группа только с препаратом была создана только для Drug 5; следовательно, для остальных соединений повышенный апоптоз описывается как комбинированный эффект, который пока нельзя однозначно attributed иммунному усилению, и контроль только с препаратом для каждого соединения определен как необходимый этап валидации.
Все данные, подтверждающие результаты этого исследования, доступны без ограничений. Исходные серии изображений таймлапс-съемки, файлы экспорта на уровне объектов, файлы определений анализа Incucyte, настройки параметров сегментации, метаданные и статистические исходные данные, лежащие в основе Рисунок 5 были размещены в открытом репозитории и свободно доступны по открытой лицензии doi: 10.5281/zenodo.21676769. Исходные данные на уровне объектов, карты планшетов, настройки сегментации и файл определения анализа, использованные для создания Рисунок 5 представлены в Дополнительный файл 2.
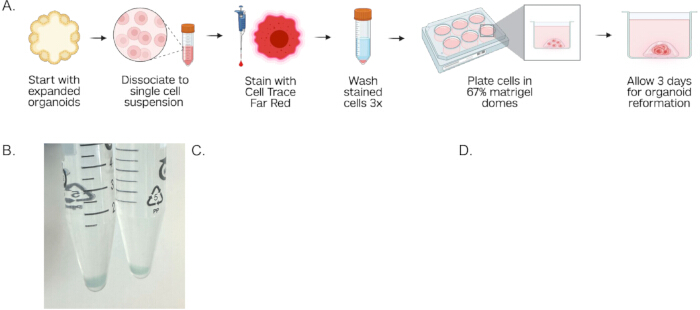
Рисунок 1: Флуоресцентное мечение и трехмерная реконституция опухолевых органоидов, полученных от пациента. (A) Схематический обзор рабочего процесса подготовки PDTO: органоиды отделяют от Matrigel, диссоциируют до суспензии одиночных клеток, метят красителем CellTrace Far Red, ресуспендируют в матриксе Matrigel и высевают в виде 3D-капель для экспансии в течение 72 ч перед проведением анализа совместного культивирования. (B) Репрезентативная фотография осадков меченых клеток в пробирках объемом 15 mL, демонстрирующая видимую окраску, свидетельствующую об успешном окрашивании CellTrace Far Red. (C) Фазово-контрастное изображение капли Matrigel, содержащей экспансированные опухолевые органоиды после 72 ч культивирования. (D) Наложенное флуоресцентное изображение, демонстрирующее красные меченые опухолевые органоиды (CellTrace Far Red), что подтверждает сохранность 3D-морфологии органоидов и равномерное флуоресцентное мечение перед постановкой анализа совместного культивирования. Изображения получены при 10× увеличении. Масштабные отрезки = 800 µm (C) и 400 µm (D). Сокращение: PDTO = опухолевый органоид, полученный от пациента. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
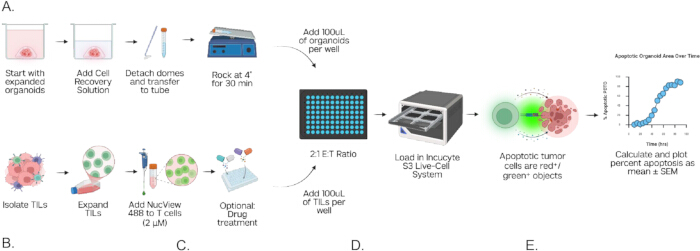
Рисунок 2. Рабочий процесс анализа совместного культивирования и репрезентативные флуоресцентные изображения гибели опухолевых органоидов, опосредованной TIL. (A) Схема полного рабочего процесса анализа совместного культивирования, изображающая два параллельных потока подготовки: (верхний путь) извлечение органоидов из Matrigel, подсчет и высев в 96-луночные планшеты для имиджинга; (нижний путь) экспансия TIL, ресуспендирование и добавление субстрата каспазы-3. Оба потока сходятся на этапе совместного культивирования в 96-луночном планшете, помещенном в систему имиджинга живых клеток для кинетического сбора данных и автоматизированного анализа. Репрезентативные изображения лунки с совместным культивированием в одной временной точке: (B) фазово-контрастный режим, (C) канал зеленой флуоресценции, показывающий сигнал NucView 488, активированный каспазой-3 в апоптотических клетках, (D) канал красной флуоресценции, показывающий опухолевые органоиды, меченные CellTrace Far Red, и (E) совмещенное флуоресцентное наложение, демонстрирующее красные/зеленые двойные положительные апоптотические объекты опухоли. Изображения получены при 10× увеличении. Масштабная линейка = 400 µm. Сокращение: TIL = опухоль-инфильтрирующий лимфоцит. Пожалуйста, нажмите здесь, чтобы просмотреть этот рисунок в большем размере.
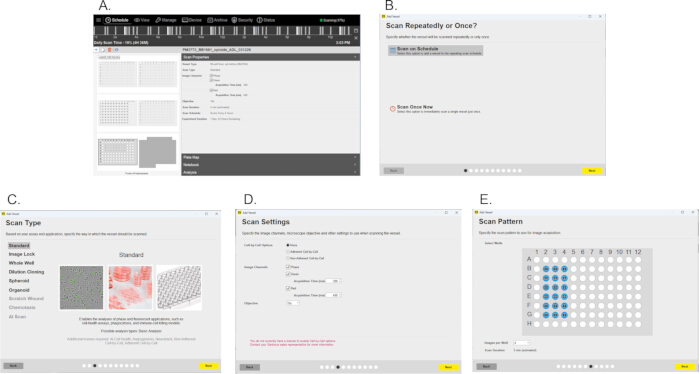
Рисунок 3. Настройка сканирования прибора и конфигурация параметров сбора данных для визуализации живых клеток. (A) Панель планирования работы прибора, отображающая активное сканирование с картой планшета и свойствами сканирования, включая тип сосуда, каналы изображения, объектив, продолжительность сканирования и график сбора данных. (B) Диалоговое окно Scan Repeatedly or Once? с выбранным параметром Scan on Schedule для обеспечения лонгитюдной кинетической визуализации на протяжении всего времени анализа. (C) Панель выбора типа сканирования с выбранным режимом Standard, поддерживающим приложения для фазово-контрастного и флуоресцентного анализа. (D) Панель Scan settings, в которой указаны каналы изображения (Phase, Green, Red), время сбора данных для каждого канала и выбор объектива 10×. (E) Панель шаблона сканирования, показывающая выбор внутренних лунок 96-луночного планшета, настроенный на получение четырех изображений на лунку с расчетной продолжительностью сканирования. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
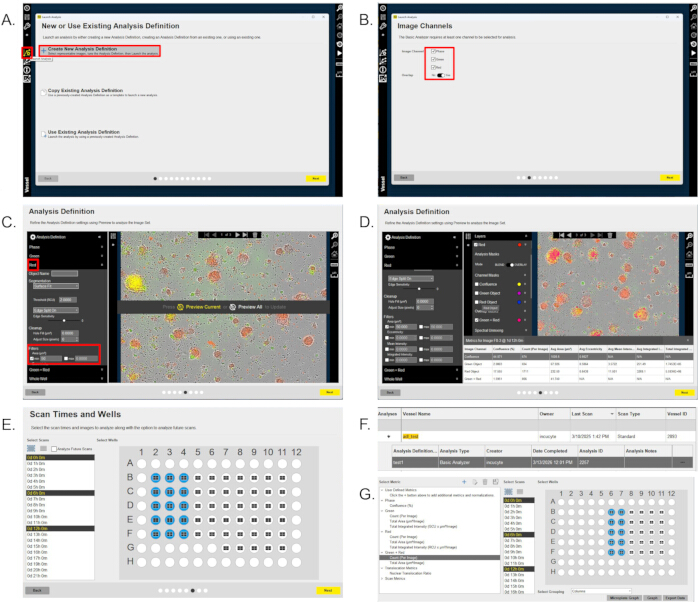
Рисунок 4. Настройка прибора для визуализации живых клеток и рабочий процесс анализа изображений с использованием интегрированного программного обеспечения. (A) Интерфейс запуска анализа, демонстрирующий выбор пункта Create New Analysis Definition для инициации нового конвейера анализа. (B) Панель выбора каналов изображения с активированными фазовым, зеленым и красным каналами для сбора данных с двойной флуоресценцией. (C) Интерфейс определения анализа, отображающий параметры сегментации красного канала, включая минимальные и максимальные пороги площади, исключение краев и фильтры мусора, используемые для идентификации опухолевых объектов. (D) Интерфейс определения анализа, демонстрирующий настроенные метрики анализа для зеленого и красного каналов с репрезентативным наложением сегментации, подтверждающим точную идентификацию красных/зеленых двойных положительных апоптотических структур опухоли. (E) Интерфейс выбора времени сканирования и лунок, используемый для планирования повторного сбора изображений во внутренних лунках 96-луночного имиджинг-планшета. (F) Выбор завершенного определения анализа в файле изображения. (G) Окно сводки завершенного анализа, отображающее информацию о сосуде, тип анализа, доступные метрики и варианты экспорта данных, включая экспорт в виде графика микропланшета, графика и таблицы. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
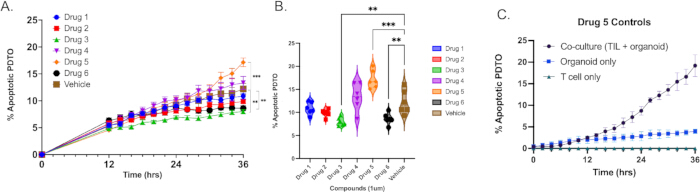
Рисунок 5. Репрезентативный анализ влияния низкомолекулярных препаратов на опосредованное TIL уничтожение опухолевых органоидов. (A) Кинетические кривые гибели, показывающие процент апоптотических PDTO с течением времени при сравнении нескольких условий обработки низкомолекулярными препаратами и контролем (растворителем), представлены как среднее значение ± SEM. (B) Скрипичные графики, иллюстрирующие конечный анализ через 36 часов как альтернативный графический подход для визуализации распределения апоптотических ответов в зависимости от условий обработки, что позволяет провести описательное сравнение между кокультурами, обработанными препаратом, и контролем с растворителем в данном репрезентативном эксперименте. (C) Контроль зависимости от TIL для репрезентативного соединения (Препарат 5): процент апоптотических PDTO в течение 36 ч для групп кокультуры (TIL + органоид), только органоидов (без TIL) и только T-клеток, подтверждающий, что сигнал апоптоза зависит от TIL и не возникает в эффекторных клетках (кокультура n = 6 лунок; только органоиды и только T-клетки n = 3 лунки; среднее значение ± SEM). Сокращения: PDTO = опухолевый органоид, полученный от пациента; TIL = опухоль-инфильтрирующий лимфоцит; SEM = стандартная ошибка среднего. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Дополнительный файл 1: Приготовление сред и буферов.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 2. Исходные данные и файлы анализа для Рисунка 5.Эта ZIP-папка содержит исходные данные на уровне объектов, карты планшетов, настройки сегментации и файл с определениями анализа, которые использовались для создания анализа скрининга соединений и анализа контроля препарата Drug 5 для Рисунка 5. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
В данном протоколе описывается метод визуализации живых клеток на основе анализа изображений для оценки цитотоксического взаимодействия между опухолевыми органоидами, полученными от пациента (PDTO), и соответствующими опухоль-инфильтрирующими лимфоцитами (TIL). Благодаря интеграции трехмерной архитектуры опухоли, аутологичных иммунных эффекторов и измерений активации каспазы-3 в режиме реального времени, эта система позволяет проводить динамическую оценку апоптоза опухолевых клеток в физиологически релевантных условиях. Рабочий процесс сочетает в себе общепринятые методы экспансии органоидов и TIL с контролируемыми условиями совместного культивирования и автоматизированным количественным анализом на основе изображений, предоставляя визуальный подход для изучения иммунных функций. Поскольку предварительные этапы выделения и экспансии PDTO и TIL выполняются в соответствии с ранее опубликованными протоколами и не описываются здесь подробно, для полного воспроизведения данного рабочего процесса необходимо обратиться к указанным первоисточникам в дополнение к настоящему протоколу.
Ключевым преимуществом данного подхода является сохранение внутренней гетерогенности опухоли внутри органоидов. В отличие от двухмерных монослойных систем, органоиды сохраняют трехмерную структуру и межклеточные взаимодействия опухолевых клеток. Сокультивирование с соответствующими TIL позволяет оценивать инфильтрацию T-клеток, контактно-зависимое уничтожение мишеней и кинетику ответа во времени. Использование активируемого каспазой-3 флуоресцентного субстрата позволяет напрямую измерять апоптоз, а не полагаться на косвенные показатели, такие как потеря конфлюэнтности или конечные анализы жизнеспособности на основе уровня ATP.
Успех эксперимента определяют несколько критических параметров. Первостепенное значение имеет целостность органоидов при высеве; избыточный переваривание при начальной диссоциации опухоли или чрезмерное механическое воздействие во время подготовки кокультуры могут привести к фрагментации органоидов, что искусственно увеличивает количество красных объектов и искажает расчеты апоптоза. Однородное распределение органоидов по размеру повышает точность сегментации и снижает вариабельность между лунками. Аналогичным образом во всех повторностях необходимо поддерживать точное соотношение эффекторных клеток к мишеням (E:T), так как неточный подсчет T-клеток или их агрегация вносят погрешности в кинетику уничтожения. Осторожное ресуспендирование непосредственно перед высевом позволяет минимизировать эту проблему. В представленном репрезентативном наборе данных оценивалось только одно соотношение E:T (2:1), что соответствует стандартному рабочему параметру, установленному в протоколе нашей лаборатории. Согласно имеющимся данным по цитотоксичности T-клеток, более высокие соотношения E:T, как правило, увеличивают степень уничтожения опухоли; формальное титрование этого параметра остается направлением для будущей валидации данной платформы. Еще одним важным этапом являются выбор и валидация параметров сегментации. Пороги минимального и максимального размера объектов должны исключать клеточный дебрис, при этом охватывая целые опухолевые структуры; слишком широкие пороги завышают количество опухолевых клеток, в то время как слишком узкие — занижают показатели опухолевой нагрузки. Критерии перекрытия красного и зеленого сигналов должны быть подтверждены с использованием как контролей спонтанного апоптоза, так и положительных контролей уничтожения; они должны применяться единообразно для всех лунок, чтобы избежать систематической ошибки при расчете процента апоптоза.
Использование соответствующих контролей повышает интерпретируемость результатов. Лунки только с опухолью позволяют установить базовую стабильность красной флуоресценции, в то время как контроли «опухоль плюс субстрат» позволяют количественно оценить спонтанный апоптоз, не зависящий от иммунной активности. Контроли только с Т-клетками определяют фоновый сигнал каспазы, возникающий при гибели лимфоцитов. Положительные контроли апоптоза подтверждают функциональность субстрата и валидируют пороги сегментации. Эти контроли особенно важны при сравнении независимых пар «опухоль—TIL», так как базовые показатели апоптоза могут различаться между линиями органоидов.
Данная платформа, основанная на визуализации, обладает рядом преимуществ по сравнению с традиционными методами анализа цитотоксичности, такими как определение высвобождения хрома или конечные измерения жизнеспособности на основе уровня ATP. Визуализация в режиме реального времени обеспечивает непрерывный неразрушающий мониторинг взаимодействий между опухолью и иммунными клетками, что позволяет с высокой точностью определить кинетику иммуноопосредованного уничтожения. В отличие от конечных методов анализа, которые дают лишь единичное суммарное значение и могут скрывать кратковременные или последовательные цитотоксические события, лонгитюдная визуализация позволяет отличить быстрые ранние цитотоксические ответы от отложенного или прогрессирующего апоптоза. Такое временнóе разрешение позволяет идентифицировать лаг-фазы, связанные с активацией или инфильтрацией T-клеток, интервалы пикового уничтожения и фазы плато, которые могут отражать истощение T-клеток или резистентность клеток-мишеней. Повторные измерения в одной и той же лунке снижают вариабельность между образцами и устраняют необходимость в использовании параллельных планшетов для разных временных точек. Поскольку опухолевая нагрузка и конверсия в апоптоз квантифицируются одновременно в каждом интервале, становится возможной динамическая нормализация, что повышает точность по сравнению с методами общего лизиса, которые не позволяют отличить иммунное уничтожение от спонтанной гибели клеток. В совокупности этот подход обеспечивает более физиологически информативную и механистически интерпретируемую оценку цитотоксической функции, чем традиционные анализы в одной временной точке.
Тем не менее следует учитывать ряд ограничений. Хотя опухолевые органоиды, полученные от пациентов, более точно воспроизводят архитектуру нативной опухоли, чем традиционные двухмерные культуры, они не в полной мере моделируют стромальный, сосудистый или миелоидный компоненты микроокружения опухоли. Кроме того, визуализация при 10× Данное увеличение обеспечивает достаточную пропускную способность для лонгитюдного анализа, однако может быть недостаточно для разрешения взаимодействий отдельных клеток внутри плотно упакованных органоидов. Визуализация при большем увеличении позволяет повысить пространственное разрешение, но сокращает поле зрения и пропускную способность анализа. Данный метод количественно определяет именно каспаза-3-зависимую апоптотическую гибель опухолевых клеток. Т-клеточная цитотоксичность, реализуемая через каспаза-независимые механизмы, включая некроз или некроптоз, не регистрируется данным методом считывания и, следовательно, должна интерпретироваться с учетом ограничений анализа. Кроме того, диссоциация до отдельных клеток, маркирование и последующая экспансия в течение 72 ч могут, в принципе, привести к селекции субпопуляций; 100–300 µm структуры, которые повторно формируются в течение этого периода, тем не менее сохраняют многоклеточную трехмерную архитектуру родительских органоидов; при этом по сравнению с родительскими культурами не наблюдалось явных морфологических изменений, хотя формальное сравнение клонального состава до и после повторной экспансии не проводилось. Настоящее исследование не включает фармакологический положительный контроль, такой как ингибитор контрольных точек иммунного ответа (например, анти-PD-1) в системе PD-L1⁺/PD-1⁺ пару органоид–TIL с ожидаемым усилением эффекта уничтожения для формальной калибровки динамического диапазона анализа; включение такого референсного иммуностимулирующего агента является важным следующим этапом валидации, и результаты для сравниваемых соединений, представленные здесь, следует интерпретировать соответствующим образом. Соответствующий контроль с применением только препарата (без TIL) в данных примерах проводился только для препарата 5; относительное усиление гибели клеток не может быть приписано остальным соединениям, для которых отсутствует индивидуальный контроль с применением только препарата. Ортогональная валидация этого метода считывания данных по изображениям на том же образце с использованием независимого «золотого стандарта» измерения гибели клеток, такого как окрашивание на аннексин V методом проточной цитометрии или подтверждение на уровне отдельных клеток методом конфокальной микроскопии, здесь не проводилась и определена как ключевой последующий этап для дальнейшего установления специфичности считывания красного/зеленого двойного положительного сигнала17.
Дополнительным аспектом является то, что флуоресценция CellTrace Far Red постепенно снижается с каждым раундом деления опухолевых клеток. Следовательно, пролиферация в течение 72 ч периода восстановления органоидов и последующего окна визуализации может привести к снижению интенсивности флуоресценции на более поздних временных точках, что потенциально уменьшит количество обнаруживаемых CellTrace-положительных опухолевых объектов и незначительно увеличит расчетный процент апоптоза за счет уменьшения знаменателя. Чтобы проконтролировать этот возможный искажающий фактор, количество CellTrace Far Red-положительных объектов отслеживалось лонгитюдно на протяжении всего периода визуализации, а лунки оценивались на предмет существенного снижения красного сигнала независимо от связанной с апоптозом активации каспазы-3/7. В течение окна визуализации значимой необъяснимой потери CellTrace-положительных объектов не наблюдалось, что позволяет предположить, что разбавление красителя вряд ли внесло существенный вклад в наблюдаемые изменения показателей апоптоза. Тем не менее, это остается внутренним ограничением метода отслеживания опухолевых клеток на основе разбавления флуоресценции и должно учитываться при интерпретации измерений на поздних временных точках.
Биологическая вариабельность между образцами, полученными от пациентов, представляет собой как преимущество, так и сложность данной платформы анализа. Хотя эта вариабельность отражает клинически значимую гетерогенность опухоли, при планировании эксперимента следует учитывать биологические различия при определении объема исследования и требований к количеству повторностей. Каждая уникальная пара «опухоль–TIL» должна рассматриваться как независимый биологический повтор, в то время как технические повторы используются для оценки вариабельности анализа внутри одного образца. Репрезентативный набор данных, представленный на рисунке 5, отражает одну пару «органоид–TIL», проанализированную в трех технических повторах; следовательно, представленный двухфакторный дисперсионный анализ ANOVA с повторными измерениями описывает вариабельность анализа внутри данного отдельного образца и не должен интерпретироваться как оценка межпациентной биологической вариабельности. Количество независимых пар «органоид–TIL», необходимых для каждого исследования, следует определять с помощью проспективного расчета мощности на основе ожидаемого размера эффекта, биологической вариабельности и целей эксперимента. Технические повторы следует включать для количественной оценки точности анализа, но их не следует рассматривать как замену независимым биологическим повторам
Будущие модификации данного протокола могут включать блокаду иммунных контрольных точек, модуляцию цитокинов, использование низкомолекулярных ингибиторов или генетические пертурбации для изучения механизмов, регулирующих Т-клеточную цитотоксичность. Интеграция с транскриптомикой единичных клеток или пространственным имиджингом может дополнительно расширить понимание механизмов процесса. Кроме того, адаптация к высокопроизводительным форматам с 384-луночными планшетами может позволить применять данную методику для скрининга лекарственных препаратов. Эта платформа также легко адаптируется для оценки терапии Т-клетками с химерным антигенным рецептором (CAR-T) вместо поликлональных TIL, что потребует лишь подтверждения экспрессии целевого антигена на PDTO перед совместным культивированием и соответствующего включения контрольных органоидов, негативных по данному антигену, для подтверждения он-таргет специфичности18,19,20.
Резюмируя, данный протокол представляет собой количественный метод на основе анализа изображений для измерения цитотоксичности, опосредованной TIL, в отношении аутологичных органоидов опухоли в режиме реального времени. Тщательный контроль целостности органоидов, соблюдение постоянного соотношения эффекторных клеток, использование валидированных порогов сегментации и соответствующих контролей обеспечивают достоверность количественной оценки. Эта система широко применима в исследованиях иммунологии опухолей, модуляции иммунных контрольных точек, оптимизации адаптивной клеточной терапии и персонализированного функционального иммунного профилирования.
Раскрытие информации
B.D.H. является сооснователем и консультантом компании Faeth Therapeutics. O.E. владеет капиталом в компаниях Volastra Therapeutics и Owkin, однако это не имеет отношения к данному проекту. Ни Faeth Therapeutics, ни Volastra Therapeutics, ни Owkin не предоставляли финансирование, материалы, оборудование, программное обеспечение, интеллектуальную собственность или помощь в разработке дизайна исследования для данной работы. Остальные авторы заявляют об отсутствии конфликта интересов.
РАСКРЫТИЕ ИСПОЛЬЗОВАНИЯ ИИ:
При подготовке данной работы автор(ы) использовали Claude для редактирования языка. После использования этого инструмента/сервиса автор(ы) проверили и при необходимости отредактировали содержимое и несут полную ответственность за содержание опубликованной статьи.
Благодарности
Мы выражаем искреннюю благодарность Институту прецизионной медицины Англандера при Weill Cornell Medicine за щедрую поддержку и предоставление доступа к институциональным ресурсам. Данная работа также была поддержана грантом программы MERIT / The Medical Excellence Foundation, Inc. (номер гранта 61500857), awarded to Olivier Elemento и Benjamin D. Hopkins. Спонсор не принимал участия в планировании исследования, сборе данных, анализе или подготовке рукописи. Линии-продуценты HEK293T, секретирующие Noggin и R-Spondin, были любезно предоставлены лабораторией Yu Chen (Memorial Sloan Kettering Cancer Center) и созданы согласно ранее описанному методу21.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Конические пробирки 15 mL | Corning | 430791 | Сбор клеток и центрифугирование |
| 6-луночные планшеты без обработки для культур тканей | Greiner Bio-One | 657185 | Посев и экспансия 3D-органоидов |
| A-83-01 (ингибитор TGF-beta) | Tocris Bioscience | 2939 | Полная среда для органоидов |
| Advanced DMEM/F12 | Thermo Fisher Scientific | 12634010 | Компонент среды |
| Добавка B27 (50X), без сыворотки | Thermo Fisher Scientific | 17504044 | Полная среда для органоидов |
| 96-луночный микропланшет с черными стенками и оптическим дном, черный, поверхность TC | Nunc | 165305 | Планшет для визуализации живых клеток в анализе на гибель |
| Раствор для восстановления клеток (Cell Recovery Solution) | Corning | 354253 | Растворение Matrigel при низких температурах с сохранением структуры 3D-органоидов |
| Набор для определения пролиферации клеток CellTrace Far Red | Thermo Fisher Scientific | C34564 | Флуоресцентное мечение опухолевых клеток (красный канал) |
| Бокс биологической безопасности II класса | Thermo Fisher Scientific | 1375 (1300 Series A2, 4 ft) | Асептическая работа в условиях BSL-2 |
| CO2-инкубатор (37 °C, 5% CO2, увлажненный) | Thermo Fisher Scientific | 51030400 (Heracell VIOS 160i) | Экспансия органоидов и инкубация в кокультуре |
| Автоматический счетчик клеток Countess 3 | Thermo Fisher Scientific (Invitrogen) | AMQAX2000 | Автоматический подсчет клеток и оценка жизнеспособности (используется со слайдами Countess, C10312) |
| Слайды для подсчета Countess (или гемоцитометр) | Thermo Fisher Scientific | C10312 | Автоматический подсчет клеток |
| Диметилсульфоксид (DMSO), стерильный | Sigma-Aldrich | D2650 | Растворение красителя CellTrace Far Red |
| Фосфатно-солевой буфер Дульбекко (PBS), 1X, без Ca2+/Mg2+ | Corning | 21-040-CVR | Ресуспендирование клеток для подсчета и мечения красителем |
| Фетальная бычья сыворотка (FBS), инактивированная нагреванием | Thermo Fisher Scientific | 16140071 | Компонент среды |
| Добавка GlutaMAX-I (100X) | Thermo Fisher Scientific | 35050061 | Компонент среды |
| GraphPad Prism (v10.6.1) | GraphPad Software / Dotmatics | Version 10.6.1 | Статистический анализ (двухфакторный RM ANOVA) и построение графиков |
| Линии клеток-продуцентов HEK293T (секретирующие Noggin и R-Spondin) | Yu Chen Lab, Memorial Sloan Kettering Cancer Center (MSKCC) | Gift (see Gao et al., Cell 2014) | Производство кондиционированной среды (Раздел 0.2); любезный подарок из лаборатории Yu Chen (MSKCC); получены согласно Gao et al., Cell 2014, DOI: 10.1016/j.cell.2014.08.016 |
| HEPES (1 M раствор) | Thermo Fisher Scientific | 15630080 | Компонент среды |
| Рекомбинантный FGF-10 человека | Thermo Fisher Scientific | PHG0204 | Полная среда для органоидов |
| Рекомбинантный базовый FGF (FGF-2) человека | Thermo Fisher Scientific | PHG0261 | Полная среда для органоидов |
| Базовое ПО Incucyte (v2024B) | Sartorius | Integrated software v2024B | Планирование сбора изображений и автоматическая сегментация/анализ |
| Система анализа живых клеток Incucyte S3 | Sartorius | 4647 | Прибор для визуализации живых клеток (37 °C, 5% CO2); фазово-контрастный и двухканальный флуоресцентный сбор данных |
| Инвертированный фазово-контрастный / флуоресцентный микроскоп | Nikon | Eclipse Ts2-FL | Контроль качества органоидов и визуальное подтверждение сегментации |
| Лабораторный морозильник (−20 °C / −80 °C) | Thermo Fisher Scientific | TSX40086A (TSX Series −86 °C) | Хранение аликвот факторов роста и кондиционированных сред |
| Лабораторный шейкер / качающаяся платформа (совместима с 4 °C) | Benchmark Scientific | B3D2300 (BenchRocker 3D) | Растворение матрикса в холодном растворе Cell Recovery Solution (Раздел 2.1) |
| Матрикс базальной мембраны Matrigel с пониженным содержанием факторов роста | Corning | 356231 | 3D-матрикс для инкапсуляции и экспансии органоидов |
| Рекомбинантный EGF мыши | PeproTech | 315-09 | Полная среда для органоидов |
| N-ацетилцистеин | Sigma-Aldrich | A9165 | Полная среда для органоидов |
| Никотинамид | Sigma-Aldrich | N0636 | Полная среда для органоидов |
| Noggin (кондиционированная среда или рекомбинантный белок) | Lab-prepared aliquot | — | Полная среда для органоидов |
| NRG1 (Нейрегулин-1 / Heregulin) | R&D Systems | 396-HB | Полная среда для органоидов |
| Субстрат каспазы-3 NucView 488 (стоковый раствор 200 µM) | Biotium | 30029 | Детекция активации каспазы-3 в реальном времени (показатель апоптоза, зеленый канал) |
| Раствор пенициллина-стрептомицина (100X) | Thermo Fisher Scientific | 15140122 | Компонент среды |
| PGE2 (Простагландин E2) | Sigma-Aldrich | P0409 | Полная среда для органоидов |
| Primocin | InvivoGen | ant-pm-1 | Полная среда для органоидов |
| Охлаждаемая центрифуга (с поворотными роторами, 300 × g, 4 °C) | Eppendorf | 022628187 (Centrifuge 5810 R, A-4-62 rotor) | Этапы диссоциации и промывки путем центрифугирования |
| Среда RPMI 1640 | Thermo Fisher Scientific | 11875093 | Базовая среда для ресуспендирования Т-клеток |
| R-Spondin (кондиционированная среда или рекомбинантный белок) | Lab-prepared aliquot | — | Полная среда для органоидов |
| SB202190 (ингибитор p38 MAPK) | Sigma-Aldrich | S7076 | Полная среда для органоидов |
| Стауроспорин | Sigma-Aldrich | S4400 | Положительный контроль гибели; проапоптотический агент для подтверждения функциональности субстрата каспазы |
| Система стерильной вакуумной фильтрации Stericup (0.22 µm) | MilliporeSigma (Merck) | S2GPU05RE | Фильтрация/производство кондиционированных сред Noggin и R-Spondin (Раздел 0.2) |
| Стерильный скребок для клеток | Corning | 3008 | Механическое разрушение куполов Matrigel |
| Раствор трипанового синего, 0.4% | Thermo Fisher Scientific | 15250061 | Оценка жизнеспособности методом исключения красителя |
| Фермент TrypLE Express (1X) | Thermo Fisher Scientific | 12604021 | Ферментативная диссоциация Matrigel и органоидов |
| Водяная баня (37 °C) | Thermo Fisher Scientific | TSGP05 (Precision GP 05) | Ферментативная диссоциация и подогрев среды |
| Y-27632 (ингибитор ROCK) | Sigma-Aldrich | Y0503 | Полная среда для органоидов |
Ссылки
- Reck M, et al. Pembrolizumab versus chemotherapy for PD-L1-positive non-small-cell lung cancer. N Engl J Med. 2016;375(19):1823-33.
- Larkin J, et al. Overall survival in patients with advanced melanoma who received nivolumab versus investigator’s choice chemotherapy in CheckMate 037: a randomized, controlled, open-label phase III trial. J Clin Oncol. 2018;36(4):383-90.
- Weber J, et al. Adjuvant nivolumab versus ipilimumab in resected stage III or IV melanoma. N Engl J Med. 2017;377(19):1824-35.
- Karimi MA, et al. Measuring cytotoxicity by bioluminescence imaging outperforms the standard chromium-51 release assay. PLoS One. 2014;9(2):e89357.
- Kaja S, Payne AJ, Naumchuk Y, Koulen P. Quantification of lactate dehydrogenase for cell viability testing using cell lines and primary cultured astrocytes. Curr Protoc Toxicol. 2017;72:2.26.1-2.26.10.
- Crouch SPM, Kozlowski R, Slater KJ, Fletcher J. The use of ATP bioluminescence as a measure of cell proliferation and cytotoxicity. J Immunol Methods. 1993;160(1):81-8.
- Pauli C, et al. Personalized in vitro and in vivo cancer models to guide precision medicine. Cancer Discov. 2017;7(5):462-77.
- Lee SH, et al. Tumor evolution and drug response in patient-derived organoid models of bladder cancer. Cell. 2018;173(2):515-28.e17.
- Dijkstra KK, et al. Challenges in establishing pure lung cancer organoids limit their utility for personalized medicine. Cell Rep. 2020;31(5):107588.
- Veninga V, Voest EE. Tumor organoids: opportunities and challenges to guide precision medicine. Cancer Cell. 2021;39(9):1190-201.
- Wang HM, et al. Using patient-derived organoids to predict locally advanced or metastatic lung cancer tumor response: a real-world study. Cell Rep Med. 2023;4(2):100911.
- Betge J, et al. The drug-induced phenotypic landscape of colorectal cancer organoids. Nat Commun. 2022;13(1):3135.
- Dijkstra KK, et al. Generation of tumor-reactive T cells by co-culture of peripheral blood lymphocytes and tumor organoids. Cell. 2018;174(6):1586-98.e12.
- Cattaneo CM, et al. Tumor organoid-T-cell coculture systems. Nat Protoc. 2020;15(1):15-39.
- Votanopoulos KI, et al. Model of patient-specific immune-enhanced organoids for immunotherapy screening: feasibility study. Ann Surg Oncol. 2020;27(6):1956-67.
- Harter MF, et al. Analysis of off-tumour toxicities of T-cell-engaging bispecific antibodies via donor-matched intestinal organoids and tumouroids. Nat Biomed Eng. 2024;8(4):345-60.
- Gelles JD, Chipuk JE. Robust high-throughput kinetic analysis of apoptosis with real-time high-content live-cell imaging. Cell Death Dis. 2016;7(12):e2493.
- Schnalzger TE, et al. 3D model for CAR-mediated cytotoxicity using patient-derived colorectal cancer organoids. EMBO J. 2019;38(12):e100928.
- Ehlen L, et al. Lung tumouroids as a testing platform for precision CAR T cell therapy. Nat Biomed Eng. 2026;10:815-31.
- Logun M, et al. Patient-derived glioblastoma organoids as real-time avatars for assessing responses to clinical CAR-T cell therapy. Cell Stem Cell. 2025;32(2):181-90.e4.
- Gao D, et al. Organoid cultures derived from patients with advanced prostate cancer. Cell. 2014;159(1):176-87.
Перепечатки и разрешения
Теги
Эта статья была опубликована
Видео скоро будет доступно