Этот протокол демонстрирует реформирование мембранного белка, цитохрома bo3 убихинолоксидазы, опосредованного детергентом, в крупные униламеллярные везикулы, состоящие из PDMS-g-PEO, и их превращение в гигантские везикулы посредством термоядерного электроформирования. Полученные функциональные полимерные компартменты подходят для передовых биохимических и биофизических исследований.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Методическая статья
Подготовка мембранных белков-функционализированных полимеров и полимер/липидных гибридов крупных и гигантских униламеллярных везикул.
В этой статье
Краткое содержание
Аннотация
Везикулы, образованные из амфифильных сополимеров, отдельно или смешанных с фосфолипидами, обеспечивают лучшую механическую и химическую стабильность по сравнению с обычными липидными везикулами. Это делает их привлекательным корпусом, который можно дальше развивать и расширять для реализации конкретных применений, таких как доставка лекарств, диагностическое биосенсорирование, создание искусственных клеток и биовдохновлённые микро- и нанореакторы. В частности, функционализация через включение мембранных белков важна для многих из этих приложений. Здесь мы представляем протокол подготовки мембранных белков функционализированных крупных униламеллярных везикул (LUVs) из трансплантатного сополимера PDMS-g-PEO посредством детергентной реконструкции. Кроме того, мы описываем, как эти крупные везикулы могут быть преобразованы в гигантские униламеллярные везикулы (GUV) с помощью метода термоядерного синтеза и электроформирования. Протокол охватывает флуоресцентную маркировку мембранных белков, приготовление полимерных и гибридных LUV, восстановление мембранных белков, анализ распределения размеров с помощью динамического рассеяния света (DLS), оценку активности белка с помощью измерений потребления кислорода, подготовку функционализированных белковыми GUV и анализ активности ввода белков и протонной накачки в GUV с помощью конфокальной микроскопии. Репрезентативные результаты демонстрируют формирование монодисперсных протео-ЛУП с индексом полидисперсности (PDI) ниже 0,2 и успешное получение протео-ГУВов диаметром от 5 до 35 мкм. Активность белка подтверждается измерениями потребления кислорода как в полимерных LUV (18,2 нмоль/мин/мл), так и в гибридных LUV (26,9 нмоль/мин/мл). Вставка белка в GUV измеряется с помощью флуоресцентной интенсивности, что даёт 20,6 ± 3,7 a.u. для полимерных GUV и 26,2 ± 5.0 a.u. для гибридных GUV. Активность протонного насоса в GUV, контролируемая с помощью инкапсулированного pH-чувствительного красителя, соответствует белковой функциональности, при этом доминирует внутренний протонный насос. Механическая мягкость сополимера и липидноподобная толщина бислоя (~5,3 нм) обеспечивают эффективное введение белков и сохранение функциональности.
Введение
Амфифильные блочные сополимеры могут самособираться в водном растворе в мембраны, которые спонтанно изгибаются и замыкаются друг с другом, образуя сферические мембранные компартменты, известные как полимеромы (полимерные везикулы). По сравнению с липидными мембранами, полимерные компартменты обеспечивают повышенную химическую универсальность и повышеннуюхимическую стабильность 1 имеханическую стабильность 2, что делает их очень привлекательными для таких применений, как доставка лекарств, нано- и микрореакторы, а также создание прочных искусственных ячеек. И наша группа, и другие функционализировали полимерные мембраны, вставляя мембранные белки для создания искусственных органелл иклеток 1,3,4,5,6,7,8,9,10,11,12,13,14,15. Полимеры, содержащие гидрофобное ядро поли(диметилсилоксан) (PDMS), особенно хорошо подходят для интеграции мембранных белков благодаря высокой гибкости цепочек и возможности настроить гидрофобную толщину мембраны для лучшего соответствия трансмембранномудомену белка 5. В то время как наша лаборатория в основном сосредоточилась на сополимере трансплантата поли(диметилсилоксан)-графт-поли(этиленоксид) (PDMS-g-PEO), который образует высокодинамические мембраны 4,16,17, мягче обычных липидных билейров и имеющих толщину примерно 5,3нм1, другие группы успешно применяли триблоковые сополимеры на основе PDMS, такие как PMOXA-b-PDMS-b-PMOXA5,6,7,8,9,10,11 и PEtOz-b-PDMS-b-PEtOz12 для восстановления мембранного белка. Даже сравнительно жёсткие диблок-сополимеры, такие как PBD-b-PEO, особенно в гибридных системах, смешанных с липидами, были использованы для успешного включениябелков 13. Эти примеры подчёркивают универсальность полимерных мембран как платформ восстановления, которые также могут обеспечить повышенную химическуюстабильность 1 и продление функционального срока службы14 для встроенных мембранных белков. Хотя гибридные полимерно-липидные мембраны не всегда соответствуют химической стабильности чистыхполимерных систем 1, они предлагают привлекательный компромисс, сочетая механическую прочность полимеров с биологической значимостью липидов. Это приводит к созданию среды мембраны, которая более близко имитирует нативные биологические мембраны, сохраняя при этом ключевые преимущества синтетических материалов. Такие гибридные архитектуры могут предлагать дополнительные преимущества, включая снижение протонной проницаемости в результате наномасштабногоперестройки 1 и формирования доменов внутримембраны 15.
Существует несколько методов реконструкции мембранных белков в наноразмерные везикулы (LUV), включая органическое растворительное восстановление (например, обратнофазное испарение, регидратация липидных белковых пленок), механические подходы (например, соникация, френч-пресс, заморозка-оттаивание) и детергентное восстановление (через удаление, разбавление или прямое включение)18, а также более современные стратегии, такие как прямой перенос с нанодисков стирол-малеиновой кислоты19. В то время как порины успешно интегрировались в полимерные LUV путём прямой вставки, например, путем добавления белка в полимерную пленку во времярегидратации, 8. Такой подход обычно приводит к низкой эффективности вставки для более крупных или сложных мембранных белков и часто приводит к случайной ориентации белков. Таким образом, наиболее распространённым методом остаётся методом восстановления с помощью моющего средства с контролируемым добавлением моющего средства и его удалением. Это также предпочтительная стратегия для включения крупных мембранных белков в полимерные LUV, особенно для асимметричных белков, где контролируемая ориентация имеет решающее значение для функции. В этом подходе мембраны везикул сначала насыщаются выбранным детергентом (концентрация насыщающего детергента обозначается как Rsat), частично растворяются (сосуществование везикул и мицелл) или полностью растворяются, то есть расщепляются на мицеллы (концентрация детергента обозначается как Rsol). После этой мембранной обработки следует добавление белка, инкубация и удаление детергентных средств18. Последняя может быть достигнута с помощью диализа, хроматографии с исключением размера или адсорбции на гидрофобные полистироловые шарики (например, био-бусины). Выбор моющего средства, его концентрация и способ удаления оптимизируются для каждого типа мембраны и белка для максимизации эффективности внедрения и контроля ориентациибелка 20.
Хотя LUV хорошо подходят для измерения объёмной активности, исследования на одной пузырьке и анализ на основе оптической микроскопии требуют реконструкции мембранных белков в гигантские однообразные везикулы (GUV). Для включения белка в GUV используются пять основных подходов: кообразование в присутствии белка и органическогорастворителя 21, кообразование в присутствии детергента22, вставление в готовые GUV с помощью детергентногоразведения 23, вставка через мембранное слияние с протео-LUVs16,24 и термо-электроформация25. Хотя эти подходы успешно применяются к липидным GUV, их перенос в полимерные или полимерно-липидные гибридные GUV часто является сложным. В частности, методы кообразования и разведения детергента часто приводят к низкой эффективности вставки в полимерные мембраны или несовместимы с определёнными полимернымисоставами 15. Стратегии на основесинтеза 4,16,24,26,27, основанные на дополнительных фузогенных агентах, также могут представлять проблему, поскольку синтетические катионные липиды/полимеры или фузогенные пептиды могут нарушать стабильность белка мембраны, изменять свойства мембраны или снижать эффективность включения целевой белка. Термоядерное электроформирование преодолевает многие из этих ограничений и доказало свою надёжность и эффективность для включения мембранных белков в полимерные и полимерно-липидные гибридные GUV 1,5,15. Этот подход позволяет контролируемое включение белков при сохранении целостности мембраны и функциональности белка, что делает его особенно подходящим для генерации полимерных GUV, функционализированных белками.
Реконструкция протонных насосов в полимерные везикулы крайне важна для создания прочных искусственных клеток, поскольку позволяет генерировать трансмембранные протонные градиенты — фундаментальную энергетическую валюту живых систем. Воссоздавая преобразование химиосмотической энергии в контролируемой минимальной мембраннойсреде 28, эти везикулы могут стимулировать синтез АТФ, активный транспорт и метаболические реакции, создавая энергетическую основу, необходимую для автономной, живой функционирования. Одним из представителей протонного насоса, используемого в таких системах, является цитохром бо3оксидаза из E. coli — терминального респираторного фермента, который связывает восстановление кислорода с транслокацией протона через мембрану. Поскольку перенос электронов и насос протонов тесно связаны, их активность в синтетических везикулах можно количественно контролировать либо по потреблениюкислорода 1,20, либо отслеживая формирование градиентапротона 1.
В этом протоколе мы представляем подробный рабочий процесс подготовки LUV на основе PDMS-g-PEO, включая чистые полимерные и полимерно-липидные гибридные мембраны, их функционализацию с помощью мембранных белков, масштабирование до GUV, а также измерения активности восстановленной цитохром-оксидазы протонного насоса bo3 с помощью анализов объемного потребления кислорода и измерений протонного насоса с использованием одиночных пузырьков.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Протокол
ПРИМЕЧАНИЕ: Все опасные химические отходы, образующиеся в рамках этого протокола, должны утилизироваться в соответствии с институциональными и местными нормативами.
1. Подготовка биошариков SM-2
ПРИМЕЧАНИЕ: Bio-Beads SM-2 предварительно промываются с метанолом для удаления консервантов и органических загрязнителей перед адсорбцией детергента.
- Положите фильтровую бумагу в стеклянную воронку, установленную над чистой стеклянной стаканом или флягой.
- Добавьте не менее 600 мг Bio-Beads SM-2 в воронку (достаточно для 3 повторов восстановления как для гибридных, так и для полимерных LUV).
ПРИМЕЧАНИЕ: Для каждой реконструкции требуется минимум 90 мг Bio-Beads SM-2, как указано в шаге 4.4.1. Можно подготовить большее количество вариантов, если будут запланированы новые реконструкции. - Промывайте бусины три раза чистым метанолом, используя достаточный объём для полного погружения бусин.
ВНИМАНИЕ: Выполняйте все этапы обращения с метанолом в химической вытяжке. - Сразу же промой шарики три раза водой Milli-Q, чтобы удалить остатки метанола.
ПРИМЕЧАНИЕ: Не позволяйте бусинам высохнуть во время стирки. При снятии растворов для промывки убедитесь, что шарики остаются влажными и не дают полностью высохнуть. - Переместите промытые шарики в подходящий контейнер для хранения (например, стерильную полипропиленовую центрифугную трубку или стеклянную бутылку с плотно закрытой крышкой), добавьте воду Milli-Q до полного погружения бусины и храните при 4 °C до 3 месяцев.
2. Флуоресцентное метирование мембранных белков.
- Разбавление белка
- Растворить цитохром bo3 оксидазу до 2,2 мг/мл в буфере HEPES 20 мм, содержащем 0,05% н-додецил β-D-мальтозид (DDM) (w/v), pH 8,3. Этот pH обеспечивает достаточную долю непротонированных (реактивных) первичных аминов для эффективной маркировки.
ПРИМЕЧАНИЕ: Для оптимального маркировки красителями ATTO N-гидроксисукцинимидил (NHS) поддерживайте pH буфера в диапазоне от 8,3 до 8,5. Для других красителей следуйте инструкциям производителя по конъюгации белков, включая рекомендуемые условия маркировки.
- Растворить цитохром bo3 оксидазу до 2,2 мг/мл в буфере HEPES 20 мм, содержащем 0,05% н-додецил β-D-мальтозид (DDM) (w/v), pH 8,3. Этот pH обеспечивает достаточную долю непротонированных (реактивных) первичных аминов для эффективной маркировки.
- Добавление красителя
- Добавьте в белковый раствор восьмикратный молярный избыток аминреактивного эфира ATTO 643 N-гидроксисукцинимидил (NHS), растворённого в 2 мг/мл в безводном DMSO.
ПРИМЕЧАНИЕ: Для других красителей следуйте инструкциям производителя по конъюгации белка, включая рекомендуемый избыток моляров красителя в белок. - Аккуратно перемешивайте, постукивая по трубке микроцентрифуги три раза, чтобы обеспечить однородное распределение красителя.
- Добавьте в белковый раствор восьмикратный молярный избыток аминреактивного эфира ATTO 643 N-гидроксисукцинимидил (NHS), растворённого в 2 мг/мл в безводном DMSO.
- Инкубация
- Инкубировать реакционную смесь при комнатной температуре (20–25 °C) в течение 1,5 часа при мягком перемешивании (250 об/мин) в термомиксере, в темноте, чтобы предотвратить фотоотбеливание.
- Удаление не связанного красителя
- Уравновесить колонку Superdex 200 10/300 GL (CV: 23,562 мл) с как минимум двумя столбцами (примерно 48 мл) мембранного буфера элюирования белка (20 мМ HEPES, pH 7,5, 200 мМ KCl, 0,05% DDM (w/v)) при расходе 0,3 мл/мин с использованием системы очистки ÄKTA.
ПРИМЕЧАНИЕ: Для удаления избыточного флуоресцентного красителя обычно достаточно коротких гелевых фильтрационных колонн (длиной слоя 10–20 см), особенно для менее гидрофильных красителей. Производитель красителя рекомендует обезсоливать с помощью матрицы Sephadex G-25. В этом исследовании использовалась колонка Superdex 200 10/300 GL из-за доступности прибора. - Загрузите до 500 мкл маркированного белка с помощью капиллярной петли объемом 1 мл и элюируйте тем же буфером при 0,3 мл/мин.
- Отслеживайте элюцию, измеряя поглощение на 280 нм для белка и 643 нм для красителя ATTO 643.
- Соберите 0,5 мл фракций по объёмам 1,5 столбца. Определите фракции, содержащие как белок, так и краситель. Используйте напрямую, если концентрация достаточно концентрирована, или концентрируйте с помощью центробежных фильтров Amicon. Для концентрации с помощью амикон-фильтров используйте центробежный фильтр с срезом молекулярной массы 30 кДа и центрифугу при 14 000 × г в течение 30 минут при 4 °C.
- Уравновесить колонку Superdex 200 10/300 GL (CV: 23,562 мл) с как минимум двумя столбцами (примерно 48 мл) мембранного буфера элюирования белка (20 мМ HEPES, pH 7,5, 200 мМ KCl, 0,05% DDM (w/v)) при расходе 0,3 мл/мин с использованием системы очистки ÄKTA.
- Определение концентрации белка и степени маркировки (DOL)
- Измеряйте спектры поглощения очищенного сопряжённого вещества.
- Вычислите концентрацию белка и среднее количество молекул красителя на фермент с помощью следующих веществ:
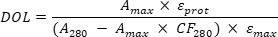
где A max — это поглощение сопряжённого вещества при максимальном поглощении красителя (λabs; ATTO 643, λ = 643 нм), A280 — это поглощение при 280 нм (максимум поглощения белков), εprot — молярный коэффициент вымирания денатурированной цитохрома bo3 оксидазы (184 720 М⁻1см⁻1), εкраситель — это молярный коэффициент вымирания красителя (150 000 М⁻1см⁻1), а CF280 — корректирующий фактор для поглощения ATTO 643 при 280 нм (0,04).
3. Подготовка крупных униламеллярных пузырьков (LUV)
- Подготовка тонкой полимерной или полимерной/липидной пленки
- Используйте пипетки с положительным смещением и растворительно-устойчивыми наконечниками или газонепроницаемые стеклянные шприцы для переноса растворов полимера, липидов и флуоресцентных красителей, растворённых в хлороформе:метаноле (2:1, v/v) в чистый стеклянный флакон согласно составу, указанному в Таблице 1.
ВНИМАНИЕ: Все контакты с растворителями проводите под вытяжной вытяжкой, надевая защитные перчатки и очки безопасности. - Тщательно перемешайте раствор с помощью мягкого вихря, держа флакон вертикально для обеспечения однородности.
ВНИМАНИЕ: Аккуратно регулируйте скорость вихря, чтобы жидкость не брызгала или не выбрызгивалась из флакона на ваши руки. - Испарить органические растворители под мягким струёй азота в выхлопчике примерно 1 час, пока на стенке флакона не образуется равномерная тонкая пленка (рисунок 1).
ПРИМЕЧАНИЕ: Отрегулируйте поток азота так, чтобы жидкость двигалась плавно, не разбрызгиваясь; слишком высокий поток может привести к неравномерному образованию пленки. Через 5–10 минут поток можно немного увеличить, чтобы обеспечить полное высыхание и равномерное распределение смеси пузырьков по дну флакона.
- Используйте пипетки с положительным смещением и растворительно-устойчивыми наконечниками или газонепроницаемые стеклянные шприцы для переноса растворов полимера, липидов и флуоресцентных красителей, растворённых в хлороформе:метаноле (2:1, v/v) в чистый стеклянный флакон согласно составу, указанному в Таблице 1.
- Плёночная регидратация
- Регидратировать засохшую пленку с помощью 1 мл буфера регидратации (1 мМ Tris-HCl, pH 7,5, 200 мМ сахарозы) для получения конечной концентрации амфифилов 5 мг/мл (что соответствует 1,67 мМ для полимером и 2,14 мМ для гибридных везикул). Если полимеромы используются для восстановления, дополните буфер регидратации 0,1% натриевым холатом.
ВНИМАНИЕ: Холат натрия — лёгкий раздражитель. Избегайте длительного контакта с кожей и вдыхания порошка. Обращайтесь согласно спецификации безопасности производителя (SDS). - Вихрь энергично, пока плёнка полностью не отсоединится и не будет подвешена, образуя мультиламеллярные пузырьки (MLV).
- Регидратировать засохшую пленку с помощью 1 мл буфера регидратации (1 мМ Tris-HCl, pH 7,5, 200 мМ сахарозы) для получения конечной концентрации амфифилов 5 мг/мл (что соответствует 1,67 мМ для полимером и 2,14 мМ для гибридных везикул). Если полимеромы используются для восстановления, дополните буфер регидратации 0,1% натриевым холатом.
- Циклы заморозки и оттаивания (только гибридные везикулы)
- Гибридные MLV суспензии подвергаются пяти циклам заморозки и оттаивания следующим образом: заморозить образцы в жидком азоте на 1 минуту, затем разморозить их в водяной бане при температуре 35 °C до полного таяния и создать вихрь при 2500–3000 об/мин в течение 30 секунд с помощью трубчатого шейкера. Повторяйте эту процедуру в общей сложности пять циклов.
ПРИМЕЧАНИЕ: Пропустите этот шаг для чистых полимерсом.
ВНИМАНИЕ: Жидкий азот (−196 °C) может вызвать тяжёлые криогенные ожоги. Обращайтесь в хорошо проветриваемом помещении в подходящих СИЗ (криогенные перчатки, защитные очки и лабораторный халат). Избегайте контакта с кожей и глазами.
- Гибридные MLV суспензии подвергаются пяти циклам заморозки и оттаивания следующим образом: заморозить образцы в жидком азоте на 1 минуту, затем разморозить их в водяной бане при температуре 35 °C до полного таяния и создать вихрь при 2500–3000 об/мин в течение 30 секунд с помощью трубчатого шейкера. Повторяйте эту процедуру в общей сложности пять циклов.
- Экструзия
- Перенесите подвеску везикулы на мини-экструдер, оснащённый поликарбонатной мембраной диаметром 100 нм пор.
- Экструдируйте подвеску 21 раз, чтобы получить однородные по размеру LUV.
ПРИМЕЧАНИЕ: Убедитесь, что последний этап экструзии оставляет подвеску LUV в шприце напротив начального загрузочного шприца. Это минимизирует загрязнение конечного образца более крупными пузырьками или остаточным материалом, который мог пройти через мембрану ещё не полностью.
- Хранение
- Храните LUV-суспензию при 4 °C и используйте её в течение недели для поддержания распределения размеров пузырьков и предотвращения агрегации или микробного роста в буфере, содержащем сахарозу.
- Перед использованием аккуратно униформизуйте подвеску LUV с помощью вихря.
4. Восстановление мембранного белка в LUV
- Предварительная обработка пузырьков моющим средством
- Перенесите 200 мкл LUV в микроцентрифугную трубку объёмом 2 мл (рисунок 1). При использовании гибридных LUV добавьте 1 мкл холата натрия 20% (w/v) для получения конечной концентрации детергента 0,1% (w/v). Если использовать полимерные LUV, дополнительное моющее средство не требуется, так как холат натрия уже присутствует.
ПРИМЕЧАНИЕ: Подготовьте моющее средство в том же буфере, что и для экспериментов, чтобы обеспечить совместимость с везикулами. - Аккуратно перемешайте, слегка постукая по трубке микроцентрифуги три раза. Избегайте сильного перемешивания или вихря, которые могут образовывать пену и появляться пузырьки воздуха.
- Перенесите 200 мкл LUV в микроцентрифугную трубку объёмом 2 мл (рисунок 1). При использовании гибридных LUV добавьте 1 мкл холата натрия 20% (w/v) для получения конечной концентрации детергента 0,1% (w/v). Если использовать полимерные LUV, дополнительное моющее средство не требуется, так как холат натрия уже присутствует.
- Введение белка в везикулы, обработанные детергентом
- Добавьте цитохром bo 3 оксидазу (для измерения активности) или цитохром bo 3 оксидазу — ATTO 643 (для флуоресцентной визуализации) к детергентно-дестабилизированным везикулам для достижения следующих конечных концентраций белка: для полимерсомов — 0,556 мкм для экспериментов с LUV и 1,112 мкм для экспериментов с GUV; для гибридных везикул — 0,714 мкм для экспериментов с LUV и 1,428 мкм для экспериментов с GUV.
ПРИМЕЧАНИЕ: Эти концентрации соответствуют молярному соотношению белка к полимеру 1:3 000 для LUV и 1:1 500 для GUV. - Добавляйте белок медленно, аккуратно перемешивая, чтобы равномерно распределить его по раствору и избежать локальной чрезмерной концентрации.
ПРИМЕЧАНИЕ: Объём добавленного белка может варьироваться между фракциями из-за различий в концентрации белкового запаса.
- Добавьте цитохром bo 3 оксидазу (для измерения активности) или цитохром bo 3 оксидазу — ATTO 643 (для флуоресцентной визуализации) к детергентно-дестабилизированным везикулам для достижения следующих конечных концентраций белка: для полимерсомов — 0,556 мкм для экспериментов с LUV и 1,112 мкм для экспериментов с GUV; для гибридных везикул — 0,714 мкм для экспериментов с LUV и 1,428 мкм для экспериментов с GUV.
- Сборка белок-детергентно-полимерных комплексов
- Инкубировать смесь при 4 °C в течение 30 минут с мягким перемешиванием (400 об/мин) в термомиксере, чтобы сформировать смешанные белково-детергентно-полимерные соединения перед удалением моющего средства.
- Удаление моющего средства
- Удаляйте моющее средство последовательно добавляя Bio-Beads SM-2 (Bio-Rad). Удалите 30 мг биошариков из раствора для хранения, убедившись, что они остаются влажными (влажными, но без избыточной жидкости). Добавьте шарики в образец и инкубуйте 30 минут при 4 °C с мягким перемешиванием при 600 об/мин в термомиксере. Повторите этот шаг ещё два раза, в общей сложности 90 мг биошариков и общее время инкубации 1,5 часа.
ПРИМЕЧАНИЕ: Используйте только полностью гидратированные биошарики. Не переносите сухие бусины, бусины, прилипшие к стенкам трубки Bio-Beads или бусины, плавающие на поверхности. Если шарики прилипают к стенке реконструктивной реактивной трубки выше уровня жидкости после добавления, кратковременно центрифугуйте трубку (например, 3–5 секунд в настольной миницентрифуга), чтобы собрать шарики внизу перед инкубацией. - Гранулируйте биошарики центрифугой при 2000 × г в течение 2 минут с помощью мини-центрифуги. Аккуратно соберите супернатант, не трогая гранулу бусин.
ПРИМЕЧАНИЕ: В качестве альтернативы центрифугированию дайте шарикам осеть под действием гравитации примерно 5 минут, затем аккуратно удалите супернатант.
- Удаляйте моющее средство последовательно добавляя Bio-Beads SM-2 (Bio-Rad). Удалите 30 мг биошариков из раствора для хранения, убедившись, что они остаются влажными (влажными, но без избыточной жидкости). Добавьте шарики в образец и инкубуйте 30 минут при 4 °C с мягким перемешиванием при 600 об/мин в термомиксере. Повторите этот шаг ещё два раза, в общей сложности 90 мг биошариков и общее время инкубации 1,5 часа.
- Хранение
- Храните восстановленные bo3-LUV при 4 °C и используйте их в тот же день для измерения активности белка.
5. Размер и рассеяние LUV при динамическом рассеянии света (DLS)
- Загрузка LUV для измерений DLS
- Переложите 45 мкл неразбавленной LUV или протео-LUV суспензии в чистый кварцевый кювет. Убедитесь, что на кювете нет пыли, отпечатков пальцев или других остатков, чтобы минимизировать артефакты рассеивания света.
ПРИМЕЧАНИЕ: Избегайте появления пузырьков воздуха, так как они могут мешать измерениям DLS. Чтобы предотвратить появление пузырей, медленно пипетируйте образец вдоль стенки кюветки и не выталкивайте последнюю каплю сильно. Если образуются мелкие пузырьки, дайте им подняться и рассеяться перед измерением.
- Переложите 45 мкл неразбавленной LUV или протео-LUV суспензии в чистый кварцевый кювет. Убедитесь, что на кювете нет пыли, отпечатков пальцев или других остатков, чтобы минимизировать артефакты рассеивания света.
- Определение размера и расселения LUV с помощью DLS
- Измерьте гидродинамический диаметр и индекс полидисперсности (PDI) с помощью прибора DLS, оснащённого гелий-неоновым лазером 633 нм и детектором обратного рассеяния под фиксированным углом 173°.
- Проведите как минимум три независимых измерения на образец для обеспечения воспроизводимости.
- Анализируйте данные с помощью универсальной (нормальной модели) для получения среднего размера и PDI.
6. Анализ потребления кислорода в LUV
- Настройка температуры
- Установите измерительную камеру системы кислородных электродов типа Кларка на 22 °C и дайте системе уравновеситься.
- Добавление буфера
- Добавьте 1 мМ Tris-HCl (pH 7,5), 200 мМ сахарозного буфера в измерительную камеру до общего объёма 1 000 мкл. Отрегулировать объём буфера в зависимости от типа образца: 942,9 мкл для полимерных bo3-LUV и 953,7 мкл для гибридных bo3-LUV.
ПРИМЕЧАНИЕ: Оставшийся объём будет занят LUV и смесью DTT/Q₁ для достижения конечного объёма измерения.
- Добавьте 1 мМ Tris-HCl (pH 7,5), 200 мМ сахарозного буфера в измерительную камеру до общего объёма 1 000 мкл. Отрегулировать объём буфера в зависимости от типа образца: 942,9 мкл для полимерных bo3-LUV и 953,7 мкл для гибридных bo3-LUV.
- Добавление LUV
- Добавьте bo3-LUV в измерительную камеру и начните аккуратно перемешивание с помощью магнитной мешалки при 100 об/мин и 22 °C. Отрегулировать объём bo3-LUV для достижения теоретической концентрации оксидазы bo3 примерно 27 нМ: 48,6 мкл для полимерных bo3-LUV и 37,8 мкл для гибридных bo3-LUV.
ПРИМЕЧАНИЕ: Для отрицательного контроля замените bo3-LUV на эквивалентный объём безбелковых LUV с тем же составом и концентрацией липидов/полимеров. Все последующие шаги остаются идентичными.
- Добавьте bo3-LUV в измерительную камеру и начните аккуратно перемешивание с помощью магнитной мешалки при 100 об/мин и 22 °C. Отрегулировать объём bo3-LUV для достижения теоретической концентрации оксидазы bo3 примерно 27 нМ: 48,6 мкл для полимерных bo3-LUV и 37,8 мкл для гибридных bo3-LUV.
- Исходное измерение
- Дайте концентрации кислорода стабилизироваться и измерить в течение 3 минут при постоянном помешивании при 22 °C, чтобы получить стабильную базовую точку.
- Приготовление смеси восстанавливающей/хинона
- Свежеприготовление смеси DTT/Q₁ непосредственно перед использованием, смешав 9,6 мкл 1 М DTT в воде Milli-Q с 0,6 мкл 80 мМ убихинона-1 (Q₁) в DMSO, затем тщательно провлекайте вихрь для обеспечения однородности.
- Активация ферментов
- Активируйте оксидазуbo 3 , добавив 8,5 мкл свежеприготовленной смеси DTT/Q₁ в измерительную камеру, что приводит к итоговой концентрации 8 мМ DTT и 40 мкм Q₁.
- Репликаты
- Измерьте каждый образец три раза для обеспечения воспроизводимости.
- Анализ данных
- Сопоставьте концентрацию кислорода по сравнению со временем. Определите наклон линейной части кривой, которая соответствует скорости потребления кислорода.
- Репортажи
- Указывайте скорость потребления кислорода как среднее по трём измерениям со стандартным отклонением.
7. Подготовка белок-функционализированных GUV
- Плазменная очистка стеклянных стеклян с покрытием ITO
- Поместите стеклянные стекла, покрытые оксидом индия (ITO), в очиститель плазмы так, чтобы проводящая (покрытая ITO) сторона была направлена вверх. Плазма очищает их на 1 минуту при высокой мощности («HI») (230 В, максимальная RF мощность 18 Вт) и давлении примерно 0,5 мбар.
ПРИМЕЧАНИЕ: Успешное зажигание плазмы можно подтвердить визуально появлением розово-фиолетового свечения внутри камеры.
- Поместите стеклянные стекла, покрытые оксидом индия (ITO), в очиститель плазмы так, чтобы проводящая (покрытая ITO) сторона была направлена вверх. Плазма очищает их на 1 минуту при высокой мощности («HI») (230 В, максимальная RF мощность 18 Вт) и давлении примерно 0,5 мбар.
- Частичное обезвоживание протео-LUV
- Смешайте 20 мкл безбелковых LUV с 20 мкл протео-LUV, содержащих восстановленную bo3 оксидазу-ATTO 643. Аккуратно прокручивайте вихрь для однородного смешивания.
- Нанесите семь капель по 2 мкл полученной суспензии LUV/протео-LUV с концентрацией 5 мг/мл на проводящую (покрытую ITO) поверхность каждого стекла, используемого для электроформирования (рисунок 2A). Равномерно распределяйте капли по поверхности 160,6мм 2 , разделяя их для равномерного образования пленки.
ПРИМЕЧАНИЕ: Для других полимерных систем концентрация LUV и объём капель могут потребовать оптимизации (типичный диапазон: 5–100 мг/мл LUV; 0,2–2 мкл капель). - Дайте каплям частично обезвоженить при комнатной температуре (∼22 °C) и влажности ∼20% примерно в течение 40 минут или до образования белого кольца по периметру капли (рисунок 2B).
ПРИМЕЧАНИЕ: Обезвоживание зависит от влажности окружающей среды. Если относительная влажность выше 40%, продлевайте время обезвоживания по мере необходимости (до 20 минут). Определите конечную точку на основе появления белого кольца на периметре капли, а не по фиксированному времени. При постоянных условиях окружающей среды (температура и влажность) требуемое время обезвоживания воспроизводимо. Избегайте чрезмерного высыхания, которое проявляется в виде полностью плоских, равномерно белых капель, так как это может вызвать образование белка.
- Сборка камеры электроформирования
- Собрать электроформационную камеру путём размещения двух затворов с покрытием ITO (покрытые боковыми сторонами, направленными внутрь), разделённых силиконовой прокладкой толщиной 1,81 мм с вырезом с одной стороны, что позволяет добавлять или снимать буфер во время наполнения и сбора.
- Заполните камеру буфером для регидратации (1 мМ Tris-HCl, pH 7,5; сахарозы 200 мМ).
Для экспериментов с чувствительностью к pH добавьте в буфер 10 мкм пиранина (8-гидроксипирен-1,3,6-трисульфоновая кислота-тринатриевая соль, HPTS).
- Электроформация
- Примените синусоидальное переменное электрическое поле с помощью следующей программы: 50 Гц при 50, 100, 200, 300, 500, 700 и 900 мВ по 6 минут каждая; 50 Гц при 1,1 В в течение 2 часа.
ПРИМЕЧАНИЕ: Для стимулирования формирования более крупных протео-GUV этот шаг можно увеличить до 12 ч, а 4 Гц при 2 В на 30 минут для этапа отсоединения. Когда в буфере содержится 10 мкм пиранина, увеличивайте частоту до 500 Гц на первых двух этапах повышения напряжения.
- Примените синусоидальное переменное электрическое поле с помощью следующей программы: 50 Гц при 50, 100, 200, 300, 500, 700 и 900 мВ по 6 минут каждая; 50 Гц при 1,1 В в течение 2 часа.
- Коллекция GUV
- Аккуратно откройте камеру с помощью пинцета и собирайте GUV с помощью пипеток FineTip Ultra-Micro Pastette (или аналогичных пипеток с низким сдвигом), чтобы минимизировать механические нагрузки.
ПРИМЕЧАНИЕ: Избегайте использования стандартных наконечников малого объёма пипеток с объёмом ниже 200 мкл, так как они могут разорвать крупные GUV. В качестве альтернативы можно обрезать стандартные наконечники на конце, чтобы расширить отверстие и уменьшить сдвиг при сборе.
- Аккуратно откройте камеру с помощью пинцета и собирайте GUV с помощью пипеток FineTip Ultra-Micro Pastette (или аналогичных пипеток с низким сдвигом), чтобы минимизировать механические нагрузки.
- Хранение
- Храните протео-GUV при 4 °C и используйте их в течение 48 часов для поддержания активности белка.
ПРИМЕЧАНИЕ: Скорость потери активности зависит от типа и стабильности восстановленного мембранного белка, а также от состава мембраны.
- Храните протео-GUV при 4 °C и используйте их в течение 48 часов для поддержания активности белка.
8. Микроскопия белок-функционализированных GUV
- Установка микроскопа
- Включите конфокальный микроскоп. Если используете систему Leica, запустите программное обеспечение LAS X. Для других брендов микроскопов используйте рекомендованное производителем программное обеспечение для приобретения.
- Выберите объектив масляного погружения 63× (NA 1.40); при необходимости можно увеличить или уменьшить увеличение, в зависимости от размера GUV.
- Откройте два визуализационных канала, соответствующих флуорофорам: Rhodamine Red (мембрана) и ATTO 643 (восстановленный белок).
ПРИМЕЧАНИЕ: Для флуорофоров с частично перекрывающимися спектрами выберите подходящие лазерные линии и узкие окна обнаружения, чтобы минимизировать спектральные перекрёстные помехи. Выбирайте каждый канал последовательно, чтобы предотвратить просачивание сигнала и обеспечить точную количественную оценку флуоресценции.
- Осадкование GUV
- Поставьте силиконовый изолятор с прессом-уплотнением на чистый стеклянный слой No1.5 (толщиной 0.17 мм).
ПРИМЕЧАНИЕ: Для вертикальных (не инвертированных) микроскопов могут использоваться более толстые стеклянные стекла. - Пипетта 60 мкл буфера (1 мМ Tris-HCl, pH 7,5; 200 мМ глюкозы) в центр спейсера.
- Аккуратно добавьте 20 мкл подвески GUV поверх буфера.
- Немедленно накройте камеру вторым стеклянным затвором, чтобы избежать испарения.
- Дайте GUV осадиться в течение ~5 минут перед снимком.
- Поставьте силиконовый изолятор с прессом-уплотнением на чистый стеклянный слой No1.5 (толщиной 0.17 мм).
- Получение изображений
- Сосредоточьтесь на нижней части камеры для захвата сечений GUV.
- Получите изображения различных GUV по всей камере, систематически сканируя с верхнего левого в нижний правый угол («змеиный узор»), чтобы получить репрезентативную популяцию (~100 GUV). Снимите все везикулы, обнаруженные во время сканирования, без предварительного отбора, независимо от размера или интенсивности флуоресценции, чтобы избежать смещения отбора и обеспечить воспроизводимость.
ПРИМЕЧАНИЕ: Избегайте повторной съёмки одного и того же GUV, чтобы предотвратить фотоотбеливание.
- Анализ изображений
- Количественно определить флуоресцентную интенсивность восстановленного белка, маркированного ATTO 643, проведя полилинию вдоль мембраны отдельных GUV. При использовании программного обеспечения LAS X выберите Quantify → Line Profile, затем выберите инструмент полилиний и обведите мембрану каждого GUV. Чтобы получить среднюю интенсивность флуоресценции, откройте Статистику и запишите среднее значение. Анализируйте только чистые, однообразные GUV; Исключить из анализа мультивезикулярные и агрегированные везикулы.
ПРИМЕЧАНИЕ: Если измерения проводятся в разные дни, интенсивность флуоресценции должна быть нормализована до мощности лазера, измеряясь при одинаковых настройках изображения (длина волны и номинальная мощность). Для учёта ежедневных колебаний мощности лазера применяется следующая нормализация: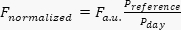 , где Fa.u. — измеряемая интенсивность флуоресценции в произвольных единицах, P— мощность лазера, измеренная в эталонный день, а — мощность лазера, измеренная в день получения. Эта коррекция предполагает линейную зависимость между мощностью лазера и интенсивностью флуоресценции при условиях ненасыщенного освещения. В данном исследовании все изображения были получены в один и тот же день, поэтому нормализация не требовалась.
- Сообщите о флуоресцентной интенсивности в среднем 100 GUV с соответствующим стандартным отклонением.
- Количественно определить флуоресцентную интенсивность восстановленного белка, маркированного ATTO 643, проведя полилинию вдоль мембраны отдельных GUV. При использовании программного обеспечения LAS X выберите Quantify → Line Profile, затем выберите инструмент полилиний и обведите мембрану каждого GUV. Чтобы получить среднюю интенсивность флуоресценции, откройте Статистику и запишите среднее значение. Анализируйте только чистые, однообразные GUV; Исключить из анализа мультивезикулярные и агрегированные везикулы.
9. Анализ протонной накачки в протео-GUV
- Установка микроскопа
- Включите конфокальный микроскоп и запустите соответствующее программное обеспечение для получения информации (например, LAS X для систем Leica).
- Выберите объектив масляного погружения 63× (NA 1.40). При необходимости можно увеличить или уменьшить увеличение, в зависимости от размера GUV.
- Настройте три канала визуализации, соответствующие флуорофорам. Для родамина красного (мембранный маркер) используйте возбуждение 561 нм и диапазон излучения 570–620 нм. Для пиранина (инкапсулированного pH-чувствительного красителя) используйте возбуждение на 448 нм и 405 нм и собирайте выбросы на расстоянии 499–551 нм.
ПРИМЕЧАНИЕ: Если доступен лазер 458 нм, используйте его вместо 448 нм для возбуждения депротонированной (базовой) формы пиранина. - Регулируйте мощность лазера и усиление детектора, чтобы избежать насыщения пикселей и минимизировать фотоотбеливание. Сохраняйте настройки приобретения на протяжении всего эксперимента.
- Осадкование GUV
- Добавьте 280 мкл буфера (1 мМ Tris-HCl, pH 7,5; 200 мМ глюкозы) в одну скважину затвора с 8 камерами (общий объём скважины: ~874 мкл).
ПРИМЕЧАНИЕ: Не используйте менее 200 мкл, так как объёмы ниже 200 мкл увеличивают испарение и дрейф pH. Не превышайте 400 мкл, чтобы избежать пролива и обеспечить комфортное использование пипетки. Если используете другой формат камеры, регулируйте громкость соответственно. Для инвертированных микроскопов используйте камерные затворы, совместимые с толщиной скольжения #1.5H. - Аккуратно добавьте 20 мкл подвески bo3-GUV поверх буфера, не появляя воздушных пузырьков.
ПРИМЕЧАНИЕ: Для отрицательного контроля замените bo3-GUV суспензию на эквивалентный объём (20 мкл) безбелковых GUV с таким же липидным/полимерным составом, подготовленных и осадочных при одинаковых условиях. Этот контроль учитывает любые неспецифические эффекты DTT иQ 1 на соотношение флуоресценции пиранина, которые не зависят от активности оксидазы bo3 . - Дайте GUV отложиться примерно в течение 5 минут перед визуализацией.
- Добавьте 280 мкл буфера (1 мМ Tris-HCl, pH 7,5; 200 мМ глюкозы) в одну скважину затвора с 8 камерами (общий объём скважины: ~874 мкл).
- Базовое приобретение
- Сосредоточьтесь на нижней плоскости камеры, где отложены GUV.
- Отрегулировать зум так, чтобы получить 3–6 GUV в поле зрения.
- Зафиксируйте исходную флуоресценцию во всех каналах за 5 минут до активации.
- Активация протонного насоса
- Приготовьте свежую смесь DTT–Q₁ непосредственно перед использованием, смешав 4,8 мкл 1 M DTT с 0,3 мкл 80 мМ Q₁ в DMSO, затем тщательно перемешайте с помощью вихря.
- Активируйте оксидазу цитохрома bo3 , аккуратно добавляя 2,6 мкл смеси DTT–Q₁ на поверхность раствора без введения кончика пипетки в буфер, что приводит к получению конечных концентраций примерно 8 мМ DTT и 40 мкм Q₁ в камере.
- Мониторинг внутривезикулярной флуоресценции пиранина в течение 30 минут при непрерывном набирании.
- Анализ внутривезикулярной флуоресценции пиранина
- Для каждого GUV определите область интереса (ROI) внутри просвета везикулы. В программном обеспечении LAS X перейдите в Quantify → Stack Profile, выберите Draw Ellipse и нарисуйте круглый ROI внутри каждого GUV.
- Чтобы определить среднюю интенсивность флуоресценции на расстоянии 499–551 нм для обоих длин волн возбуждения (448 нм и 405 нм), откройте в программном обеспечении раздел Statistics и запишите среднее значение.
- Вычислим коэффициент флуоресценции как R =I 448/I405.
- Постройте график отношения со временем, чтобы получить кинетические следы внутривезикулярного изменения pH.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Результаты
Цитохром bo 3 оксидаза E. coli экспрессировалась из плазмиды pETcyo в штаму E. coli C43 (DE3) ΔcyoABCDE и очищена, как описаноранее, 29. Очищенная оксидаза bo3 использовалась либо напрямую для измерения восстановления и активности, либо маркировалась флуоресцентными красителями, такими как ATTO 643 (это исследование) или другими красителямиATTO 1,15...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Обсуждение
Полимеромы и гибридные везикулы полимер/липидов обладают повышенной химической и механической стабильностью по сравнению с обычными липидными везикулами, что делает их очень привлекательными для применений, таких как доставка лекарств и биосенсорирование до нано- и микрореакторов и искусственных клеток. Однако их уникальная мембранная архитектура и биофизические свойства часто препятствуют прямому переносу протоколов, оптимизированных для липидных везикул, в полимерныес...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Раскрытие информации
Авторы не заявляют о конкурирующих финансовых интересах.
Благодарности
Это исследование проводилось в рамках программы Max Planck School Matter to Life, при поддержке Фонда Дитера Шварца в сотрудничестве с Обществом Макса Планка. Мы благодарны Клаудии Беднарц за выделение и очистку цитохрома bo3 оксидазы, а также Анне Кристин Вайнрих за помощь в подготовке пузырьков и микроскопии.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
```html
```
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| ÄKTA pure™ chromatography system | Cytiva | 29018224 | |
| 18:1 Liss Rhod PE | Avanti Research | 810150 | |
| 8 well chambered coverglass | Cellvis | C8-1.5H-N | |
| Amicon Ultra 0.5 mL Centrifugal Filters | Sigma Aldrich | UFC5030 | |
| ATTO 643 NHS ester | ATTO-TEC | AD 643-31 | |
| Bio-Beads SM-2 | Bio-Rad | 1523920 | |
| Cholic acid-Na-salt (sodium cholate) | Serva | 361-09-1 | |
| Coenzyme Q1 | TargetMol | TGM-T19594 | |
| Confocal microscope STELLARIS 5 | Leica Microsystems | 603810 | |
| DTT (Dithiothreitol) | Merck | 10197777001 | |
| Fine Tip Ultra Micro Pastette | Pastette | LW4243 | |
| HPTS (pyranine, 8-Hydroxypyrene-1,3,6-Trisulfonic Acid, Trisodium Salt) | Sigma Aldrich | 6358-69-6 | |
| ITO-coated glass slides (25×75×1.1 mm, ≤20 Ohm/sq.) | pgo | CEC020S | |
| LAS X software | Leica | https://www.leica-microsystems.com/products/microscope-software/p/leica-las-x-ls/ | |
| Mini centrifuge MCF-2360 | LMS | 24572 | |
| Mini-extruder | Avanti Research | 610000 | |
| Oxytherm+P system | Hansatech Instruments | / | |
| Plasma cleaner (benchtop) | Harrick Plasma | PDC-32G-2 | |
| Polycarbonate membranes 0.1 μm | Avanti Research | 610005 | |
| Press-to-seal silicone isolator (round, 20 mm diameter, 1 mm depth) | Grace Bio-Labs | 41161502 | |
| Silicone spacers (round, 24.2 mm outer diameter, 14.3 mm inner diameter, 1.8 mm depth) | сделанные в лаборатории, вырезанные из силикона | ||
| Soy PC (95%) | Avanti Research | 441601 | |
| Specord 50 PLUS spectrophotometer | Analytik Jena | 823-0200P-3 | |
| Superdex 200 10/300 GL column (column L × I.D. 30 cm × 10 mm) | Cytiva | 28-9909-44 | |
| Test tube shaker (2800 rpm) | IKA Lab Dancer | 3365000 | |
| Thermomixer comfort 5355 | Eppendorf | 5355000.011 | |
| Xiameter OFX-5329 (PDMS-g-PEO; MW 3000) | Dow Corning | 000000000004109892 | |
| Zetasizer Nano ZS | Malvern Panalytical | ZEN3600 |
Ссылки
- Marušič N, et al. Constructing artificial respiratory chain in polymer compartments: Insights into the interplay between bo3 oxidase and the membrane. Proc Natl Acad Sci U S A. 2020;117(26):15006-17.
- Bermudez H, Brannan AK, Hammer DA, Bates FS, Discher DE. Molecular Weight Dependence of Polymersome Membrane Structure, Elasticity, and Stability. Macromolecules. 2002;35(21):8203-8.
- Otrin L, et al. Toward Artificial Mitochondrion: Mimicking Oxidative Phosphorylation in Polymer and Hybrid Membranes. Nano Lett. 2017;17(11):6816-21.
- Otrin L, et al. En route to dynamic life processes by SNARE-mediated fusion of polymer and hybrid membranes. Nat Commun. 2021;12(1):4972.
- Itel F, Najer A, Palivan CG, Meier W. Dynamics of Membrane Proteins within Synthetic Polymer Membranes with Large Hydrophobic Mismatch. Nano Lett. 2015;15(6):3871-8.
- Goers R, et al. Optimized reconstitution of membrane proteins into synthetic membranes. Commun Chem. 2018;1(1):35.
- Nardin C, Thoeni S, Widmer J, Winterhalter M, Meier W. Nanoreactors based on (polymerized) ABA-triblock copolymer vesicles. Chem Commun. 2000;(15):1433-4.
- Einfalt T, et al. Stimuli-Triggered Activity of Nanoreactors by Biomimetic Engineering Polymer Membranes. Nano Lett. 2015;15(11):7596-603.
- Ranquin A, Versées W, Meier W, Steyaert J, Van Gelder P. Therapeutic Nanoreactors: Combining Chemistry and Biology in a Novel Triblock Copolymer Drug Delivery System. Nano Lett. 2005;5(11):2220-4.
- Ihle S, et al. Nanocompartments with a pH release system based on an engineered OmpF channel protein. Soft Matter. 2011;7(2):532-9.
- Kumar M, et al. Highly permeable polymeric membranes based on the incorporation of the functional water channel protein Aquaporin Z. Proc Natl Acad Sci U S A. 2007;104(52):20719-20724.
- Choi HJ, Montemagno CD. Artificial Organelle: ATP Synthesis from Cellular Mimetic Polymersomes. Nano Lett. 2005;5(12):2538-42.
- Khan S,et al. Durable proteo-hybrid vesicles for the extended functional lifetime of membrane proteins in bionanotechnology. Chem Commun. 2016;52(73):11020-3.
- Kleineberg C, et al. Light-Driven ATP Regeneration in Diblock/Grafted Hybrid Vesicles. Chembiochem. 2020;21(15):2149-60.
- Otrin N, et al. Protein-Rich Rafts in Hybrid Polymer/Lipid Giant Unilamellar Vesicles. Biomacromolecules. 2024;25(2):778-91.
- Marušič N, et al. Increased efficiency of charge-mediated fusion in polymer/lipid hybrid membranes. Proc Natl Acad Sci U S A. 2022;119(20):e2122468119.
- Marušič N,et al. Fusion-Induced Growth of Biomimetic Polymersomes: Behavior of Poly(dimethylsiloxane)-Poly(ethylene oxide) Vesicles in Saline Solutions Under High Agitation. Macromol Rapid Commun. 2022;43(5):2100712.
- Rigaud JL, Pitard B, Levy D. Reconstitution of membrane proteins into liposomes: application to energy-transducing membrane proteins. Biochim Biophys Acta. 1995;1231(3):223-46.
- Catania R,et al. Detergent-Free Functionalization of Hybrid Vesicles with Membrane Proteins Using SMALPs. Macromolecules. 2022;55(9):3415-22.
- Otrin L. Bottom-up construction of the artificial mitochondrion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2021.
- Manneville JB, Bassereau P, Ramaswamy S, Prost J. Active membrane fluctuations studied by micropipet aspiration. Phys Rev E Stat Nonlin Soft Matter Phys. 2001;64(2 Pt 1):021908.
- Dezi M, Di Cicco A, Bassereau P, Lévy D. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Natl Acad Sci U S A. 2013;110(18):7276-81.
- Sjoholm J, et al. The lateral distance between a proton pump and ATP synthase determines the ATP-synthesis rate. Sci Rep. 2017;7(1):2926.
- Biner O, Schick T, Muller Y, von Ballmoos C. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 2016;590(14):2051-62.
- Girard P,et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 2004;87(1):419-29.
- Nordlund G, Brzezinski P, von Ballmoos C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 2014;5(1):4303.
- Otrin N. A Modular Platform for Growth of Hybrid and Polymer Membrane Systems by Vesicle Fusion [dissertation]. Magdeburg: Otto-von-Guericke-University; 2022.
- Otrin L, et al. Artificial Organelles for Energy Regeneration. Adv Biosyst. 2019;3(6):1800323.
- Frericks HL, Zhou DH, Yap LL, Gennis RB, Rienstra CM. Magic-angle spinning solid-state NMR of a 144 kDa membrane protein complex: E. coli cytochrome bo3 oxidase. J Biomol NMR. 2006;36(1):55-71.
- Seneviratne R, et al. A reconstitution method for integral membrane proteins in hybrid lipid-polymer vesicles for enhanced functional durability. Methods. 2018;147:142-9.
- Aimon S,et al. Functional reconstitution of a voltage-gated potassium channel in giant unilamellar vesicles. PLoS One. 2011;6(10):e25529.
- Dolder N, Müller P, von Ballmoos C. Experimental platform for the functional investigation of membrane proteins in giant unilamellar vesicles. Soft Matter. 2022;18(31):5877-93.
- Zhao Z,et al. Super-Resolution Imaging of Highly Curved Membrane Structures in Giant Vesicles Encapsulating Molecular Condensates. AdvMater. 2022;34(4):2106633.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно