Настраиваемый метод введения секретируемых иммунных белков в живой мозг мыши для временной и пространственной характеристики нейроиммунных взаимодействий.
Методическая статья
Целевая внутричерепная доставка секретируемых иммунных молекул для исследования нейроиммунных взаимодействий
В этой статье
Краткое содержание
Аннотация
Несмотря на то что все чаще признается влияние секретируемых иммунных белков на функции нервной системы, технические сложности по-прежнему препятствуют определению их пространственно-временной динамики в сложной среде мозга. Например, микроглия, популяция ключевых иммунных клеток мозга, высвобождает целый ряд факторов, которые взаимодействуют со многими разнообразными клеточными мишенями. Белки, вырабатываемые микроглией, могут передавать сигналы другим типам клеток via такие механизмы, как связывание с поверхностными рецепторами без интернализации, пассивный мембранный транспорт, фагоцитарное поглощение или эндоцитоз. В данной работе представлен метод локальной доставки секретируемого белка, вырабатываемого микроглией , для изучения механизмов клеточного взаимодействия и последующих функциональных результатов in vivo. Мы описываем способ подготовки образцов белка для доставки, метод стереотаксического введения белка в целевые области мозга, а также оптимальные подходы к сбору и подготовке тканей мозга для визуализации чувствительных к фиксации белков методом иммуногистохимии. Данный подход представляет собой универсальную основу для пространственно-временного контролируемого изучения нейроиммунной коммуникации, позволяя детально исследовать, как белки иммунного происхождения динамически регулируют функцию нейронов и мозга в целом.
Введение
Нейроиммунные взаимодействия, или молекулярное взаимодействие между нервной и иммунной системами, лишь недавно были признаны фундаментальными для понимания механизмов здоровья и заболеваний. Мозг, который ранее считался в значительной степени защищенным от активности иммунной системы1,2, теперь рассматривается как орган, содержащий высокодинамичные иммунные ниши, что позволяет нервной системе как отправлять, так и получать иммунные сигналы по всему организму3. Это интенсивное двустороннее взаимодействие чаще всего осуществляется иммунокомпетентными клетками, которые локализуются либо в головном мозге, либо на границах нервной системы, таких как сосудистое сплетение, мозговые оболочки и периваскулярные пространства4. Однако непосредственно в паренхиме мозга иммунная сигнализация опосредуется преимущественно микроглией — долгоживущими резидентными макрофагами тканей, которые заселяют мозг еще в период эмбрионального развития. Несмотря на то, что в экспериментах особое внимание часто уделяется их фагоцитарным функциям, микроглия также взаимодействует как с непосредственным окружением, так и на больших расстояниях посредством высвобождения широкого спектра иммунных факторов5.
Моделирование сложных многофакторных состояний, таких как инфекции, травмы и заболевания in vivo, хотя и полезно для целостного понимания нервной системы в условиях стресса, вызывает каскад факторов с обширными и разнообразными последствиями, которые бывает трудно разграничить. Кроме того, из-за высокой гетерогенности клеток в различных областях мозга определение причинно-следственной связи между высвобождением отдельных факторов и их соответствующим воздействием остается сложной задачей. Хотя такие инструменты, как лентивирусные и аденоассоциированные вирусные векторы, позволяющие осуществлять гиперэкспрессию специфических факторов после локально-точного заражения, позволили исследовать роль секретируемых факторов других клеток мозга, таких как нейроны и астроциты, в различных контекстах, микроглию до сих пор трудно модулировать таким способом специфично и надежно6. Следовательно, возможность доставки сигнальных молекул, производных от микроглии, в определенную область мозга представляет собой полезный метод для разделения их точных ролей и последствий в различных контекстах.
Целью данного метода является пространственно-временная доставка факторов, продуцируемых микроглией, в мозг живой мыши для последующего исследования функционального воздействия интересующего белка или молекулы. Кроме того, данный метод интракраниального введения может быть адаптирован для многих других контекстов и задач, таких как посредством совместное введение нескольких факторов, таких как взаимодействующие иммунные факторы или ингибиторы, либо исследование тканевых ответов в интересующем временном интервале. Хотя в данном протоколе описываются сбор и подготовка тканей для иммуногистохимического анализа, этот метод введения можно сочетать с различными другими методами анализа тканей мозга, например, с забором свежезамороженных биоптатов (панчей) из интересующей области мозга для проведения количественной ПЦР или определения содержания белков. посредством Вестерн-блоттинг или ИФА, либо регистрация электрофизиологической активности нейронов в инъецированной области мозга.
Протокол
Все процедуры с использованием животных проводятся в соответствии с Руководством Национальных институтов здравоохранения по уходу и использованию лабораторных животных и согласно протоколам, утвержденным Институциональным комитетом по уходу и использованию животных (IACUC) в исследовательском учреждении. Все описанные здесь процедуры были рассмотрены и одобрены IACUC Университета Дьюка. Используемые реагенты и оборудование перечислены в Таблице материалов.
1. (Опционально) Приготовление инъекционного раствора с интересующей меткой
- Приобретите, выделите или создайте очищенную версию интересующего иммунного белка или молекулы (см. раздел Обсуждение для получения рекомендаций по оптимизации и валидации белков).
- При необходимости определите оптимальную стратегию маркировки, исходя из химической структуры белка. Например, если для функционирования белка требуются определенные домены или области, избегайте конъюгации в этих сайтах. После маркировки необходимо провести валидацию нормальной функции белка.
ПРИМЕЧАНИЕ: Для очищенных белков общепринятые подходы к химической маркировке включают конъюгацию с тиольными группами, обычно в остатках цистеина (малеимидные или иодоацетамидные красители), или с аминными группами, обычно в остатках лизина (эфиры N-гидроксисукцинимида (NHS) или изотиоцианатные красители), в соответствии с инструкциями производителя. Для проведения конъюгации также можно приобрести готовые наборы у стандартных поставщиков.- Убедитесь, что весь свободный краситель удален, например, путем центрифугирования белков и красителя через колонку соответствующего размера для захвата белка и вымывания любого несвязанного красителя перед использованием.
- В качестве альтернативы можно генетически пометить интересующие белки для детекции, экспрессировать их в соответствующих клетках, а затем очистить. Метка может быть слита непосредственно с белком или соединена через гибкий линкер; распространенными вариантами являются флуоресцентные белки (например, eGFP, tdTomato, mCherry) и самомаркирующиеся метки (например, HaloTag, SNAP-tag).
- Разлейте белки по аликвотам, чтобы избежать циклов замораживания-оттаивания, которые могут привести к повреждению. Для достижения наилучших результатов перед использованием in vivo проверьте сохранение нормальной функции белка после каждого цикла замораживания-оттаивания. Хранить при -80 °C.
ПРИМЕЧАНИЕ: Немаркированного белка может быть достаточно в случаях, когда дифференциация между эндогенным и экзогенным белками не требуется (например, при введении в нокаутную модель грызунов). Для оптимизации условий эксперимента следует провести эмпирическое тестирование.
2. Подготовка оборудования для хирургической процедуры
- Поместите следующие хирургические инструменты в контейнер, подходящий для автоклавирования, вместе с индикаторной полоской для паровой стерилизации: рукоятку скальпеля, пинцет, малые ножницы, гемостатический зажим, сверло (1,35 мм) и хирургическую салфетку для проведения асептической техники с обработкой только кончиков инструментов. Простерилизуйте хирургические инструменты. посредством автоклавировать при 121 °C при давлении 15–20 psi в течение 30 мин.
- Дополнительные необходимые материалы: стерильные ватные тампоны, раствор повидон-йода, 70% этанол, 0,9% физиологический раствор, изофлуран, вытянутые стеклянные микропипетки, стерильные лезвия скальпеля, крем для удаления волос, глазной лубрикант, ткационный клей или хирургические швы, грелка, весы, подготовленные лекарственные препараты и инсулиновые шприцы, а также журнал хирургических операций.
- Для подготовки вытягиваемых стеклянных микропипеток выберите стеклянный капилляр с внешним диаметром, подходящим для инжектора (обычно около 1,0 мм), и внутренним диаметром от 0,5 мм до 0,8 мм. Поместите его в вытяжной прибор для пипеток, затем выполните вытяжку, используя настройки, которые позволяют получить узкий, но прочный конический кончик (данные настройки зависят от конкретного прибора и требуют индивидуальной оптимизации).
ПРИМЕЧАНИЕ: Зачастую более низкая температура позволяет избежать образования слишком длинного и гибкого кончика, который может согнуться при введении в паренхиму, а низкая или умеренная сила вытягивания помогает предотвратить чрезмерное сужение отверстия кончика, что может привести к засорению или сопротивлению при инъекции. Используйте диссекционный микроскоп для осмотра всех вытянутых наконечников пипеток и аккуратно подрежьте отверстие кончика тонкими пинцетом, чтобы оставить внутренний диаметр отверстия около 20 µmПри использовании инструмента для создания скоса соблюдайте угол наклона менее 35°. - Перенесите в операционную зону автоклавированные инструменты, дополнительные материалы и белок для инъекции на льду (Рисунок 1A). Осторожно разложите автоклавированные инструменты на хирургическом полотенце, поместив концы всех инструментов в центр установленного стерильного поля (Рисунок 1B,C). С помощью гемостата поместите сверло в центр операционного поля. Закрепите стерильный скальпель на ручке-держателе, удерживая лезвие в пределах стерильной зоны.
- Предварительно прогрейте нагревательную подушку до 37 °C и включите стерилизатор для бусин, если планируется проведение нескольких операций.
- Заполните стеклянный наконечник микропипетки минеральным маслом с помощью иглы малого диаметра, убедившись в отсутствии пузырьков воздуха по всей длине пипетки. Установите стеклянную пипетку в микроинжектор и осторожно вытесните объем масла, который будет замещен белком. Загрузите исследуемый белок в объеме, соответствующем опубликованным рекомендациям.7 в инжектор, затем отставьте инжектор в сторону.
3. Стереотаксическая хирургическая процедура
ПРИМЕЧАНИЕ: Все операции проводились в хирургическом блоке с интенсивной вентиляцией; весь персонал использовал средства индивидуальной защиты, состоящие из перчаток, масок, шапочек, бахил и халатов. Воздействие газа изофлурана представляет риск для здоровья, поэтому требуется система удаления отработанных газов, такая как канистры с активированным углем, которые следует взвешивать до и после использования изофлурана. Перед использованием убедитесь, что все оборудование, включая испаритель для анестезии, системы вентиляции и оборудование для удаления газов, надлежащим образом сертифицировано и откалибровано.
- Убедитесь, что испаритель для анестезии заполнен необходимым объемом изофлурана, и установите поток кислорода на уровне 1 л/мин. Запишите массу мыши перед помещением ее в камеру с изофлураном, в которой установлена концентрация подачи 3,5%–4%. Зафиксируйте время начала операции.
- Следите за снижением частоты дыхания животного, затем подтвердите полное наступление наркоза по отсутствию рефлекса на защемление пальца лапы. После полного наркоза переместите животное на подогреваемую платформу стереотаксиса для подачи постоянного потока 2% изофлурана со скоростью 1 л/мин через носовой конус. Регулируйте подачу изофлурана по мере необходимости, исходя из частоты дыхания животного.
- Осторожно нанесите обильный слой глазного лубриканта на каждый глаз. В течение всей операции контролируйте состояние лубриканта, чтобы он полностью покрывал глаза. При необходимости наносите повторно.
- С помощью стерильного ватного аппликатора нанесите крем для депиляции на теменную область головы и втирайте его в шерсть. После нанесения крема удалите его вместе с шерстью с помощью аппликаторов, смоченных в 0,9% физиологическом растворе. Повторяйте процедуру нанесения и удаления крема до полного удаления шерсти с теменной области головы.
ПРИМЕЧАНИЕ: Будьте осторожны и не наносите крем для удаления шерсти на открытые участки кожи, где шерсть уже удалена, а также не оставляйте втертый в шерсть крем более чем на 3 минуты за один раз. Длительное воздействие крема для удаления шерсти может вызвать ожоги кожи. - Введите соответствующее количество предоперационных анальгетиков в зависимости от веса животного. Точная доза, путь введения и время введения анальгетиков должны быть рассмотрены и одобрены Институциональным комитетом по уходу и использованию животных (IACUC). В данном исследовании использовался мелоксикам в дозе 4 мг/кг. через подкожная инъекция, вводимая в начале хирургической операции.
- Плотно зафиксируйте голову животного с помощью ушных зажимов, стараясь расположить череп максимально горизонтально и ровно. Слегка надавите на голову животного, чтобы убедиться в отсутствии ее смещения. Если голова проседает или двигается, повторно зафиксируйте ушные зажимы до полной стабилизации.
- С помощью стерильных ватных тампонов нанесите бетадин на область головы круговыми движениями от центра к периферии, затем повторите процедуру с использованием 70% этанола.
- Повторно нанесите повидон-йод, затем еще дважды обработайте область 70% этанолом (всего 3 раза).
ПРИМЕЧАНИЕ: С этого момента данная область считается стерильной зоной, и доступ в нее разрешен только стерильным инструментам. - С помощью скальпеля одним плавным движением сделайте вертикальный разрез от области чуть выше глаз до середины расстояния между ушными раковинами. Используя стерильный ватный тампон, аккуратно раздвиньте кожу, чтобы обнажить череп. Убедитесь, что брегма и лямбда визуализируются, после чего осторожно утилизируйте лезвие скальпеля в соответствующий контейнер для острых предметов.
- С помощью рифленого пинцета закрепите стерильное сверло в дрели. Зафиксируйте дрель в держателе стереотаксического прибора и расположите ее над центром брегмы так, чтобы сверло лишь касалось черепа. Установите нулевое значение по оси Z на стереотаксе.
- Для проведения контроля качества правильного расположения головы:
- После установки нуля по брегме переместите сверло к лямбде, снова изменив положение по оси Z так, чтобы сверло едва касалось поверхности черепа. Зафиксируйте значение координаты Z в точке лямбды.
- Поднимите сверло, затем переместите его на -2,1 мм по оси Y, что должно соответствовать примерно середине расстояния между брегмой и лямбдой. Переместите сверло по оси X на -1,5 мм и +1,5 мм в обе стороны, снова фиксируя положение по оси Z в обеих точках в момент касания черепа.
- Убедитесь, что каждое зарегистрированное значение по оси Z является <0,2 мм. Отрегулируйте по мере необходимости.
- Снова установите нулевые координаты в области брегмы, затем переместите манипулятор стереотаксиса в выбранные вами координаты (X,Y).
ПРИМЕЧАНИЕ: В опубликованных атласах стереотаксических координат мыши часто используются референтные животные с нормальной массой тела молодых взрослых особей (~28 г). Более крупные или мелкие мыши могут не полностью соответствовать этим референтным координатам. Перед экспериментальным введением белка рекомендуется провести пробные инъекции с использованием красителя для подтверждения точности координат. Для корректировки координат в качестве отправной точки можно использовать коэффициент коррекции брегма-лямбда: измеряемое расстояние в мм от брегмы до лямбды у данной мыши умножают на координату, рекомендованную референтным атласом, а затем полученный результат делят на расстояние брегма-лямбда, указанное в референтном атласе. - Включите дрель и медленно опустите рычаг по оси Z до соприкосновения с черепом. Осторожно просверлите череп, следя за тем, чтобы не задеть и не повредить подлежащую ткань головного мозга. После того как отверстие будет правильно просверлено, поверхность мозга будет выглядеть блестящей и влажной.
ПРИМЕЧАНИЕ: Прерывистое сверление и более низкая скорость вращения сверла (1000 об/мин) помогут снизить риск перегрева из-за чрезмерного трения, а нанесение стерильного физиологического раствора во время или после сверления уменьшит аэрозолизацию костной пыли. Использование средств индивидуальной защиты (маски для лица, средств защиты глаз) важно для предотвращения рисков для исследователя. - Повторите шаг 3.12 по мере необходимости, если выполняется введение в несколько мест инъекции.
- Снимите дрель со стереотаксической опоры. Если выполняется более одной операции, с помощью стерильного рифленого пинцета извлеките сверло из дрели и поместите его в стеклянный стерилизатор с шариками. Через 10 секунд извлеките сверло из стерилизатора и поместите его в стерильную зону на хирургическом полотенце.
- Окуните стерильный ватный тампон в 0,9% физиологический раствор, смочите им открытый участок черепа и удалите всю пыль, образовавшуюся при сверлении. Проверьте уровень глазного лубриканта у животного и при необходимости нанесите дополнительно.
4. Инъекция исследуемого белка и послеоперационное восстановление
- Закрепите установленный инжектор в стереотаксическом держателе. Повторно обнулите координаты в точке брегма и установите требуемые координаты (X, Y). Опустите кончик инжектора через просверленное отверстие в черепе до тех пор, пока он не окажется на поверхности мозга, под черепом. Обнулите плоскость Z.
- Очень медленно введите кончик инжектора чуть дальше заданной координаты Z (примерно на -0,2 мм), а затем поднимите его обратно до нужной координаты.
- Медленно введите необходимый белок со скоростью не более 500 нл/мин. Зафиксируйте время инъекции.
ПРИМЕЧАНИЕ: Тщательно подбирайте объем вводимого вещества для достижения необходимого пространственного таргетинга, избегая при этом повреждения и травмирования тканей. Для оптимизации объема и скорости введения в каждой исследуемой области следует провести эмпирическое тестирование (см. Обсуждение (для получения более подробной информации). - Чтобы предотвратить обратный ток инъектата, оставьте инъектор на месте еще на 5–10 минут после завершения инъекции.
- Медленно извлеките инжектор из мозга в течение 1–2 мин.
- Повторите шаги 4.1–4.5, если выполняется несколько инъекций.
- По завершении процедуры снимите инжектор со стереотаксического прибора.
- С помощью стерильного ватного тампона, смоченного в физиологическом растворе, увлажните место хирургического разреза. Нанесите бупивакаин или другой предпочтительный местный анестетик наружно на кожу.
- С помощью стерильного пинцета сомкните края разреза и нанесите тканевый клей (или воспользуйтесь другими предпочтительными методами, такими как наложение швов или использование хирургических скоб) для закрытия раны.
ПРИМЕЧАНИЕ: Следует проявлять осторожность, чтобы тканевый адгезив не попал в глаза животного или на любые участки кожи, кроме самого разреза. Для более точного нанесения адгезива, чем при использовании аппликаторов от производителя, можно использовать стерильный наконечник и дозатор. - Ослабьте зажимы для ушей и носовой конус, после чего поместите животное в теплую чистую клетку для восстановления. Зафиксируйте время выведения животного из наркоза изофлураном.
- Наблюдайте за животным и зафиксируйте время, когда оно впервые встало. После того как животное будет полностью восстановить способность к передвижению в течение как минимум 30 минут, перенесите его в чистую домашнюю клетку, обеспечив дополнительный уход, например, предоставив гидрогель и регидратированный измельченный корм.
ПРИМЕЧАНИЕ: Если забор тканей от восстановившегося животного не проводится в остром периоде (в течение 24 ч), животное следует взвешивать и наблюдать один раз в день в течение первой недели после операции для оценки возможных нежелательных реакций, контроля нормального заживления раны и подтверждения успешного восстановления. Послеоперационные анальгетики следует вводить в соответствии с протоколами, рассмотренными и утвержденными IACUC; мелоксикам в дозе 4 мг/кг вводили подкожно каждые 24 ч в течение первых 3 дней после операции. Все наблюдения следует фиксировать в журнале. При обнаружении у животного признаков болезни, таких как снижение двигательной активности или потеря массы тела на... >при потере 15% массы тела по сравнению с предоперационным весом или при наличии других признаков ухудшения состояния здоровья следует либо обратиться за консультацией к ветеринару, либо гуманно усыпить животное и исключить его из исследования.
5. Подготовка ткани для иммуногистохимического анализа
- Подготовьте следующие материалы: 1x PBS, пинцет, маленькие ножницы, шприц объемом 30 мл или перфузионный насос, бабочкообразная игла 26G, две конические пробирки объемом 15 мл, 4% раствор параформальдегида (PFA) в PBS, три маленькие лодочки для взвешивания (для промывки тканей от PFA). 30% раствор сахарозы в PBS.
ПРИМЕЧАНИЕ: ПФА является канцерогенным веществом и выделяет токсичные пары, что требует особых мер при обращении и утилизации. Все этапы приготовления, использования и утилизации ПФА должны проводиться в вытяжном шкафу или в шкафу биологической безопасности. Все отходы ПФА, включая жидкие отходы и любые твердые материалы, контактировавшие с ПФА (например, наконечники для дозаторов, пробирки, навесочные лодочки и т. д.), следует помещать в контейнеры для опасных отходов в соответствии с правилами учреждения, в котором проводится работа. - Соблюдайте институциональные правила проведения процедур эвтаназии. После подтверждения смерти переместите животное над поддоном или ведром и вскройте брюшную полость с помощью пинцета и ножниц, чтобы обнажить сердце.
- Проведите транскардиальную перфузию животного холодным 1x PBS с помощью насоса или вручную, используя шприц объемом 30 мл.
ПРИМЕЧАНИЕ: Интервал времени между забиванием животного и перфузией должен быть максимально коротким во избежание свертывания крови; поэтому, при сборе тканей от нескольких мышей, процедуру следует проводить последовательно для каждого животного. - Извлеките весь мозг из черепной коробки и перенесите его в коническую пробирку объемом 15 мл с 4% раствором PFA не более чем на 2 ч. Зафиксируйте время помещения каждого мозга в PFA, чтобы избежать избыточной фиксации ткани.
ПРИМЕЧАНИЕ: Оптимизацию фиксации тканей следует проверять эмпирически для интересующих мишеней. Например, взаимодействия C1q с нейрональными рибонуклеопротеиновыми комплексами чувствительны к избыточной фиксации.8Пожалуйста, обратитесь к Обсуждение для получения более подробной информации о выборе подходящего метода фиксации. - После фиксации ткани в течение подходящего по времени интервала проведите три промывки в PBS для удаления остатков PFA из ткани.
- Перенесите мозг в коническую пробирку объемом 15 мл, содержащую 30% раствор сахарозы в PBS, и храните при 4 °C пока мозг не осядет на дно. В среднем этот процесс занимает 1–3 дня.
- Для заливки фиксированных образцов мозга подготовьте следующие материалы: 30% раствор сахарозы в PBS, замораживающую среду для заливки, одноразовые формы для замораживания подходящего размера (например, 22 мм x 22 мм), лезвие бритвы, пинцет, серологическую пипетку и наконечники.
- Смешайте замораживающую среду для заливки и 30% раствор сахарозы в соотношении 1:1 для приготовления раствора для заливки. При использовании форм размером 22 мм x 22 мм потребуется примерно 5 мл раствора для заливки на одну форму. Тщательно перемешайте на вортексе для объединения жидкостей с разной вязкостью.
- Для получения сагиттальных срезов мозга используйте лезвие бритвы, чтобы разрезать мозг по срединной линии (Рисунок 2A). Маркируйте каждую форму для тканей, указав данные об образце, включая полушарие. Полушария можно поместить в отдельные формы или закрепить вместе, в зависимости от предпочтений, при этом срединная линия должна быть обращена к дну формы (Рисунок 2B).
- Добавьте подходящий объем заливочного раствора, чтобы окружить и полностью погрузить ткани мозга. Оставьте заполненные формы при комнатной температуре на 1 ч.
ПРИМЕЧАНИЕ: Допускается наличие большого количества пузырьков в растворе для заливки после вортексирования. Период инкубации в течение 1 часа позволяет пузырькам выйти из раствора. - Подготовьте сухой лед и поместите на него плоскую металлическую полку или пластину, чтобы создать ровную поверхность для замораживания.
- Осторожно переместите каждую заполненную форму так, чтобы она лежала максимально плоско на сухом льду. После перемещения форм, но до начала замораживания, используйте пинцет, чтобы убедиться, что мозг по-прежнему находится в нужном положении. Когда заключающий раствор станет полностью непрозрачным, это будет означать, что он полностью замерз, и заключенные в него ткани можно переместить в -80 °C до начала проведения иммуногистохимического анализа (Рисунок 2C).
- Используйте криостат (температура в камере: от -20 до -25 °C, температура головки: от -15 до -18 °C) собрать 15–40 µm сагиттальные срезы на заряженные предметные стекла, обеспечив достаточное расстояние между ними для нанесения барьера из раствора Паппен. На одном предметном стекле можно с достаточным интервалом разместить три сагиттальных среза.
ПРИМЕЧАНИЕ: При визуализации чувствительного белка или белка с неизвестной степенью чувствительности следует отбирать только те срезы, которые необходимы для проведения иммуногистохимического анализа, и выполнять его в тот же день. Включенные в блок ткани можно сохранить и повторно заморозить при –80°C для дальнейших экспериментов. В качестве альтернативы предметные стекла с срезами тканей можно хранить в контейнерах для предметных стекол при температуре -80°C.
6. Проведение иммуногистохимического анализа для инъецированного белка
- Подготовьте материалы для иммуногистохимического анализа: 1x TBS, гидрофобный маркер (pap pen), сапонин, бычий сывороточный альбумин (BSA), соответствующие первичные антитела, вторичные антитела, гаситель автофлуоресценции на основе Sudan Black B, 70% этанол, среду для заключения препаратов с DAPI, покровные стекла, лак для ногтей.
ПРИМЕЧАНИЕ: Коммерчески доступные растворы для гашения автофлуоресценции часто содержат диметилформамид (DMF), который требует осторожного использования и утилизации. Не работайте с ним без перчаток и собирайте любой использованный раствор в контейнер для органических отходов в соответствии с правилами учреждения, где проводится работа. - С помощью переносной пипетки нанесите 1x TBS на срезы ткани на предметном стекле для промывки в течение 10 мин.
- Аспирируйте промывочный раствор 1x TBS, затем с помощью гидрофобного маркера создайте вокруг каждого среза ткани барьер.
ПРИМЕЧАНИЕ: Выполнение этого действия после первой промывки 1x TBS поможет удалить излишки фиксирующего средства, которые могут прилипнуть к стеклам и снизить эффективность барьера. Используйте безворсовую салфетку, чтобы удалить излишки раствора перед нанесением барьера. Однако будьте осторожны, чтобы регидратированная ткань не пересохла. - Повторите 10-минутную промывку 1x TBS еще дважды, чтобы в общей сложности получилось 3 промывки.
- Приготовьте буфер для пермеабилизации: добавьте 0,1% сапонина в 1x TBS. Используйте в течение 2 недель после приготовления. Нанесите ~100 µL на каждый срез и инкубируйте в течение 10 мин при комнатной температуре.
- Приготовьте блокирующий буфер: добавьте 0,1% сапонина и 1% BSA в 1x TBS. Блокирующий буфер также будет использоваться для растворов первичных и вторичных антител, поэтому приготовьте дополнительный объем и храните при 4 °C. Используйте в течение 2 недель после приготовления. Аспирируйте буфер для пермеабилизации и нанесите ~100 µL блокирующего буфера на каждый срез. Инкубируйте при комнатной температуре в течение 1 ч.
- Приготовьте раствор первичных антител: добавьте первичные антитела в блокирующий буфер. Начните с концентрации первичных антител 1:500, корректируя её на основании результатов. Аспирируйте блокирующий буфер и нанесите ~100 µL раствора первичных антител на каждый срез.
ПРИМЕЧАНИЕ: Для усиления эндогенного флуоресцентного сигнала целевого белка можно провести амплификацию с использованием первичных антител к метке (например, антитела anti-GFP). - Храните стекла в растворе первичных антител в течение ночи при 4 °C.
ПРИМЕЧАНИЕ: Чтобы избежать испарения за ночь, убедитесь, что на каждый срез нанесено достаточное количество раствора первичных антител, и добавьте дополнительные источники влаги в место хранения стекол. - Удалите раствор первичных антител, промыв срезы трижды в 1x TBS по 10 мин при комнатной температуре.
- Приготовьте раствор вторичных антител: добавьте вторичные антитела в блокирующий буфер. Начните с концентрации вторичных антител 1:200, при необходимости корректируя её. Нанесите ~100 µL раствора на каждый срез ткани и инкубируйте в течение 1 ч при комнатной температуре, накрыв стекла для защиты от света.
ПРИМЕЧАНИЕ: На этом этапе стекла должны оставаться защищенными от света. - Удалите раствор вторичных антител, промывая в 1x TBS в течение 10 мин при комнатной температуре.
- Свежеприготовьте раствор для гашения автофлуоресценции согласно инструкциям производителя. Приготовьте 1x рабочий раствор, разбавив 20x концентрат раствора для гашения в 70% этаноле высокой степени очистки.
- Обрабатывая по одному стеклу, аспирируйте 1x TBS и нанесите 1x раствор для гашения. Осторожно вращайте стекло в течение 20–30 с, чтобы раствор равномерно распределился по срезам ткани.
- Слейте раствор для гашения в контейнер для отходов, затем с помощью переносной пипетки нанесите TBS на каждый срез, слейте TBS в контейнер для отходов и быстро повторите промывки TBS до тех пор, пока раствор не станет прозрачным (обычно достаточно 2–3 раз).
- Нанесите 1x TBS на срез, чтобы предотвратить его пересыхание перед повторением этапов гашения автофлуоресценции для каждого стекла.
- Обрабатывая по одному стеклу, тщательно аспирируйте TBS, затем нанесите как минимум одну каплю среды для заключения с DAPI на каждый срез ткани. Накройте стекло покровным стеклом и запечатайте края покровного стекла лаком для ногтей, чтобы предотвратить испарение среды или смещение покровного стекла. Повторите для всех стекол.
- При длительном хранении, если микроскопия не проводится немедленно, храните стекла при -20 °C.
Результаты
C1q представляет собой крупный (~450 kD) белок, который в высокой степени экспрессируется во всем организме и играет четко определенную роль в системе врожденного иммунитета в качестве ключевого компонента классического пути активации комплемента. Однако функциональные роли C1q в мозге все еще находятся в стадии изучения. C1q в мозге в основном синтезируется и высвобождается микроглией — резидентной популяцией иммунных клеток мозга9. Роль C1q в таких процессах, как элиминация синапсов в ходе нормального развития мозга, обучение и память, а также в контексте заболеваний была неоднократно продемонстрирована10,11,12,13,14. Также было замечено, что по мере старения мозга у грызунов и приматов C1q накапливается внутри нейронных структур или в непосредственной близости от них9,15,16. Наша лаборатория заинтересована в изучении функциональных последствий накопления C1q в мозге при старении. В ходе данного исследования было обнаружено, что C1q взаимодействует с внутриклеточными белками нейронов у взрослых особей и стареющих грызунов, включая РНК-связывающие белки8. Поскольку ранее было показано, что Т-клетки способны интернализировать C1q, происходящий из других типов клеток17, мы решили определить, способны ли нейроны также интернализировать экзогенный C1q in vivo.
В данном исследовании сначала проводились односторонние внутрижелудочковые (ICV) инъекции 2 µL белка C1q самцам мышей в возрасте 3 месяцев. Поскольку C1q экспрессируется в мозге взрослых особей дикого типа, использовались два подхода: во-первых, белок C1q вводили мышам C1q -/- (нокаутным), а во-вторых, белок C1q подвергали флуоресцентному мечению путем конъюгации с 594-малеимидом, чтобы иметь возможность отличить нативный белок C1q от экзогенного у животных C1q +/+ (дикого типа). Белок вводили в концентрации 1 mg/mL в буферном растворе (10 mM HEPES, 300 mM NaCl, pH 7.2). Для инъекции в левое полушарие использовали следующие стереотаксические координаты: X = +1.0 mm, Y = -0.4 mm, Z = -2.5 mm; объем вводили со скоростью 500 nL/min. Чтобы уменьшить обратный ток, вытянутую стеклянную иглу оставляли на месте в течение 5 min после завершения инъекции перед извлечением. Ткани собирали через 1 h после инъекции и обрабатывали для иммуногистохимического анализа в сагиттальных срезах. Об успешности инъекции свидетельствует локализованная флуоресценция в области стереотаксического воздействия.
Сначала у мышей C1q -/- мы провели визуализацию сагиттальных срезов толщиной 30 µm левого (Рисунок 3A) и правого (Рисунок 3B) полушарий после выполнения полной процедуры иммуногистохимического окрашивания (шаги 6.1–6.17). Для визуализации тел нейронов (циан) использовали антитела к NeuN, а для визуализации немеченого C1q, введенного за 1 h в левый желудочек, — антитела к C1q (красный). В левом полушарии в перивентрикулярной паренхиме наблюдается большое количество C1q, а в области CA3 гиппокампа — высокая колокализация тел нейронов и C1q (Рисунок 3A), что схоже с картиной, наблюдаемой у мышей дикого типа с эндогенной экспрессией C1q. Как и ожидалось, в контрлатеральном полушарии через 1 h после инъекции введенный C1q вокруг желудочков (и в любой другой части паренхимы) не обнаруживается (Рисунок 3B). Затем была проведена визуализация головного мозга мышей дикого типа C1q +/+ (C57BL/6J), которым ввнутрижелудочково ввели C1q-594. Было подтверждено, что C1q-594 (пурпурный) можно визуализировать на сагиттальных срезах толщиной 30 µm, используя только гашение автофлуоресценции и заклеивание покровным стеклом с DAPI (синий) (шаги 6.12–6.17). В левом (инъекционном) полушарии флуоресцентно меченый введенный C1q (пурпурный) наблюдается в том же перивентрикулярном распределении (Рисунок 3C).
Для подтверждения нейрональной колокализации был проведен вторичный эксперимент с двумя 2-месячными самцами C1q -/-. В одно полушарие мышам вводили внутрижелудочковую (ICV) инъекцию 2 µL C1q-594, а в другое — 2 µL термоинактивированного (HI) C1q-594. Термоинактивация проводилась после конъюгации с 594-малеимидом: половину подготовленного белка помещали в термоблок при температуре 56 °C на 30 min. Ранее было показано, что термоинактивация изменяет нативную структуру белка C1q и нарушает его активацию18. Нормальный нативный C1q в концентрации 200 µg/mL в суспензионном буфере (50 mM HEPES, 150 mM NaCl, pH 7.5) растворим в растворе и не образует видимых агрегатов при световой микроскопии (Figure 4A). Напротив, при нагревании того же препарата белка при световой микроскопии наблюдались видимые агрегаты (Figure 4B), что свидетельствует об изменении конформации белка. Затем было определено, изменит ли инъекция HI-C1q in vivo захват C1q нейронами. Головной мозг извлекали через 1 h после инъекции, и каждое полушарие обрабатывали идентично, как описано в протоколе выше. На сагиттальных срезах толщиной 20 µm проводили иммуногистохимический анализ для идентификации нейронов. С помощью 40-кратного увеличения при идентичных настройках были получены изображения области CA3 гиппокампа для визуализации NeuN+ нейронов (циан) и C1q-594 (красный) (Figure 5A,B). В полушарии, в которое вводили нормальный C1q-594, наблюдалось интенсивное окрашивание C1q (Figure 5A), тогда как в полушариях с инъекцией HI-C1q-594 в области CA3 C1q-594 не обнаруживалось, хотя флуоресцентный белок мог наблюдаться вокруг краев желудочка (Figure 4C), что согласуется с изменением нормальной функции белка C1q по захвату нейронами. Количественный анализ NeuN+ клеток, проведенный слепым методом в 8 полях зрения при 40-кратном увеличении, не выявил изменений плотности нейронов в CA3 в разных полушариях (Figure 5D), однако процент C1q+ нейронов был значительно снижен в полушариях, в которые вводили HI-C1q-594 (Figure 5C), согласно двухстороннему t-критерию (p = 0.026, n = 2 животных, проанализировано по 2 изображения каждого полушария на животное).
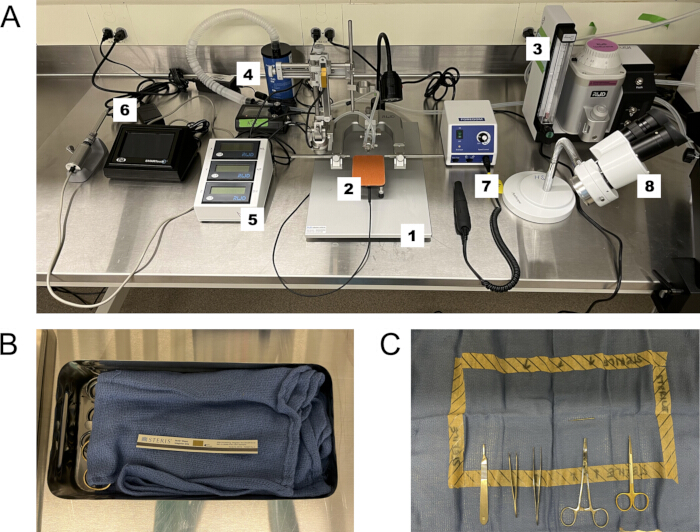
Рисунок 1: Организация рабочего места и подготовка стерильной зоны для операции. (A) Хирургическое оборудование: 1. Стереотаксическая установка, 2. Подогреватель для грызунов, 3. Испаритель изофлурана, 4. Система сбора отработанного изофлурана, 5. Цифровой манипулятор стереотакса, 6. Микроинжектор, 7. Трепан, 8. Стереомикроскоп. (B) Автоклавированные инструменты и стерильное хирургическое полотенце с индикаторной полоской для подтверждения стерильности. (C) Автоклавированные инструменты осторожно помещаются «концами внутрь» в стерильную зону, обозначенную на автоклавированном хирургическом полотенце. Рукоятки остаются за пределами стерильного центра; наконечники инструментов должны контактировать с животным только после стерилизации бетадином и 70% этанолом. Нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
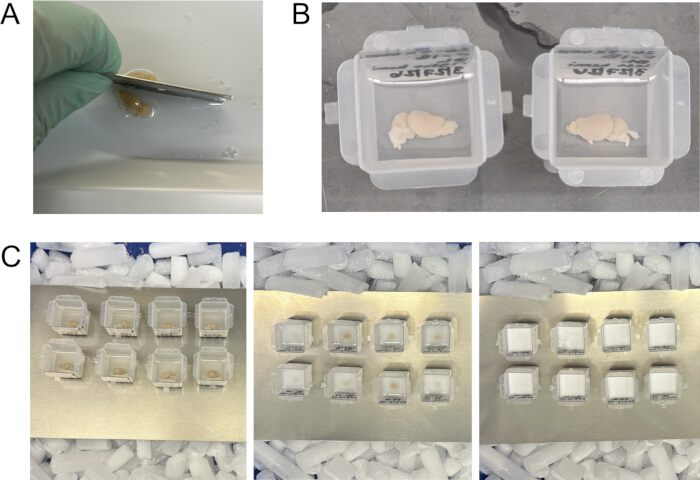
Рисунок 2: Обработка и замораживание мозга для сагиттального секционирования. (A) С помощью лезвия разрежьте мозг по срединной линии, затем поместите каждое полушарие в форму для замораживания срединной стороной вниз. (B) Заполните формы смесью среды для замораживания и 30% сахарозы в PBS в соотношении 50:50. (C) Заморозьте мозг в формах на сухом льду (слева). При полном замерзании образцы станут непрозрачными (справа). Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
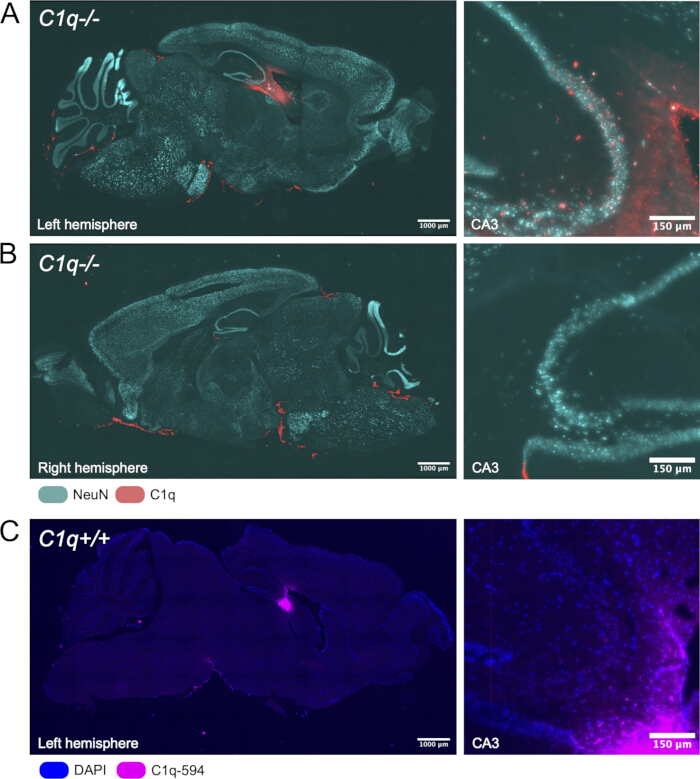
Рисунок 3: Репрезентативные результаты внутрижелудочкового (ICV) введения белка C1q через 1 ч после инъекции. (A) Сагиттальный срез введенного белка C1q (красный) и NeuN+ тел нейронов (голубой) в инъецированном полушарии; на вставке показана область CA3 гиппокампа, прилегающая к желудочку. (B) Сагиттальный срез противоположного полушария того же животного с введенным белком C1q (красный) и NeuN+ телами нейронов (голубой); на вставке показана область CA3. (C) Сагиттальный срез животного дикого типа после ICV-введения флуоресцентно меченого белка C1q с использованием конъюгации с 594-малеимидом (пурпурный), без иммуногистохимического усиления, с окрашиванием DAPI (синий); на вставке показана область CA3. Масштабные отрезки на левых изображениях = 1000 µm, на правых изображениях = 150 µm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
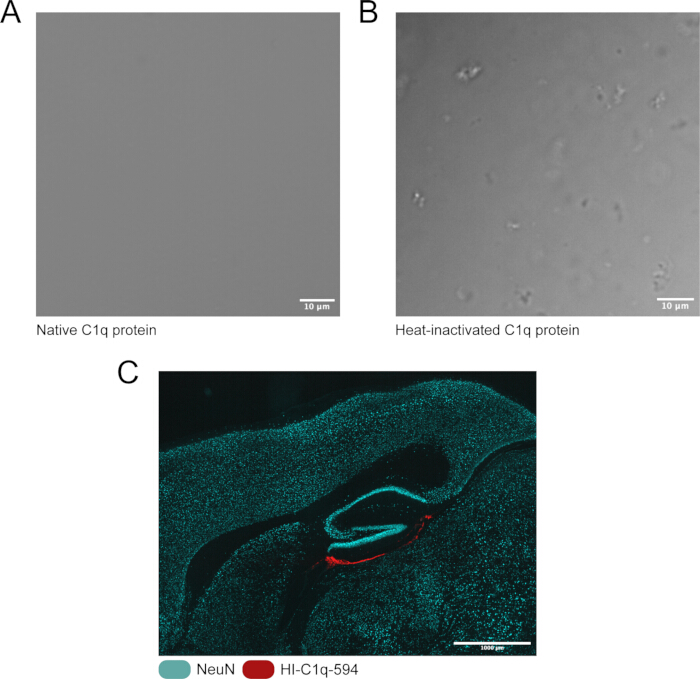
Рисунок 4: Тепловая инактивация белка C1q. (A) Нативный белок C1q, суспендированный в буфере (50 mM HEPES, 150 mM NaCl, pH 7.5) в концентрации 200 μg/mL, при визуализации с помощью светлопольной микроскопии. (B) Тот же источник белка C1q, суспендированный в том же буфере в той же концентрации, но подвергнутый термической обработке при 56 °C в течение 30 мин перед визуализацией с помощью светлопольной микроскопии. (C) Локализация теплоинактивированного (HI)-C1q-594 (красный) и клеток NeuN+ (циановый) в сагиттальном срезе через 1 ч после интрацеребровентрикулярного (ICV) введения. Верхний масштабный отрезок = 10 µm, нижний масштабный отрезок = 1000 µm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
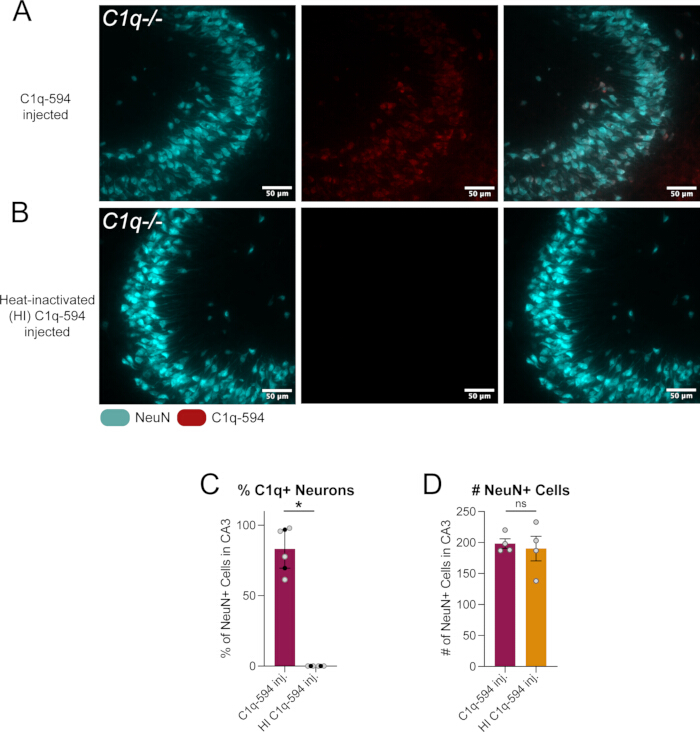
Рисунок 5: Количественная оценка поглощения нейронами гиппокампа нативного и инактивированного нагреванием белка C1q. (A) Сагиттальный срез области CA3 гиппокампа, прилегающей к желудочку, куда за 1 ч до этого был введен C1q-594. Сомы NeuN+ нейронов (циановый), C1q-594 (красный) и совмещенное изображение. (B) Сагиттальный срез области CA3 гиппокампа, прилегающей к желудочку, куда за 1 ч до этого был введен инактивированный нагреванием (HI)-C1q-594. Сомы NeuN+ нейронов (циановый), C1q-594 (красный) и совмещенное изображение. (C) Количественное определение процента NeuN+ клеток, являющихся C1q-594+, в поле зрения при 40-кратном увеличении, двухсторонний t-test. (D) Количественное определение числа NeuN+ клеток в поле зрения при 40-кратном увеличении, двухсторонний t-test. Масштабные отрезки = 50 µm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
| Маркировка белков | Антитело | |
| Визуализация | Прямой, не зависящий от антител | Возможно перекрестное реагирование с другими белками в зависимости от доступности антигена |
| Подготовка | Подготовка и валидация интересующего белка занимают больше времени и требуют более детального технического подхода, так как мечение может изменить структуру и функцию белка. Выход продукта реакции может быть низким, что потребует использования больших объемов исходного белка. | Подготовка не требуется, многие антитела доступны в коммерческой продаже и уже прошли валидацию |
| Экспериментальная гибкость | Возможен мониторинг в режиме реального времени при необходимости | Требуется фиксация |
| Чувствительность | Ограниченная чувствительность, обусловленная стехиометрией | Обеспечивает амплификацию |
Таблица 1: Преимущества и недостатки мечения белков противопределение антител.
Обсуждение
Появляющиеся данные свидетельствуют о критической роли микроглии в гомеостазе ЦНС, которая опосредуется все более сложным набором секретируемых факторов5. Возможность доставки факторов, вырабатываемых микроглией, в определенном пространственно-временном режиме представляет собой ценный инструмент для расшифровки сложных механизмов нейроиммунной коммуникации при различных средовых и генетических условиях.
Этот метод можно легко адаптировать для решения различных биологических задач. Хотя ранее этот метод использовался для более глубокого понимания роли C1q, очень крупного белка, в функциях нейронов8, его также можно применять для изучения роли других крупных белков, а также малых белков, таких как цитокины и хемокины. Несмотря на то, что иммунные функции цитокинов и хемокинов достаточно хорошо изучены, in vivo эти факторы часто высвобождаются совместно, в ответ на стрессор, и диффузно. Кроме того, становится все более очевидной значимость неиммунных/неканонических, зачастую гомеостатических ролей различных иммунных факторов. Использование данного метода позволит исследовать специфические факторы изолированно, а также в конкретных областях мозга и даже изучать роль этих факторов в гомеостазе. Еще одним полезным применением данного протокола может быть введение интересующих белков линиям трансгенных мышей, например, в нокаутные линии или модели конкретных патологических состояний. Возможность контролировать точную локализацию и количество интересующего белка у мыши без эндогенной экспрессии этого белка может быть использована для определения того, вызывает ли острое локальное введение белка определенный эффект, например, поведенческие изменения. В качестве альтернативы можно проводить инъекции в трансгенную линию с отсутствием специфического рецептора или сигнального белка, который, по предположению, важен для функционирования вводимого фактора.
Кроме того, внутричерепное введение факторов, вырабатываемых микроглией, может быть выполнено совместно с инъекцией других факторов для более глубокого понимания механизмов функционирования белка. Например, чтобы определить, как C1q, белок, вырабатываемый микроглией, проникает в нейроны и взаимодействует с их трансляционным аппаратом, мы ранее использовали этот метод для совместного введения ингибитора эндоцитоза за 30 мин до инъекции C1q. Это позволило нам установить, что C1q может проникать в нейроны посредством эндоцитоза, так как совместное применение с ингибитором привело к значительному снижению содержания C1q внутри нейронов8. Аналогичные эксперименты можно проводить при введении блокирующих антител или даже других гипотетических факторов конкурентного связывания. Эти эксперименты по совместному введению могут быть также модулированы по времени путем увеличения или сокращения интервалов между инъекциями, например, введением одного фактора за 30 мин до другого, или за 5 мин в сравнении с 1 ч до введения.
При планировании экспериментов с использованием данной методологии следует учитывать несколько факторов, начиная со стратегии детектирования целевого белка. Здесь были продемонстрированы два репрезентативных подхода: прямое флуоресцентное мечение белка (Рисунок 3C) и иммуногистохимическое детектирование с использованием антител (Рисунок 3A), каждый из которых имеет свои преимущества и ограничения (Таблица 1). Детектирование на основе антител обладает высокой чувствительностью и позволяет усиливать сигнал, но требует фиксации тканей, что делает его непригодным для таких приложений, как визуализация динамики белков в живых клетках. Прямое флуоресцентное мечение позволяет избежать этого ограничения, но требует модификации самого белка, что может повлиять на его свойства и, следовательно, должно быть проверено. Независимо от выбранного подхода, необходима тщательная валидация. Коммерческие антитела широко доступны, но могут проявлять нецелевое связывание или перекрестную реактивность, поэтому проверка специфичности имеет решающее значение. По возможности эффективность антител следует подтверждать с помощью соответствующих контролей, таких как сравнение окрашивания тканей дикого типа и тканей с нокаутом белка, что остается золотым стандартом валидации антител.
Напротив, прямое флуоресцентное мечение требует предварительной подготовки и валидации перед использованием в экспериментах. Хотя этот подход позволяет осуществлять прямую визуализацию белка без использования антител, необходимо подтвердить, что флуоресцентная метка не изменяет структуру, локализацию, взаимодействия или функцию белка. Соответствующая валидация зависит от конкретного белка, но может включать подтверждение ожидаемой молекулярной массы с помощью вестерн-блоттинга, проверку нормальной клеточной или субклеточной локализации или оценку сохранения известных белок-белковых взаимодействий с помощью таких методов, как коиммунопреципитация. В конечном счете, как детектирование на основе антител, так и прямое мечение белков имеют свои преимущества и ограничения, поэтому наиболее подходящий подход следует определять эмпирически в ходе пилотных исследований, адаптированных под изучаемый белок, и с учетом опубликованных рекомендаций19.
Для обеспечения надежности данной методики важно, чтобы стереотаксические координаты и концентрация вводимого белка, выбранные экспериментатором, были предварительно эмпирически оптимизированы и валидированы. Валидация координат может быть осуществлена путем пробного введения красителя, такого как Fast Green, с последующим извлечением мозга сразу после инъекции. Это позволит визуально подтвердить локализацию красителя в области интереса, а также даст возможность скорректировать координаты для достижения максимально точного введения. Авторы рекомендуют опираться на ранее опубликованные работы для определения точных стереотаксических координат интересующих областей или рассчитывать координаты для тестирования на крупных или мелких мышах на основе соотношения брегма-лямбда, как описано в Протоколе.
Для того чтобы сделать экспериментальные выводы о введенном белке, в грамотно спланированный эксперимент следует включить ряд ключевых контролей. Изучение белков микроглиального происхождения via путем интракраниального введения сопряжено с определенными трудностями. Если исследователя интересует ответ на воздействие конкретного белка в определенной области мозга, сама операция может вызвать воспаление и исказить полученные результаты. При изучении иммуноотвечающих белков проще всего использовать хирургические контроли, при которых проводится либо имитация операции (sham surgery — все этапы, за исключением введения белка), либо введение контрольного раствора (vehicle control — все этапы, но вместо белка вводится такой же объем только буферного раствора белка), или и то, и другое. Это помогает разграничить эффекты, зависящие от хирургического вмешательства или повреждения тканей, и эффекты, вызванные самим белком. Еще более убедительным будет включение контроля, при котором в том же объеме и концентрации вводится неактивный или нерелевантный белок. Важно учитывать относительный размер контрольного белка по сравнению с экспериментальным; например, C1q — очень крупный белок (~450 kD), поэтому введение обычного контрольного белка, такого как бычий сывороточный альбумин (~66 kD), может быть не самым подходящим вариантом. Поэтому в качестве контроля неактивного белка использовался термоинактивированный C1q. В зависимости от степени распространения введенного белка в заданном временном интервале перед сбором образцов, это может быть реализовано как внутрисубъектный контроль путем создания одного из этих контрольных условий в противоположном полушарии относительно экспериментально введенного белка, как показано в разделе Representative Results (Рисунок 4 и Рисунок 5).
Важным аспектом при планировании эксперимента является стратегия фиксации тканей, поскольку как тип, так и продолжительность фиксации могут существенно влиять на визуализацию белков, морфологию тканей и в некоторых случаях на функцию белков. Сшивающие фиксаторы, такие как параформальдегид (PFA), обычно обеспечивают лучшую сохранность архитектуры тканей, но могут снизить выявляемость чувствительных к фиксации эпитопов из-за избыточного сшивания белков, увеличить автофлуоресценцию и потребовать восстановления антигенов. Напротив, несшивающие фиксаторы, такие как растворы на основе спирта, ацетона или метанола, зачастую лучше сохраняют чувствительные к фиксации белки, но могут нарушить целостность тканей. Эти компромиссы можно минимизировать путем оптимизации продолжительности и метода фиксации, включая использование свежезамороженных срезов с фиксацией на стекле, перфузию физиологическим раствором с последующим кратковременным погружением в PFA или стандартную перфузионную фиксацию, в зависимости от целей эксперимента. Поскольку ни одна стратегия фиксации не является оптимальной для всех случаев применения, исследователям следует выбрать и эмпирически оптимизировать условия фиксации, исходя из основных конечных точек эксперимента, чтобы достичь наилучшего баланса между сохранностью тканей и детекцией белков.
Целью данного протокола является стандартизация доставки белков, а не предписание методов количественной оценки результатов эксперимента; тем не менее, в зависимости от целей исследования могут быть полезны несколько подходов. В данном примере специфичность поглощения белка определенными типами клеток оценивается с помощью иммуномаркировки антителами к клеточным маркерам (например, NeuN для нейронов) и количественного анализа колокализации с исследуемым белком (Рисунок 5), хотя альтернативным способом идентификации специфических популяций клеток являются линии мышей с флуоресцентными репортерными генами. Другим важным показателем является диффузия белка, на которую сильно влияют биохимические свойства вводимого белка. В случаях, когда требуется точная характеристика распространения белка, мы рекомендуем совместно вводить инертный флуоресцентный трейсер, такой как декстраны с определенной молекулярной массой, для оценки распределения инъекционного раствора и диффузии в тканях через определенные промежутки времени после интракраниального введения. Эти эксперименты были ранее проведены авторами для определения экспериментальных параметров для раздела Representative Results8.
Наконец, в процессе устранения неполадок может потребоваться оптимизация детекции белка и интракраниального введения. Одной из распространенных проблем является получение надежного флуоресцентного сигнала от исследуемого белка. Как обсуждалось выше, стратегия фиксации является основным определяющим фактором качества сигнала. Если высокая автофлуоресценция сопровождается слабым истинным флуоресцентным сигналом, рекомендуется сначала сократить продолжительность и/или степень фиксации ткани, так как гиперфиксация встречается часто и может способствовать как усилению автофлуоресценции, так и снижению целевого сигнала. Данный протокол также включает использование раствора для гашения автофлуоресценции, который может улучшить соотношение сигнал/шум целевой флуоресценции. При правильном выполнении процедура инъекции должна приводить к минимальному повреждению ткани. В месте входа инъектора не должно наблюдаться кавитации или образования очага поражения. Если что-либо из этого происходит, может потребоваться оптимизация изготовления вытянутых стеклянных пипеток для обеспечения чистого проникновения в ткань. Например, убедитесь, что кончик пипетки достаточно жесткий и не сгибается при контакте с паренхимой мозга, и при необходимости отрегулируйте скос, чтобы создать острый край, облегчающий плавное введение. При инъекциях в глубокие области мозга может также потребоваться увеличить длину вытянутой пипетки, чтобы целевая область была достигнута без контакта инъектора с поверхностью мозга. При введении инъектата непосредственно в паренхиму мозга, а не в желудочек, рекомендуется использовать малый объем инъекции (<1 µL) для минимизации отека, предотвращения кавитации в месте инъекции и уменьшения обратного тока инъектата при извлечении пипетки. Также рекомендуется проводить инъекцию медленно (<500 nL/min) и выждать 5–10 min после завершения введения перед извлечением пипетки, чтобы инъектат успел диффундировать в окружающую ткань. Если при извлечении пипетки наблюдается обратный ток жидкости по тракту инъекции или если он обнаруживается вдоль тракта инъекции после иммуногистохимической обработки, следует уменьшить объем и/или скорость инъекции, а также увеличить период ожидания после инъекции.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Данная работа была поддержана финансированием Национального координационного центра по болезни Альцгеймера (NACC; NSH), Ассоциации по борьбе с болезнью Альцгеймера (NSH) и грантом Germinator от Института наук о мозге Университета Дьюка (DIBS) (JD).
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 0,9% физиологический раствор (фармацевтической чистоты) | Cytiva | Z1376 | |
| шприцы объемом 30 мл | Becton, Dickinson and Company (BD) | 302832 | |
| 70% этанол | Koptec | UN1170 | |
| Alexa Fluo 594 C5 малеимид | Invitrogen | A10256 | |
| Испаритель анестетика | Данные реальной клинической практики | TAIJI-IE | |
| Стерилизатор для металлических инструментов (шариковый стерилизатор) | VWR | 75999-324 | |
| БСА (бычий сывороточный альбумин) | Genessee Scientific | 25-529 | |
| Бабочка-игла — Vacutainer Safety-Lok | Becton, Dickinson and Company (BD) | 367281 | |
| Покровные стекла — 50 мм № 1 | Avantor (VWR) | 48393-081 | |
| Цифровой стереотаксис для грызунов | RWD (данные реальной клинической практики) | 68803 | |
| Одноразовые формы для замораживания | Методы электронной микроскопии | 70182 | 22 мм x 22 мм для сагиттальных срезов мозга взрослой мыши |
| Стереомикроскоп | Leica | MZ FLIII | |
| Среда для заливки — Tissue-Tek OCT | Сакура | 4583 | |
| Увлажняющие капли для глаз | Optixcare | OPX-4242 | |
| Прибор для вытягивания стеклянных пипеток | Sutter Instrument Co. | Модель P-30 | Мы используем 1,14 ММ, 3,5" размер для нашего инжектора |
| Стеклянные пипетки | World Precision Instruments | 504949 | |
| вторичные антитела: козьи антикроличьи AF594 | Invitrogen | A-11012 | |
| вторичные антитела козьи антикрысиные AF488 | Invitrogen | A-11006 | |
| Крем для депиляции | Наир | 42016527 | |
| Подогреваемый столик — Rodent Warmer X1 | Stoelting | 53800M | |
| Высокоскоростной ротационный микромотор (бормашина) с борами | Stoelting | 51449 | |
| Изофлуран | Dechra | Изоспир | |
| Микроинжектор и контроллер | WPI | NANOLITER2020 | |
| Предметные стекла для микроскопа | Премьера | 8348 | |
| Вазелиновое масло, легкое | Fisher Scientific Education | S25439 | |
| Среда для заключения препаратов с DAPI | Sigma-Aldrich | F6057 | |
| Лак для ногтей | Электронная микроскопия | 72180 | |
| Нативный белок комплемента C1q мыши | Creative Biolabs | CTP-463 | Продукция других производителей может содержать молекулярные загрязнения, которые подавляют нормальную динамику C1q в головном мозге. |
| Маркер для папинга — ImmEdge Pen | Vector Laboratories | H-4000 | |
| Параформальдегид — 16% | Electron Microscopy Sciences | 15710 | Разбавить до 4% |
| Фосфатно-солевой буферный раствор (PBS) | Sigma-Aldrich | P3813 | |
| Раствор повидон-йода, 10% (масс./об.) | Ricca | 3955-16 | |
| Первичные антитела к C1q (кролик) | Abcam | ab182451 | |
| Первичные антитела к NeuN (RBFOX3) крысы | Biolegend | 608451 | |
| Сапонин | Sigma-Aldrich | 47036 | |
| Лезвия скальпеля — № 10 | VWR | 76457-442 | |
| Индикаторные полоски для паровой стерилизации | Steris | 801010 | |
| Стерильные хлопковые аппликаторы Puritan | Пуританин | 25-806 1WC | |
| Сахароза | Sigma-Aldrich | 84097 | |
| Стерильные салфетки для хирургии | McKesson | 16-6006-B | |
| Тканевый клей — Vetbond | 3 М | 1469SB | |
| Трис-буферный солевой раствор | Sigma-Aldrich | T5941, S7653 | |
| TrueBlack | BIOTIUM | 23007 |
Ссылки
- Medawar PB. Immunity to homologous grafted skin; the fate of skin homografts transplanted to the brain, to subcutaneous tissue, and to the anterior chamber of the eye. Br J Exp Pathol. 1948;29(1):58-69.
- Medawar PB. Immunological tolerance. Nature. 1961;189:14-17.
- Guo X, et al. Neuro-immune crosstalk: molecular mechanisms, biological functions, diseases, and therapeutic targets. MedComm (2020). 2026;7(2):e70497.
- Castellani G, Croese T, Peralta Ramos JM, Schwartz M. Transforming the understanding of brain immunity. Science. 2023;380(6640):eabo7649.
- Di Pietro AA, et al. Microglia in systemic neuroimmune communication: functions beyond phagocytosis. Trends Immunol. 2026;47(6):495-510.
- Zhou L, Wang Y, Xu Y, Zhang Y, Zhu C. A comprehensive review of AAV-mediated strategies targeting microglia for therapeutic intervention of neurodegenerative diseases. J Neuroinflammation. 2024;21(1):232.
- Yue W, Shen J. Local delivery strategies for peptides and proteins into the CNS: status quo, challenges, and future perspectives. Pharmaceuticals (Basel). 2023;16(6):810.
- Scott-Hewitt N, et al. Microglial-derived C1q integrates into neuronal ribonucleoprotein complexes and impacts protein homeostasis in the aging brain. Cell. 2024;187(16):4193-4212.e4124.
- Fonseca MI, et al. Cell-specific deletion of C1qa identifies microglia as the dominant source of C1q in mouse brain. J Neuroinflammation. 2017;14(1):48.
- Stevens B, et al. The classical complement cascade mediates CNS synapse elimination. Cell. 2007;131(6):1164-78.
- Schafer DP, et al. Microglia sculpt postnatal neural circuits in an activity and complement-dependent manner. Neuron. 2012;74(4):691-705.
- Hong S, et al. Complement and microglia mediate early synapse loss in Alzheimer mouse models. Science. 2016;352(6286):712-6.
- Wang C, et al. Microglia mediate forgetting via complement-dependent synaptic elimination. Science. 2020;367(6478):688-94.
- Stevens B, Johnson MB. The complement cascade repurposed in the brain. Nat Rev Immunol. 2021;21(10):624-5.
- Stephan AH, et al. A dramatic increase of C1q protein in the CNS during normal aging. J Neurosci. 2013;33(33):13460-74.
- Datta D, et al. Classical complement cascade initiating C1q protein within neurons in the aged rhesus macaque dorsolateral prefrontal cortex. J Neuroinflammation. 2020;17(1):8.
- Ling GS, et al. C1q restrains autoimmunity and viral infection by regulating CD8. Science. 2018;360(6388):558-63.
- Zubler RH, Lange G, Lambert PH, Miescher PA. Detection of immune complexes in unheated sera by modified 125I-C1q binding test: effect of heating on the binding of C1q by immune complexes and application of the test to systemic lupus erythematosus. J Immunol. 1976;116(1):232-5.
- Obermaier C, Griebel A, Westermeier R. Principles of protein labeling techniques. Methods Mol Biol. 2015;1295:153-65.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно