Мы описываем технически доступный и экономичный протокол визуализации раннего развития червей, предназначенный для начинающих исследователей.
Методическая статья
Визуализация раннего развития червя: практическое руководство для начинающих исследователей
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
Согласно данным о распределении штаммов из Центра генетики Caenorhabditis (CGC), представленным на 25-м Международном симпозиуме по нематодам в 2025 году, эти животные используются в исследованиях примерно в 8 000 лабораториях в 80 странах мира. Создание устойчивой платформы для культивирования и содержания крайне важно для получения первичных данных о поведении червей, особенно в лабораториях с ограниченным опытом или ресурсами. В данной работе на примере Caenorhabditis elegans мы представляем практический протокол для новых исследователей по организации базовых рабочих процессов по работе с червями и их визуализации. Далее мы описываем процедуры сбора нормальных и патологических образцов C. elegans на выбранных ранних стадиях развития для микроскопической визуализации. Объектами визуализации являются развитие половых клеток (митоз и мейоз), префертилизационные ооциты, миграция и слияние пронуклеусов ооцита и сперматозоида, псевдорасщепление и эмбриональное развитие (митоз), приводящее к формированию организма. Несмотря на то, что визуализация эмбрионов и всего организма является достаточно простой задачей, мы предоставляем расширенные рекомендации и технические советы для облегчения точной диссекции зародышевой линии и эмбрионов, быстрого сбора образцов, их фиксации, таймлапс-визуализации и базового анализа изображений.
Введение
Нематоды являются одними из самых эффективных модельных организмов в биомедицинских исследованиях1,2 благодаря их высоковоспроизводимой программе развития и разнообразию фенотипов, выявляемому при генных пертурбациях3,4,5,6, а также изучению родственных видов7,8,9,10. С тех пор как Сидни Бреннер ввел их в научный оборот в 1960-х годах, Caenorhabditis elegans (C. elegans) стал эталонным объектом, отличающимся малыми размерами, оптической прозрачностью, коротким трехдневным жизненным циклом, полностью расшифрованной клеточной родословной, секвенированным и аннотированным геномом, а также развитым генетическим инструментарием для управления функцией генов11,12,13,14,15,16. Ключевым аспектом этих исследований является возможность визуализации динамических биологических процессов с помощью микроскопии, особенно в зародышевой линии и эмбрионе — континууме развития от мейоза и митоза до формирования полноценного организма17. На протяжении этого процесса быстрые мейотические и последующие митотические деления, а также многоклеточная реорганизация протекают с поразительной пространственно-временной точностью17.
По сравнению с эмбрионом, за которым обычно наблюдают in vitro, зародышевая линия in vivo представляет собой идеальную систему для изучения как мейоза, так и митоза в пределах одной ткани, что особенно удобно для начинающих исследователей, поскольку пространственно разделенные мейотическая и митотическая зоны позволяют одновременно наблюдать эти различные способы деления клеток (Рисунок 1)18. В зародышевой линии C. elegans, организованной в виде синцития, половые клетки взаимосвязаны через общий цитоплазматический стержень — рахис18 (Рисунок 1). Пролиферация половых клеток происходит путем митоза в дистальной части гонады посредством неполных и асимметричных делений первичных половых клеток (ППК). На поздней стадии личинки L4 синцитиальные пахитенные сперматоциты постепенно отделяются от рахиса и вступают в мейоз в проксимальной части гонады19. Визуализацию этого процесса можно проводить непосредственно in vivo у иммобилизованных/анестезированных животных или in vitro на выделенных первичных сперматоцитах20,21.
Биологические явления в зародышевой линии и эмбрионе чрезвычайно разнообразны и имеют широкое значение для многих областей научных исследований. После мейотического созревания ооциты, производные половых клеток, попадают в сперматеку для оплодотворения сперматозоидами, что запускает эмбриогенез22,23. Исключительная устойчивость развития делает эмбрионы C. elegans отличной моделью для изучения молекулярных механизмов клеточной полярности, деления клеток, клеточного цикла и перемещения клеток24,25. Молодых взрослых червей можно подвергнуть диссекции для извлечения недавно оплодотворенных эмбрионов, которые затем отбирают для таймлапс-визуализации ключевых этапов развития, включая, помимо прочего, миграцию и слияние пронуклеусов ооцита и сперматозоида, псевдорасщепление, асимметричное деление клеток, гаструляцию, органогенез и др.
Хотя оптический доступ к полным и частичным структурам зародышевой линии и эмбриона в принципе всегда возможен, получение высококачественных микрофотографий, пригодных для публикации, остается крайне сложной задачей для начинающих исследователей. «Стандартные» письменные протоколы в литературе часто сводят сложные процедуры к кратким и двусмысленным описаниям, в которых не отражены тонкие нюансы выполнения техники. Примерами могут служить точное количество анестетика, бережность манипуляций, необходимая для предотвращения повреждения гонад при диссекции, и точный выбор фокальной плоскости при микроскопии. В результате начинающие исследователи могут месяцами сталкиваться с изматывающим методом проб и ошибок, что требует многократного наставничества, практических занятий и тщательного поиска и устранения неисправностей до достижения стабильно удовлетворительных изображений. Такая неэффективная передача знаний замедляет прогресс исследований и вносит нежелательную техническую вариабельность, которая может исказить интерпретацию данных в разных лабораториях.
Например, в зародышевой линии анатомическая сложность гонады и перекрытие другими тканями (например, кишечником) затрудняют наблюдение за морфологией или динамикой деления клеток in vivo. Кроме того, работа с зародышевой линией сопряжена с дополнительными трудностями из-за хрупкой трубчатой структуры и чрезвычайной чувствительности к давлению при фиксации. Поэтому визуализация in vitro предпочтительна не только для общего наблюдения за зародышевой линией и эмбрионом, но и для детального наблюдения с клеточным разрешением. Например, отдельные проксимальные первичные сперматоциты, выделенные из гонады, могут пройти два последовательных раунда мейоза, превратившись в четыре гаплоидные сперматиды, а отсутствие теней от структур ткани облегчает получение более высококачественных изображений. Эти методы наблюдения могут быть распространены на другие ткани или весь организм26,27,28,29,30,31,32. Удобно, что каждая операция может быть завершена за 1 h, что облегчает проведение таймлапс-визуализации.
В данной работе мы представляем практический пошаговый протокол таймлапс-визуализации на выбранных стадиях развития — от развития половых клеток до развития эмбриона. Протокол включает в себя не только процедуры визуализации, но и подготовительные этапы (например, диссекцию червя), чтобы снизить технический порог для исследователей, впервые занимающихся визуализацией червя33. В нашем протоколе представлена наглядная демонстрация микроскопической визуализации в режиме реального времени как для зародышевой линии, так и для эмбриона: от оптимизированных процедур монтирования, обеспечивающих жизнеспособность образцов в течение многочасовой записи, до настройки параметров микроскопа для достижения баланса между соотношением сигнал/шум и минимизацией фототоксичности/фотообесцвечивания, а также базовых принципов сбора изображений.
Протокол
ПРИМЕЧАНИЕ: Успешное долгосрочное поддержание популяций C. elegans является основой для последующей экспериментальной работы и требует стабильного получения высококачественной среды для роста нематод (NGM), надежного размножения бактериальных источников пищи, соответствующих условий окружающей среды для роста и размножения штаммов, а также эффективных стратегий предотвращения потери культур из-за контаминации.
1. Культивирование и содержание червей
ПРИМЕЧАНИЕ: Здесь приводятся лишь общие рекомендации; подробные процедуры можно найти в Wormbook34. Для сокращения этапов взвешивания и приготовления используйте готовую смесь порошка NGM.
- Культивируйте всех животных на агаре NGM с нанесенным кормом E. coli OP50 при 20 °C для дикого типа (WT) и 16 °C или 25 °C для температурно-чувствительных мутантов (ts-мутантов).
ПРИМЕЧАНИЕ: Студентам первого курса следует проверить температуру культивирования мутантных штаммов CGC при их получении.
ПРИМЕЧАНИЕ: Животные дикого типа растут быстрее при более высоких температурах; ts-мутанты способны производить эмбрионы при 16 °C (пермиссивная температура), но не при 25 °C (рестриктивная температура, при которой наблюдаются эффекты потери функции конкретного гена или белка)35,36,37,38Штаммы и корма можно приобрести в CGC [https://cgc.umn.edu] или получить в качестве подарков из соседних лабораторий. - Перенесите животных в новые планшеты перед голоданием (со значительно меньшим Escherichia coli (E. coli) OP50, наблюдаемые под микроскопом) для поддержания их жизнеспособности для дальнейших экспериментов (~2–3 дня).
- Храните животных в буфере для замораживания (S-буфер с добавлением глицерина до конечной концентрации 15%) при температуре -80 °C в течение ночи, затем перенесите их в криобокс или в жидкий азот для длительного хранения34.
ПРИМЕЧАНИЕ: Перед замораживанием подпишите все криопробирки водостойким перманентным маркером на масляной основе. Чернила на водной основе не подходят для хранения при ультранизких температурах.
2. Приготовление агарозной прокладки
- Взвесьте 3 g агарозы и перенесите ее в коническую колбу объемом 250 mL. Добавьте 100 mL буфера M9, тщательно перемешайте и нагрейте в микроволновой печи в течение 2–3 min до полного растворения агарозы (далее именуемый агарозным буфером).
ПРИМЕЧАНИЕ: Накройте горлышко колбы пергаментной бумагой, чтобы предотвратить испарение буфера и минимизировать ошибки осмотической концентрации. Общий объем можно скорректировать в соответствии с требованиями эксперимента. - Перенесите хорошо перемешанный агарозный буфер в центрифужную пробирку объемом 1.5 mL; хранить можно при комнатной температуре до 1 месяца. Расплавьте хранящуюся агарозу в термоблоке, установленном на 90–100 °C (пропустите этот шаг, если используете свежеприготовленную агарозу).
- Отрежьте кончик наконечника пипетки объемом 200 µL, чтобы расширить отверстие и предотвратить засорение из-за затвердевания, и поместите каплю расплавленного агарозного буфера на предметное стекло (размер: 75 x 25 mm; толщина: 0.9–1.10 mm; тип: натриево-известковое стекло).
- Немедленно накройте каплю другим стеклом. Нанесите дополнительный агарозный буфер по краям покровных стекол (размер: 22 x 22 mm; толщина: 0.25 mm) и осторожно прижмите агар, формируя тонкий круг, который полностью окружает каждое покровное стекло, следя за тем, чтобы не осталось пузырьков воздуха.
ПРИМЕЧАНИЕ: Таким образом создается герметичная микрокамера для иммобилизации животного, что предотвращает его обезвоживание. Для проведения высокопроизводительных экспериментов можно обрабатывать несколько стекол параллельно. - Дайте агару остыть не менее 3 min до полного затвердевания перед использованием.
ПРИМЕЧАНИЕ: Используйте агарозную подушечку для визуализации сразу после ее затвердевания, чтобы животное не испытывало стресса. Твердый агар будет поглощать воду из центра, что в конечном итоге приведет к гибели животного.
3. In vivo наблюдение за сперматогенезом у гермафродитных или самцов червей (Рисунок 1 и Дополнительное видео S1)
- Подготовьте агарозную подушечку, как описано выше в разделе 2.
- Быстро перенесите 10–20 помеченных NMY-2::GFP животных20 (поздняя стадия L4) в 5–10 µL 0,5% гидрохлорида тетрамизола, разведенного в буфере M9, на покровное стекло.
ПРИМЕЧАНИЕ: Чтобы предотвратить перемещение и обезвоживание животных, избегайте добавления слишком большого или слишком малого количества буфера. Выбирайте червей, которые уползли от границы или вышли за пределы бактериального газона (под микроскопом можно наблюдать скопление E. coli с размытой и полупрозрачной областью), чтобы избежать непреднамеренного переноса E. coli вместе с червем, что может помешать визуализации. - Инкубируйте в течение 1 мин до полной анестезии животных.
- Осторожно снимите верхний предметный предмет, оставив агарозную подушечку на нижнем стекле.
- Переверните стекло с агарозной подушечкой. Осторожно прикоснитесь подушечкой к червям в буфере и опустите её, чтобы избежать образования пузырьков воздуха. Переверните стекло покровным стеклом вверх.
ПРИМЕЧАНИЕ: Избегайте резких движений покровного стекла, которые могут повредить тело червя. - Используя наконечник пипетки на 200 µL, нанесите нагретый жидкий вазелин (предварительно нагретый вместе с твердым агаром), быстро проведите наконечником пипетки вдоль края покровного стекла и дайте вазелину остыть, зафиксировав покровное стекло на предметном стекле.
- Поместите стекло на предметный столик микроскопа для визуализации развития зародышевых клеток.
- Для получения одиночных изображений увеличьте мощность лазера и время экспозиции для оптимизации сигнала флуоресценции (в зависимости от интенсивности экспрессии флуоресценции в разных штаммах); эти параметры можно увеличивать по мере необходимости для лучшей визуализации флуоресценции.
- Для таймлапс-съемки или Z-стеков используйте более низкую мощность возбуждения и меньшее время экспозиции, чтобы минимизировать фототоксичность и фотообесцвечивание.
ПРИМЕЧАНИЕ: Цель состоит в том, чтобы получить данные пространственной и временной визуализации с минимальным негативным воздействием на рост червей.
4. Наблюдение за делением PGC in vivo (Рисунок 1 и Дополнительное видео S1)
- Подготовьте агарозную подушку, как описано выше в разделе 2.
- Перенесите 10 животных с меткой NMY-2::GFP39,40 (от поздней стадии L1 до стадии молодого взрослого) в 5–10 µL 0,5% раствора гидрохлорида тетрамизола, разведенного в буфере M9, на покровное стекло.
- Инкубируйте в течение 1 мин до полной иммобилизации животных.
- Снимите верхний предметный стеклo, оставив агарозную подушку на нижнем предметном стекле.
- Переверните предметное стекло с агарозной подушкой. Осторожно прижмите подушку с червями в буфере, чтобы избежать появления пузырьков воздуха. Снова переверните предметное стекло покровным стеклом вверх.
- Герметизируйте края покровного стекла вазелином с помощью наконечника пипетки объемом 200 µL, как описано в шаге 3.6.
- Перенесите предметное стекло на предметный столик микроскопа для получения изображений.
5. Диссекция зародышевой линии для наблюдения за сперматогенезом самцов in vitro (Дополнительная фигура S1 и Дополнительное видео S2)
ПРИМЕЧАНИЕ: Размер шприца можно подобрать в соответствии с личными предпочтениями. Самцы обладают единой полноценной герминативной линией, содержащей одну гонаду, в то время как гермафродиты имеют две гонады (обе вырабатывают сперматозоиды с поздней стадии L4 до стадии молодого взрослого организма, а на более поздних стадиях вырабатывают ооциты)41.
- Приготовьте свежий буфер для культуры in vitro (среда Лейбовитца L-15, содержащая 15% FBS).
ПРИМЕЧАНИЕ: Буфер следует хранить в холодильнике при 4 °C не более одной недели. Сыворотку можно разделить по разным пробиркам для длительного хранения при -20 °C. - Поместите примерно 10 самцов червей N2 или флуоресцентно меченных (NMY-2::GFP; mCherry::Histone) (поздняя стадия L4) в центрифужную пробирку объемом 1,5 mL, содержащую 500 µL культурального буфера.
- Центрифугируйте пробирку при 1 000 × g в течение 2 мин. Осторожно удалите верхние 400 µL буфера.
- Добавьте 400 µL культурального буфера и повторите шаги 5.2–5.3.
- Перенесите оставшийся буфер (с животными) на покровное стекло. Добавьте соответствующий объем гидрохлорида тетрамизола (конечная концентрация 0,1%) или левамизола (конечная концентрация 0,1 mM) для иммобилизации нематод посредством агонизма никотиновых ацетилхолиновых рецепторов41 и местноанестезирующего действия42. Осторожно встряхивайте покровное стекло до тех пор, пока черви не перестанут двигаться.
ПРИМЕЧАНИЕ: Для снижения затрат для первичных промывок с целью удаления детрита или E. coli можно использовать буфер M9. Добавляйте культуральный буфер только при последней промывке или перед приготовлением препарата. Шаги 5.2–5.3 можно пропустить для ускорения процесса при особых требованиях или если буфер очень чистый. - Прикрепите две иглы 28 G к шприцам, держа по одному в каждой руке. Поместите покровное стекло под диссекционный микроскоп, расположите иглы под углом 30–45° над червем. Сделайте разрез рядом с проксимальным плечом гонады, чтобы высвободить гонадную ткань. Повторите для всех животных.
ПРИМЕЧАНИЕ: Это приведет к выделению фрагментов тела. Начинающим рекомендуется больше практики. Максимальное время полного препарирования в парализующих буферах может составлять <5 мин. Отрегулируйте время в соответствии с целями эксперимента. - Встряхните покровное стекло и соберите детрит. Осторожно аспирируйте крупные фрагменты детрита пипеткой, оставляя как можно меньше буфера, при этом убедившись, что первичные сперматоциты остались на покровном стекле.
ПРИМЕЧАНИЕ: Избегайте оставления слишком большого количества буфера на покровном стекле; избыток вызывает смещение при закреплении. - Возьмите чистый предметный slides и осторожно накройте покровное стекло с препарированными первичными сперматоцитами. Загерметизируйте края покровного стекла нагретым жидким вазелином, как в шаге 3.6.
ПРИМЕЧАНИЕ: Перед герметизацией нанесите небольшое количество жидкого вазелина на четыре угла покровного стекла, чтобы предотвратить механическое повреждение сперматоцитов. - Перенесите препарат под микроскоп для получения изображений.
ПРИМЕЧАНИЕ: Избегайте использования агарозных подушечек. Жидкая среда обеспечивает более прозрачный фон, обеспечивая лучшую оптическую четкость для дифференциации первичных сперматоцитов.
6. Диссекция червей и in vitro наблюдение за оплодотворением и эмбриогенезом при флуоресцентной микроскопии (Дополнительный рисунок S2, Дополнительный рисунок S3, Дополнительное видео S3, и Дополнительное видео S4) и в светлом поле (Рисунок 2 и Дополнительное видео S5)
ПРИМЕЧАНИЕ: Эмбрионы на ранней стадии развития были получены путем скрещивания двух игл 28 G, отверстия скоса которых были направлены в противоположные стороны рядом со сперматекой. Камера была герметизирована для предотвращения испарения жидкости и немедленно перенесена под микроскоп.
- Чтобы исключить влияние давления покровного стекла и агарозной подушки на эмбрионы, просверлите центральное отверстие диаметром 10 мм в чашке Петри диаметром 35 мм. Герметизируйте нижнюю часть с помощью микроскопического покровного стекла диаметром 22 мм, чтобы создать многоразовую камеру для инвертированной конфокальной микроскопии.
- Добавьте в камеру примерно 30 µL буфера M9.
ПРИМЕЧАНИЕ: Данного объема достаточно для 4 ч таймлапс-визуализации за один цикл. Объем буфера позволяет проводить непрерывную съемку от миграции и слияния пронуклеусов ооцита и сперматозоида до мышечных сокращений эмбриона перед вылуплением. - Отоберите гермафродитов. Перенесите примерно 20 молодых взрослых особей в буфер M9 в камеру для визуализации.
ПРИМЕЧАНИЕ: Самцы производят только сперматозоиды, а не эмбрионы. - С помощью иглы шприца дважды сделайте поперечный разрез в области сперматеки, чтобы высвободить больше эмбрионов на ранних стадиях развития. Используйте пинцет для накладных ресниц, чтобы удалить тело животного.
ПРИМЕЧАНИЕ: На практике платиновая игла слишком жесткая для удаления остатков тела в жидкости. Мы также рекомендуем использовать пинцет для накладных ресниц (с несколькими концами) для удаления остатков по принципу вилки, что работает эффективнее, чем стандартный пинцет для ресниц. - Накройте чашку Петри крышкой, чтобы предотвратить испарение жидкости.
7. Таймлапс-визуализация с помощью микроскопии
- Поместите предметное стекло/камеру на микроскоп (например, инвертированный конфокальный микроскоп с вращающимся диском, оснащенный объективом 60×/1.4 NA и EMCCD-камерой) под поле с наименьшим увеличением (10×) и найдите животных, первичные сперматоциты или недавно оплодотворенные эмбрионы на нужной стадии.
- Для нефлуоресцентных червей определите стадию развития ранних эмбрионов по расположению ядра клетки, статусу слияния и морфологии борозды деления (Рисунок 2 и Дополнительное видео S5).
- Для первичных сперматоцитов, выделенных in vitro, ищите клетки, готовящиеся к делению, которые отделились от рахиса и округло разбросаны в буфере (Дополнительный рисунок S1 и Дополнительное видео S2).
- Для флуоресцентных червей определите стадии на основе распределения белков и морфологии клеток.
ПРИМЕЧАНИЕ: Флуоресценция регистрировалась с использованием линии возбуждения 488 nm с эмиссионным фильтром 525–550 nm для GFP и линии возбуждения 561 nm с эмиссионным фильтром 607–636 nm для RFP/mCherry.
- Найдите эти клетки или эмбрионы и переключитесь на большее увеличение (63× или 100×).
ПРИМЕЧАНИЕ: Поскольку принципы подготовки и визуализации клеток и эмбрионов идентичны, в видеоуромении демонстрируется случай с выделенными эмбрионами с использованием как светлого поля, так и флуоресцентных каналов. - Запустите видеозапись Z-стека (обычно с интервалом ≤1 µm) или серийную съемку с помощью программного обеспечения микроскопа, установив интервал сканирования до 1 s, в зависимости от количества Z-слоев и требований исследования.
ПРИМЕЧАНИЕ: Для флуоресцентных штаммов, подверженных фотовыцветанию/фототоксичности, снизьте мощность лазера и сократите время экспозиции, чтобы уменьшить фотовыцветание/фототоксичность при длительной визуализации. - Сохраняйте все изображения в формате .tiff для вывода изображений и сохранения исходной информации о визуализации.
8. Анализ изображений
ПРИМЕЧАНИЕ: Отдельные изображения в формате .tiff или стеки таймлапса можно поворачивать, обрезать, подписывать, измерять и обрабатывать с помощью специализированного программного обеспечения микроскопа или универсального ПО для анализа, такого как Fiji/ImageJ [https://imagej.net/software/fiji] — платформы с открытым исходным кодом для анализа биологических изображений43.
- Откройте полученные изображения в Fiji/ImageJ. Проверьте интенсивность сигнала флуоресценции и распределение отдельных флуоресцентных пунктат или структур. Выберите Image | Adjust | Brightness/Contrast и Image | Hyperstacks | Stack to Hyperstack, чтобы разделить каналы, Z-слои и временные точки в одном tiff-изображении. Выберите Image | Color | Channels Tool для оптимизации цветового баланса перед представлением данных.
- Используйте Image | Transform | Rotate, чтобы повернуть каждое изображение так, чтобы червь был ориентирован горизонтально головой влево. При необходимости используйте Image | Crop для удаления лишних пустых областей.
- Используйте Image | Stacks | Z Project для создания Z-проекции из репрезентативных кадров с достаточным сигналом.
ПРИМЕЧАНИЕ: Для оптимальной визуализации рекомендуется проецировать вместе высококонтрастные кадры. Однако для сравнения относительных различий в одних и тех же специфических тканях или органеллах между разными группами можно проецировать вместе несколько кадров, содержащих полную информацию, даже если сигнал слабый. - Используйте File | Save As | Tiff для сохранения спроецированных изображений для последующего анализа.
- В зависимости от используемого конфокального микроскопа откалибруйте масштаб изображения так, чтобы пиксели были переведены в микрометры (µm). После калибровки используйте Analyze | Tools | Scale Bar для добавления масштабной линейки.
ПРИМЕЧАНИЕ: Описанная выше обработка изображений ограничена визуализацией и подготовкой рисунков. Если требуется пакетная обработка или автоматизированные измерения, используйте Fiji/ImageJ или другие инструменты с открытым исходным кодом, такие как CellProfiler44 и конвейеры анализа на базе Python45.
Результаты
Визуализация C. elegans на клеточном уровне для фенотипического анализа традиционно требует значительных вложений в оптическое оборудование, однако современная потребительская электроника и инновационные системы адаптеров теперь позволяют достигать удовлетворительного качества изображений при значительно меньших затратах. Для визуализации структуры гонад гермафродитов in vivo с помощью конфокальной микроскопии или других общедоступных приборов мы используем линию с двумя флуоресцентными метками20: NMY-2::GFP маркирует общую структуру U-образной гонады, рахис и кортикальную область первичных сперматоцитов, а mCherry::Histone позволяет видеть морфологию ядер и стадию развития (Рисунок 1 и Дополнительное видео S1). Эти два белка широко используются в различных исследованиях46,47,48. Чтобы получить максимум информации о 3D-структуре, мы снимали полный Z-стек с интервалом 1 µm от нижней до верхней части гонады червя. Исходя из компактной массы хромосом и слабого накопления NMY-2 в экваториальной области, наиболее проксимальные первичные сперматоциты находятся на стадии кариосомы, что указывает на начало первого деления этих клеток (Рисунок 1 и Дополнительное видео S1). Кроме того, митотические деления PGC происходят в дистальной области гонады, и их также можно зафиксировать с помощью данного протокола.
Для наблюдения за сперматогенезом in vitro мы сначала подготавливаем культуральный буфер. Червей вскрывают, и сперматоциты зародышевой линии высвобождают в буфер. Важно быстро обнаружить первичные сперматоциты, подготавливающиеся к первому делению, которые идентифицируются по морфологии ядра (начало распада ядерной оболочки) или по общей морфологии клетки. Использование флуоресцентных штаммов облегчает идентификацию нужной стадии развития. Изображения фиксируются с интервалом 30 с, чтобы сбалансировать фототоксичность/фотовыгорание и эффективность захвата. (Дополнительная фигура S1 и Дополнительное видео S2).
Для получения более детальной информации о раннем эмбриогенезе мы сначала обнаруживаем недавно оплодотворенные эмбрионы в канале светлого поля, где отцовское и материнское ядра расположены на противоположных концах эмбриона вдоль его главной оси и движутся навстречу друг другу для слияния. Для наблюдения за эмбрионами с использованием стандартных предметных стекол, мы использовали штамм, экспрессирующий GFP::гистон49 и mCherry::PH50 для маркировки клеточного ядра и динамики клеточной мембраны соответственно. Эти изображения фиксируются на разных Z-слоях, чтобы показать процесс полного деления клетки (Дополнительный рисунок S2 и Дополнительное видео S3). Обратите внимание, что способность определять стадию развития эмбрионов является критически важной. Мы отобрали эмбрионы на ранних стадиях развития и использовали метод непрерывной записи, чтобы зафиксировать весь процесс развития без физического воздействия. Такой подход позволяет >500 минут таймлапс-записи, охватывающей весь процесс от оплодотворения до сокращения мышц (Рисунок 2 и Дополнительное видео S5). В дополнение к дикому типу для сравнительных исследований методом визуализации доступны также мутантные штаммы. Например, HUM-2 является гомологом миозина V человека, который играет критическую роль в распределении органелл, везикул и мРНК и имеет важное значение для физиологии животных и функционирования клеток.51В качестве иллюстративного примера данный протокол также был использован для регистрации динамики борозды в hum-2 (ok596) мутант для визуального сравнения (Дополнительный рисунок S3 и Дополнительное видео S4). Наконец, изображения в формате .tiff обрабатываются и обрезаются в ImageJ/Fiji, а затем выравниваются в программе для редактирования изображений для прямого визуального сравнения52.
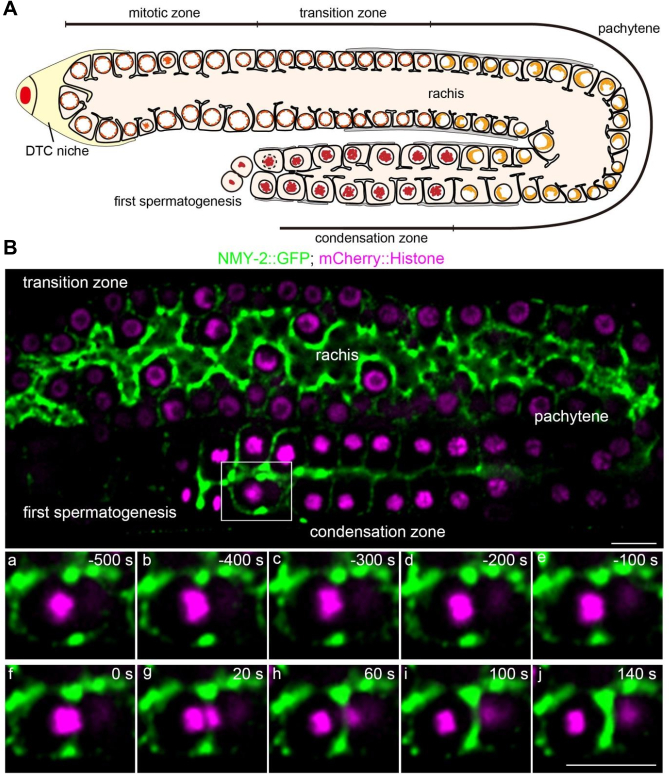
Рисунок 1: Схема и флуоресцентное изображение распределения зон гонад у червей на поздней стадии L4. (A) Схема структуры гонад червя на поздней стадии L4. DTC = клетка дистального кончика. (B) Флуоресцентное изображение, демонстрирующее метку NMY-2::GFP в области рахиса и кортикальной области проксимальных сперматоцитов, и метку mCherry::Histone для визуализации морфологии ядер на различных стадиях развития. Масштабный отрезок = 10 µm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
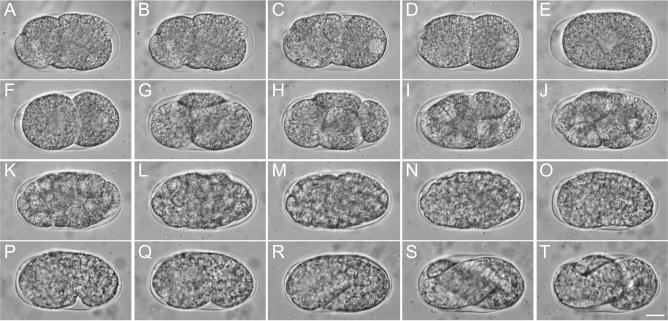
Рисунок 2: Эмбриогенез C. elegans. (A-E) От стадии слияния до одноклеточной стадии, включая миграцию и слияние пронуклеусов ооцита и сперматозоида, псевдорасщепление и установление одноклеточной стадии. (F-J) От двухклеточной до многоклеточной стадии. (K-O) Стадия гаструляции. (P-T) От стадии «запятой» до сокращения мышц. Масштабная линейка = 10 µm. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Дополнительная фигура S1: Репрезентативная демонстрация визуализации полного сперматогенеза. (A) Начало разрушения ядерной оболочки. (B) Прометафаза мейоза I. (C) Формирование сократительного кольца и начало перешнуровки; (D) Завершение мейоза I; (E) Начало мейоза II. (F) Сужение борозды двух вторичных сперматоцитов. (G) Телофаза мейоза II. (H) Завершение мейоза II и образование четырех сперматид и одного центрально расположенного остаточного тельца. Масштабная линейка = 10 µm. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок S2: Репрезентативная демонстрация визуализации раннего эмбриогенеза, где GFP::Histone маркирует ядро клетки, а mCherry::PH — клеточную мембрану. (A) Псевдорасщепление. (B) Регрессия борозды деления до нормального состояния. (C) Метафаза первого деления клетки. (D) Анафаза первого деления клетки. (E) Двуклеточная стадия. (F) Анафаза деления клетки AB и профаза деления клетки P1. (G) Анафаза деления клетки P1. (H) Четырехклеточная стадия. Масштабная линейка = 10 µm. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный рисунок S3: Репрезентативное сравнение борозды деления в ранних эмбрионах N2 и мутанта hum-2 (ok596). На увеличенном фрагменте показана динамика борозды в течение времени для визуального сравнения. Числа указывают время после начала анафазы, определенной по сегрегации хромосом. Масштабный отрезок = 2 µm. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительное видео S1. Репрезентативная флуоресцентная таймлапс-визуализация гонады на поздней стадии L4 с использованием NMY-2::GFP и mCherry::Histone; 30 s на кадр. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительное видео S2. Репрезентативная таймлапс-визуализация полного сперматогенеза в him-5 (e1490) в светлом поле; 30 с на кадр. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительное видео S3. Репрезентативная флуоресцентная таймлапс-визуализация раннего эмбриогенеза с использованием GFP::Histone и mCherry::PH; 30 s на кадр. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительное видео S4. Репрезентативная флуоресцентная таймлапс-визуализация борозды деления в ранних эмбрионах N2 и мутанта hum-2 (ok596); 15 с на кадр. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительное видео S5. Репрезентативная таймлапс-визуализация в светлом поле развития эмбрионов C. elegans штамма N2 от слияния пронуклеусов ооцита и сперматозоида до митотических делений, приводящих к формированию организма. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
Для подготовки и визуализации червей мы оптимизировали два рабочих процесса, основанных на использовании камер и предметных стекол соответственно. Подход с использованием камер применялся для живой визуализации с высоким разрешением, что позволяло проводить длительное наблюдение за процессами развития при ограниченной фототоксичности/фотообесцвечивании53. Подход с использованием предметных стекол был адаптирован из стандартных методов монтажа на агарозных подушечках, обычно применяемых для краткосрочного наблюдения за нейрональной активностью и субклеточными структурами54. Мы применили оба протокола (разделы 3, 4, 5 и 6) для длительных наблюдений на выбранных ранних стадиях развития C. elegans. Что касается наблюдения in vivo за структурой гонад, деления PGC или сперматогенезом, мы следовали основным процедурам ранее установленных методов и внесли определенные модификации для быстрого и легкого доступа новых исследователей55. В отношении наблюдения за сперматогенезом in vitro мы акцентируем внимание на быстром распознавании клеток, вступающих в переход от профазы к метафазе, когда происходит распад ядерной оболочки56. Хотя агарозные подушечки могут буферизировать и частично стабилизировать эмбрионы или червей для визуализации in vivo, они снижают контраст между первичными сперматоцитами и стеклом. Поэтому агарозные подушечки не рекомендуются для наблюдения in vitro за диссецированными сперматоцитами; предпочтительнее использовать жидкую среду. Аналогично, при наблюдении за эмбриогенезом in vitro особое внимание уделяется быстрому распознаванию конкретных интересующих стадий развития.
Комбинируя вышеописанные методы, можно визуализировать отдельные события развития от зародышевой линии до эмбриона. Эти методы также могут быть совмещены с оборудованием для контроля температуры, например с системами быстрого изменения температуры для визуализации живых клеток, что делает эксперименты более удобными для температурно-чувствительных мутантов57. Аналогично, иммобилизация путем охлаждения позволяет проводить высокопроизводительную визуализацию популяций C. elegans с субмикронным разрешением непосредственно на культуральных чашках, что снижает необходимость в химической анестезии или индивидуальном манипулировании червями при сохранении физиологической жизнеспособности58. Кроме того, искусственные воздействия, такие как РНК-интерференция14 и лазерная абляция59,60,61,62,63,64,65, могут быть совмещены с микроскопией для изучения реакций развития и лежащих в их основе биологических или физических механизмов. В будущем рабочие процессы микроскопии могут быть дополнительно улучшены за счет оптимизации аппаратного и программного обеспечения, а также специфики эксплуатации33,66. Хотя определенные операционные детали требуют корректировки, отдельные принципы данного протокола могут быть адаптированы и для других моделей мелких подвижных животных, таких как плодовые мушки и личинки данио-рерио, особенно для наблюдений in vivo, требующих иммобилизации, и наблюдений in vitro, требующих диссекции67,68.
Наборы изображений, полученные с помощью протоколов такого типа, также могут быть использованы для последующего вычислительного или количественного анализа при условии использования достаточного количества образцов и стандартизированных настроек сбора данных69,70. Например, эмбриогенез C. elegans применялся в исследованиях по отслеживанию клеточных линий71,72 и сегментации морфологии клеток73,74,75, которые основаны на данных пространственно-временной визуализации. С точки зрения механизмов, визуализация ядер, мембран, белков полярности76,77,78 и белков цитоскелета79,80,81 может помочь в анализе деления клеток и морфогенеза. Количественная системная биология позволяет интегрировать такие типы данных визуализации на молекулярном, клеточном и организменном уровнях82,83,84,85. В данном протоколе эти более широкие области применения следует рассматривать как возможные расширения, а не как результаты, непосредственно продемонстрированные в представительных данных.
Раскрытие информации
Авторы не заявляют о наличии конфликта интересов.
Благодарности
Мы выражаем благодарность профессору Samuel H. Chung, профессору Erin J. Cram, профессору Javier Apfeld и доктору Noa William Franklin Grooms из Northeastern University, а также профессору Chuanfu Dong из Beijing Normal University за техническую поддержку. Данная работа была финансово поддержана Молодежным проектом Национального фонда естественных наук (грант 22407016) и проектом Национального фонда естественных наук (грант 22477010), предоставленными доктору Pei Zhang.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Инсулиновые шприцы U-100, калибр иглы 28G | EasyTouch | B08589MG8D | Препарирование червя |
| Чашки Петри диаметром 35 мм | Celltreat | 229638 | Визуализационная камера |
| Чашки Петри диаметром 60 мм | Fisherbrand | AS4050 | Культивирование червей |
| Агароза | Bio-Rad | 1613100 | Приготовление агарозной подушки |
| C. elegans Библиотека РНК-интерференции для скармливания (Ahringer) | Source BioScience Ltd. | Текст отсутствует. | Эксперимент с РНК-интерференцией (РНКи) |
| C. elegans штамм: GFP::гистон; mCherry::PH | Генетический центр Caenorhabditis | YC0154 | Штамм, использованный в данном исследовании |
| C. elegans штамм: GFP::HUM-2 | Sunybiotech | YC0381 | Штамм, использованный в данном исследовании |
| C. elegans штамм: him-5 (e1490) | Генетический центр Caenorhabditis | CB4088 | Штамм, использованный в данном исследовании |
| C. elegans штамм: N2, дикий тип | Генетический центр Caenorhabditis | N2 (Бристоль) | Штамм, использованный в данном исследовании |
| C. elegans штамм: NMY-2::GFP; mCherry::гистон | Генетический центр Caenorhabditis | YC0032 | Штамм, использованный в данном исследовании |
| C. elegans штамм: PH::GFP; mCherry::гистон | Центр генетики Caenorhabditis | YC0029 | Штамм, использованный в данном исследовании |
| Микроскоп дифференциального интерференционного контраста (ДИК) | Olympus | BX53 | Визуализация червей |
| Диссекционные стереомикроскопы | Nikon | SMZ745 | Наблюдение за червями |
| E. coli OP50 | Генетический центр Caenorhabditis | OP50 | Бактериальный источник питания |
| Фетальная бычья сыворотка (ФБС) | Поскольку исходный текст не был предоставлен, я не могу выполнить перевод. Пожалуйста, введите текст, который необходимо перевести на русский язык. | Поскольку исходный текст не был предоставлен, я не могу выполнить перевод. Пожалуйста, введите текст, который необходимо перевести на русский язык. | Культуральный буфер |
| Буфер для заморозки (S-буфер/глицерин) | Поскольку исходный текст не был предоставлен, я не могу выполнить перевод. Пожалуйста, введите текст, который необходимо перевести на русский язык. | Данный текст отсутствует. Пожалуйста, предоставьте исходный текст на английском языке для перевода. | Длительное хранение |
| Покрывное стекло для гибридизации | Invitrogen (Thermo Fisher Scientific) | H18200 | Подготовка агарозной подушки/камеры |
| Изопропил β-D-1-тиогалактопиранозид (ИПТГ) | Invitrogen (Thermo Fisher Scientific) | 15529019 | Культивирование червей |
| Среда Лейбовица L-15 | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Нет данных | Буфер для культивирования |
| Левамизола гидрохлорид | Поскольку исходный текст не был предоставлен, пожалуйста, введите текст, который необходимо перевести. | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст, который необходимо перевести. | Иммобилизация червей |
| Буфер M9 | Данные отсутствуют | Н/П | Культивирование и монтирование червей |
| Покровное стекло для микроскопа | Fisherbrand | 12541016 | Предметные стекла для визуализации |
| Миниатюрный цифровой инкубатор | Benchmark Scientific | BMS-H2200-HC-E | Культивирование червей |
| готовая смесь порошка NGM | Поскольку исходный текст не был предоставлен, я не могу выполнить перевод. Пожалуйста, введите текст, который необходимо перевести. | Нет данных | Культивирование червей |
| Инвертированный микроскоп Nikon Eclipse Ti2-E | Nikon | Ti2-E | Визуализация червей |
| Предметные стекла для микроскопии | Fisherbrand | 12550A3 | Предметные стекла для визуализации |
| Чистые предметные стекла | Corning | 2947-75X25 | Приготовление агарозной подушки |
| Конфокальный микроскоп с вращающимся диском | Olympus | SpinSR10 | Визуализация червей |
| Конфокальный модуль с вращающимся диском | Yokogawa | CSU-X1 | Интервальная съемка (Time-lapse imaging) |
| Тетрамизол | Sigma-Aldrich | L9756 | Анестезия червей |
| Вазелин | Sangon Biotech | A510146-0500 | Предметные стекла для микроскопии |
Ссылки
- Corsi AK, Wightman B, Chalfie M. A transparent window into biology: a primer on Caenorhabditis elegans. Genetics. 2015;200(2):387-407.
- Ambros VR, et al. From nematode to Nobel: how community-shared resources fueled the rise of Caenorhabditis elegans as a research organism. Proc Natl Acad Sci U S A. 2025;122(48):e2522808122.
- Du Z, et al. De novo inference of systems-level mechanistic models of development from live-imaging-based phenotype analysis. Cell. 2014;156(1):359-72.
- Xiao L, et al. Defect-buffering cellular plasticity increases robustness of metazoan embryogenesis. Cell Syst. 2022;13(8):615-30.e9.
- Green RA, et al. Automated profiling of gene function during embryonic development. Cell. 2024;187(12):3141-60.e23.
- Yang M, Bai Y, Wang Z, Du Z. Intracellular buffering enables developmental robustness after genome doubling in C. elegans embryos. Cell Rep. 2026;45(3):117005.
- Laugsch M, Schierenberg E. Differences in maternal supply and early development of closely related nematode species. Int J Dev Biol. 2004;48(7):655-62.
- Guan G, Luo C, Tang HL, Tang C. Modulating cell proliferation by asymmetric division: a conserved pattern in the early embryogenesis of nematode species. MicroPubl Biol. 2024;10.17912/micropub.biology.001006.
- Large CRL, et al. Lineage-resolved analysis of embryonic gene expression evolution in C. elegans and C. briggsae. Science. 2025;388(6753):eadu8249.
- Zhang P, et al. Biosynthesis of modular signaling molecules requires functional diversification of carboxylesterases in Pristionchus pacificus. Commun Biol. 2025;8(1):1213.
- Brenner S. The genetics of Caenorhabditis elegans. Genetics. 1974;77(1):71-94.
- Sulston JE, Schierenberg E, White JG, Thomson JN. The embryonic cell lineage of the nematode Caenorhabditis elegans. Dev Biol. 1983;100(1):64-119.
- C. elegans Sequencing Consortium. Genome sequence of the nematode C. elegans: a platform for investigating biology. Science. 1998;282(5396):2012-8.
- Chung SH, et al. Femtosecond laser ablation reveals antagonistic sensory and neuroendocrine signaling that underlie C. elegans behavior and development. Cell Rep. 2013;4(2):316-26.
- Zhang H, Abraham N, Khan LA, Gobel V. RNAi-based biosynthetic pathway screens to identify in vivo functions of non-nucleic acid-based metabolites such as lipids. Nat Protoc. 2015;10(5):681-700.
- Huang X, et al. PIWI-interacting RNA expression regulates pathogenesis in a Caenorhabditis elegans model of Lewy body disease. Nat Commun. 2023;14(1):6137.
- Schnabel R, Hutter H, Moerman D, Schnabel H. Assessing normal embryogenesis in Caenorhabditis elegans using a 4D microscope: variability of development and regional specification. Dev Biol. 1997;184(2):234-65.
- Wang X, Hu B, Zhao Z, Tse YC. From primordial germ cells to spermatids in Caenorhabditis elegans. Semin Cell Dev Biol. 2022;127:110-20.
- L’Hernault SW. Spermatogenesis. In: Riddle DL, Blumenthal T, Meyer BJ, Priess JR, editors. C. elegans II. 2nd edition. Cold Spring Harbor Laboratory Press, Cold Spring Harbor, NY; 1997.
- Wang X, et al. Cortical recruitment of centralspindlin and RhoA effectors during meiosis I of Caenorhabditis elegans primary spermatocytes. J Cell Sci. 2021;134(3):jcs238543.
- Hu J, et al. Distinct roles of two myosins in C. elegans spermatid differentiation. PLoS Biol. 2019;17(4):e3000211.
- Kovacevic I, Orozco JM, Cram EJ. Filamin and phospholipase C-ε are required for calcium signaling in the Caenorhabditis elegans spermatheca. PLoS Genet. 2013;9(5):e1003510.
- Sadeghian F, Grooms NWF, Chung SH, Cram EJ. Tensions on the actin cytoskeleton and apical cell junctions in the C. elegans spermatheca are influenced by spermathecal anatomy, ovulation state and activation of myosin. Front Cell Dev Biol. 2024;12:1490803.
- Hoege C, Hyman AA. Principles of PAR polarity in Caenorhabditis elegans embryos. Nat Rev Mol Cell Biol. 2013;14(5):315-22.
- Simske JS, Hardin J. Getting into shape: epidermal morphogenesis in Caenorhabditis elegans embryos. Bioessays. 2001;23(1):12-23.
- Zhang H, Emmons SW. Regulation of the Caenorhabditis elegans posterior hox gene egl-5 by microRNA and the polycomb-like gene sop-2. Dev Dyn. 2009;238(3):595-603.
- Zhang N, et al. The C. elegans intestine as a model for intercellular lumen morphogenesis and in vivo polarized membrane biogenesis at the single-cell level: labeling by antibody staining, RNAi loss-of-function analysis and imaging. J Vis Exp. 2017;(128):e56100.
- Zhang N, et al. The C. elegans excretory canal as a model for intracellular lumen morphogenesis and in vivo polarized membrane biogenesis in a single cell: labeling by GFP-fusions, RNAi interaction screen and imaging. J Vis Exp. 2017;(128):e56101.
- Cui M, et al. A model of hereditary sensory and autonomic neuropathy type 1 reveals a role of glycosphingolipids in neuronal polarity. J Neurosci. 2019;39(29):5816-34.
- Li Z, et al. A collection of toolkit strains reveals distinct localization and dynamics of membrane-associated transcripts in epithelia. Cell Rep. 2021;35(5):109072.
- Cheng X, et al. Proteotoxic stress disrupts epithelial integrity by inducing MTOR sequestration and autophagy overactivation. Autophagy. 2022;19(1):241-55.
- Zhang P, et al. The centralspindlin complex regulates cytokinesis and morphogenesis in the C. elegans spermatheca. Development. 2023;150(2):dev200840.
- Wang YL, Grooms NWF, Civale SC, Chung SH. Confocal imaging capacity on a widefield microscope using a spatial light modulator. PLoS One. 2021;16(2):e0244034.
- Stiernagle T. Maintenance of C. elegans. WormBook. 2006;1-11.
- Hirsh D, Vanderslice R. Temperature-sensitive developmental mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):220-35.
- Davies T, et al. Using fast-acting temperature-sensitive mutants to study cell division in Caenorhabditis elegans. Methods Cell Biol. 2017;137:283-306.
- Ward S, Miwa J. Characterization of temperature-sensitive, fertilization-defective mutants of the nematode Caenorhabditis elegans. Genetics. 1978;88(2):285-303.
- Vanderslice R, Hirsh D. Temperature-sensitive zygote defective mutants of Caenorhabditis elegans. Dev Biol. 1976;49(1):236-49.
- Fujita M, Onami S. Cell-to-cell heterogeneity in cortical tension specifies curvature of contact surfaces in Caenorhabditis elegans embryos. PLoS One. 2012;7(1):e30224.
- Nishikawa M, Naganathan SR, Jülicher F, Grill SW. Controlling contractile instabilities in the actomyosin cortex. eLife. 2017;6:e19595.
- Kimble J, Hirsh D. The postembryonic cell lineages of the hermaphrodite and male gonads in Caenorhabditis elegans. Dev Biol. 1979;70(2):396-417.
- Onuaguluchi G, Igbo IN. Comparative local anaesthetic and antiarrhythmic actions of levamisole hydrochloride and lignocaine hydrochloride. Arch Int Pharmacodyn Ther. 1987;289(2):278-89.
- Schindelin J, et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Weisbart E, et al. CellProfiler plugins - an easy image analysis platform integration for containers and Python tools. J Microsc. 2024;296(3):227-34.
- Rueckl M, et al. SamuROI, a Python-based software tool for visualization and analysis of dynamic time series imaging at multiple spatial scales. Front Neuroinform. 2017;11:44.
- Kachur TM, Audhya A, Pilgrim DB. UNC-45 is required for NMY-2 contractile function in early embryonic polarity establishment and germline cellularization in C. elegans. Dev Biol. 2008;314(2):287-99.
- Schmutz C, Stevens J, Spang A. Functions of the novel RhoGAP proteins RGA-3 and RGA-4 in the germ line and in the early embryo of C. elegans. Development. 2007;134(19):3495-505.
- Chartier NT, et al. PAR-4/LKB1 mobilizes nonmuscle myosin through anillin to regulate C. elegans embryonic polarization and cytokinesis. Curr Biol. 2011;21(4):259-69.
- Knight AJ, Johnson NM, Behm CA. VHA-19 is essential in Caenorhabditis elegans oocytes for embryogenesis and is involved in trafficking in oocytes. PLoS One. 2012;7(7):e40317.
- Murata D, et al. GPI-anchor synthesis is indispensable for the germline development of the nematode Caenorhabditis elegans. Mol Biol Cell. 2012;23(6):982-95.
- Wong S, Weisman LS. Roles and regulation of myosin V interaction with cargo. Adv Biol Regul. 2021;79:100787.
- McLean D. Adobe Photoshop and Illustrator techniques. J Audiov Media Med. 2002;25(2):79-81.
- Gabel CV, et al. Neural circuits mediate electrosensory behavior in Caenorhabditis elegans. J Neurosci. 2007;27(28):7586-96.
- Chung SH, Sun L, Gabel CV. In vivo neuronal calcium imaging in C. elegans. J Vis Exp. 2013;(74):50357.
- McCarter J, Bartlett B, Dang T, Schedl T. On the control of oocyte meiotic maturation and ovulation in Caenorhabditis elegans. Dev Biol. 1999;205(1):111-28.
- L’Hernault SW. Spermatogenesis. WormBook. 2006;1-14.
- Pitayu-Nugroho L, et al. Kinetochore component function in C. elegans oocytes revealed by 4D tracking of holocentric chromosomes. Nat Commun. 2023;14(1):4032.
- Wang YL, et al. High-throughput submicron-resolution microscopy of Caenorhabditis elegans populations under strong immobilization by cooling cultivation plates. iScience. 2023;26(2):105999.
- Chung SH, et al. The role of the AFD neuron in C. elegans thermotaxis analyzed using femtosecond laser ablation. BMC Neurosci. 2006;7(1):30.
- Chung S, Maxwell I, Mazur E. Subcellular surgery and nanoneurosurgery [conference paper]. Presented at: Conference on Lasers and Electro-Optics; Baltimore, MD; 2007. p. 1-2.
- Chung SH, Mazur E. Femtosecond laser ablation of neurons in C. elegans for behavioral studies. Appl Phys A Mater Sci Process. 2009;96(2):335-41.
- Chung SH, Mazur E. Surgical applications of femtosecond lasers. J Biophotonics. 2009;2(10):557-72.
- Cai H, et al. Wedge prism approach for simultaneous multichannel microscopy. Sci Rep. 2019;9(1):17795.
- Chung SH, et al. Novel DLK-independent neuronal regeneration in Caenorhabditis elegans shares links with activity-dependent ectopic outgrowth. Proc Natl Acad Sci U S A. 2016;113(20):E2852-60.
- Grooms NWF, et al. Expression of thioredoxin-1 in the ASJ neuron corresponds with and enhances intrinsic regenerative capacity under lesion conditioning in C. elegans. FEBS Lett. 2023;597(14):1880-93.
- Wang YL, et al. Widefield targeted illumination microscopy enables optically-sectioned, motion-resilient imaging of neuronal fibers and their dynamics. Laser Photon Rev. 2025;19(24):e01980.
- Ghaemi R, Rezai P, Nejad FR, Selvaganapathy PR. Characterization of microfluidic clamps for immobilizing and imaging of Drosophila melanogaster larva’s central nervous system. Biomicrofluidics. 2017;11(3):034113.
- Bauer B, Mally A, Liedtke D. Zebrafish embryos and larvae as alternative animal models for toxicity testing. Int J Mol Sci. 2021;22(24):13417.
- Ho VWS, et al. Systems-level quantification of division timing reveals a common genetic architecture controlling asynchrony and fate asymmetry. Mol Syst Biol. 2015;11(6):MSB145857.
- Packer JS, et al. A lineage-resolved molecular atlas of C. elegans embryogenesis at single-cell resolution. Science. 2019;365(6459):eaax1971.
- Bao Z, et al. Automated cell lineage tracing in Caenorhabditis elegans. Proc Natl Acad Sci U S A. 2006;103(8):2707-12.
- Katzman B, Tang D, Santella A, Bao Z. AceTree: a major update and case study in the long term maintenance of open-source scientific software. BMC Bioinform. 2018;19(1):121.
- Cao J, et al. Establishment of a morphological atlas of the Caenorhabditis elegans embryo using deep-learning-based 4D segmentation. Nat Commun. 2020;11(1):6254.
- Guan G, et al. Cell lineage-resolved embryonic morphological map reveals signaling associated with cell fate and size asymmetry. Nat Commun. 2025;16(1):3700.
- Guan G, et al. EmbSAM: cell boundary localization and Segment Anything Model for fast images of developing embryos. Commun Biol. 2026;9(1):8.
- Goehring NW, et al. Polarization of PAR proteins by advective triggering of a pattern-forming system. Science. 2011;334(6059):1137-41.
- Zhang H, et al. Vesicular sorting controls the polarity of expanding membranes in the C. elegans intestine. Worm. 2013;2(1):e23702.
- Zhang H, et al. Clathrin and AP-1 regulate apical polarity and lumen formation during C. elegans tubulogenesis. Development. 2012;139(11):2071-83.
- Kajita A, Yamamura M, Kohara Y. Computer simulation of the cellular arrangement using physical model in early cleavage of the nematode Caenorhabditis elegans. Bioinformatics. 2003;19(6):704-16.
- Zhang H, et al. Apicobasal domain identities of expanding tubular membranes depend on glycosphingolipid biosynthesis. Nat Cell Biol. 2011;13(10):1189-201.
- Pimpale LG, Middelkoop TC, Mietke A, Grill SW. Cell lineage-dependent chiral actomyosin flows drive cellular rearrangements in early Caenorhabditis elegans development. eLife. 2020;9:e54930.
- Hench J, Henriksson J, Lüppert M, Bürglin TR. Spatio-temporal reference model of Caenorhabditis elegans embryogenesis with cell contact maps. Dev Biol. 2009;333(1):1-13.
- Richards JL, et al. A quantitative model of normal Caenorhabditis elegans embryogenesis and its disruption after stress. Dev Biol. 2013;374(1):12-23.
- Moore JL, Du Z, Bao Z. Systematic quantification of developmental phenotypes at single-cell resolution during embryogenesis. Development. 2013;140(15):3266-74.
- Wong MK, et al. Timing of tissue-specific cell division requires a differential onset of zygotic transcription during metazoan embryogenesis. J Biol Chem. 2016;291(24):12501-13.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно