Для изучения мутаций Mycobacterium tuberculosis с целью анализа функций генов и лекарственной устойчивости описаны и сравнены два метода направленного сайта-специфичного мутагенеза для внесения изменений в изогенный фон: двухэтапный аллельный обмен (AE) с использованием суицидального вектора или рекомбиниринг с олигонуклеотидами ssDNA. Мутагенез подтверждается с помощью ПЦР и секвенирования ампликона.
Методическая статья
Сайт-направленный мутагенез у Mycobacterium tuberculosis
* These authors contributed equally
В этой статье
Краткое содержание
Аннотация
Для изучения влияния специфических мутаций без искажающего воздействия различных генетических фонов клинических изолятов требуется точное манипулирование геномом микобактерий. Это особенно важно при исследовании функций генов и механизмов лекарственной устойчивости, когда фоновые мутации могут усиливать или подавлять эффекты интересующей мутации. В данной работе описаны и сравниваются два подхода к направленному сайт-специфическому мутагенезу — двухэтапный аллельный обмен с использованием суицидального вектора и рекомбиниринг с помощью олигонуклеотидов — для введения определенных мутаций в изогенный фон Mycobacterium tuberculosis.
Двухэтапный аллельный обмен предполагает использование суицидального вектора, которому недостает микобактериального ориджина репликации и который несет мутировавший фрагмент ДНК, селективные маркеры, такие как sacB для чувствительности к сахарозе, lacZ для сине-белого скрининга, и гены устойчивости к антибиотикам (kan или hyg). Процесс включает создание мутировавшего фрагмента с помощью многоступенчатой полимеразной цепной реакции (ПЦР) или синтеза, его клонирование в вектор, электропорацию в M. tuberculosis и отбор событий одиночного кроссинговера (SCO) с использованием устойчивости к антибиотикам и сине-белого скрининга колоний. Затем следует контрселекция с помощью сахарозы и X-gal для элиминации бактерий, несущих последовательность дикого типа. Этот метод обеспечивает создание стабильных немаркированных мутаций, однако он является трудоемким и требует много времени.
Рекомбиниринг использует плазмиду, экспрессирующую рекомбинивазу, такую как pJV75amber, экспрессирующая рекомбиназу Che9c gp61 под индуцибельным промотором ацетамидазы, совместно с одноцепочечным ДНК (оцДНК) олигонуклеотидом для внесения точечных мутаций. Трансформанты отбирают на соответствующих антибиотиках и подтверждают с помощью ПЦР и секвенирования по Сенгеру. Этот подход проще, быстрее и экономичнее, однако он может быть ограничен низкой эффективностью трансформации, необходимостью использования свежих компетентных клеток, а также вариабельной эффективностью в зависимости от геномного региона и дизайна олигонуклеотида.
В совокупности двухэтапный аллельный обмен и рекомбиниринг представляют собой взаимодополняющие стратегии для внесения определенных мутаций в M. tuberculosis. Оба метода позволяют экспериментально подтвердить наличие мутаций, например, вариантов, связанных с функцией генов и лекарственной устойчивостью.
Введение
Изучение геномных мутаций позволяет исследовать функции генов и лекарственную устойчивость с помощью различных методов. Однако сложный генетический фон клинических изолятов, несущих интересующую мутацию, часто затрудняет интерпретацию результатов, так как многочисленные другие мутации могут взаимодействовать, вызывая синергические или антагонистические эффекты1. Хотя подходы на основе искусственного интеллекта (ИИ) могут предсказывать резистентность, они не могут окончательно доказать ее наличие или определить последующие эффекты2,3.
Методы анализа флуктуаций, основанные на спонтанных мутациях, позволяют эффективно отбирать резистентные штаммы в условиях воздействия известных стрессоров, таких как антимикобактериальные препараты4,5. Однако эта нецелевая стратегия требует обширного скрининга и не гарантирует выявления конкретной мутации, например, новых мутаций в генах, связанных с лекарственной устойчивостью, которые наблюдаются в клинических изолятах.
Было разработано несколько таргетных подходов, среди которых сайт-направленный мутагенез представляет собой совокупность молекулярных методов, используемых для внесения точных однонуклеотидных замен (точечных мутаций) в интересующий ген6. Общий рабочий процесс включает: (1) создание донорского фрагмента ДНК или плазмиды, содержащей целевой ген с желаемой точечной мутацией (или мутациями), (2) введение этой ДНК в бактерию, (3) доставку мутировавшей последовательности в целевой локус хромосомы, (4) стимуляцию включения мутации посредством рекомбинации и (5) скрининг рекомбинантных мутантов.
В данной публикации описываются две различные стратегии сайт-направленного мутагенеза для направленного манипулирования генами M. tuberculosis , сравниваются их рабочие процессы, а также обсуждаются преимущества и недостатки каждого подхода. Данные методы используют либо естественный путь гомологичной рекомбинации (ГР) микобактерий, именуемый здесь двухэтапным аллельным обменом (AE) с использованием суицидального вектора7, либо плазмидную систему рекомбиниринга, производную от фага8.
Двухэтапный метод AE позволяет встроить суицидный вектор доставки в хромосомную ДНК организма посредством гомологичной рекомбинации (HR). Этот суицидный вектор доставки содержит гибкую кассету, которая является частью серии векторов pNIL/pGOAL и была подробно описана7. Он обеспечивает высокую точность и стабильную интеграцию при сложном редактировании, включая нокаут генов и крупные вставки. Основные принципы AE с использованием суицидных векторов и рекомбиниринга были установлены в предыдущих протоколах для микобактерий9,10, в том числе для создания нокаутов генов на основе HR и введения точечных мутаций7. Ограничения AE включают возможный антибиотический стресс in vitro из-за множественных селективных маркеров, риск спонтанных мутаций при серийных пассажах, трудоемкие этапы клонирования и двухэтапный процесс селекции, который может занимать 8–12 недель.
Напротив, рекомбиниринг использует рекомбиназу Che9c gp61 из pJV75amber и одноцепочечные ДНК (оцДНК)-олигонуклеотиды8,11 для облегчения сайт-направленного мутагенеза и скрининга. Эписомальная плазмида pJV75amber экспрессирует рекомбиназу Che9c gp61 (белок отжига одноцепочечной ДНК, гомологичный RecT E. coli) под контролем индуцибельного промотора ацетамидазы8. Белок-рекомбиназа опосредует распознавание оцДНК, отжиг и аллельный обмен между экзогенно синтезированной матрицей в виде оцДНК-олигонуклеотида, содержащего точечную мутацию, и эндогенными гомологичными цепями ДНК8.
Рекомбиниринг позволяет исключить этапы клонирования, сокращая сроки выполнения до 4–6 недель, что делает его идеальным методом для быстрой валидации вариантов лекарственной устойчивости в клинических изолятах. Однако эффективность рекомбиниринга может варьироваться в зависимости от геномного региона, или же может возникнуть нецелевая (нелегитимная) рекомбинация из-за использования коротких плеч гомологии, что потребует повторных раундов экспериментов. Кроме того, при отсутствии встроенной контрселекции может потребоваться обширный скрининг колоний.
Представление обоих методов параллельно позволяет исследователям выбрать один из них в зависимости от потребностей проекта: AE для надежного внесения немаркированных изменений в жизненно важные гены или рекомбиниринг для обеспечения скорости и простоты при высокопроизводительном мутагенезе. В конечном итоге эти подходы облегчают изучение функций генов, эпистаза и механизмов резистентности без влияния сопутствующих генетических фонов. Мы подчеркиваем применимость AE для сложных модификаций, скорость рекомбиниринга и трудоемкость AE. Кроме того, рекомбиниринг демонстрирует зависимость от области генома, что не было акцентировано в предыдущих протоколах, описывающих только один метод8. В данной работе представлены целевые адаптации и усовершенствования для сайт-направленного мутагенеза у M. tuberculosis.
Все эксперименты, связанные с манипуляциями с живыми культурами M. tuberculosis, должны проводиться обученным персоналом в лаборатории уровня биобезопасности BSL3 в соответствии с институциональными протоколами биобезопасности и оценками рисков. Помещение должно быть оснащено системой контроля доступа, приточно-вытяжной вентиляцией с отрицательным давлением и системой вытяжки с HEPA-фильтрами; работа должна выполняться в сертифицированных боксах биологической безопасности (II класса). Кроме того, при нахождении в лаборатории BSL-3 необходимо всегда использовать средства индивидуальной защиты (СИЗ), такие как электроприводные очистители воздуха (PAPR) или респираторы N95, перчатки, защитные комбинезоны или халаты, а также средства защиты глаз. Все отходы, включая питательные среды и одноразовые материалы, должны быть подвергнуты автоклавированию или химической деконтаминации перед выносом из зоны BSL3.
Перед выносом из зоны BSL3 для последующего анализа, такого как ПЦР, культивируемые материалы, включая клеточные осадки, следует подвергнуть тепловой инактивации при 80 °C в течение 60 мин. Затем инактивированные образцы помещают в двойной пакет, проводят деконтаминацию поверхности с помощью подходящего моющего средства и 70% этанола и транспортируют в зону BSL2 для проведения молекулярных исследований. Данные меры безопасности важны для минимизации риска образования аэрозолей во время таких процедур, как центрифугирование или пипетирование, которые могут привести к случайному облучению или заражению.
Во время воздействия УФ-излучения следует использовать защитные УФ-очки или защитный экран для лица, а также перчатки; облучение должно проводиться только в закрытой системе УФ-облучателя для предотвращения повреждения кожи и глаз.
Протокол
Метод А: Двухэтапный аллельный обмен (AE)
ПРИМЕЧАНИЕ: Гомологичная рекомбинация представляет собой эффективный метод введения точечных мутаций в интересующий ген M. tuberculosis. Техника состоит из пяти этапов: 1) генерация и амплификация вставки; 2) конструирование суицидального вектора доставки; 3) доставка мутантной ДНК в геном микобактерий; 4) трансформация плазмидой, несущей мутантный аллель, для создания коинтегранта; и 5) контрселекция для разрешения коинтегранта. Хотя данный метод может быть использован для создания делеционных мутантов, в настоящем руководстве основное внимание уделяется получению штаммов с однонуклеотидными вариантами.
- Получение фрагмента днК для гомологичной рекомбинации
ПРИМЕЧАНИЕ: При исследовании эффекта однонуклеотидной замены с помощью аллельного обмена (AE) существует три варианта получения фрагмента или целевого гена, содержащего однонуклеотидный вариант (SNV). (1) Амплификация геномного участка, содержащего интересующий SNV, из клинического штамма с помощью полимеразной цепной реакции (ПЦР) с последующим клонированием в подходящий вектор. (2) Приобретение синтезированного по индивидуальному заказу олигонуклеотида, несущего интересующую точечную мутацию. (3) Использование трехэтапного метода ПЦР (описанного ниже) для введения точечной мутации в целевой фрагмент или ген. Эта перекрывающаяся ПЦР вносит однонуклеотидное изменение точно в заданную позицию геномной последовательности. Для этого требуются два набора праймеров и три этапа: 1) раздельная ПЦР-амплификация восходящего (upstream) и нисходящего (downstream) участков, 2) отжиг двух перекрывающихся фрагментов и 3) амплификация полноразмерного фрагмента ДНК с использованием внешних праймеров.- Сконструируйте внешние праймеры так, чтобы они связывались с 5'- и 3'-концами восходящего и нисходящего участков гена соответственно. Включите в эти внешние праймеры область гомологии с геном длиной 20 пар оснований (bp), сайты рестрикции и дополнительный некодирующий оверханг длиной 6 bp на каждом конце праймера для обеспечения прямого расщепления рестриктазой в ходе экспериментов по клонированию. Убедитесь, что сайты рестрикции присутствуют в векторе, но отсутствуют в целевом гене (Таблица материалов).
- Сконструируйте центральные праймеры таким образом, чтобы они были комплементарны и несли интересующий SNV. Обеспечьте перекрытие комплементарных прямого и обратного праймеров посередине восходящего и нисходящего участков, чтобы изменение нуклеотидного основания оказалось в центре фрагмента днК.
- Используйте геномную днК M. tuberculosis H37Rv в качестве матрицы в реакционной смеси для ПЦР объемом 25 µL (Рисунок 1) с использованием корректирующей Taq-полимеразы с низкой частотой ошибок. Подготовьте отдельные реакции следующим образом: добавьте 5 µL GC-буфера (конечная концентрация 1×, рекомендована для богатой GC-парами ДНК M. tuberculosis), 0,5 µL 10 мM dNTP (конечная концентрация каждого 200 µM), 1,25 µL 10 µM прямого праймера (конечная концентрация 0,5 µM), 1,25 µL 10 µM обратного праймера (конечная концентрация 0,5 µM), 0,25 µL полимеразы (конечная концентрация 1 U), 1 µL матричной ДНК (50–100 ng), 0,75 µL 100% DMSO (конечная концентрация 3% для GC-богатых матриц) и свободную от нуклеаз воду до конечного объема 25 µL. В одной реакции используйте праймеры A и B, в другой — C и D (Рисунок 1A).
- Раздельно амплифицируйте два фрагмента ДНК: восходящий участок с помощью праймеров A и B, и нисходящий участок с помощью праймеров C и D (Рисунок 1A). Оптимизируйте условия циклирования в зависимости от используемых праймеров и длины ампликона, начиная с начальной денатурации при 98 °C в течение 30 s; 30 циклов денатурации при 98 °C в течение 10 s, отжига при Tm (обычно 55–65 °C для этих праймеров) в течение 30 s, элонгации при 72 °C в течение 30 s на килобазу (kb); финальная элонгация при 72 °C в течение 5 min. Хранение при 4 °C.
- Проведите отжиг и элонгацию восходящего и нисходящего участков, объединив по 5 µL каждого полученного ПЦР-продукта (из этапа 1.4) в новую реакционную смесь объемом 25 µL (пропорционально скорректируйте количество компонентов, исключив добавление праймеров) (Рисунок 1B). Используйте те же условия циклирования, но сократите количество циклов до 10–15.
- Для удаления избытка праймеров из продуктов ПЦР первого этапа перед третьим этапом часто достаточно разведения (от 1:10 до 1:50), но для достижения более высокой чистоты используйте коммерческие наборы для очистки на колонках или экстракцию из геля, если присутствуют неспецифические полосы.
- На последнем этапе амплификации добавьте 2 µL перекрывающегося ПЦР-продукта (из этапа 1.5) в новую реакционную смесь объемом 25 µL с праймерами A и D (конечная концентрация каждого 0,5 µM) (Рисунок 1C). Используйте те же условия циклирования, что и в этапе 1.4.
ПРИМЕЧАНИЕ: Не забудьте скорректировать Tm отжига и время элонгации для новой комбинации праймеров (праймер A и D) и увеличенной длины фрагмента. - Подтвердите амплификацию с помощью электрофореза в агарозном геле; ожидается одна полоса расчетного размера без шлейфов.
ПРИМЕЧАНИЕ: Не выбрасывайте гель. Он понадобится на этапе 2.1.
- Конструирование вектора для секвенирования фрагмента днК, содержащего SNV
ПРИМЕЧАНИЕ: В данном разделе описывается второй этап AE. Полученный целевой фрагмент клонируется в вектор для секвенирования, что позволяет размножать плазмиду и получать множество копий для более эффективного клонирования на последующих этапах.- Подготовьте химически компетентные клетки E. coli по методу Грина и Роджерса12.
- Вырежьте ПЦР-амплифицированный фрагмент днК, содержащий интересующий SNV (из этапа 1.8), из геля с помощью чистого лезвия скальпеля и очистите его, используя коммерческий набор для очистки ПЦР-продуктов и гелей согласно протоколу производителя. Измерьте концентрацию ДНК спектрофотометрически; целевое значение 50–100 ng/µL. После очистки раствор должен быть прозрачным.
- Лигируйте линейный фрагмент ДНК в вектор для секвенирования (например, pJET1.2) с помощью подходящей лигазы. Проводите лигирование в реакции объемом 10 µL: добавьте 1 µL 10× буфера лигазы, 50 ng вектора, 150 ng вставки (молярное соотношение 3:1), 1 µL ДНК-лигазы (400 U/µL) и воду до 10 µL; инкубируйте при 4 °C в течение ночи и инактивируйте путем инкубации в течение 10 min при 65 °C.
- Трансформируйте плазмидную конструкцию в химически компетентные клетки E. coli, добавив 5 µL лигированной плазмидной ДНК (см. этап 2.3) к 100 µL компетентных клеток и осторожно перемешав путем постукивания. Инкубируйте смесь на льду в течение 30 min. Проведите тепловой шок клеток при 42 °C в течение 90 s, затем немедленно верните пробирку на лед на 2 min. Добавьте 900 µL среды Луриа-Бертани (LB) и инкубируйте клетки при 37 °C с перемешиванием (200 rpm) в течение 1 h для восстановления.
- Соберите клетки центрифугированием (3,000 × g в течение 10 min) и удалите среду LB. Ресуспендируйте рекомбинантные клетки в 100 µL свежей среды LB, высейте 50 µL на LB-агар с соответствующими антибиотиками и инкубируйте статично при 37 °C в течение ночи. Ожидается от 50 до 500 колоний на чашке.
- Проскринируйте колонии на наличие фрагмента ДНК с помощью ПЦР-скрининга колоний, выбрав 1–10 отдельных колоний и добавив клетки каждой колонии в ПЦР-реакцию, как описано в этапе 1.3 с праймерами A и D. ПЦР проводится согласно описанию в этапе 1.4.
- Отберите ПЦР-положительные колонии (обычно 5–10) и культивируйте их в течение ночи в 5 mL среды LB с антибиотиками при 37 °C с перемешиванием 200 rpm.
- Подготовьте глицериновые стоки каждой ночной культуры для хранения при -80 °C. Экстрагируйте плазмидную ДНК с помощью коммерческого набора для минипрепа и проведите секвенирование по Сэнгеру, чтобы подтвердить последовательность фрагмента днК и наличие SNV. Кроме того, используйте картирование рестриктазами (RE), чтобы убедиться, что в секвенирующую плазмиду встроен фрагмент правильного размера. Подтвердите результат электрофорезом в геле; ожидаются фрагменты, соответствующие расчетным размерам.
- Конструирование суицидального вектора доставки
ПРИМЕЧАНИЕ: В данном разделе описывается окончательная подготовка суицидального вектора доставки. Двумя широко используемыми суицидальными векторами доставки являются p1NIL и p2NIL, которые различаются только сайтами рестрикции в их полилинкерах. В данном протоколе используется p2NIL (Таблица материалов). Для помощи в конструировании вектора обратитесь к картам плазмид p2NIL и pGOAL19 для поиска уникальных сайтов рестрикции.- Проведите рестрикцию для вырезания подтвержденного фрагмента ДНК, содержащего SNV (из этапа 2.8), из вектора для секвенирования с использованием соответствующих ферментов (например, HindIII и KpnI). В отдельной реакции проведите рестрикцию суицидального вектора доставки (например, p2NIL) теми же ферментами. Проводите обе рестрикции в большом масштабе (1 µg ДНК) в реакции объемом 50 µL: добавьте 10 µL 10× буфера, по 1 µL каждого фермента (10 U/µL), 1 µg ДНК и свободную от нуклеаз воду до конечного объема 50 µL; инкубируйте при 37 °C в течение 1 h. При необходимости проведите тепловую инактивацию согласно рекомендациям производителя.
- Разделите фрагменты ДНК с помощью электрофореза в агарозном геле. Должны наблюдаться четкие полосы ожидаемых размеров. Вырежьте линеаризованный вектор p2NIL и фрагмент ДНК, содержащий SNV, из агарозного геля и очистите их с помощью коммерческого набора для очистки ПЦР-продуктов и гелей.
- Измерьте концентрации ДНК спектрофотометрически и рассчитайте объем ДНК, необходимый для достижения молярного соотношения вставки к вектору 3:1 при использовании 50 ng векторной ДНК p2NIL. Проводите лигирование в реакции объемом 10 µL: добавьте 1 µL 10× буфера лигазы, 50 ng вектора, 150 ng вставки (молярное соотношение 3:1), 1 µL T4 ДНК-лигазы (400 U/µL) и воду до 10 µL; инкубируйте при 4 °C в течение ночи.
- Трансформируйте лигированный вектор со вставкой в компетентные клетки E. coli (см. этап 2.4). Высейте трансформантов на LB-агар с 50 μg/mL канамицина (Kan). Инкубируйте при 37 °C в течение ночи.
- Полученные колонии (p2NIL с фрагментом ДНК, содержащим SNV, далее — p2NIL_insert) подвергните ПЦР-скринингу колоний (см. этап 2.6) и электрофорезу в агарозном геле для подтверждения наличия фрагмента ДНК с SNV. Проведите ПЦР согласно описанию в этапе 1.3, используя праймеры A и D, оптимизированные в этапе 1.7.
- Инокулируйте колонию, содержащую правильно сконструированный вектор p2NIL_insert, в 10 mL среды LB с Kan при 37 °C, перемешивании 200 rpm в течение ночи. Подготовьте замороженные стоки (используйте 1–2 mL культуры) и проведите минипреп для выделения p2NIL_insert.
- Внесите селективные маркеры из серии векторов pGOAL (pGOAL17 или pGOAL19) в p2NIL_insert, проведя рестрикцию как pGOAL, так и p2NIL_insert рестриктазой PacI в отдельных реакциях по 50 µL (см. этап 3.1).
- Разделите полученные фрагменты электрофорезом в агарозном геле, вырежьте интересующие фрагменты и очистите их с помощью коммерческого набора для очистки ПЦР-продуктов и гелей.
- Дефосфорилируйте линеаризованный p2NIL_insert для предотвращения самолигирования 5'- и 3'-концов путем обработки щелочной фосфатазой: добавьте 1 unit/µg фрагмента ДНК в реакцию объемом 20 µL с 2 µL 10× буфера и водой; инкубируйте в течение 10 min при 37 °C с последующей тепловой инактивацией в течение 2 min при 75 °C.
ПРИМЕЧАНИЕ: Если требуется предотвратить самолигирование, векторная ДНК дефосфорилируется с использованием 1 unit/µg rAPid щелочной фосфатазы и инкубируется до тепловой инактивации. - Лигируйте кассету селективного маркера pGOAL в дефосфорилированный p2NIL_insert для получения p2NIL_insert_SM в реакции объемом 10 µL (см. этап 2.3) и трансформируйте в химически компетентные клетки E. coli (см. этап 2.4).
- Высейте клетки на LB-агар с соответствующим антибиотиком (50 µg/mL Kan и/или 200 µg/mL Hyg) и 50 µg/mL X-gal для подтверждения функциональности селективных маркеров. Инкубируйте при 37 °C в течение ночи; ожидаются синие колонии, указывающие на активность LacZ.
- Подтвердите чувствительность к сахарозе, высевая отдельные синие колонии на LB-агар с антибиотиками, с добавлением и без добавления 2% сахарозы.
- Подтвердите окончательную конструкцию суицидального вектора доставки с помощью RE-картирования. Проверьте ожидаемые паттерны фрагментов, выделив плазмиду из E. coli. Проведите картирование плазмиды рестриктазами, чтобы сравнить паттерн рестрикции с паттерном, предсказанным по файлу последовательности плазмиды.
- Получение штамма M. tuberculosis, несущего SNV, путем гомологичной рекомбинации
ПРИМЕЧАНИЕ: Суицидальный вектор доставки вводится в геномную ДНК путем гомологичной рекомбинации с последующим двухэтапным методом селекции: сначала отбором по селективным маркерам, а затем отсевом по ним. Следующие этапы выполняются в условиях уровня биобезопасности 3 (BSL-3).
ПРИМЕЧАНИЕ: Этапы 1–11 описывают селекцию ко-интегрантного штамма M. tuberculosis.- Подготовьте электрокомпетентные клетки M. tuberculosis, собрав клетки при OD600 0,6–1,0 и промыв их трижды в объеме 1/50 холодного 10% глицерина, после чего ресуспендируйте в 10% глицерине. Концентрация клеток должна составлять около 1011 клеток на mL; клетки можно хранить при -80 °C10.
- Поместите 10 µg плазмидной ДНК в чашку Петри в системе УФ-облучателя и подвергайте воздействию УФ-излучения до достижения энергии 100 mJ/cm2.
- Добавьте 10 µg предварительно обработанной УФ-излучением плазмидной ДНК или 6 µL Tris-EDTA (TE) буфера (отрицательный контроль) к 400 µL электрокомпетентных клеток M. tuberculosis в отдельные микроцентрифужные пробирки объемом 1,5 mL. Осторожно перемешайте пипетированием.
- Перенесите смесь в кювету для электропорации 0,2 cm и проведите электропорацию одним импульсом 2,5 kV, 25 µF и сопротивлением 1,000 Ω. Контролируйте постоянную времени (оптимально 15–25 ms). В случае возникновения электрического пробоя пробу следует отбраковать.
- Ресуспендируйте электропорированные клетки в 600 µL среды 7H9-OADC и перенесите клетки в стерильные пробирки с винтовой крышкой (с уплотнительным кольцом) объемом 2 mL.
- Инкубируйте трансформированные клетки в течение 24–48 h при 37 °C.
- Соберите клетки центрифугированием при 3,000 × g в течение 10 min при комнатной температуре. Должен образоваться видимый осадок. Удалите среду из осажденных клеток.
- Высейте клетки штрихом на чашки с агаром 7H11-OADC, содержащим соответствующие антибиотики (20 µg/mL Kan и/или 50 µg/mL Hyg) и 50 µg/mL X-gal.
ПРИМЕЧАНИЕ: Добавьте X-gal в охлажденный агар 7H11-OADC (50 °C) перед разливом чашек. X-gal может разлагаться при длительной инкубации при 37 °C (3–4 недели), необходимой для M. tuberculosis, что может снизить чувствительность сине-белого скрининга из-за термической нестабильности. Храните разлитые чашки при 4 °C в темноте до 2 недель для минимизации разложения. Если наблюдается слабая окраска, рассмотрите метод подложки X-gal: разлейте обычные чашки с агаром 7H11-OADC, дайте им застыть, затем слегка приподнимите агар и добавьте 200–500 µL раствора X-gal (20 mg/mL в DMF) под агар перед герметизацией и инкубацией. Это снижает прямое тепловое воздействие во время хранения и инкубации. - Инкубируйте при 37 °C в течение 21 дня. Колонии, успешно прошедшие первый этап AE, выглядят синими, чувствительны к сахарозе и устойчивы к антибиотикам (Рисунок 2). Штаммы M. tuberculosis с одним кроссинговером (SCO) содержат как дикий тип, так и области с SNV.
- Отберите SCO-колонии и инокулируйте в 5 mL среды 7H9-OADC с добавлением 0,05% Tween 80 (далее — 7H9-OADC-Tween) и соответствующего антибиотика. Инкубируйте при 37 °C в течение 7 дней.
- Для подтверждения чувствительности к сахарозе высейте каждую культуру штрихом на чашку с агаром 7H11-OADC, содержащим 2% сахарозы. Инкубируйте при 37 °C в течение 21 дня. Ожидается, что SCO-культуры не будут расти на сахарозе. Продолжайте работу с SCO-культурами из этапа 4.10, проявившими чувствительность к сахарозе.
ПРИМЕЧАНИЕ: Этапы 12–18 описывают селекцию разрешения ко-интегрантного штамма M. tuberculosis. - Пересейте SCO-колонии в 5 mL среды 7H9-OADC-Tween (без антибиотиков) и инкубируйте в течение 7 дней при 37 °C для отбора вариантов с разрешением ко-интегранта (DCO).
- Высейте 100 µL на чашки с агаром 7H11-OADC с 2% сахарозы и X-gal (50 µg/mL). Инкубируйте при 37 °C в течение 21 дня. Хотя это требует подтверждения, ожидаются белые колонии, чувствительные к антибиотикам и устойчивые к сахарозе, если второй этап аллельного обмена прошел успешно (Рисунок 2).
- Отберите 10–30 отдельных DCO-колоний и инокулируйте их в 5 mL среды 7H9-OADC-Tween (без антибиотика). Инкубируйте в течение 7 дней при 37 °C.
- Для подтверждения разрешения интегрированного остова вектора проведите патч-тесты на канамицин и, где применимо, гигромицин (для конструкций pGOAL19). Кроме того, проведите патч-тесты с контрселекцией по сахарозе в зависимости от используемого вектора (pGOAL17 или pGOAL19): высейте колонии на чашки с агаром 7H11-OADC, содержащим либо 50 µg/mL Hyg, либо 2% сахарозы, инкубируйте при 37 °C до 21 дня. Колонии, в которых произошел вырез интегрированного остова вектора, будут расти на чашке с 2% сахарозы, но не на чашках с гигромицином.
- Проведите ПЦР-скрининг колоний, нагрев аликвоту 200 µL культур DCO M. tuberculosis при 80 °C в течение 60 min. Центрифугируйте прокипяченные культуры при 15,000 × g в течение 15 min при комнатной температуре для получения осадка; используйте супернатант (содержащий ДНК) для ПЦР-амплификации. Подготовьте ПЦР-реакцию согласно описанию в этапе 1.3 с праймерами A и D. Проведите ПЦР согласно описанию в этапе 1.4.
- Разделите полученные фрагменты электрофорезом в агарозном геле. Вырежьте интересующие фрагменты и очистите их с помощью коммерческого набора для очистки ПЦР-продуктов и гелей согласно протоколу производителя.
- Проведите секвенирование по Сэнгеру ПЦР-продукта для подтверждения наличия SNV. Проанализируйте результат, сопоставив секвенированный фрагмент ДНК с референсным геномом M. tuberculosis H37Rv (GenBank NC_000962.2). Кроме того, проведите полногеномное секвенирование родительского и мутантного штаммов, чтобы убедиться в отсутствии нецелевых мутаций, возникших в процессе культивирования.
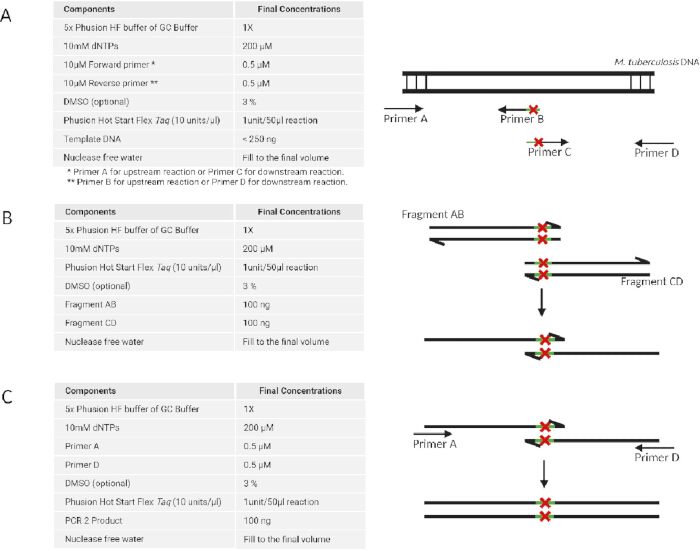
Рисунок 1: Получение фрагментов днК с однонуклеотидным вариантом с помощью многоэтапного метода ПЦР. Получение фрагмента ДНК включает три этапа: (A) ПЦР-амплификация вышележащего и нижележащего участков по отдельности с использованием двух наборов праймеров. (B) Отжиг вышележащего и нижележащего участков для формирования единого перекрывающегося фрагмента. (C) Дальнейшая амплификация полноразмерного фрагмента ДНК с использованием внешних праймеров. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
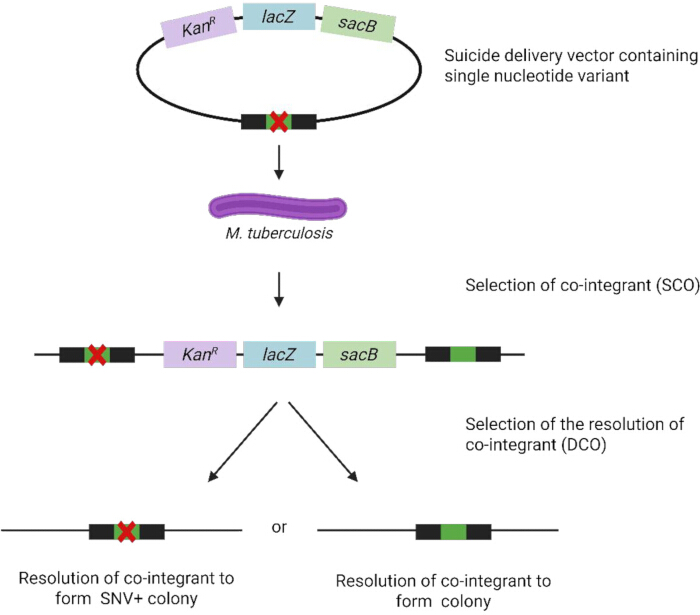
Рисунок 2Создание ан M. tuberculosis штамм, несущий SNV для гомологичной рекомбинацииСоздано в BioRender (https://BioRender.com). Пожалуйста, нажмите здесь, чтобы просмотреть эту иллюстрацию в большем размере.
Метод B: Рекомбиниринг
ПРИМЕЧАНИЕ: Рекомбиниринг начинается с электропорации M. tuberculosis тремя компонентами: плазмидой для рекомбиниринга pJV75amber, одноцепочечным ДНК-олигонуклеотидом JCV198 длиной 63 bp (для восстановления устойчивости к гигромицину в плазмиде) и одноцепочечным ДНК-олигонуклеотидом длиной 63 bp, несущим желаемую точечную мутацию. Затем трансформанты отбирают с помощью колониальной ПЦР и секвенирования по Сэнгеру. Состав для рестрикции pJV75amber приведен в Таблице 1. Следующие этапы выполняются в условиях 3-го уровня биобезопасности (BSL-3):
| Реагенты | Пробирка A (µL) | Пробирка B (µL) | Пробирка C (µL) | Пробирка D (µL) |
| 10x Buffer B | 2 | - | 2 | 2 |
| 10x Buffer M | - | 2 | - | - |
| Вода, свободная от нуклеаз | 16 | 15 | 15 | 13 |
| Аликвоты янтарной ДНК pJV75 | 2 | 2 | 2 | 2 |
| Фермент Dra1 | - | 1 | - | 2 |
| Фермент EcoRv | - | - | 1 | 1 |
| Конечный объем реакции | 20 | 20 | 20 | 20 |
Таблица 1: Рестрикция: ДНК pJV75amber.
- Трансформация M. tuberculosis плазмидой pJV75amber
- Подготовьте электрокомпетентные клетки M. tuberculosis, как описано в Методе А, шаг 4.1.
- Добавьте 100 ng ДНК плазмиды pJV75amber или 5 µL воды, свободной от нуклеаз (отрицательный контроль), в 95 µL электрокомпетентных клеток M. tuberculosis в отдельные микроцентрифужные пробирки объемом 1,5 mL. Осторожно перемешайте пипетированием.
- Перенесите смесь в две отдельные кюветы для электропорации (зазор 0,2 cm) и инкубируйте при комнатной температуре в течение 30 min. Убедитесь, что клеточная суспензия осела на дно кюветы (при необходимости осторожно постучите по ней, чтобы удалить пузырьки воздуха).
- Поместите кювету в камеру для образцов электропоратора и примените импульс при сопротивлении 1000 Ω, напряжении 2,5 kV и емкости 25 µF. Контролируйте постоянную времени (оптимум 15–25 ms). В случае возникновения искрового разряда образец следует утилизировать.
- Немедленно добавьте 900 µL среды 7H9-OADC-Tween и перемешайте, 10 раз пропипетировав содержимое вверх-вниз.
- Перенесите клетки (общий объем 1,0 mL) в две пробирки по 50 mL (одну для образца, другую для контроля) и инкубируйте в течение 48 h при 37 °C.
- Соберите клетки центрифугированием при 3,000 × g в течение 15 min при 37 °C. Должен образоваться видимый осадок. Удалите среду из осадка клеток. Ресуспендируйте их в 200 µL среды 7H9-OADC-Tween.
- Высейте 100 µL культуры на чашки с агаром 7H11-OADC, содержащим 25 µg/mL Kan.
- Инкубируйте чашки в течение 21 дня при 37 °C.
- ПЦР-тест колоний для подтверждения наличия pJV75amber
ПРИМЕЧАНИЕ: Используйте общий протокол ПЦР колоний (см. Метод А, шаг 2.6) со следующими модификациями специально для M. tuberculosis:- Перенесите отдельные колонии бактерий, трансформированных pJV75amber, в микроцентрифужные пробирки объемом 15 mL со средой 7H9-OADC-Tween и Kan (25 µg/mL).
- Инкубируйте при 37 °C в течение 7 дней.
- Перенесите 200 µL культуры в центрифужные пробирки объемом 1,5 mL; остаток культуры храните при 4 °C или в виде 50% глицериновых стоков при -80 °C для использования в Методе B, шаг 3.1.
- Высвободите плазмидную ДНК из клеток M. tuberculosis, нагревая культуру в течение 60 min при 80 °C.
- Осадите клетки центрифугированием при 16,000 × g в течение 15 min при комнатной температуре.
- Проведите ПЦР, используя прямой праймер (KANR_F) и обратный праймер (KANR_R): добавьте 12,5 μL мастер-микса Taq, по 1,25 μL каждого праймера (конечная концентрация 0,5 μM), 1 μL матричной ДНК (супернатант из Метода B, шаг 2.5) и воду до объема 25 μL. Используйте условия циклирования, оптимизированные для набора праймеров к гену канамицина (aph): начальная денатурация при 95 °C в течение 3 min; 35 циклов по 95 °C в течение 30 s, 55 °C в течение 30 s и 72 °C в течение 45 s; финальная элонгация при 72 °C в течение 5 min. Хранение при 4 °C.
- Проанализируйте результат на 1% агарозном геле при 150 V в течение 45 min. Колонии, дающие ожидаемую полосу aph размером 700 bp, подтверждаются как содержащие pJV75amber; выберите их для последующего рекомбиниринга.
- Рекомбиниринг электрокомпетентных M. tuberculosis, трансформированных pJV75amber
- Используя культуры единичных колоний с подтвержденным наличием pJV75amber из шага 2.2 (Метод B), инокулируйте 20 mL среды 7H9-OADC-Tween, содержащей Kan (25 μg/mL) и 0,2 % сукцината.
- Инкубируйте при 37 °C до достижения OD600 0,6 (средняя логарифмическая фаза роста) для подготовки компетентных клеток M. tuberculosis (см. Метод А, шаг 4.1).
- Добавьте ацетамид до конечной концентрации 0,2%.
- Инкубируйте при 37 °C в течение ночи.
- Подготовьте маркированные кюветы для электропорации (зазор 0,2 cm), в каждую из которых внесите по 100 µL индуцированных компетентных клеток M. tuberculosis, и добавьте одноцепочечные ДНК-олигонуклеотиды для рекомбиниринга, как указано в Таблице 2:
- Образец: добавьте 1 µg одноцепочечного ДНК-олигонуклеотида JCV198 и 1 µg одноцепочечного ДНК-олигонуклеотида для рекомбиниринга с интересующей последовательностью.
- Положительный контроль: добавьте 1 µg одноцепочечного ДНК-олигонуклеотида JCV198.
- Отрицательный контроль: добавьте 2 µL воды, свободной от нуклеаз (без ДНК).
- Перемешайте осторожным пипетированием.
- Проведите электропорацию и восстановление клеток, как описано в Методе B, шаги 1.3–1.7.
- Высейте 100 µL культур трансформации на чашки с агаром 7H11-OADC с Hyg (50 µg/mL) и без него.
- Инкубируйте чашки в течение 21 дня при 37 °C.
- Скрининг рекомбинантов M. tuberculosis для подтверждения внесенной точечной мутации
- Отоберите отдельные колонии рекомбинантных клеток M. tuberculosis и инокулируйте их в 5 mL среды 7H9-OADC-Tween с Hyg (50 µg/mL).
- Инкубируйте при 37 °C в течение 7 дней.
- Перенесите аликвоты по 200 µL каждой ночной культуры в стерильные микроцентрифужные пробирки объемом 1,5 mL. Храните оставшиеся культуры при 4 °C (или приготовьте глицериновые стоки) до тех пор, пока ПЦР и секвенирование по Сэнгеру не идентифицируют колонии, несущие интересующий SNV. Проведите термическую инактивацию путем нагревания при 80 °C в течение 1 h, затем центрифугируйте при 16,000 × g в течение 5 min при комнатной температуре для осаждения клеточного дебриса.
- Выполните ПЦР и секвенирование по Сэнгеру супернатанта для подтверждения наличия интересующего SNV. Проверьте результат путем картирования по референсу; ожидается наличие SNV без дополнительных мутаций.
- Для ускорения подтверждения наличия pJV75amber в M. tuberculosis методом ПЦР колоний (см. Метод B, шаг 2) рассмотрите метод прямого лизиса с использованием Chelex-100:
- Перенесите отдельную колонию (сохранив часть живого материала) непосредственно в 100 µL 5% суспензии Chelex-100 в пробирке объемом 1,5 mL, ресуспендируйте на вортексе, прокипятите при 100 °C в течение 10 min, центрифугируйте при 16,000 × g в течение 5 min и используйте 1–2 µL очищенного супернатанта в качестве матрицы для ПЦР.
ПРИМЕЧАНИЕ: Это позволяет пропустить этап 7-дневного культивирования в жидкой среде, сокращая общие сроки с одной недели до одного дня, при этом обеспечивая достаточное количество плазмидной ДНК для амплификации aph. - Следите за возможным ингибированием ПЦР или ложноотрицательными результатами из-за неполного лизиса микобактерий, вызванного толстой клеточной стенкой из миколевых кислот.
- Если результаты противоречивы, протестируйте метод прямого лизиса с Chelex и метод термического лизиса параллельно на одном и том же наборе колоний для сравнения чувствительности и надежности.
- Перенесите отдельную колонию (сохранив часть живого материала) непосредственно в 100 µL 5% суспензии Chelex-100 в пробирке объемом 1,5 mL, ресуспендируйте на вортексе, прокипятите при 100 °C в течение 10 min, центрифугируйте при 16,000 × g в течение 5 min и используйте 1–2 µL очищенного супернатанта в качестве матрицы для ПЦР.
| Образцы | Компетентный M. tuberculosis|pJV75amber | JCV198 | целевая одноцепочечная ДНК (оцДНК) | Вода, не содержащая нуклеаз |
| А: образец | 100 μL | 1 μL | 1 μL | Поскольку исходный текст не был предоставлен, пожалуйста, отправьте текст, который необходимо перевести. |
| B: положительный контроль | 100 μL | 1 μL | Нет данных | 1 μL |
| С: отрицательный контроль | 100 μL | Данные отсутствуют | Нет данных | 2 μL |
Таблица 2: Экспериментальная установка для трансформации одноцепочечными ДНК-олигонуклеотидами.
Результаты
Двухэтапный аллельный обмен
ПЦР-амплификация фрагмента ДНК rv0678 A97G, фланкированного сайтами рестрикции
Верхний и нижний участки M. tuberculosis H37Rv rv0678 (по 1413 bp каждый) были амплифицированы с помощью ПЦР. Этот этап обеспечил введение однонуклеотидной замены c.97A>G в rv0678 (Thr33Ala), а также сайтов рестрикции для клонирования в вектор p2NIL. Полосы, соответствующие ожидаемому размеру фрагмента (приблизительно 1400 bp), были подтверждены путем электрофореза в агарозном геле (Рисунок 3). Полосы ДНК были очищены из геля, в результате чего было получено 67,9 ng/µL и 40,50 ng/µL верхнего и нижнего фрагментов ДНК соответственно.
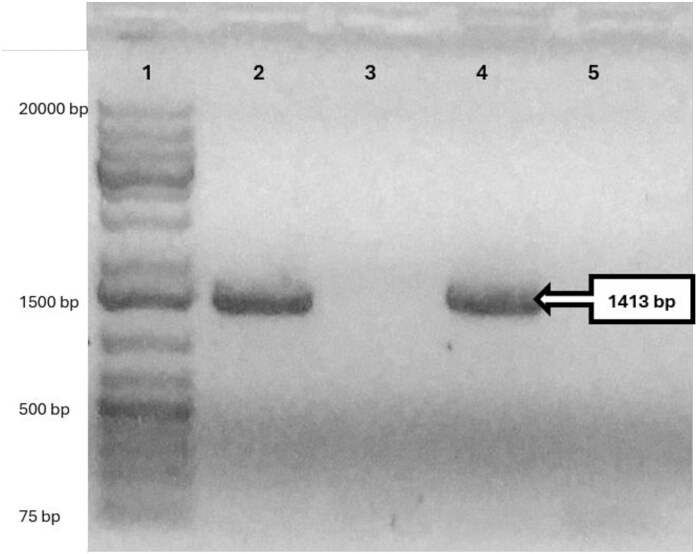
Рисунок 3: ПЦР-амплифицированные апстрим- (1413 bp) и даунстрим- (1413 bp) области rv0678 для конструирования суицидального вектора доставки. Для подтверждения успешной амплификации апстрим- и даунстрим-фрагментов rv0678 использовали 0,5% агарозный гель. Дорожка 1: маркер ДНК 1 kb; дорожка 2: ПЦР-продукт апстрим-области rv0678 ; дорожка 3: отрицательный контроль амплификации апстрим-области rv0678 ; дорожка 4: ПЦР-продукт даунстрим-области rv0678 ; дорожка 5: отрицательный контроль амплификации даунстрим-области rv0678. Нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Полноразмерный фрагмент rv0678, содержащий центральную нуклеотидную замену c.97A>G, был получен с помощью ПЦР с перекрывающимися праймерами (overlap PCR) для восходящего и нисходящего фрагментов, в результате чего был получен единичный фрагмент размером 2825 bp, что подтверждено гель-электрофорезом (Рисунок 4).
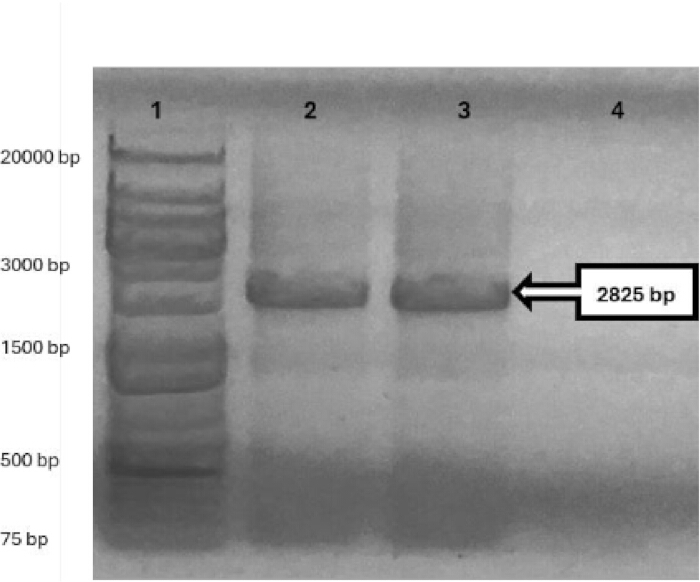
Рисунок 4: Оверлап-ПЦР полноразмерного фрагмента ДНК rv0678 (2825 bp). Для подтверждения успешного перекрытия апстрим- и даунстрим-областей с целью получения полноразмерного фрагмента ДНК rv0678, содержащего мутацию A97G, использовали 0,5% агарозный гель. Дорожка 1: маркер ДНК 1 kb; дорожки 2 и 3: полноразмерный фрагмент rv0678; дорожка 4: отрицательный контроль. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Продукты ПЦР очищали с использованием колонки, что позволило получить 126.6 ng/µL очищенной ДНК rv0678, которую затем лигировали в плазмидный вектор для секвенирования. Секвенирование по Сэнгеру плазмидной ДНК (pJET1.2_rv0678), выделенной из единичных колоний E. coli (ampR> с чашек после трансформации, подтвердило наличие в колонии E. coli с pJET1.2_rv0678 желаемой мутации ACC > GCC в положении нуклеотида 97. Внутри гена побочных мутаций обнаружено не было. Для вырезания ДНК-вставки из кольцевого вектора pJET1.2_rv0678 использовали двойное расщепление рестриктазами (HindIII и KpnI). Продукты разделяли методом гель-электрофореза, что подтвердило правильный размер вектора pJET1.2 (2974 bp) и вставки rv0678 (2825 bp). Вставку очищали из вырезанных фрагментов геля и лигировали в p2NIL (4418 bp), предварительно расщепленный HindIII и KpnI (Рисунок 5), для создания p2NIL_rv0678 (7243 bp); конструкция была подтверждена рестрикционным картированием.
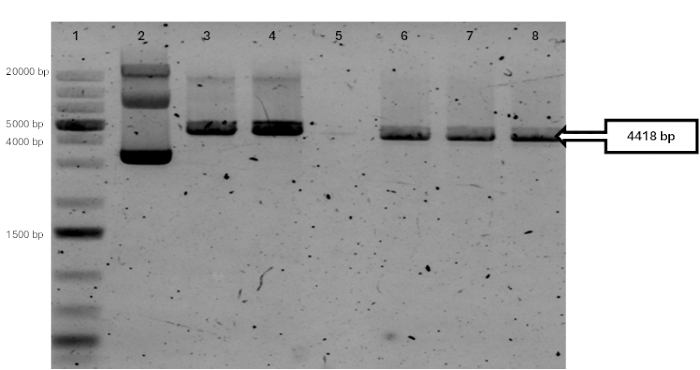
Рисунок 5: Анализ рестрикции плазмидной ДНК p2NIL (4753 bp). 1% агарозный гель подтвердил успешное двойное расщепление p2NIL ферментами HindIII и KpnI, в результате чего в дорожках 6–8 был получен более крупный фрагмент вектора (4418 bp), содержащий кассету aph, и более мелкий фрагмент (335 bp), который не виден из-за условий электрофореза. Контроли: дорожка 5 — без ДНК; дорожка 2 — нерасщепленная кольцевая p2NIL; дорожка 3 — p2NIL, линеаризированная HindIII (4753 bp); дорожка 4 — p2NIL, линеаризированная KpnI (4753 bp). Все фрагменты определены относительно дорожки 1, содержащей маркер ДНК 1 kb. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Для создания конечных суицидальных векторов плазмиду p2NIL_rv0678, выделенную из E. coli, линеаризовали с помощью высокоточного (HF) фермента PacI и дефосфорилировали для предотвращения рециркуляризации. Фрагмент ДНК гибкой маркерной кассеты из pGOAL19 (7949 bp; lacZ, sacB, и hph) также вырезали путем рестрикции ферментом PacI-HF. Фрагменты ДНК очищали из вырезанных срезов геля. Очищенный фрагмент ДНК pGOAL19 (7949 bp; lacZ, sacB, и hph) лигировали в линейный p2NIL_rv0678 для конструирования p2NIL_rv0678_pGOAL19 (15182 bp).
Трансформанты E. coli p2NIL_rv0678_pGOAL19 отбирали на чашках, содержащих X-gal, Kan и Hyg. Синие колонии переносили на чашки с сахарозой для подтверждения функциональности гена sacB . Плазмидную ДНК p2NIL_rv0678_pGOAL19, выделенную из одиночных колоний E. coli , картировали с помощью рестрикции (Рисунок 6). Эти суицидальные плазмидные векторы использовали для AE.
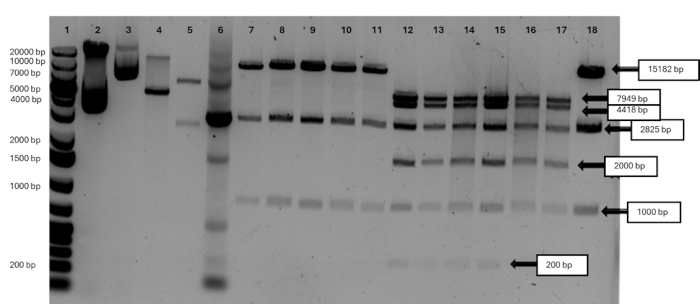
Рисунок 6: Рестрикционный анализ суицидального плазмидного вектора p2NIL_rv0678_pGOAL19 (15 182 bp). Рестрикция с использованием HindIII, KpnI или PacI (по отдельности или в комбинации) плазмидной ДНК, выделенной из одиночных колоний E. coli, подтвердила ожидаемую схему фрагментации на остов p2NIL (4 418 bp), кассету pGOAL19 (7 949 bp) и вставку rv0678 (2 825 bp). Дорожка 1: маркер ДНК 1 kb. Контроли включают: нерасщепленный кольцевой p2NIL (дорожка 2) и pGOAL19 (дорожка 3); p2NIL, линеаризованный KpnI (дорожка 4, 4 753 bp); pGOAL19, линеаризованный PacI (дорожка 5, 7 949 bp и 2 486 bp); и ПЦР-амплификацию вставки rv0678 из p2NIL_rv0678_pGOAL19 (дорожка 6, 2 825 bp). p2NIL_rv0678_pGOAL19, линеаризованный HindIII (15 182 bp), показан на дорожках 7–11 и 19. Тройная рестрикция с использованием HindIII, KpnI и PacI плазмид из шести независимых колоний E. coli показана на дорожках 12–18. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
После трансформации M. tuberculosis плазмидой p2NIL_rv0678_pGOAL19 трансформанты SCO отбирали на чашках с агаром Middlebrook 7H10, содержащим X-gal, Kan и Hyg. ПЦР колоний и секвенирование по Сэнгеру отдельных колоний M. tuberculosis подтвердили наличие p2NIL_rv0678_pGOAL19 (Рисунок 7).
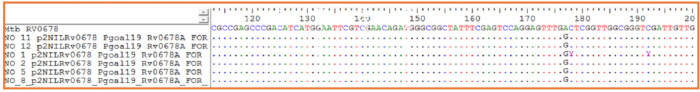
Рисунок 7Колонийная ПЦР и подтверждение мутации A97G методом секвенирования по Сэнгеру в rv0678. Продукты колоний ПЦР из E. coli отдельные колонии, содержащие p2NIL_rv0678секвенирование _pGOAL19 проводили с использованием rv0678специфические праймеры. Хроматограммы секвенирования по Сэнгеру (выравнивания) демонстрируют введенный вариант rv0678_97 (GAC > GGC), что соответствует мутации A97G) в клонированной вставке, 6 колоний совпали с референсом M. tuberculosis H37Rv rv0678 последовательность, визуализированная в BioEdit. Пожалуйста, нажмите здесь, чтобы просмотреть эту фигуру в увеличенном размере.
Для отбора трансформантов, утративших суицидальный плазмидный вектор во время второго события кроссовера, отобранные синие одиночные колонии культивировали в среде 7H9-OADC, содержащей Kan, а затем пересевали в среду без Kan. Инокуляты высевали на агар 7H11-OADC, содержащий 2% сахарозы и X-gal (без Hyg), для отбора мутанта rv0678, что свидетельствует о разрешении коинтегранта. Белые одиночные колонии были получены с чашек через 16 дней. Присутствие некоторых синих колоний указывает на частичное разрешение коинтегранта. Устойчивые к сахарозе белые одиночные колонии M. tuberculosis, отобранные с чашек с агаром 7H11-OADC и проверенные с помощью секвенирования по Сэнгеру, подтвердили наличие точечной мутации rv0678 Thr33Ala c.97A>G (Рисунок 8).
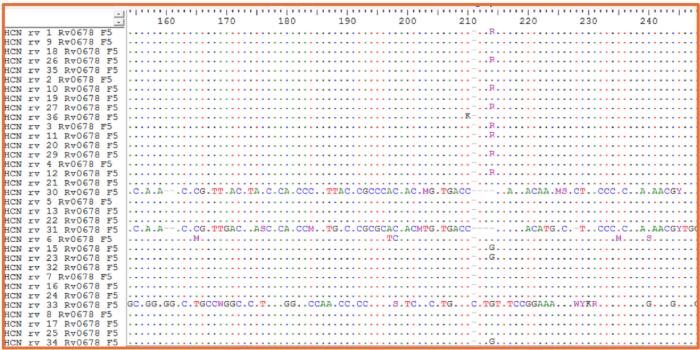
Рисунок 8ПЦР-амплификация и подтверждение методом секвенирования по Сэнгеру rv0678 мутация A97G в M. tuberculosis. Продукты колоний-ПЦР из белых одиночных колоний, чувствительных к сахарозе (отобранных на среде с сахарозой, X-GAL и/или канамицином), были секвенированы с использованием rv0678специфические праймеры. Данные секвенирования по Сэнгеру, выровненные по референсу M. tuberculosis H37Rv rv0678 секвенирование подтвердило наличие искомого rv0678вариант _97 (GAC > GGC, Thr33Ala; 4 колонии с чистым мутантным фоном «G» и 8 колоний со смешанным фоном дикого типа и мутанта «R») в выбранных колониях, визуализированных в BioEdit. Нажмите здесь, чтобы просмотреть изображение в большем размере.
РЕКОМБИНИРИНГ
Трансформация M. tuberculosis плазмидой pJV75amber
Плазмида pJV75amber, использованная для рекомбиниринга, была выделена из штамма DH5α E. coli, и ее концентрация, определенная с помощью спектрофотометра, составила 180,7 ng/µL. Для получения штамма M. tuberculosis (pJV75amber), экспрессирующего белок рекомбиназу gp61, необходимый для рекомбиниринга одноцепочечного олигонуклеотида ДНК (ssDNA), несущего желаемое изменение нуклеотидов, была проведена трансформация электрокомпетентных клеток M. tuberculosis H37Rv с использованием 2 µg плазмидной ДНК. Рекомбинантные клетки-трансформанты M. tuberculosis высевали на чашки с агаром 7H11-OADC. Полученные клетки использовали для ПЦР-амплификации гена aph (700 bp) в плазмиде pJV75amber (Рисунок 9). Выделение 20 белых одиночных колоний трансформированных M. tuberculosis подтвердило наличие вектора pJV75amber. Для последующих экспериментов по рекомбинирингу была выбрана одна одиночная колония M. tuberculosis (pJV75amber).
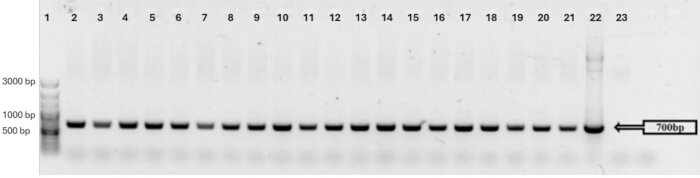
Рисунок 9: Колониальная ПЦР одиночных колоний M. tuberculosis (pJV75amber) с использованием праймеров к aph для 20 одиночных колоний. Дорожка 1: маркер ДНК 100 bp plus; дорожки 2–21: ПЦР-амплификация aph из одиночных колоний; дорожка 22: ДНК pJV75amber; дорожка 23: отрицательный контроль. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Рекомбиниринг atpE A196G (Ile66Val) в M. tuberculosis
Электрокомпетентные рекомбинантные клетки M. tuberculosis (pJV75amber), ко-трансформированные одноцепочечным ДНК-олигонуклеотидом с однонуклеотидной заменой atpE c.196A>G (приводящей к мутации Ile66Val) и одноцепочечными ДНК-олигонуклеотидами JVC198, отбирали на среде с Hyg. Колонии, устойчивые к Hyg, скринировали с помощью ПЦР-амплификации гена atpE и секвенирования по Сэнгеру, чтобы подтвердить прохождение рекомбиниринга. Только 2 из 33 скринированных одиночных колоний оказались мутантными, при этом одна из них (C11_atpE) представляла собой смешанную популяцию аллелей дикого типа (CAT) и мутантного типа (CGT). Однако вторая колония (C14_atpE) содержала чистую популяцию мутантов atpE c.196A>G (Рисунок 10).
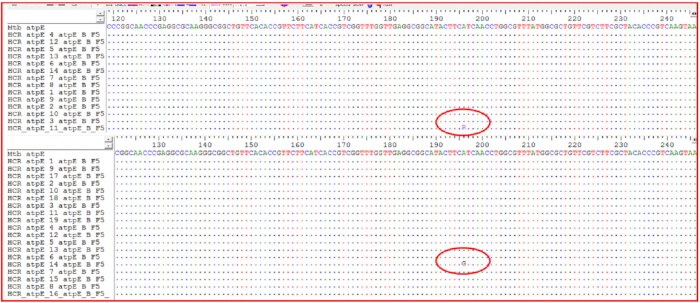
Рисунок 10ПЦР-амплификация и секвенирование по Сэнгеру atpE ген в M. tuberculosis отдельные колонии Продукты колоний-ПЦР были секвенированы с использованием atpEспецифичные праймеры и выровнены по референсу M. tuberculosis H37Rv atpE последовательность. Хроматограммы секвенирования (выравнивания) выявили: (верхняя панель) одну колонию (из 14 исследованных) со смешанной популяцией, в которой в позиции 196 (C11_atpE) присутствуют как аллель дикого типа (A), так и мутантный аллель (G); (нижняя панель) одну колонию (из 19 исследованных) с чистой мутантной популяцией, несущей atpE Замена A196G Ile66Val (C14_atpE), визуализированная в BioEdit. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Обсуждение
Генетические манипуляции с M. tuberculosis технически сложны из-за богатой липидами клеточной оболочки организма, медленного роста и относительно низкой эффективности поглощения чужеродной ДНК. Эти особенности делают трансформацию, восстановление колоний и молекулярное подтверждение более медленными и менее предсказуемыми процессами, чем во многих других бактериальных системах. Кроме того, получение крупных фрагментов дсДНК и конструирование плазмидных векторов доставки трудоемки и требуют многократных этапов контроля качества. Протоколы, описанные здесь, решают эти проблемы, представляя два взаимодополняющих подхода для внесения определенных точечных мутаций в изогенный фон M. tuberculosis: двухэтапный AE с использованием суицидального вектора и рекомбиниринг с помощью олигонуклеотидов.
Критической особенностью двухэтапного протокола AE является эффективная рекомбинация, однако она ограничена необходимостью клонирования с помощью рестриктаз в полилинкеры. и использование предварительно обработанной УФ-излучением плазмидной ДНК13 для стимуляции ЧСС и увеличения АЭ14Хотя воздействие УФ-излучения может вызвать нежелательную вариабельность внутри конструкции, вероятность возникновения однонуклеотидных вариантов (SNV), по имеющимся данным, минимальна.15,16Двухэтапная стратегия SCO и DCO события, основанные на использовании нескольких маркеров селекции и контрселекции7,10может наложить in vitro антибиотический стресс в отношении M. tuberculosis17Хотя использование дополнительных маркеров может повысить эффективность выделения чистой популяции мутантов, серийное пассирование сопряжено с риском in vitro эволюция, получение популяций штаммов с различным генетическим фоном13,15, что может затруднить интерпретацию введенного точечного мутанта18Эффективность трансформации и низкая эффективность рекомбинации ограничивают количество событий одиночного кроссовера (SCO), в то время как события двойного кроссовера (DCO) ограничены только эффективностью рекомбинации и происходят легче.19Кроме того, переваривание рестриктазами и клонирование в полилинкер остаются трудоемкими и длительными процессами.
Рекомбиниринг с использованием одноцепочечных ДНК-олигонуклеотидов (ssDNA) эффективен для введения точечных мутаций в M. tuberculosis. Короткие плечи гомологии таргетирующего ssDNA-олигонуклеотида позволяют осуществлять прямой химический синтез, что исключает многочисленные этапы рестрикционного клонирования и ПЦР-амплификации, необходимые для гомологичной рекомбинации20. Рекомбиниринг опирается исключительно на излечимую плазмиду, способную к саморепликации вне хромосомы в M. tuberculosis для индукции мутагенеза21,22. Кроме того, ssDNA-олигонуклеотиды легко синтезируются. Таким образом, рекомбиниринг проще, быстрее и экономически выгоднее, чем гомологичная рекомбинация, поскольку он требует меньше плазмид и этапов культивирования. Однако, в зависимости от целевого геномного региона, рекомбиниринг может быть менее эффективен при проведении сайт-направленного мутагенеза и может потребовать нескольких попыток. Хотя общая эффективность рекомбиниринга с ssDNA считается относительно высокой по сравнению с другими методами, абсолютное число клеток, несущих искомую замену, остается, вероятно, низким20,23. Трудности включают непреднамеренную (нелегитимную) рекомбинацию в локусах, имеющих сходство последовательностей вне области гомологии, что вызвано смещением цепей (strand bias) и относительно короткой гомологией экзогенного донорского ssDNA-субстрата. Подход с ко-селекцией по HygR, используемый для скрининга мутантов без дополнительного антибиотического отбора24,25, может вызывать полярные эффекты ниже по течению оперона, что приводит к нежелательным мутациям в генетическом фоне26. Эффективность рекомбиниринга также может варьироваться в зависимости от мишени, как показано на Рисунке 10 (2/33 колоний положительны по atpE A196G), что потенциально связано с субоптимальными плечами гомологии ssDNA-олигонуклеотида (<50 nt), вторичными структурами, препятствующими отжигу, недостаточной индукцией рекомбиназы или конкурирующими путями репарации дикого типа. Кроме того, рекомбиниринг требует скрининга множества одиночных колоний для подтверждения желаемого варианта, что может занимать много времени. В M. tuberculosis поглощение плазмидной ДНК и ssDNA-олигонуклеотидов остается неэффективным, что, вероятно, частично обусловлено богатой липидами клеточной оболочкой микобактерий. Следовательно, преимущество селективного олигонуклеотида HygR заключается не в увеличении эффективности трансформации в абсолютных значениях, а в том, что он позволяет проводить ко-селекцию той небольшой доли клеток, которые поглотили ДНК во время электропорации. Это обогащает скринируемую популяцию клетками-реципиентами ДНК, среди которых затем с помощью ПЦР и секвенирования можно идентифицировать желаемую хромосомную мутацию. Однако селекция по HygR сама по себе не подтверждает встраивание мутации в целевой сайт, и для выявления подтвержденных мутантов все равно необходимо проскринировать множество HygR-положительных колоний.
Также следует отметить, что одноцепочечный ДНК-олигонуклеотид, содержащий SNV, создает несоответствие в репликационной вилке. Система репарации несоответствий NucS M. tuberculosis может распознать и исправить это несоответствие, тем самым препятствуя встраиванию намеченной мутации. Для максимального повышения эффективности исследователям следует избегать несоответствий, создающих пары оснований G-G, G-T или T-T, которые эффективно восстанавливаются NucS, также известным как EndoMS — неканонической эндонуклеазой репарации несоответствий (MMR), участвующей в исправлении ошибок спаривания ДНК27,28.
Представленные здесь протоколы способствуют развитию исследований туберкулеза, обеспечивая возможность точного мутагенеза на контролируемых генетических фонах, что позволяет преодолеть ограничения, присущие исследованиям с использованием клинических изолятов. По сравнению с предыдущими методами7,8,29,30, в данной публикации приведены оптимизации, специфичные для M. tuberculosis, включая скорректированные параметры электропорации (2.5 kV, 25 µF, 1000 Ω), которые позволяют достичь эффективности трансформации >108 CFU/µg, а также упрощенный дизайн олигонуклеотидов (63 bp для рекомбиниринга и 25 kb для рекомбинации) для минимизации вторичных структур и нецелевых эффектов. Эти адаптации сократили сроки проведения экспериментов по рекомбинирингу, которые теперь завершаются за 6 недель по сравнению с 12 неделями для AE, и повысили воспроизводимость, что было продемонстрировано успешным мутагенезом локусов устойчивости к бедаквилину в rv0678 и atpE. Новизна данной работы заключается в прямом параллельном сравнении двух подходов, интеграции современных инструментов, таких как полногеномное секвенирование для подтверждения вариантов и ИИ для прогнозирования мутаций, а также в визуальной документации, что в совокупности облегчает внедрение данных методов в условиях ограниченных ресурсов.
Для оптимизации описанных методов и устранения распространенных проблем можно внести несколько модификаций, применимых как к HR, так и к рекомбинирингу. Чтобы повысить эффективность электропорации, которая часто является критическим этапом при трансформации M. tuberculosis из-за толстой клеточной стенки, подготавливайте электрокомпетентные клетки путем обработки глицином (0,2–0,5 M в течение 24–48 ч во время роста) для ослабления клеточной стенки и улучшения поглощения ДНК. Кроме того, используйте электропорацию в сверхсильном поле (12,5–25 kV/cm) с оптимизированными кюветами (зазор 0,1–0,2 cm) и охлажденными буферами для достижения эффективности трансформации более 105 CFU/µg ДНК, сводя к минимуму вероятность пробоя за счет обессоливания ДНК путем осаждения этанолом или очистки на колонках. Контролируйте плотность клеток при OD600 0,6–0,8 для сбора клеток в середине логарифмической фазы и избегайте избытка ДНК (ограничьте количество до 1–10 µg), чтобы предотвратить насыщение и снижение жизнеспособности. Если выход колоний остается низким, включите инкубационный период восстановления в течение 48 ч после электропорации для обеспечения экспрессии маркеров резистентности31,32.
Другие распространенные проблемы включают низкий выход ПЦР при перекрывающейся экспансии. Это можно оптимизировать, используя высокоточные полимеразы с GC-энхансерами (3–5% DMSO) и градиентными температурами отжига (55–65 °C). Антибиотический стресс при селекции можно снизить, применяя безмаркерные системы, такие как Cre-loxP, для эксцизии после интеграции. Cre-loxP — это система сайт-специфической рекомбинации, в которой фермент Cre-рекомбиназа распознает 34-п.н. последовательности ДНК loxP и катализирует точную эксцизию сегмента ДНК, фланкированного двумя сайтами loxP, что позволяет осуществлять условный нокаут генов в клетках33.
Для гомологичной рекомбинации (ГР) увеличьте длину плеч гомологии до 1–2 kb в суицидальных векторах, чтобы обеспечить преобладание легитимных событий над илегитимными и тем самым избежать внецелевых интеграций. Используйте репликативные плазмиды с индуцибельными рекомбиназами (системы RecET) для повышения скорости специфической рекомбинации при подавлении неспецифических событий. При проведении предварительной обработки УФ-излучением для ГР откалибруйте экспозицию на уровне 100–150 mJ/cm2, чтобы стимулировать рекомбинацию без индуцирования избыточных мутаций, и подтвердите структуру конструктов с помощью полногеномного секвенирования после мутагенеза для выявления любых непреднамеренных изменений9,34,35.
Для рекомбиниринга оптимизируйте дизайн олигонуклеотидов, используя плечи гомологии длиной 63–90 nt, избегая несоответствий в GC-богатых участках, и используйте такое программное обеспечение, как OligoEvaluator, для проверки стабильности. Отрегулируйте индукцию ацетамидом до 0,2–0,5% на 4–6 ч после электропорации, чтобы сбалансировать экспрессию и избежать токсичности. Чтобы снизить смещение цепей и нецелевой отжиг, разработайте одноцепочечные ДНК-олигонуклеотиды с гомологией 50–100 nt, нацеленные на отстающую цепь, и введите фосфоротиоатные модификации на концах олигонуклеотидов для защиты от деградации экзонуклеазами. Если часто происходит нелегитимная рекомбинация, увеличьте селективное давление путем повышения концентрации антибиотиков или использования двойных маркеров, либо повторите трансформацию со свежими компетентными клетками для повышения выхода. Эти шаги позволяют увеличить эффективность до >20% для сложных геномных локусов. Обширный скрининг колоний можно оптимизировать путем объединения колоний для мультиплексной ПЦР или использования флуоресцентных репортеров, если они совместимы с целевым геном36.
Описанные здесь методы предоставляют базовый инструментарий для генетики M. tuberculosis с возможностью расширения за счет новых технологий. Сайт-направленный мутагенез может быть использован для валидации выявленных мутаций лекарственной устойчивости35 с помощью секвенирования следующего поколения37, что позволяет проводить быстрый фенотипирование новых вариантов в клинических изолятах. В будущих исследованиях эти подходы могут быть интегрированы с системами CRISPR-Cas для мультиплексного редактирования, например, с помощью направляемых CRISPR мутагенных ДНК-полимераз, чтобы расширить репертуар генов-мишеней препаратов и ускорить поиск механизмов резистентности. Использование эндогенной системы CRISPR III типа M. tuberculosis для защиты от фагов или плазмид может привести к созданию новых противомикробных средств или методов диагностики резистентных штаммов38,39,40.
Достижения в области генетических манипуляций, включая TnSeq для идентификации жизненно важных генов in vivo, открывают новые возможности для разработки вакцин путем точного определения мишеней для аттенуации живых штаммов41. Программируемое редактирование оснований позволяет вносить точечные мутации без создания двухцепочечных разрывов, что снижает риск побочных эффектов и облегчает изучение эпистаза при множественной лекарственной устойчивости. Более широкие области применения включают инженерию M. tuberculosis для создания платформ биосенсоров или в целях синтетической биологии, например, путем вставки репортерных генов для мониторинга инфекции в режиме реального времени. Будущие исследования должны быть сосредоточены на создании высокопроизводительных конвейеров мутагенеза, сочетающих дизайн на основе ИИ с этими методами, для картирования взаимодействий между хозяином и патогеном и разработки персонализированной терапии42.
Раскрытие информации
Авторы не заявляют о наличии конфликта интересов.
Благодарности
Выражаем искреннюю благодарность всем членам исследовательской группы по геномике туберкулеза Университета Стелленбоса, медицинского факультета и факультета наук о здоровье, отделения молекулярной биологии и генетики человека, за их неоценимый вклад в данную работу. Финансовая поддержка была получена от Европейского партнерства по клиническим исследованиям в развивающихся странах (TMA2017CDF-1885), Медицинского исследовательского совета Южной Африки, Германской службы академических обменов (DAAD) и Исследовательского фонда Фландрии (FWO) по гранту Odysseus N° G0F8316N. Мы также хотели бы поблагодарить профессора Грэма Хэтфулла и профессора Джулию ван Кессель за разработку метода гомологичного рекомбиниринга и предоставление pJV75amber, который использовался в нашем исследовании.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Микроцентрифужные пробирки 0.5 mL, с коническим дном, с защелкивающейся крышкой | WhiteHead Scientific | 605001 | Культивирование |
| Микроцентрифужные пробирки 1.5 mL, с коническим дном, с защелкивающейся крышкой | WhiteHead Scientific | 615001 | Культивирование |
| 10 mM Дигидрат хлорида кальция (CaCl2·2H2O) | Sigma-Aldrich | Хемокомпетентные E. coli | |
| 10 mM RbCl, 75 mM CaCl2·2H2O | Sigma-Aldrich | 83979 | Хемокомпетентные E. coli |
| 10 mM) Буферный раствор MOPS (3-(N-морфолино)пропансульфоновая кислота) | Sigma-Aldrich | M1254 | Хемокомпетентные E. coli |
| 100 mM Хлорид рубидия (RbCl) | Sigma-Aldrich | 83979 | Хемокомпетентные E. coli |
| Чашка Петри 15 cm | Lasec | SKU | Культивирование на агаре |
| 15% мас./об. глицерин | Sigma-Aldrich | 49781-500ML | Культивирование |
| ПЦР-праймеры от 20 bp до 32 bp, синтезированные в масштабе 25-нм со стандартным обессоливанием | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Амплификация ДНК |
| Флакон для культур тканей 25 cm | WhiteHead Scientific | 707001 | Культивирование в бульоне |
| 30 mM Ацетат калия | Sigma-Aldrich | P1190-100G | Хемокомпетентные E. coli |
| Центрифужные пробирки 50 mL | WhiteHead Scientific | P10432 | Культивирование |
| 50 mM Тетрагидрат хлорида марганца (II) (MnCl2·4H2O) | Sigma-Aldrich | 63535 | Хемокомпетентные E. coli |
| 63 bp одноцепочечные ДНК-олигонуклеотиды, синтезированные в масштабе 100-нм с очисткой методом ПААГ | Integrated DNA Technologies (WhiteHead Scientific) | N/A | Введение аллельного обмена |
| Флакон для культур тканей 75 cm | WhiteHead Scientific | 708013 | Культивирование в бульоне |
| Источник света УФ-трансиллюминатор Benchmark Accuris | Sigma Aldrich | BMSE3000-1EA | Визуализация гелей |
| Шекер-инкубатор Benchmark Scientific (H3020) Incu-Shaker 20 L штабелируемый с противоскользящим резиновым ковриком, 115 V | Alkali Scientific | SKU: | Культивирование E. coli |
| Bio-Edit | Программное обеспечение | n/a | Визуальный осмотр и анализ результатов секвенирования по Сэнгеру |
| Кросслинкеры CL 508 | Thistle Scientific. | SKU: CLV-CL-508.M | Обработка плазмидной ДНК |
| DNA-MAN | Программное обеспечение | n/a | Визуальный осмотр и анализ результатов секвенирования по Сэнгеру |
| Цифровой сухой термостат с таймером, нагрев до 150 °C, двойной блок | WhiteHead Scientific | E-DB150-2D | Трансформация |
| Системы электропорации Gene Pulser Xcell | Bio-Rad, Hercules, CA 94547, USA | 1652660 | Электропорация |
| Кюветы для электропорации Gene Pulser/ MicroPulser, зазор 0.2 cm | Bio-Rad, Hercules, CA 94547, USA | 1652086 | Электропорация |
| Ферменты HindIII-HF | New England Bio-lab | R3104L | Рестрикционный анализ |
| JCV198 (одноцепочечные ДНК-олигонуклеотиды, синтезированные в масштабе 100-нм с очисткой методом ПААГ) | Integrated DNA Technologies (WhiteHead Scientific) | 63 bp | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG; Целевой ген: php; Восстановление hygR в гене php в pJV75amber |
| Стандартный статический инкубатор Memmert IN Plus Non-CO2 объемом 26.5 куб. футов | Ares Scientific | SKU: IN-750-PLUS | Культивирование M. tb |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | GCGACCACAACCAGGATGA; Целевой ген: rv0678; ПЦР-амплификация rv0678 |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (Whitehead Scientific) | 885bp | CTCGGACAACACGCTGACC; Целевой ген: rv0678; ПЦР-амплификация rv0678 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (Whitehead Scientific) | 1413bp | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}; Целевой ген: rv0678; Вставка A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (Whitehead Scientific) | 1413bp | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}; Целевой ген: rv0678; Вставка A95G |
| Mycobrowser | База данных | n/a | SNV-кодон в последовательности гена |
| Базы данных NCBI | База данных | n/a | Положение гена в геноме для идентификации позиции SNV |
| p2NIL | Addgene | 20188 | Экспрессионный клонирующий вектор (kanR) |
| Ферменты PacI-HF | New England Bio-lab | R0547L | Рестрикционный анализ |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | Вектор для субклонирования, экспрессирующий LacZ и kanR |
| pGOAL17 | Addgene | 20189 | Клонирующий вектор lambda RED рекомбиназы, экспрессирующий LacZ и SacB |
| pGOAL19 | Addgene | 20190 | Клонирующий вектор lambda RED рекомбиназы, экспрессирующий hygR, LacZ и SacB |
| Набор Phusion high fidelity Hotstart flex полимеразы | New England Bio-lab | M0535L | Высокоточная корректирующая ДНК- Taq-полимераза |
| pJET1.2/blunt | Thermofisher -scientific | K1231 | Секвенирующий вектор для субклонирования (ampR) |
| PJV75_KANR_F (праймеры синтезированы в масштабе 25-нм со стандартным обессоливанием) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | ATTCAACGGGAAACGTCTTG; Целевой ген: aph; амплификация гена KanR в pJV75amber |
| PJV75_KANR_R (праймеры синтезированы в масштабе 25-нм со стандартным обессоливанием) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | CGAGGCAGTTCCATAGGATG; Целевой ген: aph; амплификация гена KanR в pJV75amber |
| pJV75amber | Addgene / Van Kessel lab | 26906/ 26908/26908/ 26910 | Вектор, экспрессирующий kanR, hygR и Che gp61, способствующий рекомбинирингу в геноме |
| Primer3plus | Программное обеспечение | n/a | Разработка пар праймеров, специфичных для интересующего гена |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG; Целевой ген: сайт HindIII; сайт вставки ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; Целевой ген: сайт kpnl; Сайт вставки CGTACAGGTACC |
| SNAPGene | Программное обеспечение | n/a | виртуальное клонирование и добавление навесов рестриктазы |
| Термоциклер Thermo Fisher QuantStudio 3 | Pika America | N/A | Амплификация ДНК |
Ссылки
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно