Метаболическое перепрограммирование стимулирует ангиогенез при PDAC через пути HIF-1α, PKM2, KRAS, лактата и липидов. Компенсаторные механизмы ограничивают эффективность монотерапии, что подчеркивает необходимость разработки стратегий рациональной комбинированной терапии.
Обзорная статья
Метаболическая регуляция ангиогенеза при протоковой аденокарциноме поджелудочной железы
В этой статье
Краткое содержание
Аннотация
Протоковая аденокарцинома поджелудочной железы (PDAC) остается крайне летальным заболеванием с пятилетней выживаемостью всего 13%. Агрессивная биология опухоли и поздняя диагностика часто приводят к метастатическому распространению на момент выявления. В данном обзоре рассматривается, как метаболическое перепрограммирование регулирует ангиогенез при PDAC, и исследуются терапевтические последствия этой взаимосвязи. Мы систематически проанализировали опубликованные исследования изменений метаболизма глюкозы, аминокислот и липидов, а также их взаимосвязь с неоваскуляризацией через гипоксия-индуцированный фактор-1α (HIF-1α), онкогенную сигнализацию и пути, опосредованные метаболитами. На основе синтеза современной литературы представляется, что метаболическо-ангиогенная связь функционирует по крайней мере через три взаимосвязанных механизма: гликолитическую ось VEGF (сосудистый эндотелиальный фактор роста) под управлением HIF-1α/PKM2 (пируваткиназы M2); лактат, который действует как сигнальная молекула, способствующая поляризации опухолеассоциированных макрофагов по типу M2 и стабилизирующая HIF-1α; и липидные метаболиты, включая эйкозаноиды и связывающий белок жирных кислот 4 (FABP4), которые модулируют функцию и выживаемость эндотелия. Кроме того, промежуточные продукты метаболизма глутамина поддерживают прорастание эндотелия и ремоделирование внеклеточного матрикса, в то время как пути метаболизма триптофана и серина влияют на иммунно-ангиогенный баланс. Важно отметить, что компенсаторные пути (например, HIF-1α-независимый ангиогенез за счет накопления гликогена и активации протеаза-активируемого рецептора-2) ограничивают эффективность монотерапии, что подчеркивает необходимость применения комбинированных стратегий. Понимание этих метаболических и ангиогенных сетей дает обоснование для терапии с использованием биомаркеров, направленной одновременно на метаболизм опухоли и ее васкуляризацию. Интеграция метаболических и ангиогенных биомаркеров (например, VEGF, лактатдегидрогеназы A) с метаболическим профилированием на основе визуализации может улучшить стратификацию пациентов и мониторинг лечения при PDAC.
Введение
Протоковая аденокарцинома поджелудочной железы (ПАКПЖ) остается одной из самых смертоносных солидных злокачественных опухолей. Для пациентов с метастатической стадией заболевания медиана общей выживаемости составляет примерно 6–11 месяцев, и даже пациенты с местнораспространенными или резектабельными опухолями сталкиваются с крайне неблагоприятными отдаленными исходами1,2. За последние три десятилетия показатель 5-летней выживаемости улучшился лишь незначительно — с 4% до 13%, что в основном связано с совершенствованием методов хирургического лечения и централизацией медицинской помощи, а не с прорывами в системной терапии3,4. Согласно эпидемиологическим прогнозам, к 2030 году рак поджелудочной железы станет второй ведущей причиной смерти от онкологических заболеваний в Соединенных Штатах5. В Китае данное заболевание занимает 8-е место по заболеваемости и 6-е по смертности6, при этом наблюдается рост заболеваемости среди молодых людей7,8.
Несмотря на высокую тяжесть заболевания, прогресс в терапии был удручающе медленным, прежде всего из-за выраженной гетерогенности опухоли, раннего системного диссеминирования и неполного понимания ключевых факторов ее агрессивной биологии. Метаболическая адаптация и сосудистые нарушения в микроокружении опухоли считаются центральными элементами прогрессирования PDAC и резистентности к лечению, однако причинно-следственные связи и сигнальное взаимодействие между этими двумя процессами остаются недостаточно охарактеризованными. В частности, систематически не изучено, как раковые клетки активно формируют ангиогенную нишу посредством метаболического перепрограммирования, выступают ли метаболические интермедиаты в роли прямых сигнальных молекул для эндотелиальных клеток и как эти механизмы в совокупности способствуют уклонению от терапии9,10. Следовательно, исчерпывающее выяснение сети метаболическо-ангиогенного сопряжения имеет существенное теоретическое и клиническое значение для раскрытия механизмов прогрессирования PDAC и разработки новых стратегий вмешательства. Тем не менее на сегодняшний день не было проведено ни одного систематического обзора, который синтезировал бы многогранные механизмы, посредством которых метаболическое перепрограммирование управляет ангиогенезом при PDAC, и не была дана критическая оценка трансляционному потенциалу этих открытий. Чтобы восполнить этот пробел, настоящий обзор ставит целью: синтезировать основные механизмы, с помощью которых перепрограммирование глюкозы, аминокислот и липидов регулирует ангиогенез при PDAC, с акцентом на центральную роль гипоксия-индуцируемого фактора-1α (HIF-1α), онкогенных сигналов и метаболических интермедиатов; критически оценить клиническую значимость метаболических и ангиогенных биомаркеров на основе имеющихся данных; а также обсудить перспективы и трудности комбинированной терапии, которая одновременно воздействует на метаболические и сосудистые пути. Интегрируя эти многоуровневые данные, мы стремимся предложить концептуальную основу для точной диагностики и лечения PDAC. Важно отметить, что, хотя выяснение этих механизмов сопряжения может создать теоретическую базу для идентификации биомаркеров и разработки таргетной терапии, трансляционная ценность этих результатов ожидает подтверждения в правильно спланированных проспективных клинических исследованиях, а убедительность доказательств для каждого предлагаемого применения будет критически рассмотрена в последующих разделах данного обзора.
Обзор и перспектива
Протоковая аденокарцинома поджелудочной железы (ПАКПЖ) развивается в уникально агрессивном микроокружении, характеризующемся плотной десмоплазией, выраженной гипоксией и аберрантным метаболическим перепрограммированием. Опухолевые сосуды, возникающие в этой среде, являются не просто пассивными каналами, а активными участниками прогрессирования заболевания, формируемыми под воздействием онкогенной сигнализации, метаболической адаптации и взаимодействий со стромой. Как показано на Рисунке 1, метаболические сигналы из путей глюкозы, аминокислот и липидов сходятся на центральных регуляторах — гипоксия-индуцируемом факторе-1α (HIF-1α), мутантном KRAS (присутствует в ~93% ПАКПЖ) и комплексе mTORC1 — для координации транскрипционных и посттрансляционных ангиогенных ответов. Результирующая сосудистая сеть характеризуется гиповаскулярностью, повышенной проницаемостью и незрелостью, включая четыре различных режима васкуляризации: спраутинг-ангиогенез, интуссусцептивный и коалесцентный ангиогенез, а также васкулогенную мимикрию (VM). Понимание этой механистической гетерогенности необходимо для интерпретации причин неэффективности монотерапии антиангиогенными препаратами и для разработки рациональных стратегий комбинированного лечения.
Общий обзор ангиогенеза при раке поджелудочной железы
Механизмы ангиогенеза
Споровый ангиогенез является преобладающим механизмом неоваскуляризации при PDAC, который запускается гипоксией, повреждением тканей или онкогенной сигнализацией и регулируется множеством проангиогенных медиаторов11. Фактор роста эндотелия сосудов (VEGF), секретируемый опухолевыми клетками, представляет собой наиболее критический регуляторный фактор. При связывании с VEGFR2 VEGF активирует пути PI3K/AKT и MAPK/ERK: PI3K фосфорилирует PIP2 с образованием PIP3, что приводит к привлечению и активации AKT для стимуляции пролиферации и миграции эндотелиальных клеток (EC), в то время как каскад MAPK/ERK проходит через активацию RAS-RAF-MEK-ERK, при этом ERK перемещается в ядро для модуляции экспрессии генов, связанных с пролиферацией и миграцией. Доклинические исследования показывают, что ингибирование VEGF значительно снижает спорообразование и замедляет рост опухоли в моделях PDAC12. Современные данные подчеркивают, что фенотипическая пластичность эндотелия критически модулирует эффективность спорообразования. Эндотелиальные клетки обратимо переключаются между покоящимися клетками-«фалангами», мигрирующими клетками-«кончиками» (tip cells) и пролиферирующими клетками-«стеблями» (stalk cells). Динамика взаимодействий клеток-кончиков и клеток-стеблей метаболически специализирована: клетки-кончики преимущественно полагаются на гликолиз для обеспечения миграции, тогда как клетки-стебли зависят от окисления жирных кислот для поддержания пролиферации. Протеазы опухолевого происхождения, такие как ADAM9, дополнительно способствуют формированию споров посредством отщепления гепарин-связывающего EGF-подобного фактора роста. В совокупности эти результаты указывают на то, что споровый ангиогенез при PDAC управляется не только VEGF, но и сложным взаимодействием метаболических, сигнальных и стромальных факторов13,14,15,16.
Интуссусцептивный ангиогенез способствует расширению и ветвлению сосудов посредством ремоделирования существующей сосудистой стенки без участия пролиферации или миграции эндотелиальных клеток17. В опухолевой ткани быстрая пролиферация раковых клеток повышает локальное давление, что приводит к инвагинации стенки сосуда в просвет и формированию колонковых или септальных структур. Эти структуры постепенно расширяются и сливаются, разделяя исходный просвет на множество более мелких каналов, тем самым увеличивая площадь поверхности и объем сосуда. Трехмерная визуализация на моделях мышей с PDAC указывает на то, что данный механизм более распространен в центральных областях опухоли, где он помогает уменьшить гипоксию18. Поскольку интуссусцептивный ангиогенез зависит от ремоделирования стенки сосуда, а не от пролиферации эндотелиоцитов, антиангиогенные препараты, подавляющие пролиферацию эндотелия — и в частности анти-VEGF терапия — могут иметь ограниченную эффективность против этого механизма.
Коалесцентный ангиогенез (КА) развивается из изотропной капиллярной сети, окружающей тканевые островки. Приоритетные пути кровотока расширяются за счет агрегации капилляров и исчезновения внутренних тканевых опор, в то время как менее перфузируемые сегменты регрессируют, преобразуя сетчатую структуру в иерархическое дерево, которое сохраняет компоненты сосудистой стенки и поддерживает кровоток19. КА имеет общие черты с интуссусцептивным ангиогенезом, но отличается морфологически: если при интуссусцептивном ангиогенезе тканевые опоры растут и сливаются для разделения существующих сосудов, то при КА тканевые островки устраняются для формирования окончательных сосудов, что делает его функционально обратным процессом20.
Васкулогенная мимикрия представляет собой особый паттерн, при котором опухолевые клетки имитируют эндотелиальные клетки для формирования сосудоподобных структур. Формирование VM тесно связано с эпителиально-мезенхимальным переходом (EMT)21; трансформированные в результате EMT опухолевые клетки взаимосвязываются, образуя структуры, содержащие просвет, которые поддерживаются PAS-положительными клетками (окрашивание периодической кислотой — Шиффом) и внеклеточным матриксом, что позволяет транспортировать эритроциты и выполнять перфузионные функции, аналогичные функциям нормальных сосудов22. Количество VM-структур значительно увеличено в высокоинвазивных тканях PDAC и коррелирует с плохим прогнозом23.
Сосудистые характеристики и ограничения микроокружения
В отличие от многих злокачественных новообразований, ПРПК (PDAC) характеризуется гиповаскулярностью и десмоплазией, при этом средняя плотность микрососудов (MVD) значительно ниже, чем в нормальной ткани поджелудочной железы или при гепатоцеллюлярной карциноме24,25,26. Этот гиповаскулярный фенотип сохраняется несмотря на выраженную гипоксию, что указывает на наличие активных ангиосупрессивных механизмов. Паракринный сигналинг Hedgehog может подавлять неканонический сигналинг WNT, ограничивая VEGFR2-зависимое избыточное прорастание эндотелия, а формирование транс-комплекса VEGFR2/нейропилин 1 (NRP1) между опухолевыми и эндотелиальными клетками коррелирует с уменьшением ветвления сосудов и увеличением выживаемости27. Сформировавшаяся сосудистая сеть характеризуется неравномерным распределением, незрелой структурой, низким покрытием перицитами и функциональной утечкой28, что приводит к экстравазации плазмы и повышению интерстициального давления жидкости (IFP). Повышенное IFP в сочетании с механическим напряжением, вызванным плотным фиброзом, сжимает сосуды, что может вызвать их коллапс и почти полное отсутствие сосудов диаметром более 10 µm, что еще больше усугубляет гипоперфузию29,30.
Такое снижение перфузии создает порочный круг гипоксии. Неососуды при PDAC характеризуются неполным формированием стенок и недостаточной поддержкой гладких мышц и перицитов, что приводит к замедлению кровотока31. Гипоксическая микросреда стабилизирует HIF-1α на транскрипционном уровне, что усиливает секрецию VEGF и поддерживает ангиогенный стимул32,33. В резекцированных образцах PDAC у человека экспрессия HIF-1α (выявляемая в 40% случаев) положительно коррелирует с метастатическим процессом и MVD, и в то же время отрицательно коррелирует с прогнозом34. Оверэкспрессия HIF-2α и васкулогенная мимикрия аналогичным образом связаны с низкой дифференцировкой, поздней стадией, метастазами в лимфатические узлы и неблагоприятным прогнозом35.
Дисфункция перицитов, характеризующаяся эктопической экспрессией α-гладкомышечного актина и нарушением адгезии между перицитами и эндотелием, дополнительно дестабилизирует сосудистую сеть36. Неплотные эндотелиальные соединения, разрывы базальных мембран и межклеточные щели повышают проницаемость, что приводит к выходу плазмы в окружающие ткани, повышению интерстициального давления и затруднению доставки лекарственных препаратов, одновременно облегчая интравазацию опухолевых клеток. Высокая плотность микрососудов (MVD) в сочетании с низкой целостностью микрососудов связана с ранним рецидивированием, метастазированием и низкой выживаемостью после резекции37.
Метаболическая регуляция ангиогенеза
PDAC характеризуется обширными гипоксическими зонами со средним значением pO2 в тканях 0–5.3 mmHg по сравнению с 24.3–92.7 mmHg в прилегающих нормальных тканях38. Это обусловлено наличием гипоксической фиброзной стромы, быстрой пролиферацией и недостаточным развитием сосудистой сети39. Адаптивный ответ на гипоксию, опосредованный преимущественно изоформами HIF-α, придает PDAC агрессивный, устойчивый к терапии фенотип: HIF-1α быстро индуцируется при острой тяжелой гипоксии40,41, тогда как HIF-2α имеет тенденцию к персистирующей экспрессии при хронической умеренной гипоксии42,43, а HIF-3α в основном регулирует другие комплексы HIF44.
HIF-1α служит центральным вышестоящим переключателем, одновременно стимулируя метаболическое перепрограммирование глюкозы и ангиогенез. В условиях гипоксии HIF-1α транскрипционно активирует гены, связанные с гликолизом (GLUT1, HK2, LDHA, PKM2), одновременно активируя проангиогенные факторы (VEGF, CTGF, PDGFB)45,46,47. Такие молекулы, как MUC1, P4HA1 и APE1/Ref-1, усиливают как гликолитический фенотип, так и ангиогенную способность посредством стабилизации HIF-1α или усиления его транскрипционной функции48,49,50,51. PKM2 функционирует как прямой молекулярный мост между гликолизом и ангиогенезом: при гипоксии PKM2 перемещается в ядро для коактивации транскрипции гликолитических и ангиогенных генов (включая VEGF-A) через взаимодействие с β-catenin/STAT3 и модификацию гистонов, создавая положительную обратную связь, при которой усиленный гликолиз амплифицирует сигналинг HIF-1α/VEGF47,52. Мутации KRAS повышают стабильность HIF-1α/2α через MEK/ERK, повышая экспрессию гликолитических ферментов (LDHA, PDK1) и проангиогенных эффекторов (VEGF, CA9, MCT4)53,54. Дополнительное взаимодействие включает стабилизацию HIF-1α, опосредованную LSD1, ось UHRF1/SIRT4 и рецепторную сигнализацию через IR/IGF1R и CX3CL1/CX3CR139,55,56, в то время как люмикан подавляет как гликолиз, так и ангиогенез путем ингибирования EGFR/PI3K/Akt57. Компенсаторные пути — включая накопление гликогена, поддерживающее ангиогенез через привлечение дендритных клеток58, и активацию PAR-2, стимулирующую VEGF через MEK-ERK53 — указывают на то, что воздействие только на HIF-1α или отдельные метаболические узлы может быть недостаточным.
Метаболизм аминокислот модулирует ангиогенез, обеспечивая биосинтетические предшественники для почкования эндотелия и ремоделирования внеклеточного матрикса, а также генерируя иммунометаболические сигналы, которые косвенно регулируют сосудистый тонус и иммунную инфильтрацию. Глутамин через GLS образует глутамат, который превращается в аспартат для стимуляции почкования эндотелиальных клеток (EC)59 и в пролин для ремоделирования внеклеточного матрикса (ECM)60. Стимуляция VEGF увеличивает поглощение глицина эндотелием, способствуя миграции61; глицин также участвует в синтезе глутатиона, модулируя NO-опосредованный сосудистый тонус и окислительный стресс62. Аргинин способствует синтезу пролина, полиаминов и NO63, в то время как PHGDH-зависимый путь синтеза серина регулирует сосудистый тонус, окислительный стресс и защиту эндотелия от апоптоза63,64,65. Примечательно, что метаболизм триптофана в миелоидных супрессорных клетках (MDSCs) приводит к образованию кинуренина через IDO-1, смещая баланс IFNγ/IL-6 в сторону проангиогенного состояния67,68.
Перепрограммирование липидного обмена способствует неоваскуляризации через метаболические, сигнальные и иммуномодулирующие механизмы69. При PDAC наблюдается усиление липогенеза de novo, стимулируемое SREBP-1 и такими ферментами, как FASN и ACC. Помимо биогенеза мембран, FASN регулирует пролиферацию ЭК посредством метаболитно-сигнального механизма: ингибирование FASN повышает уровень малонил-CoA, что способствует малоноилированию mTOR по лизину 1218 и нарушает киназную активность mTORC1, тем самым селективно подавляя пролиферацию ЭК без влияния на их миграцию70. Окисление жирных кислот служит альтернативным источником энергии в условиях ограничения глюкозы, поддерживая миграцию ЭК и формирование трубок; фармакологическое ингибирование FAO нарушает ангиогенез в моделях PDAC71.
Липиды также функционируют как прямые сигнальные молекулы. Лизофосфатидная кислота (LPA) и сфингозин-1-фосфат (S1P) активируют G-белоксопряженные рецепторы эндотелия, стимулируя пролиферацию, миграцию и проницаемость, при этом повышенные уровни этих молекул связаны с усилением экспрессии VEGF и образованием трубок72. Нарушение липидного обмена приводит к генерации ROS и продуктов перекисного окисления липидов, которые активируют HIF-1α и NF-κB, усиливая транскрипцию проангиогенных генов, включая VEGF и IL-873. Накопление липидных капель в раковых и эндотелиальных клетках коррелирует с повышением выживаемости ЭК и устойчивостью к антиангиогенной терапии, при этом перилипины участвуют в регуляции пролиферации и миграции74.
Перепрограммирование липидного обмена также формирует ангиогенное микроокружение посредством иммунной модуляции. Опухолеассоциированные макрофаги (TAM) накапливают окисленные липиды и холестерин через скавенджер-рецепторы, такие как CD36, что способствует формированию проангиогенного М2-подобного фенотипа, секретирующего VEGF, TNF-α и матриксные металлопротеиназы. Аналогичным образом, нагруженные липидами миелоидные супрессорные клетки (MDSC) вырабатывают ангиогенные факторы, поддерживающие неоваскуляризацию. Эта метаболически-иммунно-ангиогенная ось представляет собой перспективную терапевтическую мишень при PDAC75.
Опосредованная метаболитами ангиогенная сигнализация
Лактат перестал считаться просто метаболическим отходом и был признан ключевой сигнальной молекулой, связывающей гликолиз и ангиогенез. Лактат стимулирует ангиогенез через три основных механизма: прямую активацию пути NF-κB/IL-8 в эндотелиальных клетках через MCT-1; стабилизацию белка HIF-1α путем ингибирования активности пролилгидроксилазы (PHD); и паракринную иммуномодуляцию76. Роль GPR81 в опосредованной лактатом активации HIF-1α остается спорной: исследования на мышах показывают, что сигнализация GPR81 стабилизирует HIF-1α в дендритных клетках и MDSC для стимуляции иммунного ускользания и ангиогенеза, однако исследования макрофагов мышей указывают на то, что иммуносупрессивные эффекты могут возникать независимо от GPR8177. Более того, экспрессия GPR81 высока в жировой ткани, но заметно низка в других органах человека78, а нейтрофилы человека, экспрессирующие GPR81, демонстрируют минимальный транскрипционный ответ на стимуляцию лактатом, что ставит под вопрос универсальность данного механизма79. В частности, при раке поджелудочной железы лактат усиливает активность MDSC через ось GPR81-mTOR-HIF-1α-STAT380, хотя межвидовая значимость этого механизма остается недостаточно изученной. Кроме того, лактат индуцирует поляризацию макрофагов по типу M2, которые секретируют дополнительные проангиогенные факторы81,82, в то время как лактилирование белков (например, лактилирование ENSA-K63) перестраивает иммунную микросреду через STAT3/CCL2, косвенно влияя на ангиогенез83.
Другие метаболиты модулируют ангиогенез через различные пути. Омега-3 жирные кислоты (EPA и DHA) оказывают антиангиогенное действие, ингибируя VEGF, PDGF, COX-2, PGE2, NF-κB и MMPs84. Напротив, повышенный уровень омега-6 полиненасыщенных жирных кислот обеспечивает субстраты для метаболизма арахидоновой кислоты; PGE2, образующийся через COX-2, увеличивает секрецию VEGF клетками PDAC посредством аутокринных механизмов, стимулируя миграцию EC85.
Белок, связывающий жирные кислоты 4 (FABP4), действует в нескольких компартментах для стимуляции ангиогенеза. В эндотелиальных клетках NOTCH1 индуцирует экспрессию FABP4 для обеспечения метаболизма длинноцепочечных жирных кислот и придания устойчивости к АФК, что поддерживает ангиогенное прорастание. В опухолевых клетках аберрантный липидный обмен приводит к образованию ацетил-CoA и АФК, которые активируют HIF-1α и NF-κB, стимулируя транскрипцию VEGF и PDGF. На уровне стромы адипоциты опосредуют транспорт свободных жирных кислот через FABP4, секретируя при этом IL-1β и TNF-α для активации NF-κB. Одновременно с этим нарушение метаболизма сфинголипидов индуцирует поляризацию макрофагов по типу M2 через ось MIF-CD74, при этом подмножества FABP4+ макрофагов повышают миграционную способность эндотелиальных клеток86.
Наконец, метаболиты микроокружения опухоли — включая сукцинат, фумарат и 2-гидроксиглутарат — функционируют как сигнальные молекулы, которые активируют пути, связанные с ангиогенезом, путем ремоделирования функций эндотелиальных клеток и регуляции иммунной поляризации87.
Клиническая трансляция: биомаркеры, визуализация и терапия
Связь между метаболическим перепрограммированием и ангиогенезом предоставляет новые биомаркеры и критерии оценки для лечения PDAC, хотя траектория трансляции следует неоднородному градиенту доказательств. Как резюмировано в Таблице 188,89,90,91,92,93, потенциальные биомаркеры разделены на три уровня: (i) общепринятые клинические маркеры, такие как CA19-9, которые широко используются, но обладают недостаточной специфичностью для дифференциации PDAC и обструкции желчных путей; (ii) новые клинически оцениваемые маркеры, включая VEGF и гликолитические метаболиты; и (iii) экспериментальные сигнатуры, такие как мультиметаболитные панели и модели риска на основе липидов и макрофагов.
Многочисленные исследования подтверждают, что уровни VEGF, HIF-1α и GLUT1 в крови и тканях опухолей пациентов с PDAC значительно повышены по сравнению с воспалительными заболеваниями поджелудочной железы. В исследовании 61 пациента после резекции концентрации VEGF в крови и тканях были существенно выше при PDAC, чем при воспалительных опухолях (p < 0.000001), так же как и уровни HIF-1α (p = 0.000005) и GLUT1 (p = 0.000002). Многофакторный анализ определил VEGF как наиболее сильный независимый предиктор как в крови (OR = 1.016; p = 0.001), так и в тканях (OR = 1.02; p = 0.001), при этом уровень VEGF в сыворотке при пороговом значении 134.56 pg/mL продемонстрировал чувствительность 97.8% и специфичность 86.7%88. Помимо диагностики, динамика изменений VEGF в процессе лечения может служить фармакодинамическими маркерами. В исследовании STARPAC I фазы (n = 19) последовательные измерения в плазме показали, что ранние изменения VEGF могут предсказывать ответ на лечение, хотя это требует подтверждения в рандомизированных контролируемых исследованиях89.
Гликолитическое перепрограммирование обладает дополнительным диагностическим потенциалом. Интегрируя наборы данных GEO и TCGA, исследователи определили LDHA как независимый предиктор общей выживаемости при раке поджелудочной железы (p < 0,001). Метаболомный профилинг сыворотки крови методом ЯМР у 36 пациентов с PDAC и 70 здоровых лиц в контрольной группе выявил значительные изменения метаболитов, связанных с гликолизом; при этом показатель, объединяющий лактат, пируват, цитрат и глюкозу, достиг значения AUC 0,956 при дифференциации PDAC от контроля90. Переходя от сигнатур одного гена к интеграции нескольких метаболитов, в двухфазовом метаболомном исследовании было определено, что панель из пролина, креатина и пальмитиновой кислоты позволяет отличить PDAC от доброкачественных новообразований и здорового контроля, с AUC 0,854 и 0,865 в открывающем наборе данных; добавление CA19-9 улучшило показатели до 0,949 и 0,909 соответственно, с валидационными значениями AUC 0,830 и 0,852 в независимой когорте91. На транскрипционном уровне биоинформатический анализ общедоступных наборов данных (TCGA-PAAD, GSE62452, GSE57495) позволил создать семигенную модель риска «липид-макрофаг» (ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT), которая эффективно стратифицировала пациентов по группам риска, при этом преобладали мутации TP53, а иммуномодулирующие факторы (PVRL2, CD276, CCL20) коррелировали с показателем риска92.
Расхождение между многообещающими результатами этапа поиска и данными метаанализов отражает повторяющиеся методологические ограничения: одноцентровой ретроспективный дизайн, спектральное смещение в сторону резектабельных форм заболевания, небольшие размеры выборок, отсутствие доброкачественных контролей и недостаток независимой проспективной валидации87,88,89,90,91. Эти результаты подчеркивают необходимость строгой, стандартизированной и достаточно мощной валидации, прежде чем новые биомаркеры смогут перейти в стадию клинического внедрения.
Для функциональной оценки ПЭТ/КТ с 18F-ФДГ отражает метаболическую активность глюкозы в опухоли, тогда как МРТ с гиперполяризованным [1-13C]пируватом позволяет в режиме реального времени осуществлять мониторинг превращения пирувата в лактат, что коррелирует со сверхэкспрессией LDHA и HIF-1α94. Циркулирующие экзосомы являются перспективными малоинвазивными инструментами для ранней диагностики и мониторинга95. С прогностической точки зрения сверхэкспрессия VEGF/VEGFR-2, высокая гликолитическая активность, сверхэкспрессия LDHA и экспрессия COX-2 связаны с плохими исходами, что позволяет предположить, что молекулярная классификация на основе метаболических и ангиогенных признаков может обеспечить точную стратификацию и выбор метода лечения96.
Терапевтические стратегии и антиангиогенный парадокс
Несмотря на центральную роль VEGF в ангиогенезе при PDAC, стратегии анти-VEGF/VEGFR последовательно демонстрировали неудачу в исследованиях III фазы. Исследование CALGB 80303 (n = 535) не выявило преимущества в выживаемости при использовании гемцитабина в сочетании с бевацизумабом по сравнению с монотерапией гемцитабином (медиана OS 5.8 против 5.9 месяцев; p = 0.95)97. Исследование AviTA показало статистически значимое улучшение выживаемости без прогрессирования, но отсутствие преимущества в общей выживаемости при добавлении бевацизумаба к комбинации гемцитабина и эрлотиниба98. Исследование VANILLA по применению гемцитабина и афлиберцепта было прекращено после того, как промежуточный анализ подтвердил отсутствие преимущества в OS (7.75 против 6.54 месяцев)99, и аналогичным образом акситиниб не привел к улучшению выживаемости при применении с гемцитабином100.
Эти неудачи отражают как минимум три специфических для PDAC механизма резистентности. Во-первых, активация компенсаторных путей: гипоксия, вызванная блокадой VEGF, повышает экспрессию альтернативных проангиогенных факторов (FGF, Ang-2, PIGF) и привлекает проангиогенные миелоидные клетки101. Во-вторых, сосудистый кооптинг и васкулогенная мимикрия: опухолевые клетки обходят ингибирование спраутинга, используя существующие сосуды хозяина или формируя сосудоподобные каналы независимо от пролиферации эндотелия22. Недавнее секвенирование единичных клеток показало, что рак-ассоциированные фибробласты (CAFs) могут трансдифференцироваться в эндотелиалеподобный фенотип (FAPα + CD144 + endoCAFs), способный к васкулогенной мимикрии и стимулированию метастазирования через сигналинг CD144-β-catenin-STAT3, что переводит концептуальную основу VM из разряда автономного процесса опухолевых клеток в механизм взаимодействия опухоли и стромы102. В-третьих, метаболически-стромальная адаптация: плотная десмоплазия физически изолирует терапевтические антитела, в то время как CAFs поддерживают ангиогенез через паракринные пути, опосредованные HGF и TGF-β, которые функционируют ниже по каскаду или параллельно VEGF36. В совокупности эти механизмы подтверждают, что монотерапия, нацеленная на один ангиогенный лиганд, недостаточно эффективна при PDAC.
Рациональной альтернативой является воздействие на метаболические-ангиогенные узлы. Ингибиторы метаболизма глюкозы, включая ингибитор HK2 2-дезокси-D-глюкозу, активатор PKM2 шиконон и ингибитор LDHA оксамат, продемонстрировали антиангиогенные и противоопухолевые эффекты в клеточных линиях и ксенографтах PDAC82. Воздействие на ось PKM2/HIF-1α/VEGF может одновременно подавлять метаболическую адаптацию и ангиогенез. Сигнализация лактата, опосредованная GPR81, стала потенциальной паракринной мишенью, хотя специфические антагонисты остаются экспериментальными; предполагаемый антагонист 3-гидроксибутират может воздействовать преимущественно на родственный рецептор HCAR2, а не на GPR81103,104. В области липидного обмена ингибиторы COX-2 (например, целекоксиб) и модуляторы пути PPARγ/FABP4 показали антиангиогенные эффекты в доклинических моделях105, однако клинические исследования II фазы применения целекоксиба с гемцитабином не выявили значимых преимуществ в выживаемости. Омега-3 полиненасыщенные жирные кислоты конкурентно ингибируют путь ω-6 и проявляют антиангиогенные свойства в доклинических моделях, хотя интервенционных данных по людям при PDAC отсутствует.
Учитывая метаболическую пластичность PDAC, наиболее перспективным путем развития являются комбинированные режимы, сочетающие антиангиогенные препараты с химиотерапией, иммунотерапией или метаболическими ингибиторами. Перепрограммирование метаболизма глюкозы, аминокислот и липидов тесно связано с резистентностью к химиотерапии, лучевой и иммунотерапии; комбинированное ингибирование гликолиза и глутаминолиза может блокировать метаболическую компенсацию. Однако на момент написания данной работы ни одна комбинация, направленная на метаболизм, не продемонстрировала эффективности в рамках III фазы клинических исследований при PDAC. В конечном счете, основная трансляционная проблема заключается не в нехватке доступных для воздействия мишеней, а в невозможности проспективно определить, какой тип васкуляризации — спрутинг, интуссусцепция, коалесценция или мимикрия — доминирует в конкретной опухоли. До тех пор, пока панели биомаркеров или методы визуализации не позволят стратифицировать пациентов по их метаболическо-ангиогенному фенотипу, стратегии комбинированной терапии, направленные на эту сеть, будут оставаться эмпирическими, а не прецизионными.
Выводы
В данном обзоре описывается взаимная связь между метаболическим перепрограммированием и ангиогенезом при протоковой аденокарциноме поджелудочной железы (PDAC). Мы описываем четыре различных типа неоваскуляризации — спраутинг-ангиогенез, интуссусцептивный ангиогенез, коалесцентный ангиогенез и васкулогенную мимикрию, — которые в совокупности приводят к формированию гиповаскулярной, плохо перфузируемой и структурно аберрантной сосудистой сети. В основе механизмов лежит метаболическое перепрограммирование глюкозы по эффекту Варбурга, которое создает синергетическую петлю, в которой HIF-1α стимулирует как гликолитический поток, так и проангиогенную транскрипцию (VEGF, CTGF, PDGFB), в то время как PKM2 и мутантный KRAS интегрируют метаболический статус с ангиогенным ответом. Метаболизм аминокислот и липидов дополнительно модулирует поведение эндотелия, иммунную поляризацию и терапевтическую резистентность посредством паракринных сигналов, включая лактат, LPA/S1P и ось FASN-малонил-CoA-mTOR. Эти данные подтверждают, что ангиогенез при PDAC является не просто ответом на гипоксию, а неотъемлемым компонентом метаболической адаптивной программы опухоли.
Клиническое внедрение по-прежнему ограничено диагностическими и терапевтическими недостатками. Хотя исследования на этапе поиска выявили потенциальных метаболических и ангиогенных биомаркеров, включая VEGF, показатели метаболитов, производных LDHA, и модели риска «липиды-макрофаги», совокупные данные свидетельствуют о том, что ни один из них не превосходит стабильно CA19-9 и не обеспечивает достаточной добавочной ценности для немедленного внедрения в практику. С точки зрения терапии, III фазы клинических испытаний монотерапии анти-VEGF препаратами единообразно не привели к улучшению выживаемости, что отражает устойчивость васкуляризации опухоли, обусловленную активацией компенсаторных путей, васкулогенной мимикрией и метаболически-стромальной адаптацией. Эти параллельные ограничения подчеркивают глубокую избыточность и пластичность метаболически-ангиогенной сети, что обусловливает необходимость применения комплексных, а не монотерапевтических стратегий.
Комбинированные режимы терапии — сочетание антиангиогенных средств с химиотерапией, иммунотерапией или метаболическими ингибиторами — представляют собой наиболее перспективное направление. Одновременное воздействие на гликолиз и глутаминолиз или совместное ингибирование FASN и mTOR могут преодолеть метаболическую компенсацию и нарушить липид-зависимую ангиогенную сигнализацию. Приоритетными задачами на будущее являются стратификация пациентов на основе биомаркеров (например, различение гликолитических и липид-зависимых фенотипов), разработка рациональных многоцелевых комбинаций, блокирующих различные способы васкуляризации, создание методов неинвазивной метаболическо-ангиогенной визуализации, а также проведение строго спланированных клинических исследований в молекулярно определенных субпопуляциях PDAC. В конечном итоге расшифровка метаболическо-ангиогенного взаимодействия будет иметь решающее значение для превращения PDAC из терапевтически резистентного заболевания в болезнь, поддающуюся прецизионному вмешательству на основе механизмов развития.
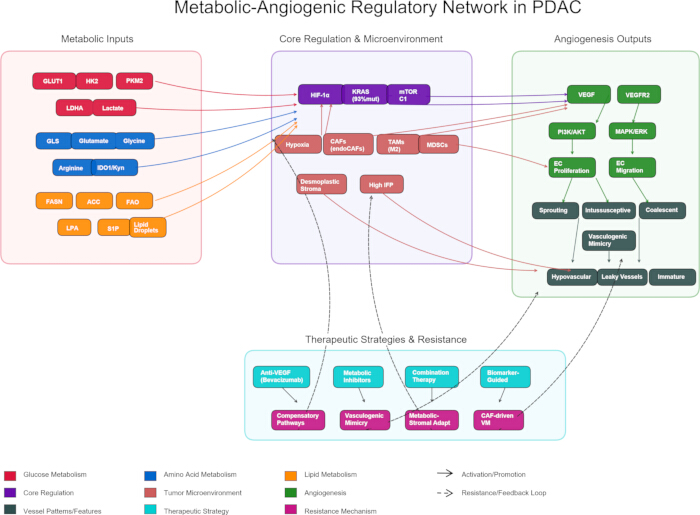
Рисунок 1: Метаболическо-ангиогенная регуляторная сеть при PDAC. Метаболическо-ангиогенная регуляторная сеть при PDAC. Схематический обзор метаболическо-ангиогенного сопряжения при протоковой аденокарциноме поджелудочной железы. (Слева) Перепрограммирование путей поступления питательных веществ: метаболизм глюкозы (малиновый), метаболизм аминокислот (синий) и липидный метаболизм (оранжевый). (В центре) Интеграция метаболических сигналов центральными регуляторами (пурпурный; HIF-1α, мутантный KRAS, mTORC1) в микроокружении опухоли (лососевый), характеризующемся гипоксией, десмопластической стромой с высоким интерстициальным давлением жидкости (IFP), CAF (включая FAPα⁺CD144⁺ endoCAF), TAM M2-поляризации и MDSC. (Справа) Ангиогенная сигнализация, инициируемая VEGF-VEGFR2, и четыре различных режима васкуляризации (темно-грифельный): спраутинг-ангиогенез, интуссусцептивный ангиогенез, коалесцентный ангиогенез и васкулогенная мимикрия (VM). (Снизу) Современные терапевтические стратегии (бирюзовый) и механизмы резистентности (пурпурный). Сплошные стрелки указывают на активацию; пунктирные стрелки обозначают петли обратной связи при резистентности. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
| Биомаркер/Панель | Биологическое обоснование | Уровень доказательности | Основные ограничения | Стадия трансляции |
| CA19-993 | Сиалиллированный антиген Льюиса | Клинически подтвержденный | Низкая специфичность при дифференциации ПРПЖ и обструкции желчевыводящих путей | Клинический стандарт |
| Сывороточный VEGF (диагностика)88 | HIF-1αактивация оси /VEGF | Одноцентровое ретроспективное исследование | Спектральное смещение; когорта пациентов только с резектабельными опухолями | Открытие |
| Сывороточный VEGF (ответ)89 | Фармакодинамический маркер | Фаза I (STARPAC, n=19) | Одногрупповое исследование; без контрольной группы | Гипотезогенерирующий |
| Показатель LDHA/метаболитов90 | Гликолитический поток | Ретроспективное; одноцентровое | Отсутствие доброкачественного контроля; малая когорта | Открытие |
| Пролин‑креатин‑пальмитиновая кислота + CA19‑991 | Интеграция мультиомиксных данных | Поиск и первичная валидация | Одноцентровое исследование; небольшой размер выборки (n) | Предварительная валидация |
| модель риска по 7 генам липидного/макрофагального обмена92 | Перекрестное взаимодействие липидов и иммунной системы | Ретроспективная биоинформатика | Отсутствие проспективного когортного исследования; батч-эффекты | Открытие |
Таблица 1: Многоуровневая структура доказательств для метаболически-ангиогенных биомаркеров при PDAC. В таблице представлена стратификация метаболически-ангиогенных биомаркеров при PDAC по степени трансляционной зрелости в трех уровнях: (i) клинически установленный стандарт CA19-9; (ii) кандидаты ранней фазы, включая диагностические и фармакодинамические анализы сыворотки на VEGF и показатель LDHA/метаболитов; и (iii) сигнатуры стадии поиска, примером которых являются мультиметаболитная панель (пролин–креатин–пальмитиновая кислота плюс CA19-9) и 7-генная модель риска липидов/макрофагов. Среди перспективных кандидатов наблюдается повторяющаяся закономерность: несмотря на четкое биологическое обоснование, методологические ограничения — ретроспективный или одноцентровой дизайн, отсутствие доброкачественных контролей, малые когорты и отсутствие проспективной валидации — в совокупности препятствуют переходу за пределы стадии поиска или ранних этапов формирования гипотез.
Раскрытие информации
Авторы заявляют об отсутствии конфликта финансовых интересов.
Благодарности
Исследование было профинансировано в рамках проекта «Цифровая микрофлюидная платформа для скрининга лекарственных препаратов на основе 3D-сфероидов первичных опухолевых клеток» (FDCT0001/2025/RID).
Ссылки
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.