В данном исследовании объединяются общедоступные данные транскриптомики детской пневмонии, одноклеточного секвенирования РНК легких мышей, скрининг соединений, полученных из Paeonia, молекулярный докинг и simulations молекулярной динамики для выявления связанных с нейтрофилами воспалительных мишеней и прогнозирования взаимодействий с катехинами для последующей валидации.
Исследовательская статья
Влияние катехина, полученного из Paeonia, на нейтрофильное воспаление при пневмонии
В этой статье
Краткое содержание
Аннотация
Пневмония у детей часто сопровождается чрезмерным воспалительным ответом и иммунной дисрегуляцией, что может привести к тяжелым клиническим исходам. Катехин проявлял противовоспалительную активность при различных заболеваниях, однако его роль и молекулярные механизмы при пневмонии остаются неясными. Общедоступные данные секвенирования РНК всего транскриптома (bulk RNA-sequencing) при педиатрической пневмонии (GSE261482) и общедоступные данные секвенирования РНК единичных клеток легких мышей из экспериментальной модели пневмонии (GSE295484) были проанализированы с использованием анализа взвешенных сетей коэкспрессии генов, анализа дифференциальной экспрессии, аннотации типов клеток и анализа обогащения наборов генов. Взаимодействия между катехином и выбранными белками оценивали с помощью молекулярного докинга и симуляций молекулярной динамики. Был выявлен ключевой генный модуль, связанный с признаками пневмонии, и отобраны 18 генов-кандидатов, преимущественно обогащенных в путях, связанных с воспалением и иммунитетом. Анализ единичных клеток показал, что эти гены преимущественно обогащены в нейтрофилах и альвеолярных макрофагах, при этом в условиях воспаления наблюдалось увеличение доли нейтрофилов. В качестве генов-кандидатов были выбраны MMP9, PYGL и GADD45A. Докинг и динамическое моделирование подтвердили стабильность прогнозируемых взаимодействий между катехином и этими выбранными белками. Катехин может быть связан с воспалительными путями при пневмонии путем модуляции путей, ассоциированных с нейтрофилами, и взаимодействия с ключевыми иммуносвязанными белками. Данное исследование представляет системный взгляд на действие катехина при пневмонии и выделяет потенциальные мишени для дальнейшей экспериментальной проверки.
Введение
Пневмония является распространенным и потенциально тяжелым респираторным заболеванием у детей, вызываемым преимущественно такими инфекционными агентами, как Mycoplasma pneumoniae. Она представляет собой основной компонент внебольничной пневмонии и сопровождается значительной заболеваемостью вследствие чрезмерного воспалительного ответа и иммунной дисрегуляции1,2. Растущее число данных свидетельствует о том, что воспалительные цитокины, включая фактор некроза опухоли-α (TNF-α) и интерлейкин-6 (IL-6), играют критическую роль в прогрессировании заболевания, способствуя привлечению иммунных клеток, повреждению тканей и развитию легочной дисфункции3. Несмотря на достижения в антимикробной терапии, молекулярные механизмы, вызывающие воспаление при педиатрической пневмонии, остаются изученными не полностью4.
Флавоноиды привлекли значительное внимание благодаря своим противовоспалительным и антиоксидантным свойствам5. Было сообщено, что катехин, природный полифенол, широко встречающийся в чае и продуктах растительного происхождения, ослабляет окислительный стресс и воспалительные реакции в различных моделях заболеваний6. Предыдущие исследования показали, что катехин может подавлять провоспалительные сигнальные каскады, включая пути MAPK и NF-κB, и регулировать экспрессию цитокинов, тем самым уменьшая воспаление и метаболическую дисфункцию7. Однако большинство существующих исследований сосредоточены на метаболических или сердечно-сосудистых заболеваниях, в то время как роль катехина при воспалительных заболеваниях дыхательных путей, в частности при пневмонии, остается недостаточно изученной. Кроме того, молекулярные мишени и механизмы, лежащие в основе защитного действия катехина при пневмонии, остаются неясными.
Данное исследование было направлено на изучение потенциальных молекулярных механизмов действия катехина при пневмонии. Была выдвинута гипотеза, что катехин может ослаблять воспалительные реакции, взаимодействуя с ключевыми белками и сигнальными путями, участвующими в иммунорегуляции. Для проверки этой гипотезы были интегрированы методы сетевой фармакологии, молекулярного докинга, моделирования молекулярной динамики и анализа секвенирования РНК отдельных клеток с целью систематического выявления генов-кандидатов и оценки их взаимодействия с катехином. Кроме того, был проведен анализ распределения иммунных клеток и паттернов экспрессии генов для изучения роли нейтрофилов и макрофагов в прогрессировании заболевания.
Результаты показали стабильное прогнозируемое связывание катехина с выбранными белками, включая PYGL, MMP9 и GADD45A, а также сохранение структурной стабильности на протяжении всего моделирования молекулярной динамики. Кроме того, анализ единичных клеток выявил значительные изменения в пропорциях иммунных клеток, в частности нейтрофилов, в условиях воспаления. Эти данные позволяют предположить, что катехин может быть связан с противовоспалительными механизмами, затрагивающими функцию иммунных клеток и ключевые сигнальные пути. Данное исследование представляет системный взгляд на потенциальные механизмы действия катехина при пневмонии и обосновывает дальнейшую валидацию катехина как перспективного соединения для изучения воспалительных заболеваний дыхательных путей.
Протокол
Данное исследование включало вторичный анализ общедоступных деидентифицированных наборов данных из базы данных Gene Expression Omnibus. Для настоящего исследования не привлекались новые участники-люди, не проводились эксперименты на животных и не собирались клинические образцы. Ответственность за получение этического одобрения и информированного согласия для исходных наборов данных лежала на авторах оригинальных исследований по сбору данных. Таким образом, для проведения данного вторичного анализа дополнительного одобрения комитета по этике не требовалось.
Сбор и предварительная обработка данных
Данные секвенирования РНК (RNA-seq) всего пула клеток были получены из набора данных Gene Expression Omnibus (GEO) GSE2614828. Матрица экспрессии, использованная в данном исследовании, содержала 177 образцов цельной крови, включая 139 образцов пациентов с педиатрической пневмонией и 38 образцов здорового контроля. Доступные метаданные включали пол, этиологическую классификацию, тип пробирки для сбора, партию и состояние заболевания. Образцы пневмонии были аннотированы как определенная бактериальная (DB), определенная вирусная (DV), вероятная бактериальная (PB), вероятная вирусная (PV) или неизвестная (U) в соответствии с аннотацией исходного набора данных.
Данные секвенирования РНК единичных клеток (scRNA-seq) были получены из набора данных GEO GSE2954849, который был сформирован на основе образцов тканей легких мышей линии C57BL/6 дикого типа в экспериментальной модели пневмонии. Набор данных включал новорожденных мышей (PND05) и ювенильных мышей (PND12), подвергнутых воздействию комнатного воздуха, PBS или E. coli, с забором материала через 48 ч или 96 ч после аспирации.
Взвешенный анализ сетей коэкспрессии генов (WGCNA)
Для построения сети коэкспрессии матрица экспрессии была предварительно отфильтрована с целью удаления генов с низким уровнем экспрессии. После удаления генов с низкой экспрессией была проведена оценка вариабельности с использованием медианного абсолютного отклонения (MAD). 5 000 генов с наибольшими значениями MAD были отобраны для проведения взвешенного анализа сетей коэкспрессии генов (WGCNA) в среде R. Была применена мягкая пороговая степень 15, так как она соответствовала критерию безмасштабной топологии R2> 0,8. Данный порог использовался для построения взвешенной матрицы смежности, которая впоследствии была преобразована в матрицу топологического перекрытия (TOM). Затем на основе дерева иерархической кластеризации по TOM были выявлены генные модули. Для определения модулей, связанных с признаками пневмонии, были рассчитаны собственные гены модулей (module eigengenes) и проверена их корреляция со статусом заболевания и этиологией.
Анализ дифференциальной экспрессии
Для выявления дифференциально экспрессируемых генов проводили сравнение групп с пневмонией и здорового контроля с использованием пакета limma для языка R. Коррекцию на множественное тестирование выполняли методом Бенджамини-Хохберга. Гены считались дифференциально экспрессируемыми только при одновременном соблюдении двух пороговых значений: |log2 fold change| > 1 и скорректированное p-value < 0.05.
Идентификация Пионактивные соединения на основе [исходный объект] и предсказание мишеней
Для систематического поиска биоактивных соединений в составе Paeonia и их потенциальных биологических мишеней была применена стратегия интеграции нескольких баз данных в соответствии с установленными принципами сетевой фармакологии для обеспечения достоверности и полноты данных. Сначала были определены активные соединения Пион (Paeonia) были получены из базы данных системной фармакологии традиционной китайской медицины (TCMSP, https://tcmsp-e.com) и других открытых баз данных, включая ETCM, а также из литературных источников. Для определения потенциальных биоактивных компонентов был проведен скрининг соединений на основе фармакокинетических параметров, включая пероральную биодоступность (OB ≥ 30%) и лекарственную подобность (DL ≥ 0,18).
Потенциальные белковые мишени были предсказаны с использованием взаимодополняющих подходов на основе лигандов. Для идентификации вероятных мишеней человека путем сравнения структур соединений с лигандами с известной активностью использовался сервис SwissTargetPrediction (http://www.swisstargetprediction.ch); при этом были сохранены только предсказания с вероятностью ≥ 0.1. Для расширения охвата мишеней также применялся метод Similarity Ensemble Approach (SEA, http://sea.bkslab.org) для скрининга возможных побочных взаимодействий (off-target) в различных белковых семействах, включая взаимодействия, не выявленные при каноническом предсказании мишеней. В дополнение к предсказаниям на основе лигандов использовался сервер PharmMapper (http://lilab.ecust.edu.cn/pharmmapper/) для обратного фармакофорного картирования по комплексной базе данных белков человека, при этом отбирались мишени с нормализованным показателем соответствия (fit score) ≥ 0.7. Кроме того, для повышения надежности идентификации мишеней из открытых баз данных, включая DrugBank и BindingDB, были собраны экспериментально подтвержденные взаимодействия соединение–мишень. Все предсказанные мишени были впоследствии стандартизированы до официальных символов генов с помощью базы данных UniProt (https://www.uniprot.org) с ограничением по организму до «Homo sapiens». Для обеспечения точности данных дубликаты были удалены. Интегрированный набор мишеней был определен как объединение всех предсказанных и подтвержденных мишеней для Paeonia, что представляет собой потенциальную молекулярную основу ее фармакологических эффектов. Поскольку катехин был идентифицирован как одно из активных соединений, полученных из Paeonia, и обладает хорошо документированной противовоспалительной активностью, он был выбран в качестве репрезентативного соединения для последующего молекулярного докинга и моделирования молекулярной динамики.
Анализ функционального обогащения
Функциональное обогащение для биологических процессов Gene Ontology (GO) и путей Kyoto Encyclopedia of Genes and Genomes (KEGG) оценивали с помощью пакета clusterProfiler для R. Термины считались обогащенными при уровне ложноположительных результатов (FDR) < 0.05.
Анализ секвенирования РНК единичных клеток и последующий анализ
Данные секвенирования РНК единичных клеток обрабатывались в Seurat. Для последующего анализа использовалась обработанная матрица GSE295484; после её импорта дополнительная фильтрация на уровне клеток не проводилась. Обработанная матрица содержала 90 883 клетки и 26 511 генов. При построении графиков контроля качества использовались референсные пороги: от 200 до 8 000 детектированных генов на клетку и 1,4% митохондриальных ридов. Данные были нормализованы, масштабированы и подвергнуты анализу главных компонентов (PCA). Затем была выполнена кластеризация клеток, а для визуализации популяций клеток в пространстве пониженной размерности использовался метод аппроксимации и проекции многообразий (UMAP). Идентификация клеток проводилась на основе канонических маркерных генов. Маркерные гены определялись с помощью функции FindAllMarkers с параметрами only.pos = TRUE, min.pct = 0,25 и logfc.threshold = 0,25.
Для оценки активности наборов генов-кандидатов на уровне отдельных клеток был проведен анализ AUCell с использованием R-пакета AUCell. Клеткам присваивались баллы в соответствии с экспрессией заранее определенных генных сигнатур, а паттерны обогащения визуализировались на графиках UMAP. Для GSE295484 рассчитывались доли популяций иммунных клеток, включая альвеолярные макрофаги и нейтрофилы, в группах комнатного воздуха, PBS и E. coli через 48 ч и 96 ч после аспирации. Различия между группами оценивались с помощью непараметрических статистических тестов. Маркерные гены нейтрофилов были определены на основе набора данных одноклеточного секвенирования и сопоставлены с ранее выявленными генами-кандидатами для получения ключевых генов, ассоциированных с нейтрофилами, для дальнейшего анализа.
Молекулярный докинг
Молекулярный докинг выполняли с помощью AutoDock Vina, при этом подготовку рецептора и лиганда проводили в AutoDock Tools. Кристаллические структуры белков-мишеней были получены из Protein Data Bank (PDB), включая GADD45A (PDB ID: 2KG4), MMP9 (PDB ID: 6ESM) и PYGL (PDB ID: 3DDS). Перед докингом структуры белков обрабатывали путем удаления молекул воды и кокристаллизованных лигандов. Затем добавляли полярные атомы водорода и присваивали заряды Гастейгера.
Трехмерная структура катехина была получена из базы данных PubChem и подготовлена в программе AutoDock Tools. Затем с помощью AutoDock Vina был проведен докинг катехина с каждым целевым белком для оценки прогнозируемой энергии связывания и характера взаимодействия. Параметры сетки докинга были следующими: GADD45A-катехин, center_x = 0.131, center_y = -0.002, center_z = -0.018, size_x = 47.25, size_y = 47.25, size_z = 47.25; MMP9-катехин, center_x = -0.434, center_y = 43.036, center_z = 14.868, size_x = 47.25, size_y = 47.25, size_z = 47.25; PYGL-катехин, center_x = 88.408, center_y = -80.795, center_z = 105.959, size_x = 100.45, size_y = 100.45, size_z = 100.45.
Молекулярно-динамическое моделирование
Для белковых компонентов использовалось силовое поле AMBER14SB. Параметры лиганда были созданы с помощью силового поля GAFF2 через sobtop_1.0 (dev3.1), и были назначены заряды RESP. Для сольватации каждого комплекса белок-лиганд в кубическом симуляционном боксе использовалась модель воды TIP3P. Добавление ионов Na⁺ и Cl⁻ позволило нейтрализовать систему и достичь ионной концентрации 0.15 M. Для расчета дальнодействующих электростатических взаимодействий с радиусом отсечки 1 nm применялся метод PME (particle mesh Ewald). Ограничения связей были реализованы с помощью алгоритма LINCS. Для устранения стерических столкновений была проведена минимизация энергии методами наискорейшего спуска и сопряженных градиентов.
После уравновешивания были проведены продуктивные симуляции МД в условиях NPT при 310 K и 1 bar с использованием термостата Нозе–Гувера и баростата Парринелло–Рамана. Каждая симуляция выполнялась в течение 100 ns с шагом по времени 2 fs.
Статистический анализ
Весь статистический анализ проводился с использованием программного обеспечения R. Корреляционный анализ выполнялся с помощью методов Пирсона или Спирмена, в зависимости от ситуации. Сравнение групп проводилось с использованием непараметрических критериев, включая критерий Краскела — Уоллиса. Значение p < 0.05 считалось статистически значимым.
Результаты
Идентификация ключевого генного модуля, связанного с детской пневмонией, с помощью WGCNA
Для идентификации генных модулей, связанных с детской пневмонией, был проведен анализ WGCNA транскриптомных данных цельной крови пациентов с пневмонией и здорового контроля. Анализ кластеризации образцов не выявил явных выбросов, что свидетельствует о хорошем качестве данных для последующего анализа (Рисунок 1A). Метод PCA дополнительно продемонстрировал четкую тенденцию к разделению групп пневмонии и здорового контроля, что указывает на различия в транскриптомных профилях при данных состояниях (Рисунок 1B). Для построения безмасштабной сети гены были ранжированы по медианному абсолютному отклонению; для построения сети были отобраны 5 000 наиболее вариабельных генов, а показатель мягкого порога (soft-thresholding power) был установлен на уровне 15 на основании критерия индекса соответствия безмасштабной топологии (R2 > 0.8) при сохранении относительно низкой средней связности (Рисунок 1C). С использованием этого порога в результате иерархической кластеризации были выявлены несколько генных модулей с различными паттернами экспрессии (Рисунок 1D). Анализ взаимосвязи «модуль — признак» показал, что несколько модулей значительно коррелируют с клиническими фенотипами. В частности, синий модуль продемонстрировал сильную корреляцию как со статусом заболевания (пневмония против здорового контроля), так и с этиологической классификацией, что предполагает его потенциальную роль в прогрессировании заболевания и ответе хозяина (Рисунок 1E).
Кроме того, анализ диаграммы рассеяния зависимости членства в модуле от значимости генов внутри синего модуля продемонстрировал сильную положительную корреляцию (cor = 0.6, p = 2.1e−35), что указывает на то, что гены с высокой степенью связности внутри модуля также были тесно связаны с клиническим признаком (Рисунок 1F).
Связь синего модуля с этиологией бактериальной пневмонии
Для дальнейшего изучения различий в экспрессии генов в зависимости от этиологии пневмонии был проведен анализ WGCNA с использованием нескольких клинических классификаций, включая контрольную группу (C), группу с определенной бактериальной этиологией (DB), группу с определенной вирусной этиологией (DV), группу с вероятной бактериальной этиологией (PB), группу с вероятной вирусной этиологией (PV) и группу с неизвестной этиологией (U). Анализ взаимосвязи между модулем и признаком показал, что несколько модулей демонстрируют значимую корреляцию с конкретными этиологическими подтипами. В частности, синий модуль показал наиболее сильную положительную корреляцию с группой DB, что указывает на его потенциальную роль в реакциях хозяина, специфичных для бактериальной инфекции (Рисунок 2A).
Дендрограмма кластеризации генов и соответствующее распределение по модулям дополнительно подтвердили надежность построения модулей и четкое разделение генных кластеров (Рисунок 2B). Внутри синего модуля анализ зависимости принадлежности к модулю от значимости генов выявил значимую положительную корреляцию (cor = 0.41, p = 7.8e−14), что указывает на то, что высокосвязанные гены в данном модуле также сильно ассоциированы с этиологическим признаком (Рисунок 2C).
Кроме того, сравнение экспрессии собственных генов модуля в различных этиологических группах выявило значимые различия в синем модуле (критерий Краскела–Уоллиса, p = 1.5e−13). В частности, в синем модуле наблюдалась повышенная экспрессия в группах бактериальной пневмонии, особенно в подгруппе DB, по сравнению с другими этиологическими категориями (Рисунок 2D).
Интеграционный анализ позволил выявить восемнадцать генов-кандидатов, связанных с соединениями производных Paeonia и ассоциированных с детской пневмонией
Для выявления генов-кандидатов, ассоциированных с детской пневмонией, и потенциальных мишеней воздействия Paeonia сначала был проведен анализ дифференциальной экспрессии между пациентами с пневмонией и здоровым контролем. На основании этих критериев между образцами с пневмонией и контрольными образцами было выявлено 1 110 дифференциально экспрессируемых генов (ДЭГ), включая 524 гена с повышенной экспрессией и 586 генов с пониженной экспрессией. Список 524 ДЭГ с повышенной экспрессией приведен в Дополнительной таблице S1 (см. также Рисунок 3A). Для дальнейшего уточнения ключевых генов ДЭГ, связанных с пневмонией, были сопоставлены с генами, ассоциированными с фенотипом DB, и прогнозируемыми мишенями Paeonia. Этот интеграционный анализ позволил выделить 18 общих генов, что указывает на их потенциальную роль в прогрессировании заболевания и в ответах, опосредованных Paeonia (Рисунок 3B).
Для визуализации взаимосвязей между активными компонентами Paeonia и выявленными генами-кандидатами была построена сеть взаимодействий «соединение–мишень», которая выявила обширную связность между соединениями и мишенями (Дополнительная таблица S2 и Рисунок 3C). Для изучения биологических функций этих 18 генов был проведен анализ функционального обогащения. Обогащение по биологическим процессам GO связало гены-кандидаты преимущественно с иммунными и воспалительными функциями, включая регуляцию воспалительного ответа, ответ на пептидные гормоны, положительную регуляцию метаболизма активных форм кислорода и регуляцию интерферон-опосредованного сигналинга II типа (Рисунок 3D). Анализ KEGG дополнительно показал, что гены были обогащены в путях, связанных с воспалением и иммунитетом, таких как сигнальные пути IL-17 и NF-κB, а также в метаболических и эндокринных путях, включая сигналинг глюкагона и биосинтез стероидных гормонов (Рисунок 3D).
Обогащение генов-кандидатов в нейтрофилах и альвеолярных макрофагах при анализе транскриптомики единичных клеток
Для изучения клеточного распределения генов-кандидатов в контексте экспериментальной пневмонии был проанализирован набор данных scRNA-seq легких мыши GSE295484. Был проведен анализ контроля качества для оценки достоверности данных. Распределения количества детектированных генов, числа UMI, а также процентного содержания митохондриальных и рибосомальных генов свидетельствовали об общем высоком качестве данных единичных клеток в обработанной матрице (Рисунок 4A). На диаграммах рассеяния показаны контрольные пороги детекции генов и содержания митохондрий, использованные при визуализации контроля качества (Рисунок 4B).
После нормализации и снижения размерности клетки были кластеризованы и визуализированы с помощью UMAP. Были выявлены отдельные популяции клеток, включая нейтрофилы, альвеолярные макрофаги, моноциты, эпителиальные клетки, а также другие типы иммунных и стромальных клеток, что продемонстрировало клеточную гетерогенность микроокружения легких при пневмонии (Рисунок 4C). Для оценки активности 18 генов-кандидатов на уровне отдельных клеток был проведен анализ AUCell. Результаты показали, что генная сигнатура была преимущественно обогащена в нейтрофилах и альвеолярных макрофагах, о чем свидетельствуют более высокие значения AUC в этих популяциях клеток (Рисунок 4D).
Воспалительные гены, связанные с мишенями соединений, полученных из Paeonia, в модели бактериальной пневмонии у мышей
Для дальнейшего изучения динамики иммунных клеток в экспериментальной модели пневмонии у мышей были проанализированы доли альвеолярных макрофагов и нейтрофилов в группах комнатного воздуха, PBS и E. coli через 48 ч и 96 ч после аспирации. Через 48 ч при инфекции E. coli наблюдалось заметное снижение количества альвеолярных макрофагов по сравнению с условиями воздуха и PBS, в то время как доля нейтрофилов существенно увеличилась (Рисунок 5A). Аналогичная тенденция наблюдалась через 96 ч: доля нейтрофилов оставалась повышенной в ответ на стимуляцию E. coli , тогда как уровни альвеолярных макрофагов были сравнительно ниже. Эти результаты указывают на значительную экспансию нейтрофилов при бактериальной инфекции. Для изучения функциональных характеристик нейтрофилов были определены гены-маркеры нейтрофилов и проведен анализ функционального обогащения. Обогащение по базе KEGG связало гены-маркеры нейтрофилов с воспалительной сигнализацией, включая пути TNF, MAPK и рецепторов лектина C-типа (Рисунок 5B). Термины биологических процессов GO также были сосредоточены на функциях иммунного ответа, таких как миграция лейкоцитов, межклеточная адгезия лейкоцитов, положительная регуляция защитного ответа и ответ на молекулы бактериального происхождения (Рисунок 5B). Чтобы выявить ключевые гены, связывающие активность нейтрофилов, пневмонию и мишени Paeonia, гены-маркеры нейтрофилов были сопоставлены с ранее определенными 18 генами-кандидатами. Этот анализ выявил три общих гена: MMP9, PYGL и GADD45A (Дополнительная таблица S3 и Рисунок 5C). Наконец, визуализация экспрессии генов на уровне отдельных клеток показала, что эти три гена экспрессировались преимущественно в популяциях нейтрофилов (Рисунок 5D), что дополнительно подтверждает их потенциальную роль в нейтрофил-опосредованных воспалительных реакциях.
Прогнозируемая аффинность связывания катехина с выбранными белками при молекулярном докинге
Для дальнейшей оценки потенциальных взаимодействий катехина с белками был проведен анализ молекулярного докинга между выбранными белками (MMP9, PYGL и GADD45A) и катехином — активным соединением, полученным из Paeonia. Кристаллические структуры GADD45A, MMP9 и PYGL были получены из Protein Data Bank, а 3D-структура катехина была взята из базы данных PubChem. Результаты докинга показали, что катехин может связываться с участками всех трех выбранных белков с энергиями связывания −6.3 kcal/mol для GADD45A, −7.6 kcal/mol для MMP9 и −8.0 kcal/mol для PYGL (Рисунок 6). Среди этих белков катехин продемонстрировал самую высокую прогнозируемую аффинность связывания с PYGL, затем с MMP9 и GADD45A, что указывает на потенциальное преимущественное взаимодействие с белком, связанным с метаболизмом.
На молекулярном уровне катехин образовывал множественные водородные связи и гидрофобные взаимодействия с ключевыми аминокислотными остатками в каждом белке. В GADD45A катехин взаимодействовал с такими остатками, как GLN33 и TRP135. В MMP9 наблюдалось образование стабильных водородных связей с остатками, включая GLN227, TYR248 и HIS236. Аналогичным образом в PYGL катехин образовывал множественные водородные связи с такими остатками, как LYS554 и ASN631, что способствовало стабильности связывания. Помимо водородных связей, анализ взаимодействий выявил силы Ван-дер-Ваальса и π-взаимодействия, что указывает на многомодальный характер связывания, повышающий стабильность предсказанных комплексов лиганд–белок. В совокупности эти результаты позволяют предположить, что катехин может образовывать стабильные предсказанные комплексы с MMP9, PYGL и GADD45A. Однако терапевтическая значимость этих взаимодействий требует дальнейшего экспериментального подтверждения.
Предполагаемые стабильные взаимодействия между катехином и выбранными белками
На основании поз докинга, полученных в результате молекулярного докинга, было проведено моделирование молекулярной динамики продолжительностью 100 ns для дальнейшей оценки стабильности комплексов катехин-белок. Анализ RMSD показал, что все три комплекса белок-лиганд достигли равновесия в течение периода моделирования. Среди них комплексы PYGL–катехин и MMP9–катехин демонстрировали относительно стабильные колебания RMSD, в то время как комплекс GADD45A–катехин показал несколько более высокие колебания, которые, тем не менее, оставались в допустимом диапазоне (Рисунок 7A). Анализ Rg показал, что все комплексы сохраняли стабильную структурную компактность на протяжении всего моделирования с минимальными изменениями во времени (Рисунок 7B). Аналогично, анализ SASA продемонстрировал стабильные уровни экспонирования для всех комплексов, что дополнительно подтверждает их структурную стабильность (Рисунок 7C). Анализ водородных связей выявил устойчивые взаимодействия между катехином и выбранными белками. Комплекс PYGL–катехин сохранял большее количество водородных связей с течением времени по сравнению с MMP9 и GADD45A, что указывает на более сильные и стабильные связывающие взаимодействия (Рисунок 7D).
Гибкость на уровне остатков оценивали с помощью RMSF. Результаты показали, что большинство остатков характеризовались низкими колебаниями, и лишь в нескольких областях наблюдалась более высокая гибкость; это указывает на то, что связывание лиганда не вызвало значительной структурной нестабильности белков (Рисунок 7E). В совокупности эти данные свидетельствуют о том, что катехин образует стабильные предсказанные комплексы с MMP9, PYGL и GADD45A, при этом наибольшая стабильность наблюдалась во взаимодействии PYGL–катехин. Данные результаты подтверждают стабильность предсказанных взаимодействий между катехином и выбранными белками, что служит вычислительным обоснованием для дальнейшей экспериментальной проверки.
Доступность данных:
В данном исследовании анализировались общедоступные наборы данных. Набор данных bulk RNA-seq доступен в Gene Expression Omnibus (GEO) под номером доступа GSE261482 (https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE261482), а набор данных scRNA-seq легкого мыши доступен под номером доступа GSE295484 (https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE295484). Обработанные результаты, использованные в статье, представлены в виде Дополнительной таблицы S1, Дополнительной таблицы S2 и Дополнительной таблицы S3.
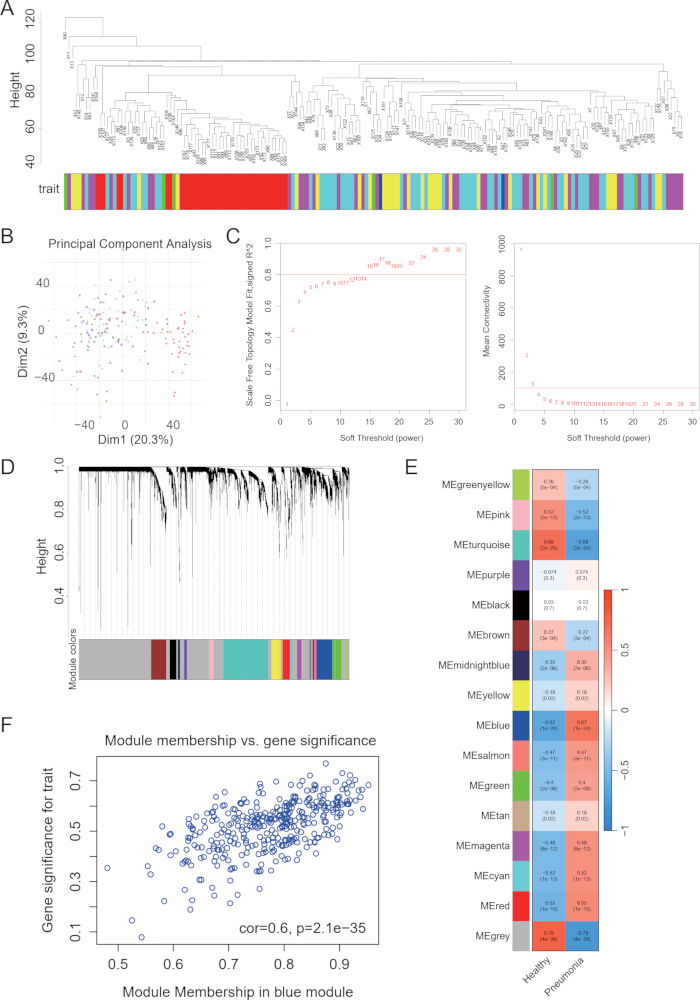
Рисунок 1. Построение WGCNA и идентификация модулей, ассоциированных с заболеванием (A) Кластеризация образцов была выполнена на основе профилей экспрессии генов; соответствующие аннотации признаков отображены под дендрограммой. (B) Анализ главных компонент показывает распределение образцов вдоль первых двух главных компонент. (C) Параметр мягкого порога оценивался с использованием индекса соответствия безмасштабной топологии и средней связности. (D) Гены были кластеризованы в соответствии с топологическим перекрытием; принадлежность к модулям указана цветом. (E) Корреляции собственных генов модулей с клиническими признаками представлены в виде тепловой карты. (F) Показана взаимосвязь между принадлежностью к модулю и значимостью генов для генов в синем модуле. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
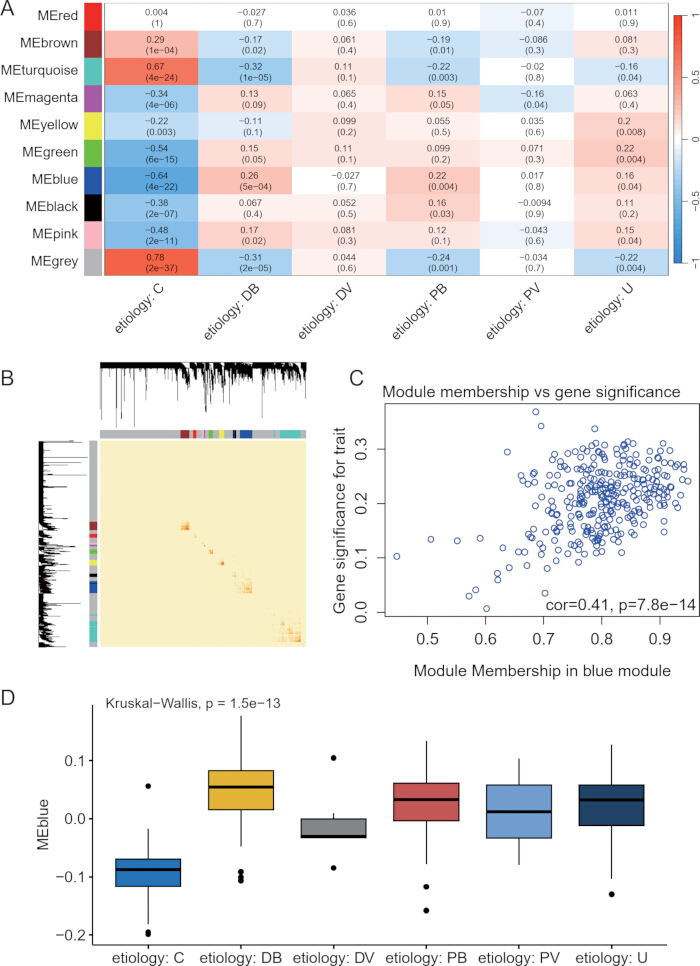
Рисунок 2. WGCNA-анализ на основе этиологии пневмонии. (A) Представлены корреляции собственных генов модулей для групп этиологии, включая контрольную группу, подтвержденную бактериальную, подтвержденную вирусную, вероятную бактериальную, вероятную вирусную и неизвестную. (B) Модули генов были определены на основе дендрограммы кластеризации по топологическому перекрытию. (C) Для синего модуля построены графики принадлежности к модулю и значимости генов. (D) Сравнение экспрессии собственного гена синего модуля в различных группах этиологии. Сокращения: WGCNA = взвешенный анализ сетей коэкспрессии генов; C = контрольная группа; DB = подтвержденная бактериальная; DV = подтвержденная вирусная; PB = вероятная бактериальная; PV = вероятная вирусная; U = неизвестная. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
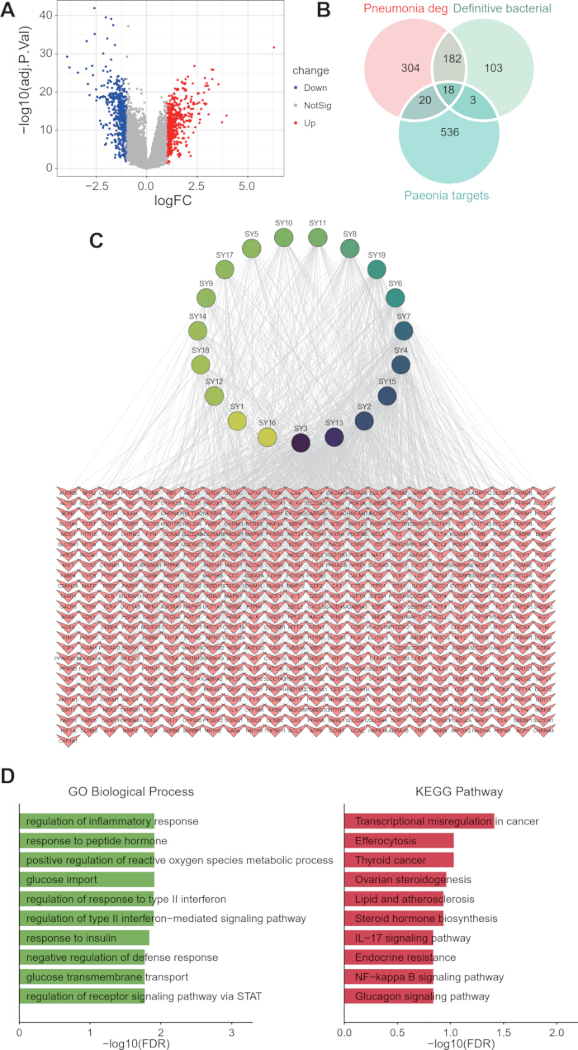
Рисунок 3. Идентификация и функциональный анализ генов-кандидатов. (A) График «вулкан», демонстрирующий дифференциально экспрессируемые гены в образцах с пневмонией и контрольных образцах. (B) Диаграмма Венна, показывающая пересечение между дифференциально экспрессируемыми генами при пневмонии, определенными бактериально-ассоциированными генами и целевыми генами Paeonia. (C) Сеть взаимодействия «соединение-мишень» между активными компонентами Paeonia и генами-кандидатами. (D) Столбчатые диаграммы, показывающие обогащение биологических процессов Gene Ontology (слева) и путей KEGG (справа) для перекрывающихся генов. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
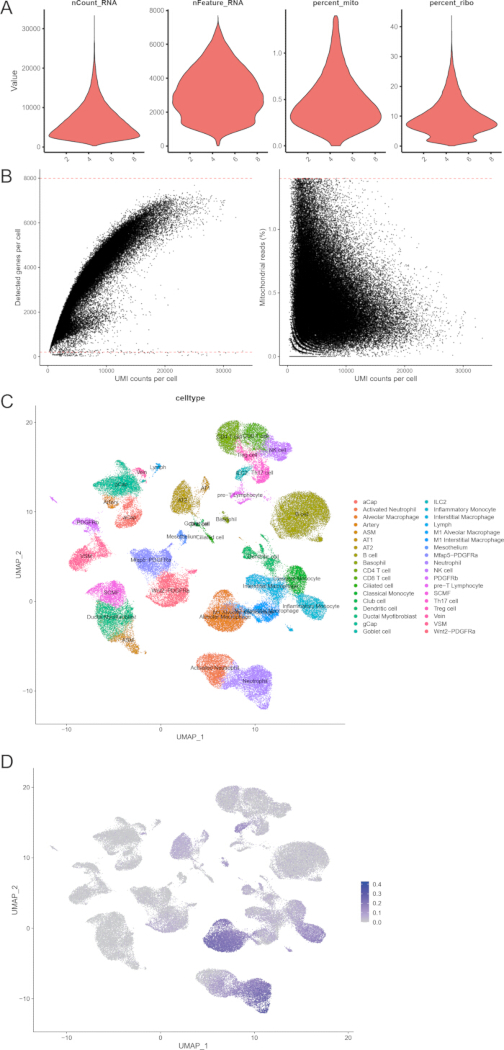
Рисунок 4. Транскриптомный анализ отдельных клеток при пневмонии. (A) Скрипичные диаграммы, обобщающие показатели контроля качества, включая nCount_RNA, nFeature_RNA, процент митохондриальных генов и процент рибосомальных генов. (B) Диаграммы рассеяния, показывающие взаимосвязь между количеством UMI, количеством обнаруженных генов на клетку и процентом митохондриальных генов. (C) Визуализация UMAP клеточных кластеров с аннотацией по типам клеток. (D) График UMAP, показывающий баллы AUCell для сигнатуры генов-кандидатов в отдельных клетках. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
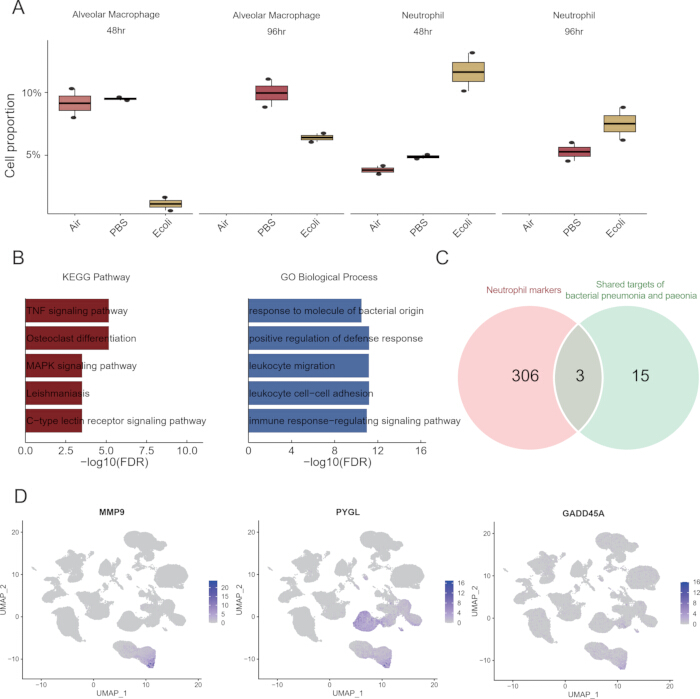
Рисунок 5. Динамика нейтрофилов и идентификация ключевых генов. (A) Диаграммы размаха, показывающие пропорции альвеолярных макрофагов и нейтрофилов при различных условиях (воздух, PBS и E. coli) через 48 ч и 96 ч. (B) Столбчатые диаграммы, показывающие обогащение путей KEGG (слева) и обогащение биологических процессов GO (справа) для marker-генов нейтрофилов. (C) Диаграмма Венна, показывающая пересечение marker-генов нейтрофилов и общих мишеней бактериальной пневмонии и Paeonia. (D) Графики UMAP, показывающие паттерны экспрессии MMP9, PYGL и GADD45A в различных популяциях клеток. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
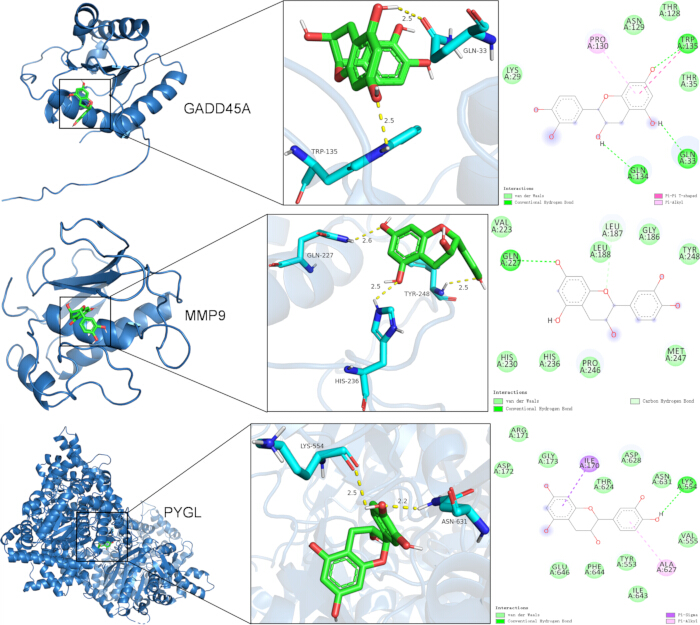
Рисунок 6. Молекулярный докинг катехина с выбранными белками. Трехмерные структуры комплексов белок-лиганд, демонстрирующие связывание катехина с GADD45A (вверху), MMP9 (в центре) и PYGL (внизу). На увеличенных фрагментах показаны области связывания и контакты с ключевыми аминокислотными остатками. Двумерные диаграммы представляют водородные связи и другие взаимодействия между катехином и выбранными белками. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
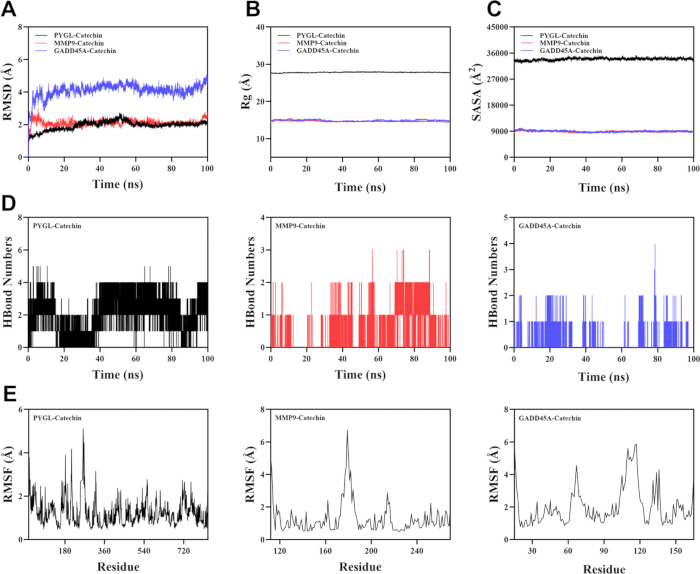
Рисунок 7. Молекулярно-динамическое моделирование комплексов белок-лиганд. (A) Среднеквадратичное отклонение комплексов в ходе моделирования. (B) Изменение радиуса инерции с течением времени. (C) Доступная растворителю площадь поверхности в ходе моделирования. (D) Количество водородных связей между катехином и целевыми белками с течением времени. (E) Среднеквадратичные флуктуации остатков белка в каждом комплексе. Сокращения: RMSD = среднеквадратичное отклонение; Rg = радиус инерции; SASA = доступная растворителю площадь поверхности; RMSF = среднеквадратичные флуктуации. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Дополнительная таблица S1. Повышающие экспрессию дифференциально экспрессируемые гены в образцах при педиатрической пневмонии по сравнению со здоровым контролем, включая символы генов, значения log2 fold change, P-значения, скорректированные P-значения и соответствующие статистические данные limma. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица S2. Таблица взаимодействий соединений Paeonia и мишеней, использованная для сетевого анализа, включая идентификаторы соединений, названия соединений и соответствующие гены-мишени. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица S3. Таблица маркерных генов отдельных клеток из GSE295484, включающая P-значения, средние значения log2 fold change, проценты экспрессии, скорректированные P-значения, аннотации клеточных кластеров и символы генов. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
Пневмония является одной из основных причин заболеваемости и смертности младенцев и детей младшего возраста во всем мире, создавая значительное бремя для системы здравоохранения1. Патогенез детской пневмонии сложен и включает множество взаимосвязанных процессов, в том числе чрезмерный воспалительный ответ, окислительный стресс и нарушение регуляции иммунных и метаболических путей2,10,11. Предыдущие исследования показали, что неконтролируемая активация клеток врожденного иммунитета, в частности нейтрофилов и макрофагов, способствует повреждению легочной ткани посредством высвобождения провоспалительных цитокинов, протеолитических ферментов и активных форм кислорода (ROS)12. Несмотря на успехи в противомикробной и поддерживающей терапии, эффективные стратегии, направленные на эти базовые молекулярные механизмы, остаются ограниченными. Таким образом, поиск новых терапевтических агентов, способных модулировать воспаление и восстанавливать иммунный гомеостаз, имеет большое значение.
Фитохимические вещества, особенно катехины, привлекают все больше внимания благодаря их хорошо документированным противовоспалительным, антиоксидантным и иммуномодулирующим свойствам13,14,15. Однако точные молекулярные механизмы, посредством которых катехин оказывает защитное действие при пневмонии, остаются в значительной степени неясными. В данном исследовании с помощью интегративного подхода, сочетающего транскриптомику, секвенирование РНК единичных клеток, молекулярный докинг и simulations молекулярной динамики, систематически изучались потенциальные механизмы действия катехина при детской пневмонии.
В соответствии с первоначальной гипотезой, результаты продемонстрировали, что синий модуль, идентифицированный с помощью WGCNA, значимо ассоциирован как со статусом заболевания, так и с классификацией по этиологии, что позволяет предположить, что данный модуль представляет собой основную транскрипционную программу, участвующую в развитии педиатрической пневмонии. Дальнейшая интеграция анализа дифференциальной экспрессии и предсказания мишеней Paeonia выявила 18 перекрывающихся генов, которые были обогащены в путях, связанных с иммунным ответом, включая воспалительную реакцию, метаболизм активных форм кислорода и сигнализацию интерферона II типа16,17. Эти данные дополнительно подтверждают представление о том, что нарушение иммунного ответа и окислительный стресс являются центральными факторами прогрессирования заболевания.
Анализ секвенирования РНК единичных клеток дополнительно показал, что набор генов-кандидатов был преимущественно обогащен в нейтрофилах и альвеолярных макрофагах, что подчеркивает центральную роль клеток врожденного иммунитета в прогрессировании пневмонии. Доля нейтрофилов значительно увеличилась при стимуляции E. coli, особенно через 48 ч и 96 ч, что указывает на устойчивую активацию в ходе острого воспаления, что согласуется с их двойной ролью в элиминации патогенов и повреждении тканей посредством воспалительных медиаторов и АФК18. Дальнейший анализ позволил выявить три ключевых гена — MMP9, PYGL и GADD45A — в качестве потенциальных связующих звеньев между иммунными ответами, метаболической регуляцией и клеточным стрессом. В то время как MMP9 участвует в ремоделировании внеклеточного матрикса и воспалительной инфильтрации19, а GADD45A регулирует стрессовые и иммунные ответы, PYGL указывает на роль метаболического перепрограммирования в иммунной активации20,21. Молекулярный докинг и симуляции динамики показали стабильное прогнозируемое связывание катехина с этими выбранными белками, что подтверждается благоприятной энергией связывания и стабильными профилями RMSD, Rg и SASA, а также устойчивыми водородными связями и низкими значениями RMSF. Эти результаты позволяют предположить, что катехин может взаимодействовать с данными воспалительными и метаболическими мишенями, однако прямые регуляторные эффекты требуют дальнейшего экспериментального подтверждения22.
Помимо противовоспалительного действия, катехин может также оказывать защитную роль, модулируя окислительный стресс и метаболический баланс. Обогащение путей, связанных с АФК, предполагает, что катехин может облегчать окислительное повреждение, повышая антиоксидантную способность, что согласуется с предыдущими сообщениями об антиоксидантных свойствах катехинов. Кроме того, участие таких метаболических ферментов, как PYGL, подчеркивает потенциальную роль катехина в регуляции иммунометаболизма — развивающейся концепции в изучении воспалительных заболеваний.
Необходимо признать ряд ограничений данного исследования. Во-первых, работа была основана преимущественно на общедоступных транскриптомных наборах данных и вычислительном анализе, а предсказанные механизмы еще не прошли экспериментальную проверку. Хотя молекулярный докинг и симуляции молекулярной динамики указали на стабильные взаимодействия между катехином и потенциальными белками-мишенями, эти результаты не доказывают функциональное ингибирование, активацию или терапевтическую эффективность. Для подтверждения регуляторного воздействия катехина на MMP9, PYGL и GADD45A, а также для определения его терапевтической значимости при пневмонии необходимы дальнейшие биохимические анализы, клеточные эксперименты и исследования in vivo. Во-вторых, клиническая информация, доступная для набора данных по детской пневмонии, была ограниченной. Набор данных GSE261482 содержал данные транскриптомики цельной крови пациентов с детской пневмонией и здоровых добровольцев, а также метаданные, включающие пол, этиологическую классификацию, тип пробирки для сбора, партию и состояние заболевания.
Однако подробные клинические переменные, включая возраст каждого пациента, степень тяжести пневмонии, статус лечения на момент забора проб и иную информацию о течении заболевания, были представлены в метаданных GEO, использованных в данном исследовании, не в полном объеме. Следовательно, дополнительный стратифицированный анализ в зависимости от степени тяжести, стадии лечения или возрастной подгруппы провести не удалось. В-третьих, наборы данных bulk RNA-seq и single-cell RNA-seq были получены из разных биологических контекстов. GSE261482 был получен из образцов цельной крови педиатрических пациентов, тогда как GSE295484 был получен из тканей легких мышей линии C57BL/6 дикого типа в экспериментальной модели пневмонии. Таким образом, результаты секвенирования единичных клеток следует интерпретировать как вспомогательные данные о клеточном контексте для популяций воспалительных клеток и распределения генов-кандидатов, а не как прямое подтверждение при детской пневмонии у людей. Кроме того, модель пневмонии у мышей, индуцированная E. coli, не полностью отражает гетерогенность этиологии детской пневмонии, включая бактериальные, вирусные, вероятно бактериальные, вероятно вирусные и причины неясного генеза.
Наконец, выбор MMP9, PYGL и GADD45A был основан на комплексном биоинформатическом скрининге и известной биологической значимости, однако их точная роль в нейтрофильном воспалении и регуляции под воздействием катехина еще подлежит подтверждению. Для валидации этих результатов и выяснения трансляционного потенциала катехина необходимы дальнейшие исследования с использованием педиатрических клинических когорт, наборов данных одноклеточного секвенирования человека, таргетных функциональных анализов и экспериментальных моделей пневмонии.
Резюмируя, данное исследование показывает, что катехин может быть связан с нейтрофильными воспалительными реакциями и определенными генами, участвующими в иммунорегуляции, окислительном стрессе и метаболических путях при пневмонии. Посредством интегративного анализа секвенирования РНК всей популяции клеток (bulk RNA-seq), секвенирования РНК единичных клеток (scRNA-seq), молекулярного докинга и simulations молекулярной динамики в ходе данной работы был выявлен ассоциированный с заболеванием генный модуль, а гены MMP9, PYGL и GADD45A были выбраны для докинга и симуляционного анализа взаимодействия с катехином. Обогащение кандидатных генов в нейтрофилах и альвеолярных макрофагах, наряду со стабильными прогнозируемыми взаимодействиями между катехином и выбранными белками, подтверждает наличие потенциального механизма, требующего дальнейшей экспериментальной проверки. В целом, эти результаты обеспечивают системный взгляд на возможные механизмы действия катехина при пневмонии, однако для подтверждения данных наблюдений и уточнения их терапевтической значимости необходимы дальнейшие экспериментальные и клинические исследования.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Нет данных
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Силовое поле AMBER14SB Тип: Силовое поле | Силовое поле белка для моделирования молекулярной динамики | ||
| Пакет R AUCell Тип: Пакет R | Оценка активности генных наборов в единичных клетках | ||
| AutoDock Tools Тип: Программное обеспечение | Подготовка рецептора и лиганда | ||
| AutoDock Vina Тип: Программное обеспечение | Молекулярный докинг | ||
| BindingDB Тип: База данных | BindingDB | Экспериментально подтвержденные взаимодействия соединение-мишень; URL/версия не указаны в рукописи | |
| Пакет R clusterProfiler Тип: Пакет R | Анализ обогащения GO и KEGG | ||
| DrugBank Тип: База данных | DrugBank | Экспериментально подтвержденные взаимодействия соединение-мишень; URL/версия не указаны в рукописи | |
| База данных ETCM Тип: База данных | ETCM | Скрининг активных соединений Paeonia; URL/версия не указаны в рукописи | |
| Силовое поле GAFF2 Тип: Силовое поле | Силовое поле лиганда для моделирования молекулярной динамики | ||
| GROMACS 2022 Тип: Программное обеспечение | GROMACS | Моделирование молекулярной динамики | |
| GSE261482 Тип: Публичный набор данных bulk RNA-seq | Gene Expression Omnibus (GEO) | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE261482 | Данные экспрессии в цельной крови при детской пневмонии и в здоровом контроле |
| GSE295484 Тип: Публичный набор данных scRNA-seq | Gene Expression Omnibus (GEO) | https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi?acc=GSE295484 | Данные секвенирования РНК единичных клеток легкого мыши из экспериментальной модели пневмонии |
| Пакет R limma Тип: Пакет R | Анализ дифференциальной экспрессии | ||
| Сервер PharmMapper Тип: База данных/инструмент | PharmMapper | http://lilab.ecust.edu.cn/pharmmapper/ | Обратный фармакофорный маппинг |
| Protein Data Bank (PDB) Тип: База данных | Protein Data Bank | Структуры белков для GADD45A (2KG4), MMP9 (6ESM) и PYGL (3DDS) | |
| База данных PubChem Тип: База данных | PubChem | Трехмерная структура катехина | |
| Программное обеспечение R Тип: Программное обеспечение | R Project | Статистический анализ | |
| Пакет R Seurat Тип: Пакет R | Контроль качества, нормализация, кластеризация, визуализация UMAP и аннотация клеток при секвенировании РНК единичных клеток | ||
| Similarity Ensemble Approach (SEA) Тип: База данных/инструмент | SEA | http://sea.bkslab.org | Предсказание потенциальных побочных взаимодействий (off-target) |
| sobtop_1.0 (dev3.1) Тип: Программное обеспечение | Генерация параметров лиганда | ||
| SwissTargetPrediction Тип: База данных/инструмент | SwissTargetPrediction | http://www.swisstargetprediction.ch | Предсказание мишеней соединения |
| Модель воды TIP3P Тип: Модель воды | Сольватация комплексов белок-лиганд | ||
| Traditional Chinese Medicine Systems Pharmacology Database (TCMSP) Тип: База данных | TCMSP | https://tcmsp-e.com | Скрининг активных соединений Paeonia |
| База данных UniProt Тип: База данных | UniProt | https://www.uniprot.org | Стандартизация символов генов |
| Пакет R WGCNA Тип: Пакет R | Анализ взвешенных сетей коэкспрессии генов |
Ссылки
- Chen L, Chen Y, Huang J, Zhang J. LncRNA LINC00707 serves as a sponge of miR-382-5p to alleviate lipopolysaccharide (LPS)-induced WI-38 cell injury through upregulating NKAP in infantile pneumonia. Autoimmunity. 2022;55(5):328-38.
- Li S et al. miRNA-302e attenuates inflammation in infantile pneumonia through the RelA/BRD4/NF-κB signaling pathway. Int J Mol Med. 2019;44(1):47-56.
- Kennedy II DE et al. Contribution of Puma to inflammatory resolution during early pneumococcal pneumonia. Front Cell Infect Microbiol. 2022;12:886901.
- Wang C et al. Suppressing neutrophil itaconate production attenuates Mycoplasma pneumoniae pneumonia. PLoS Pathog. 2024;20(11):e1012614.
- Shen N et al. Plant flavonoids: classification, distribution, biosynthesis, and antioxidant activity. Food Chem. 2022;383:132531.
- Peng X, McClements DJ, Liu X, Liu F. EGCG-based nanoparticles: synthesis, properties, and applications. Crit Rev Food Sci Nutr. 2025;65(12):2177-98.
- Li T et al. Synergistic anti-inflammatory effects of quercetin and catechin via inhibiting activation of TLR4-MyD88-mediated NF-κB and MAPK signaling pathways. Phytother Res. 2019;33(3):756-67.
- Viz-Lasheras S et al. A diagnostic host-specific transcriptome response for Mycoplasma pneumoniae pneumonia to guide pediatric patient treatment. Nat Commun. 2025;16(1):673.
- Michki SN et al. Age-dependent immune responses and resident cell dynamics in young mice following pneumonia. iScience. 2026;29(1):114219.
- Jin M et al. Catechin-functionalized cationic lipopolymer based multicomponent nanomicelles for lung-targeting delivery. Adv Mater. 2024;36(17):e2302985.
- Shin-Ya M et al. Effects of tea, catechins and catechin derivatives on Omicron subvariants of SARS-CoV-2. Sci Rep. 2023;13(1):16577.
- Zheng Q, Li J, Yang L. Systematic investigation of catechin/cyclodextrin encapsulated polymeric nanospheres for the treatment and nursing care of pediatric pneumonia-causing human pathogens. Microb Pathog. 2025;205:107524.
- Zhang Y et al. Anti-inflammatory effect of chlorogenic acid in Klebsiella pneumoniae-induced pneumonia by inactivating the p38MAPK pathway. Int J Med Microbiol. 2023;313(2):151576.
- Gleeson K, Reynolds HY. Life-threatening pneumonia. Clin Chest Med. 1994;15(3):581-602.
- Ross SM. Resveratrol: the anti-inflammatory effects of a phytochemical compound on pneumonia, respiratory syncytial virus, and severe acute respiratory syndrome (SARS-CoV-2). Holist Nurs Pract. 2023;37(2):110-2.
- Hu H et al. Hybrid biomimetic membrane coated particles-mediated bacterial ferroptosis for acute MRSA pneumonia. ACS Nano. 2023;17(12):11692-712.
- Dong L et al. A ROS-responsive nanoprodrug-engineered phage biotherapy for precision treatment of multidrug-resistant Gram-negative bacterial pneumonia. J Control Release. 2025;382:113708.
- Wiegman CH et al. Oxidative stress in ozone-induced chronic lung inflammation and emphysema: a facet of chronic obstructive pulmonary disease. Front Immunol. 2020;11:1957.
- Jiang T et al. Dual role of Baimao-Longdan-Congrong-Fang in inhibiting Staphylococcus aureus virulence factors and regulating TNF-α/TNFR1/NF-κB/MMP9 axis. Phytomedicine. 2025;139:156477.
- Zhang H et al. The attenuated Mycoplasma bovis strain promotes apoptosis of bovine macrophages by upregulation of CHOP expression. Front Microbiol. 2022;13:925209.
- Borella R et al. Metabolic reprograming shapes neutrophil functions in severe COVID-19. Eur J Immunol. 2022;52(3):484-502.
- Xu Y et al. Exosomal miR-155-5p drives widespread macrophage M1 polarization in hypervirulent Klebsiella pneumoniae-induced acute lung injury via the MSK1/p38-MAPK axis. Cell Mol Biol Lett. 2023;28(1):92.