Метод FRET с временным разрешением позволяет отслеживать кинетику расщепления субстрата Mpro для оценки влияния PROTAC на ферментативную активность, что обеспечивает функциональное разделение эффектов деградации и ингибирования.
Методическая статья
Анализ активности с использованием FRET с временным разрешением для дифференциации ферментативного ингибирования и PROTAC-опосредованной деградации Mpro SARS-CoV-2
В этой статье
Краткое содержание
Аннотация
Химеры, нацеленные на протеолиз (PROTAC), становятся перспективной стратегией разработки противовирусных препаратов и имеют механизм действия, отличный от классических низкомолекулярных ингибиторов. Многие конструкции PROTAC, нацеленные на вирусные протеазы, такие как главная протеаза (Mpro) SARS-CoV-2, используют «боеголовок», производных от ингибиторов активного центра, тем самым сочетая индуцированную сближением деградацию с потенциальным ферментативным ингибированием. Эта двойная функциональность затрудняет экспериментальное разграничение эффектов, вызванных деградацией, и прямого ингибирования каталитической активности при репликации вируса. Чтобы решить эту проблему, мы разработали анализ на основе флуоресцентного резонансного переноса энергии (FRET) для количественного определения каталитической активности рекомбинантной Mpro в присутствии ингибиторов и деградаторов. В анализе используется гашеный флуорогенный пептидный субстрат (MI-2822), содержащий каноническую последовательность расщепления Mpro, ограниченную с двух сторон флуорофором и гасителем. Протеолитическое расщепление приводит к зависящему от времени увеличению флуоресценции, что позволяет осуществлять непрерывный кинетический мониторинг активности фермента. Рекомбинантная Mpro, экспрессированная в Escherichia coli, очищается и инкубируется с FRET-субстратом в определенных буферных условиях, после чего регистрируется флуоресценция с течением времени для построения профилей ферментативной активности. Контроль анализа осуществляется с помощью клинически одобренного ингибитора активного центра нирматрелвира, который эффективно подавляет расщепление субстрата. Напротив, PROTAC, нацеленные на Mpro вне каталитической щели, существенно не снижают рост флуоресценции, что указывает на то, что они не оказывают измеримого ингибирующего воздействия на ферментативную активность в протестированных условиях. Данный протокол представляет собой надежный и воспроизводимый подход для разграничения ферментативного ингибирования и механизмов, связанных с деградацией. Он широко применим для механистической характеристики PROTAC и других бифункциональных молекул, нацеленных на вирусные протеазы.
Введение
Таргетная деградация белков (TPD) использует клеточную убиквитин-протеасомную систему (UPS) для селективного удаления интересующих белков. Эта стратегия основана на использовании гетеробифункциональных молекул, обычно называемых химерами, направляющими на протеолиз (PROTAC), которые одновременно связывают целевой белок и E3-убиквитинлигазу2. E3-убиквитинлигазы представляют собой большой и разнообразный класс клеточных ферментов3, которые катализируют убиквитинирование белков-субстратов, тем самым маркируя их для протеасомной деградации4.
PROTAC состоят из лиганда к целевому белку и лиганда к E3-лигазе, соединенных химическим линкером5. Обеспечивая сближение целевого белка и E3-лигазы, PROTAC способствуют образованию тройного комплекса, который обеспечивает перенос убиквитина и последующую деградацию целевого белка протеасомой6,7. По сравнению с классическими низкомолекулярными ингибиторами, этот подход обладает несколькими преимуществами8. PROTAC могут действовать каталитически, что позволяет эффективно удалять мишень при более низких концентрациях, а в качестве нацеливающих фрагментов в них могут использоваться существующие лиганды или ингибиторы5. Более того, стратегии, основанные на деградации, могут сохранять эффективность при наличии мутаций, вызывающих резистентность9,10, и могут быть применены к белкам, которые трудно ингибировать напрямую, например, к белкам, не имеющим четко выраженных карманов связывания11.
В контексте разработки противовирусных препаратов многие описанные PROTAC, нацеленные на вирусные белки, основаны на использовании «боеголовок», производных от ингибиторов активного центра10,12,13,14. В результате такие молекулы часто сочетают в себе ферментативное ингибирование с истощением мишени за счет деградации, что затрудняет механическую интерпретацию противовирусной активности. Хотя клеточные противовирусные тесты объединяют совокупный результат нескольких процессов, включая деградацию мишени и подавление вирусной репликации, они часто не позволяют четко разграничить эффекты, вызванные ингибированием и деградацией. Кроме того, многие вирусные белки не имеют четко выраженных связывающих карманов или каталитических центров, что ограничивает возможности применения к ним современных стратегий дизайна PROTAC.
Для решения этой задачи мы разработали метод анализа на основе флуоресцентного резонансного переноса энергии (FRET) с использованием пептидного субстрата Mpro вируса SARS-CoV-2, что позволило осуществлять мониторинг ферментативной активности с временным разрешением. Данный подход позволяет разграничить эффекты, связанные с действием PROTAC, и прямое ингибирование фермента. С помощью этого анализа мы оценили деградатор, нацеленный на Mpro, который связывается вне каталитической щели и не оказывает заметного влияния на активность протеазы в протестированных условиях, сохраняя при этом свою способность к деградации. Параллельно в качестве контроля использовали клинически одобренный ингибитор Mpro нирматрелвир, который привел к выраженному снижению ферментативной активности.
Таким образом, данный анализ представляет собой надежный метод, позволяющий отличить ферментативное ингибирование от эффектов, связанных с деградацией. Он особенно ценен для характеристики деградаторов, нацеленных на ферментативно активные белки, при изучении которых разделение этих механизмов имеет решающее значение для понимания их противовирусной активности (Рисунок 1).
Протокол
1. Подготовка материалов
- Подготовка системы экспрессии
- В качестве хозяина для экспрессии используйте химически компетентные клетки Escherichia coli BL21 Rosetta2.
- Используйте экспрессионный вектор pET28a(+), кодирующий Mpro SARS-CoV-2 с 6× гистидиновыми метками на N- и C-концах.
- Приготовление питательной среды
- Приготовьте 5 L среды Луриа — Бертани (LB), растворив 10 g/L триптона, 5 g/L дрожжевого экстракта и 10 g/L хлорида натрия (NaCl) в дистиллированной воде. Стерилизуйте среду путем автоклавирования при 121 °C в течение 20 min.
- Приготовление стокового раствора ИПТГ
- Растворите 4,20 g ИПТГ в 45 mL дистиллированной воды для приготовления стокового раствора с концентрацией 0.4 M. Храните стоковый раствор при −20 °C.
- Приготовление буферов
- Приготовьте 1 L буфера для лизиса Mpro (MLB), содержащего 50 mM Tris, 300 mM NaCl, 5% глицерина и 0.5% Triton X-100 (pH 7.5).
- Приготовьте 4 L белкового буфера Mpro (MB), содержащего 20 mM Tris и 150 mM NaCl (pH 7.5).
- Приготовьте 500 mL промывочного буфера (WB), содержащего 20 mM Tris, 150 mM NaCl и 20 mM имидазола (pH 7.5).
- Приготовьте по 100 mL элюирующего буфера 1 (100 mM имидазола), элюирующего буфера 2 (250 mM имидазола) и элюирующего буфера 3 (500 mM имидазола), каждый из которых содержит 20 mM Tris и 150 mM NaCl (pH 7.5).
- Приготовьте 1 mL 4× буфера для образцов, содержащего меркаптоэтанол, бромфеноловый синий, глицерин, Tris (pH 6.8), додецилсульфат натрия (SDS) и дистиллированную воду.
- Приготовьте 1 L фосфатно-солевого буфера (PBS), содержащего KCl, KH₂PO₄, Na₂HPO₄ и NaCl в дистиллированной воде.
2. Экспрессия Mpro в Escherichia coli
- Трансформация экспрессионной плазмиды в E. coli
- Подготовьте химически компетентные клетки E. coli Rosetta2, используя коммерческий набор для трансформации. Инокулируйте 5 mL супер-оптимального бульона (SOB) и инкубируйте культуру в течение ночи при 37 °C с перемешиванием.
- Перенесите ночную культуру в 100 mL среды SOB и выращивайте клетки до OD600 0,4–0,5. Охладите культуру на льду и центрифугируйте при 1 800 × g в течение 5 min.
- Дважды промойте осадок клеток промывочным буфером и ресуспендируйте его в буфере для компетентных клеток. Разлейте компетентные клетки по аликвотам по 50 µL и храните при −70 °C.
- Трансформация химически компетентных бактерий экспрессионной плазмидой
- Разморозьте одну аликвоту компетентных клеток на льду в течение 10 min. Добавьте 1 µL плазмидной ДНК (<50 ng) и осторожно перемешайте.
- Инкубируйте клетки на льду в течение 30 min. Высейте трансформированные клетки на LB-агар (1,5% агара), содержащий 100 µg/mL канамицина, и инкубируйте чашки в течение ночи (около 18 h) при 37 °C.
- Наращивание бактериальной культуры
- Инокулируйте одну колонию в 5 mL среды LB, содержащей 100 µg/mL канамицина. Инкубируйте культуру в течение ночи при 37 °C с перемешиванием при 200 rpm.
- Перенесите ночную культуру в 100 mL среды LB, содержащей 100 µg/mL канамицина. Инкубируйте культуру в течение ночи при тех же условиях.
- Перенесите 35 mL ночной культуры в 1 L среды LB, содержащей 100 µg/mL канамицина. Инкубируйте культуру при 37 °C с перемешиванием при 140 rpm до достижения OD600 1,0–1,2.
- Индукция экспрессии Mpro
- Охладите культуру до 16 °C. Добавьте 1 mL 0,4 M IPTG (конечная концентрация 0,4 mM) для индукции экспрессии белка.
- Инкубируйте культуру при 16 °C с перемешиванием при 140 rpm в течение 72 h.
3. Сбор и очистка Mpro
- Сбор бактериальных клеток
- Центрифугируйте культуру при 5,000 × g и 4 °C в течение 1 ч. Удалите супернатант и ресуспендируйте осадок в 35 mL фосфатно-солевого буферного раствора (PBS).
ПРИМЕЧАНИЕ: Обеспечьте полную ресуспендировку осадка для максимального выхода белка при последующей очистке. - Перенесите суспензию в центрифужную пробирку объемом 50 mL и центрифугируйте при 6,800 × g и 4 °C в течение 10 мин. Удалите супернатант и храните осадок клеток при −20 °C.
- Центрифугируйте культуру при 5,000 × g и 4 °C в течение 1 ч. Удалите супернатант и ресуспендируйте осадок в 35 mL фосфатно-солевого буферного раствора (PBS).
- Лизис клеток
- Разморозьте осадок клеток на льду в течение 15–30 мин. Ресуспендируйте осадок в 80 mL буфера для лизиса Mpro (MLB) до достижения гомогенности.
ПРИМЕЧАНИЕ: Держите буфер и образец на льду на протяжении всего этого этапа, чтобы минимизировать деградацию и агрегацию белков. - Проведите соникацию суспензии на льду в течение 10 мин, используя импульсы по 30 с при амплитуде 50–60% с интервалами охлаждения по 2 мин между импульсами.
- Перенесите лизат в центрифужные пробирки и центрифугируйте при 60,000 × g и 4 °C в течение 1 ч. Соберите очищенный супернатант для аффинной очистки.
- Разморозьте осадок клеток на льду в течение 15–30 мин. Ресуспендируйте осадок в 80 mL буфера для лизиса Mpro (MLB) до достижения гомогенности.
- Очистка Mpro методом металлохелатного аффинного хроматографии
- Уравновесьте аффинную колонку 10 объемами колонки (CV) дистиллированной воды, затем 10 CV буфера для белка Mpro (MB). Приготовьте промывочный и элюирующий буферы перед нанесением образца.
ПРИМЕЧАНИЕ: Избегайте попадания пузырьков воздуха в колонку, так как это может снизить эффективность связывания. - Нанесите очищенный лизат на уравновешенную колонку при низкой скорости потока. Соберите фракцию, прошедшую через колонку.
ПРИМЕЧАНИЕ: Поддерживайте достаточно низкую скорость потока для максимального связывания белка с His-тегом. - Промойте колонку 50 mL промывочного буфера (WB). Соберите последние 2 mL промывочной фракции для оценки качества, если это необходимо.
- Последовательно элюируйте связанный белок 6 mL элюирующего буфера 1 (три фракции по 2 mL), 6 mL элюирующего буфера 2 (три фракции по 2 mL) и 8 mL элюирующего буфера 3 (четыре фракции по 2 mL). Храните все собранные фракции на льду.
- Уравновесьте аффинную колонку 10 объемами колонки (CV) дистиллированной воды, затем 10 CV буфера для белка Mpro (MB). Приготовьте промывочный и элюирующий буферы перед нанесением образца.
- Регенерация аффинной колонки
- Последовательно промойте колонку 10 CV элюирующего буфера 3, 10 CV буфера для белка Mpro , 10 CV дистиллированной воды и 10 CV 20% этанола.
- Оценка качества белка
- Смешайте 45 µL каждого образца белка с 15 µL 4× буфера для образцов. Нагрейте образцы при 100 °C в течение 10 мин и коротко центрифугируйте их.
- Разделите образцы в 10–12% SDS-PAGE геле при 150 V до тех пор, пока фронт красителя не достигнет нижней части геля.
- Окрасьте гель красителем Кумасси в течение 15–30 мин. Промойте гель дистиллированной водой и оцените чистоту белка (ожидаемая молекулярная масса: прибл. 36 kDa).
4. Подготовка белка
- Замена буфера и концентрирование белка
- Замените буфер белка на буфер для белка Mpro (MB), используя центрифужные фильтры (MWCO: 10 kDa). Сконцентрируйте раствор белка до конечного объема приблизительно 1 mL.
- Количественное определение белка
- Измерьте концентрацию белка с помощью спектрофотометра. Перед измерением обнулите прибор по буферу MB.
- Рассчитайте концентрацию белка, используя соответствующий коэффициент экстинкции (ε = 0.931).
5. Оптимизация условий анализа
- Подготовка реагентов для анализа
- Приготовьте стоковый раствор очищенного Mpro с концентрацией 3 µM и стоковый раствор пептидного субстрата с концентрацией 300 µM в буфере для белка Mpro (MB).
- Приготовление серийных разведений
- Приготовьте шесть двукратных серийных разведений стокового раствора Mpro в буфере MB.
- Приготовьте три двукратных серийных разведения пептидного субстрата в буфере MB.
- Настройка планшетного ридера
- Предварительно нагрейте планшетный ридер до 37 °C. Установите длину волны возбуждения 320 nm, длину волны эмиссии 420 nm (ширина полосы 20 nm) и интервал регистрации данных 60 s при общем времени измерения 60 min.
ПРИМЕЧАНИЕ: Подготовьте все компоненты анализа до добавления субстрата, так как реакция начинается сразу после его введения.
- Предварительно нагрейте планшетный ридер до 37 °C. Установите длину волны возбуждения 320 nm, длину волны эмиссии 420 nm (ширина полосы 20 nm) и интервал регистрации данных 60 s при общем времени измерения 60 min.
- Подготовка планшета для анализа
- Добавьте по 25 µL каждого разведения Mpro в лунки с 1-й по 6-ю колонку черного 96-луночного планшета. Добавьте 25 µL буфера MB в 7-ю колонку в качестве контроля без фермента.
- Добавьте по 100 µL буфера MB в каждую лунку.
ПРИМЕЧАНИЕ: Используйте черные 96-луночные планшеты для минимизации фоновой флуоресценции и оптимизации сигнала флуоресценции.
- Запуск реакции
- Добавьте по 25 µL пептидного субстрата в ряды A–C. Добавьте 25 µL буфера MB в ряд D в качестве контроля без субстрата.
- Начните регистрацию флуоресценции сразу после добавления субстрата.
- Анализ данных
- Экспортируйте данные флуоресценции и постройте график зависимости относительных единиц флуоресценции (RFU) от времени.
- Выберите такие концентрации Mpro и субстрата, которые обеспечивают высокое соотношение сигнал/шум без преждевременного насыщения сигнала (например, 500 nM Mpro и 50 µM субстрата).
- Определение кинетических параметров (опционально)
- Определите кинетические параметры флуорогенного субстрата, аппроксимировав начальные скорости реакции уравнением Михаэлиса–Ментен. Переведите единицы флуоресценции в концентрацию продукта с помощью калибровочной кривой, построенной по 2-амино-N-(3-аминопропил)бензамиду. Подробный протокол синтеза калибровочного флуорофора приведен в Дополнительном файле 1.
6. Проведение FRET-анализа
- Подготовка планшетного ридера
- Предварительно нагрейте планшетный ридер до 37 °C. Установите длину волны возбуждения на 320 nm, длину волны эмиссии на 420 nm (ширина полосы 20 nm) и интервал сбора данных 60 s для общего времени измерения 60 min.
- Подготовка реагентов для анализа
- Приготовьте стоковые растворы очищенного Mpro (3 µM), пептидного субстрата (300 µM) и тестируемых соединений в буфере для белка Mpro (MB).
- Приготовьте серию разведений каждого тестируемого соединения в DMSO, поддерживая постоянную конечную концентрацию DMSO во всех образцах. Включите контрольные группы только с DMSO и только с буфером.
- Приготовление реакционных смесей
- Разведите каждое тестируемое соединение или контрольный образец в 100 µL MB. Добавьте 25 µL Mpro для достижения конечной концентрации фермента 500 nM.
- Немедленно перенесите реакционные смеси в лунки черного 96-луночного планшета.
- Запуск реакции
- Добавьте по 25 µL пептидного субстрата в каждую лунку для достижения конечной концентрации субстрата 50 µM (конечный объем реакции: 150 µL).
- Начните регистрацию флуоресценции сразу после добавления субстрата.
ПРИМЕЧАНИЕ: Начните сбор данных непосредственно после добавления субстрата, чтобы обеспечить точное измерение начальной кинетики реакции.
- Сбор данных флуоресценции
- Непрерывно регистрируйте флуоресценцию в течение 60 min с использованием заданных настроек сбора данных.
Результаты
Успешная реализация анализа с использованием флуоресцентного резонансного переноса энергии с временным разрешением (TR-FRET) требует оптимизации соотношения фермента и субстрата. Как описано в протоколе, этого можно достичь путем титрования обоих компонентов. В данном исследовании тестировались концентрации фермента в диапазоне от 15,6 до 500 nM в сочетании с концентрациями субстрата от 12,5 до 50 µM. Были включены контрольные реакции без добавления субстрата или фермента. В отдельном эксперименте константа Михаэлиса–Ментен (KM) была определена как 29,2 ± 6,1 µM (Supplementary Figure 1).
Результаты демонстрируют, что концентрация фермента в первую очередь определяет оборот субстрата, тогда как концентрация субстрата в основном влияет на интенсивность флуоресцентного сигнала. Увеличение концентрации субстрата приводило к более высоким значениям начальной флуоресценции (t = 0). Например, фоновая флуоресценция на Рисунке 2A варьировала примерно от 400 до 500 RFU, тогда как более низкие концентрации субстрата приводили к более низким значениям фоновой флуоресценции (Рисунок 2B,C). В отсутствие субстрата (Рисунок 2D) регистрировалась только фоновая флуоресценция, обычно ниже 20 RFU.
Увеличение концентрации фермента приводило к более интенсивному обороту субстрата и улучшению соотношения сигнал/шум (Рисунок 2A). При самой высокой концентрации фермента реакция приблизилась к плато примерно через 50 мин, что указывает на почти полный оборот субстрата. Плато достигалось быстрее при более низких концентрациях субстрата и медленнее при более высоких концентрациях субстрата. Напротив, при более низких концентрациях фермента насыщение не было достигнуто в течение 60-минутного периода измерения, и наблюдалось примерно линейное увеличение флуоресценции.
Основываясь на этих наблюдениях, оптимальные условия анализа должны отвечать следующим критериям: (1) минимальная фоновая флуоресценция в контроле без субстрата; (2) стабильная базовая флуоресценция без оборота субстрата в контроле без фермента; (3) соотношение фермента к субстрату, обеспечивающее достаточное отношение сигнал/шум для количественного анализа; и (4) сигналы флуоресценции, выходящие на плато к концу периода измерения. Исходя из этих критериев, для последующих экспериментов были выбраны концентрация фермента 500 nM и концентрация субстрата 50 µM.
Для дальнейшей характеристики флуорогенного субстрата были определены кинетические параметры фермента в стандартных условиях анализа с использованием восьми концентраций субстрата (0,39–50 µM) и фиксированной концентрации фермента (15,9 nM). Начальные скорости реакции, полученные по кривым изменения флуоресценции, были аппроксимированы уравнением Михаэлиса–Ментен (Supplementary Figure 1A,B). Субстрат MI-2822 продемонстрировал KM 29,2 ± 6,1 µM и Vmax 91,8 ± 14,2 RFU/s (n = 7). С помощью калибровочной кривой, построенной с использованием 2-амино-N-(3-аминопропил)бензамида (Supplementary Figure 1C), было рассчитано значение kcat , составившее 0,62 s⁻1, что соответствует каталитической эффективности (kcat/KM) 2,12 × 10⁴ s⁻1 M⁻1, что примерно в 30 раз выше значений, зарегистрированных для ранее описанных флуорогенных субстратов на основе ACC. Эти кинетические данные свидетельствуют об эффективном распознавании субстрата Mpro SARS-CoV-2 и подтверждают пригодность MI-2822 для высокочувствительного флуоресцентного ферментативного анализа.
Анализ проводили с использованием 500 nM Mpro и 50 µM субстрата (Рисунок 3 и Рисунок 4). В качестве эталонного ингибитора, воздействующего на каталитический центр («ингибитор»), использовали нирматрелвир. Параллельно оценивали нацеленный на Mpro PROTAC, который связывается за пределами каталитической щели («PROTAC»), и соответствующий лиганд, лишенный фрагмента, связывающегося с E3-лигазой («лиганд»). Все соединения тестировали в трех концентрациях для оценки дозозависимых эффектов.
Для контроля влияния растворителя во всех реакциях поддерживали постоянную концентрацию DMSO (0.1%). Дополнительные контроли включали контроль только с буфером и контроль без фермента (холостой опыт).
Ожидается, что ингибитор снизит скорость оборота субстрата дозозависимым образом. Напротив, ожидается, что PROTAC, который связывается вне каталитического центра, не окажет значительного влияния на ферментативную активность в условиях отсутствия клеток. Аналогично, предполагается, что контрольный лиганд окажет незначительное влияние на оборот субстрата или не повлияет на него вовсе. Имитационный контроль должен поддерживать базовый уровень флуоресценции на протяжении всего эксперимента.
В соответствии с ожиданиями, DMSO не оказал заметного влияния на активность фермента по сравнению с буферным контролем (Рисунок 3A–C, черный цвет). Аналогично, в ложноположительном контроле на протяжении всего эксперимента сохранялся стабильный базовый сигнал флуоресценции (Рисунок 3A–C, пурпурный цвет).
Ингибитор вызывал дозозависимое подавление активности Mpro (Рисунок 3A, красный цвет). При концентрации 10 µM оборот субстрата заметно снизился, тогда как более низкие концентрации приводили к прогрессивно более слабому ингибированию. Напротив, как PROTAC (Рисунок 3B, синий цвет), так и лиганд (Рисунок 3C, зеленый цвет) вызывали лишь незначительное снижение оборота субстрата. Поскольку оба соединения содержат один и тот же боевой блок (warhead), их схожее поведение согласуется с их связывающими свойствами. Важно отметить, что ни одно из соединений не подавляло ферментативную активность значимо в протестированных условиях.
Эти результаты имеют важное значение для интерпретации противовирусной активности, основанной на деградации. Поскольку PROTAC продемонстрировал минимальное ингибирование ферментативной активности Mpro, в отличие от ингибитора активного центра, любое снижение репликации вируса, наблюдаемое в клеточных анализах, обусловлено прежде всего деградацией белка, а не прямым ферментативным ингибированием. Это механистическое различие необходимо для подтверждения того, что противовирусная активность опосредована намеченным механизмом деградации.
Кинетика реакции была дополнительно оценена путем вычисления площади под кривой зависимости флуоресценции от времени (AUC; Рисунок 4), что дает количественную меру совокупного оборота субстрата (ΣRFU). AUC рассчитывали как сумму значений RFU за все зарегистрированные моменты времени.
Данный анализ подтвердил, что только самая высокая концентрация ингибитора значительно снизила оборот субстрата. PROTAC оказал лишь незначительный дозозависимый эффект, в то время как лиганд не оказал измеримого воздействия. Контроли с DMSO и буфером дали сопоставимые результаты. В имитационном контроле наблюдалось небольшое снижение флуоресценции с течением времени, что, скорее всего, было вызвано фотообесцвечиванием флуорофора.
Репрезентативные примеры неудачных или субоптимальных реакций показаны на Рисунке 5 для иллюстрации возможных ограничений метода. Надежность работы анализа зависит как от чистоты, так и от целостности ферментного препарата, которые следует проверить перед интерпретацией результатов.
Рисунок 5A иллюстрирует неудачную реакцию, при которой либо чистота фермента была недостаточной, либо концентрация активного фермента была слишком низкой для обеспечения оборота субстрата. Исходная базовая линия флуоресценции (t = 0) превышала 1 000 RFU, что могло быть вызвано неправильным приготовлением субстрата или наличием примесей в препарате фермента, которые способствуют возникновению фоновой флуоресценции. Более того, ни при каких экспериментальных условиях оборот субстрата не наблюдался, что указывает либо на недостаточное количество активного фермента, либо на загрязнение, которое препятствовало ферментативной активности.
Для определения того, вносит ли препарат фермента вклад в фоновую флуоресценцию, можно включить контроль без субстрата. В идеале этот сигнал должен оставаться минимальным. В оптимизированном анализе (Рисунок 5B) фоновая флуоресценция оставалась ниже 20 RFU и была стабильной при всех концентрациях фермента, что указывает на незначительный вклад препарата фермента в фоновый сигнал. Хотя возможность влияния на ферментативную активность нельзя полностью исключить, существенный вклад препарата фермента в повышенную базовую флуоресценцию может быть отмечен как маловероятный.
Подготовка субстрата является еще одним критическим фактором, определяющим эффективность анализа. В данном исследовании пептидный субстрат растворяли в белковом буфере для поддержания постоянных условий анализа. В ходе оптимизации анализа оценивали растворимость субстрата в двух белковых буферах и в дистиллированной воде. Растворение субстрата в дистиллированной воде снижало его растворимость и способствовало агрегации пептида. Поскольку эти агрегаты постепенно растворялись в процессе анализа, наблюдались резкие скачки флуоресценции, что приводило к неточным оценкам эффективных концентраций субстрата (Рисунок 5C, красный цвет). Следовательно, следует использовать растворитель, который обеспечивает полную растворимость субстрата при сохранении активности фермента.
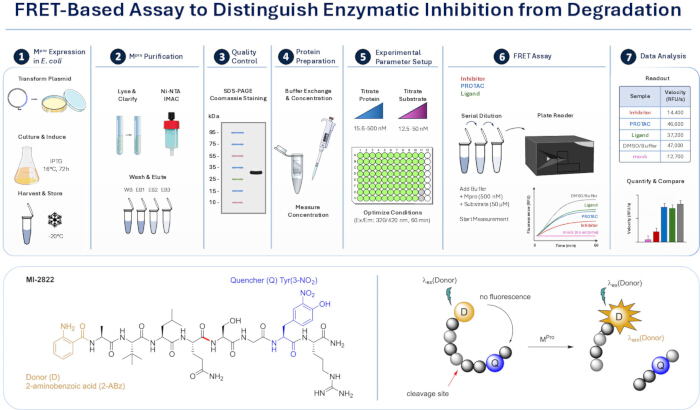
Рисунок 1: Обзор эксперимента на основе FRET и принцип проведения анализа. На верхней панели представлена схема хода эксперимента, включая экспрессию рекомбинантного Mpro в E. coli, очистку методом металло-аффинной хроматографии, контроль качества, подготовку белка и оптимизацию условий анализа с последующим проведением FRET-анализа и анализом данных. На нижней панели изображен принцип анализа: гашеный флуорогенный пептидный субстрат расщепляется Mpro, что приводит к разделению флуорофора и гасителя и соответствующему увеличению сигнала флуоресценции. Такая схема позволяет проводить кинетический мониторинг ферментативной активности и сравнивать условия с применением ингибиторов, PROTAC и лигандов. Сокращения: Mpro = главная протеаза, E. coli = Escherichia coli, FRET = флуоресцентный резонансный перенос энергии, PROTAC = протеолиз-нацеленная химера. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
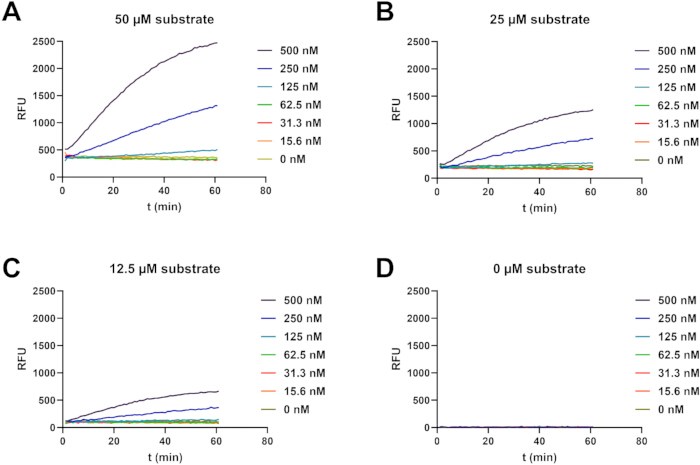
Рисунок 2: Титрование белка и субстрата. В общем объеме реакции 150 µL последовательное разведение очищенной Mpro (15.6–500 nM) смешивали с (A) 50 µM, (B) 25 µM, (C) 12.5 µM субстрата или (D) буфером (контроль без субстрата). Реакции проводили в черных 96-луночных планшетах с плоским дном и мониторили с помощью мультимодального планшетного ридера. Флуоресценцию регистрировали каждые 60 s в течение 60 min (λex 320 nm, λem 420 nm). RFU отложены по оси ординат в зависимости от времени. Сокращения: Mpro = главная протеаза, λex = длина волны возбуждения, λem = длина волны эмиссии, RFU = относительные единицы флуоресценции. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
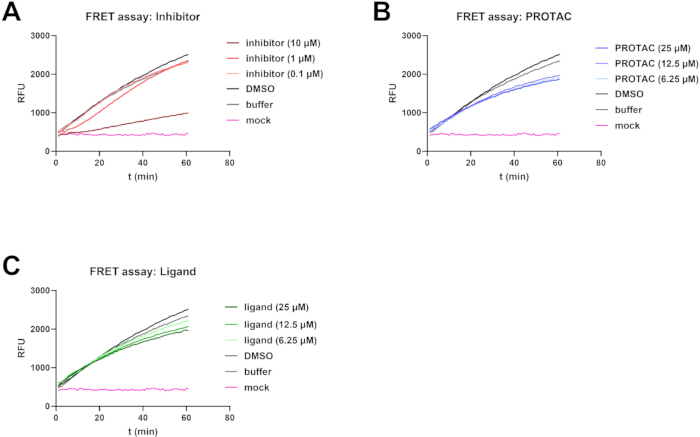
Рисунок 3: TR-FRET в присутствии ингибитора Mpro, PROTAC и лиганда. В общем объеме реакции 150 µL 500 nM очищенного Mpro инкубировали с 50 µM субстрата в присутствии серийных разведений (A) ингибитора активного центра нирматрелвира, (B) PROTAC, нацеленного на Mpro, или (C) соответствующего лиганда, лишенного фрагмента, связывающего E3-лигазу. Реакции проводили в черных 96-луночных планшетах с плоским дном и контролировали с помощью мультимодального планшетного ридера. Флуоресценцию регистрировали каждые 60 s в течение 60 min (λex 320 nm, λem 420 nm). Значения RFU отложены в зависимости от времени. Сокращения: Mpro = главная протеаза, PROTAC = химера, направляющая на протеолиз, λex = длина волны возбуждения, λem = длина волны испускания. RFU = относительные единицы флуоресценции. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
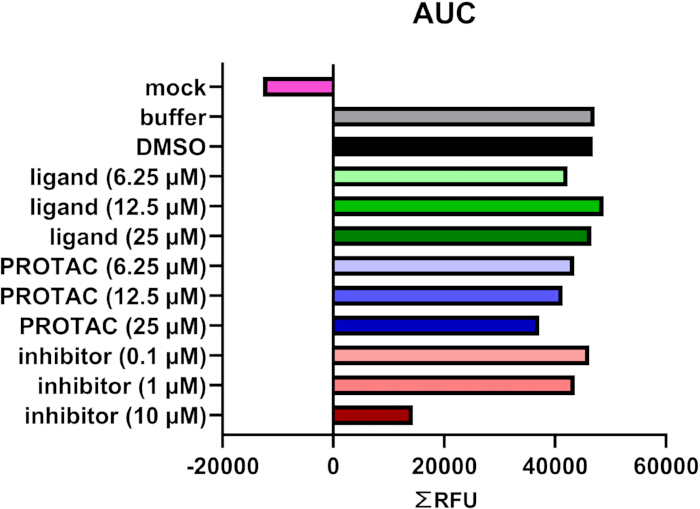
Рисунок 4: Интегральный кинетический анализ TR-FRET анализа. Интегральная кинетика, рассчитанная на основе AUC (показана на Рисунке 3), выражена как ΣRFU, что представляет собой сумму всех RFU за 60 min. Значения AUC количественно определяют оборот субстрата и позволяют проводить прямое сравнение условий с применением ингибитора, PROTAC и лиганда. Сокращения: AUC = площадь под кривой, RFU = относительные единицы флуоресценции, PROTAC = химера, направляющая на протеолиз. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
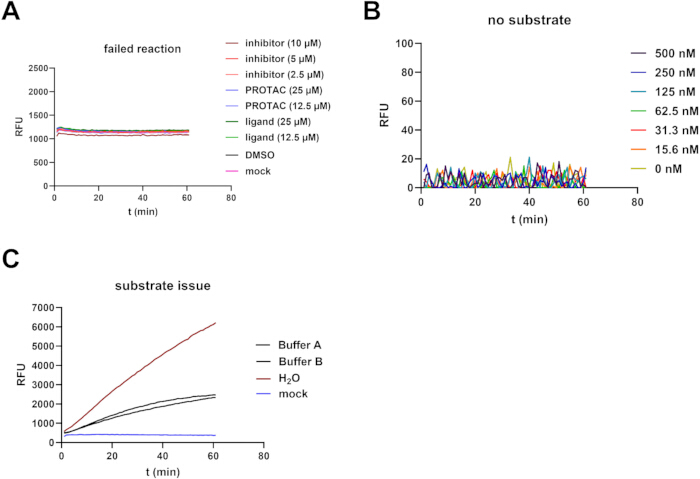
Рисунок 5: Примеры результатов неудачных реакций и контрольных экспериментов. (A) Анализ TR-FRET, выполненный согласно описанию на Рисунке 3, включая серийные разведения ингибитора, PROTAC и лиганда. Данные демонстрируют неудачную реакцию, характеризующуюся повышенной базовой флуоресценцией и отсутствием оборота субстрата при всех условиях. (B) Контроль без субстрата, выполненный согласно описанию на Рисунке 2D. Фоновая флуоресценция остается низкой (<20 RFU) и постоянной при различных концентрациях фермента. (C) Анализ TR-FRET, выполненный согласно описанию на Рисунке 3 с использованием субстрата, растворенного в различных растворителях (белковые буферы A и B или dH₂O). Плохая растворимость в dH₂O приводит к агрегации пептида, что вызывает неравномерное увеличение флуоресценции из-за замедленного растворения субстрата и неточных эффективных концентраций. Сокращения: TR-FRET = флуоресцентный резонансный перенос энергии с временным разрешением, PROTAC = химера, направляющая на протеолиз. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Дополнительный рисунок 1: Кинетический анализ ферментативной активности главной протеазы SARS-CoV-2 (15.9 nM в анализе) с использованием субстрата MI-2822. (A) Кривые прогресса при концентрациях субстрата 50 µM (черный), 25 µM (светло-зеленый), 12.5 µM (синий), 6.25 µM (розовый), 3.13 µM (темно-зеленый), 1.56 µM (темно-синий), 0.78 µM (фиолетовый) и 0.39 µM (пурпурный). (B) Аппроксимация скоростей реакций по уравнению Михаэлиса-Ментен позволила определить значение KM, составившее 29.2 ± 6.1 µM, и значение Vmax, составившее 91.8 ± 14.2 RFU/s (n = 7). (C) Калибровочная кривая с флуорофором 2-amino-N-(3-aminopropyl) benzamide была использована для расчета kcat, равного 0.62 s-1, и значения kcat/KM, равного 2.12 × 10⁴ s-1 M-1.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 1: Синтез 2-амино-N-(3-аминопропил)бензамида. Подробная процедура синтеза и аналитическая характеристика 2-амино-N-(3-аминопропил)бензамида, водорастворимого амидного производного флуорофора 2-аминобензамида (2-Abz), используемого для флуоресцентного калибрования в анализе кинетики ферментов.Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
В данной работе мы представляем метод анализа на основе флуоресцентного резонансного переноса энергии с временным разрешением (TR-FRET) для оценки ферментативной активности Mpro SARS-CoV-2 в присутствии ингибиторов, протеолиз-направляющих химер (PROTAC) и соответствующих им лигандов. Данный анализ был разработан для функционального разграничения эффектов PROTAC, возникающих исключительно вследствие деградации белка, и эффектов, обусловленных прямым ингибированием каталитической активности целевого фермента. Используя флуорогенный пептидный субстрат, мы демонстрируем, что PROTAC, нацеленный на Mpro и связывающийся вне каталитической щели, оказывает лишь незначительное влияние на ферментативную активность, тогда как ингибитор активного центра нирматрелвир заметно подавляет оборот субстрата.
Надежность результатов анализа зависит от нескольких критических факторов, включая чистоту и активность рекомбинантного фермента, полную растворимость и точность приготовления пептидного субстрата, а также тщательную оптимизацию концентраций фермента и субстрата. Недостаточное качество фермента или неточная концентрация субстрата могут привести к повышению фоновой флуоресценции или снижению определяемого оборота субстрата. Кроме того, измерения активности фермента следует начинать сразу после добавления субстрата; при этом планшетный ридер должен быть предварительно термостабилизован перед началом анализа для обеспечения согласованности и воспроизводимости кинетических измерений.
Данный метод анализа может быть легко адаптирован для различных протеаз15,16,17,18,19 или экспериментальных конфигураций путем оптимизации концентраций фермента и субстрата для достижения желаемого динамического диапазона. Для выявления артефактов анализа необходимы соответствующие контроли, включая контроли без фермента, без субстрата и контроль растворителя. При поиске и устранении проблем следует сосредоточиться на разграничении технических артефактов и истинного влияния на ферментативную активность путем оценки фоновой флуоресценции, подтверждения целостности и активности фермента и, при необходимости, тестирования альтернативных растворителей для субстрата. В частности, неполная растворимость субстрата может привести к его агрегации и неравномерному увеличению флуоресценции из-за замедленного растворения субстрата в ходе реакции.
Поскольку этот анализ проводится в биохимической бесклеточной системе, он не учитывает процессы, зависящие от деградации, такие как образование тройного комплекса, убиквитинирование или протеасомная деградация. Следовательно, он специфически измеряет вклад прямого ферментативного ингибирования без оценки эффективности деградации. Кроме того, на результаты анализа могут влиять артефакты, связанные с соединениями, включая собственную флуоресценцию, тушение флуоресценции или вмешательство в расщепление субстрата. Эти потенциальные искажающие факторы следует учитывать, проводя соответствующие контрольные эксперименты, включая контроли только с соединением, без фермента, без субстрата и контроли с растворителем. Для точной интерпретации результатов также необходимо поддерживать условия анализа в пределах линейного диапазона кинетики фермента.
По сравнению с клеточными тестами на деградацию, представленный анализ TR-FRET обеспечивает прямое и количественное измерение ферментативной активности в строго определенных биохимических условиях. Клеточные тесты, оценивающие противовирусную активность PROTAC, объединяют множество биологических процессов, включая деградацию мишени и последующие последствия, такие как нарушение процессинга вирусного полипротеина, снижение репликации вируса и изменение экспрессии вирусных белков. Хотя эти анализы предоставляют ценную информацию об общей противовирусной эффективности, они, как правило, не позволяют определить, являются ли наблюдаемые эффекты результатом прямого ингибирования ферментативной активности или деградации белка-мишени10,12,13,14. Напротив, анализ TR-FRET позволяет проводить точный механистический разбор на ферментативном уровне и, следовательно, служит важным дополнением к установленным биохимическим и клеточным подходам.
Данный анализ особенно ценен для разработки и оптимизации PROTAC и других бифункциональных молекул, нацеленных на ферментативно активные белки. Многие антивирусные деградаторы включают в себя «боеголовки», производные от ингибиторов активного центра, тем самым сочетая прямое ферментативное ингибирование с направленной деградацией белков10,12,13,14. Однако не все каркасы лигандов обладают внутренней ингибирующей активностью, а структурные модификации, такие как присоединение линкера, могут изменить аффинность или способ связывания20. Таким образом, представленный метод анализа позволяет количественно оценить вклад прямого ферментативного ингибирования в общую антивирусную активность PROTAC. Помимо Mpro SARS-CoV-2, данный метод широко применим к другим вирусным протеазам и ферментативным мишеням и может способствовать рациональной разработке деградаторов с четко определенными механистическими профилями. Важно, что, демонстрируя минимальное прямое ингибирование активности Mpro исследуемым PROTAC in vitro, этот TR-FRET анализ предоставляет механистическое подтверждение того, что антивирусные эффекты, наблюдаемые в последующих клеточных анализах, обусловлены преимущественно деградацией белка, а не прямым ферментативным ингибированием.
Резюмируя, представленный анализ TR-FRET обеспечивает надежную, чувствительную и универсальную платформу для разграничения прямого ферментативного ингибирования и эффектов, связанных с деградацией. При интеграции с дополнительными клеточными тестами данный метод позволяет проводить всестороннюю характеристику механизмов действия PROTAC и способствует рациональной разработке противовирусных деградаторов следующего поколения.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов.
Благодарности
Мы выражаем благодарность Лоре Бант, Юстусу Хаппе, Доминику Хагене и Лукасу Пламперу за помощь в синтезе соединений, использованных в данном исследовании. Также мы благодарим Константина Блоха и Мириам Рут Хайндл за консультации при постановке данного анализа. Кроме того, мы благодарим Фонд Юргена Маншота, центр LOEWE DRUID и Фонд Uniscientia за финансовую поддержку.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Акриламид (Rotiphorese® Gel 30) | Carl Roth | 3029.1 | Компонент для SDS-PAGE |
| Персульфат аммония (APS) | Biorad | 1610700 | Компонент для SDS-PAGE |
| Бактериальный штамм BL21 Rosetta2 | La Jolla Institute for Immunology, San Diego, USA | N/A | предоставлен партнерами |
| Мультимодовый ридер BioTek Synergy H1 | Agilent Technologies | Synergy H1 | Для TR-FRET анализа |
| Черные 96-луночные планшеты FluoroNunc MaxiSorp | Thermo-Fisher Scientific | 437111 | Обязательно использовать черные планшеты |
| Бромфеноловый синий | Sigma-Aldrich | 1.08122 | Компонент буфера для образцов |
| Центрифуга 5430-R (настольная) | Eppendorf | 5430-R | С функцией охлаждения |
| Центрифуга Avanti J-25 | Beckman Coulter | 6594 | Высокоскоростная центрифуга |
| Центрифуга Avanti J-26 XP | Beckman Coulter | JXN-26 | Высокоскоростная центрифуга |
| Диметилсульфоксид (DMSO) | Carl Roth | A994.1 | Растворитель |
| Гидрофосфат натрия (Na2HPO4) | Carl Roth | X987.2 | Компонент буфера |
| Этанол (ROTIPURAN® ≥ 99,8 %, p.a.) | Carl Roth | 9065.1 | Для IMAC |
| Глицерин | Carl Roth | 6967.1 | Для стоков бактерий |
| Перистальтический насос Hei-FLOW Core 120 | Heidolph | 523-50010-00 | Для IMAC |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | Без функции охлаждения |
| Колонки для очистки белков с гистидиновой меткой HisTrap® FF Crude (5 mL) | Cytiva | 17528601 | Для IMAC |
| Имидазол | Carl Roth | 3899.3 | Для элюции белка при IMAC |
| pH-метр InoLab pH/ION 7320 BNC | WTW | 1GA330 | Для титрования pH |
| Изопропил-β-D-тиогалактопиранозид (IPTG) | Carl Roth | CN08.1 | Для индукции экспрессии |
| Канамицина сульфат | Sigma-Aldrich | PHR1487 | Антибиотик |
| Магнитная мешалка (с подогревом) | Heidolph | 7402 | Для приготовления буферов |
| Меркаптоэтанол | Sigma-Aldrich | M6250-10ML | Компонент буфера для образцов |
| 96-луночный планшет MultiScreen® | MilliporeSigma | MSSBNFX40 | Для разведений |
| N,N,N',N'-тетраметилэтилендиамин (TEMED) | Fisher Scientific | 11424214 | Компонент для SDS-PAGE |
| Фотометр Nanodrop ND1000 | Peqlab | 7533 | Определение концентрации белка |
| Плазмидный вектор pET28a(+) | Addgene | 69864-3 | Вектор экспрессии |
| Хлорид калия (KCl) | Carl Roth | 1LCY.1 | Компонент буфера |
| Дигидрофосфат калия (KH2PO4) | Carl Roth | 3904.1 | Компонент буфера |
| Protein Detective — ультрабыстрый краситель для белков Кумасси (1 L) | BIOZOL | BZL-PD1 | Для быстрого и простого окрашивания белков |
| Роторы JA 25.50 и JLA 8.1000 | Beckmann Coulter | 363055, 363688 | Высокоскоростные роторы |
| pH-электрод SenTix® 81 | WTW | 103642 | Для титрования pH |
| Хлорид натрия (NaCl) | Carl Roth | 3957.1 | Компонент буфера и среды |
| Додецилсульфат натрия (SDS) | Carl Roth | 0183.1 | Компонент для SDS-PAGE и буфера для образцов |
| Соникатор Branson Ultrasonics S-450 | BANDELIN electronic | 10656933 | Для соникации |
| Одноканальная головка насоса SP standard (wt 1.6 mm) | Heidolph | 523-43010-00 | Для IMAC |
| Мультимодовый ридер микропланшетов Spark | Tecan Group | N/A | Анализ кинетики ферментов |
| Tris | Carl Roth | 4855.2 | Компонент буфера |
| Triton-X100 | Sigma-Aldrich | X100-100ML | Компонент буфера |
| Тритон/Пептон | Carl Roth | 6681.3 | Компонент среды |
| Дрожжевой экстракт | Carl Roth | 2363.2 | Компонент среды |
| Набор для трансформации Z-Competent E. coli Transformation Kit® и набор буферов | Zymo Research | T3001 | Для бактериальной трансформации |
Ссылки
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно