В данном протоколе описывается метод проточной цитометрии для обнаружения внутриклеточных белков в клетках линии K562 (эритролейкоз человека) с использованием неконъюгированных первичных поликлональных антител. Специфичность антител подтверждается дозозависимым подавлением окрашивания посредством пептидной конкуренции.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Методическая статья
Проточная цитометрическая детекция внутриклеточных белков в клетках эритролейкоза человека линии K562 с использованием неконъюгированных первичных антител
В этой статье
Краткое содержание
Аннотация
Проточная цитометрия представляет собой мощный метод количественного анализа экспрессии белков с разрешением до одной клетки. В данном протоколе описывается рабочий процесс определения внутриклеточных белков в клетках эритролейкоза человека линии K562 с использованием неконъюгированных первичных поликлональных антител и вторичных антител, конъюгированных с флуорофором. Перед окрашиванием антителами клетки последовательно подвергаются фиксации, пермеабилизации и блокировке. Путем изменения порядка инкубации с антителами относительно этапов фиксации и пермеабилизации данный протокол позволяет оценивать белки с поверхностной или внутриклеточной локализацией, используя отдельные схемы окрашивания. Ядерное окрашивание субъединицы 1 фактора сплайсинга 3a (SF3A1) демонстрируется с помощью аффиноочищенных кроличьих поликлональных антител к SF3A1, а специфичность антител оценивается по дозозависимому ингибированию окрашивания соответствующим антигенным пептидом. Кроме того, условия окрашивания используются для оценки реактивности антитела, направленного против внутриклеточного домена рецептора эритропоэтина. Этот стандартизированный рабочий процесс расширяет возможности использования неконъюгированных первичных антител в проточной цитометрии и предлагает практический подход к оценке экспрессии и локализации белков, а также специфичности антител в клетках эритролейкоза человека K562.
Введение
Проточная цитометрия представляет собой мощный и широко используемый аналитический инструмент, который позволяет проводить количественную оценку экспрессии белков с разрешением до одной клетки, что облегчает исследование гетерогенных и редких популяций клеток1,2,3. В то время как традиционные подходы в проточной цитометрии в основном используют антитела к антигенам клеточной поверхности, многие функционально важные белки, такие как факторы транскрипции, регуляторы процессинга РНК и рецепторы, подвергающиеся интернализации при связывании с лигандом, локализованы внутри клеточных компартментов. Следовательно, эти цитоплазматические и ядерные белки недоступны при использовании стандартных протоколов окрашивания поверхности. Внедрение методов внутриклеточного окрашивания, включающих фиксацию и пермеабилизацию клеточных мембран, существенно расширило возможности проточной цитометрии, позволив проводить количественный анализ внутриклеточных белков, цитокинов и промежуточных молекул сигналинга при сохранении высокой пропускной способности и многопараметричности, характерных для традиционного анализа методом проточной цитометрии4,5,6,7.
Основным ограничением при выявлении как поверхностных, так и внутриклеточных белков методом проточной цитометрии является доступность подходящих антител, а во многих случаях — неполные сведения о последовательностях эпитопов или иммуногенов8,9. Поскольку стратегии иммунофенотипирования в значительной степени основаны на маркерах клеточной поверхности, большинство коммерчески доступных антител, валидированных для проточной цитометрии, являются моноклональными, распознают единичные внеклеточные эпитопы и предварительно конъюгированы с флуорофорами. Напротив, поликлональные антитела способны распознавать несколько эпитопов в составе одного целевого белка и обычно используются для вестерн-блоттинга, иммуногистохимии или иммунофлуоресценции. Однако такие антитела, как правило, не конъюгированы и поэтому не совместимы напрямую со стандартными рабочими процессами проточной цитометрии. Использование неконъюгированных первичных антител в сочетании с конъюгированными с флуорофором вторичными антителами представляет собой гибкую альтернативу, которая расширяет спектр выявляемых мишеней и может обеспечить усиление сигнала, что может быть преимуществом для белков с низкой экспрессией.
Чтобы преодолеть эти ограничения, мы оптимизировали протокол окрашивания белков в клетках эритролейкоза человека K56210. Внутриклеточное окрашивание требует фиксации для сохранения структуры и состояния клеток, а также пермеабилизации для обеспечения доступа антител к внутриклеточным компартментам. В данном протоколе клетки фиксируют параформальдегидом (PFA) — широко используемым сшивающим фиксатором, который сохраняет морфологию клеток и при определенных условиях может повышать проницаемость клеточных мембран11,12,13,14. Пермеабилизация этанолом (EtOH) обеспечивает проникновение антител во внутриклеточные компартменты, включая доступ к ядерным мишеням5,13,15. После пермеабилизации проводят окрашивание неконъюгированными первичными поликлональными антителами и конъюгированными с флуорофором вторичными антителами. В рамках данного рабочего процесса обработка только PFA используется для детекции неповierzchnностной иммунореактивности, тогда как дополнительный этап пермеабилизации EtOH применяется для детекции ядерных мишеней. Оценка специфичности ядерного окрашивания методом пептидной конкуренции показала дозозависимое ингибирование связывания антител когнатным пептидом, но не неспецифическим контролем. В целом, использование неконъюгированных первичных поликлональных антител расширяет возможности проточной цитометрии за пределы стандартного анализа поверхностных маркеров с помощью конъюгированных с флуорофором антител и обеспечивает гибкий подход к оценке экспрессии внутриклеточных белков с разрешением до одной клетки.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Протокол
Клетки K562 были приобретены на коммерческой основе; их аутентификация и тестирование на наличие микоплазмы периодически проводились в Центре генетики Университета Аризоны. В данном исследовании не принимали участия люди или позвоночные животные.
1. Приготовление реагентов
- Культивируйте клетки в стерильных условиях. Для данного протокола используйте линию клеток миелогенного лейкоза человека K562.
- Разморозьте и поддерживайте клетки K562 в среде Roswell Park Memorial Institute (RPMI) с добавлением 10% фетальной бычьей сыворотки и 1% пенициллина-стрептомицина при 37°C в 5% CO₂16. Для размножения высевайте клетки с плотностью примерно 1 × 10⁵ клеток/мл, собирайте клетки, когда культуры достигают 75%–95% от рекомендуемой максимальной плотности клеток; не культивируйте более 20 пассажей. Для окрашивания собирайте клетки при 50%–75% от рекомендуемой максимальной плотности клеток.
- Приготовьте стерильный 10-кратный фосфатно-солевой буфер (PBS) в боксе биологической безопасности II класса.
- Добавьте 80 г хлорида натрия (NaCl), 2 г хлорида калия (KCl), 2,4 г однозамещенного фосфата калия (KH₂PO₄) и 14,4 г двухзамещенного фосфата натрия (Na₂HPO₄) в 800 мл автоклавированной воды в мерном цилиндре объемом 1 л.
- Добавьте магнитный перемешиватель и перемешивайте раствор на магнитной мешалке до полного растворения порошка.
- С помощью pH-метра доведите pH до 7,2–7,4. Доведите конечный объем до 1 л автоклавированной водой. Стерилизуйте раствор путем фильтрации через фильтр на крышку с нейлоновой мембраной с размером пор 0,2 µm.
- Разбавьте 10-кратный PBS до 1-кратного PBS, добавив 100 мл стерильного 10-кратного PBS к 900 мл автоклавированной воды в боксе биологической безопасности II класса.
- Приготовьте фиксируемый краситель жизнеспособности согласно инструкциям производителя. Для данного протокола добавьте 50 µL диметилсульфоксида (DMSO) в одну пробирку с лиофилизированным красителем и перемешайте на вортексе до полного растворения красителя.
- Храните восстановленный краситель при −20°C в защищенном от света месте до 1 года. Храните краситель небольшими аликвотами, чтобы избежать повторных циклов замораживания-оттаивания.
- Приготовьте буфер для сортировки клеток с помощью флуоресцентно-активированной сортировки (FACS), смешав 10% 10-кратного PBS, 86% воды и 4% фетальной бычьей сыворотки (FBS). Например, смешайте 10 мл 10-кратного PBS, 86 мл воды и 4 мл FBS, чтобы приготовить 100 мл FACS-буфера.
- Приготовьте только тот объем FACS-буфера, который необходим примерно на 2 недели.
- Храните FACS-буфер при 4°C.
- Приготовьте 1% параформальдегид (PFA).
ОСТОРОЖНО: Работайте с PFA как с легковоспламеняющимся, реакционноспособным канцерогеном. Используйте соответствующие средства индивидуальной защиты и готовьте PFA внутри сертифицированного химического вытяжного шкафа.- Смешайте 350 мл воды и 50 мл 10-кратного PBS, поместите раствор на нагревательную мешалку и нагрейте до 65°C. Постепенно добавляйте 20 г порошка PFA в нагретый раствор для приготовления 4% PFA (масса/объем).
- Добавьте 1–3 капли 5 M гидроксида натрия (NaOH) для облегчения растворения PFA. Перемешивайте раствор на нагревательной мешалке примерно 20 мин. Используя pH-метр, доведите pH до 7,4.
- Доведите конечный объем до 500 мл водой.
- Разлейте 4% PFA по аликвотам объемом 50 мл и храните при −20°C до 1 года. После размораживания храните 4% PFA при 4°C до 2 месяцев. Утилизируйте любой оставшийся размороженный 4% PFA по истечении 2 месяцев.
- Разбавьте 4% PFA до 1% PFA, используя 1-кратный PBS, и храните разбавленный раствор при 4°C до 4 недель17.
- Приготовьте холодный 70% этанол (EtOH), смешав 70 мл чистого этанола с 30 мл ультрачистой воды I типа.
- Храните 70% EtOH при −20°C до 1 года. Непосредственно перед добавлением к клеткам для пермеабилизации держите раствор охлажденным на льду.
2. Сбор и подсчет клеток
- Перенесите клетки из чашки для культивирования тканей диаметром 10 cm в центрифужную пробирку объемом 15 mL.
- Центрифугируйте клетки при 600 × g в течение 5 min при 4°C с включенным тормозом для осаждения клеток.
- Удалите культуральную среду и промойте клетки, ресуспендировав их в 5 mL 1× PBS. Снова центрифугируйте при 600 × g в течение 5 min при 4°C с включенным тормозом, затем аспирируйте супернатант, оставив осадок клеток.
- Ресуспендируйте осадок клеток в 1× PBS. Подсчитайте количество клеток с помощью гемоцитометра или автоматического счетчика клеток, смешав 10 µL суспензии клеток с 10 µL трипанового синего, нанеся образец на предметное стекло для подсчета клеток и определив концентрацию клеток.
ПРИМЕЧАНИЕ: Продолжайте процедуру только в том случае, если жизнеспособность клеток составляет >90%, чтобы обеспечить надежность результатов. - Центрифугируйте суспензию клеток при 600 × g в течение 5 min при 4°C с включенным тормозом и аспирируйте супернатант, оставив осадок клеток. Ресуспендируйте клетки до плотности 2 × 10⁵ жизнеспособных клеток/mL (минимум 0.5 × 10⁵ жизнеспособных клеток/mL).
- Разлейте по 1 mL суспензии клеток в необходимое количество пробирок для образцов и контролей для проточной цитометрии.
- Подготовьте отдельные пробирки с образцами для каждого целевого белка и каждого этапа окрашивания. Окрашивание в условиях поверхности (Pre-PFA), Post-PFA, Pre-EtOH и Post-EtOH проводится в независимых пробирках с образцами, а не путем последовательного окрашивания одних и тех же клеток. Например, при оценке двух целевых белков подготовьте восемь пробирок: пробирка 1 (первичные антитела A, Pre-PFA), пробирка 2 (первичные антитела B, Pre-PFA), пробирка 3 (первичные антитела A, Post-PFA), пробирка 4 (первичные антитела B, Post-PFA), пробирка 5 (первичные антитела A, Pre-EtOH), пробирка 6 (первичные антитела B, Pre-EtOH), пробирка 7 (первичные антитела A, Post-EtOH) и пробирка 8 (первичные антитела B, Post-EtOH).
ПРИМЕЧАНИЕ: Как показано в схеме окрашивания (Рисунок 1), окрашивание первичными и вторичными антителами для образцов Pre-PFA и Pre-EtOH выполняйте в День 1. Окрашивание первичными и вторичными антителами для образцов Post-PFA и Post-EtOH выполняйте в День 2. - Подготовьте неокрашенные и однократно окрашенные контрольные пробирки для каждого условия обработки. При оценке жизнеспособности и двух целевых белков подготовьте один неокрашенный контроль, один контроль только с красителем жизнеспособности и один контроль только со вторичными антителами для каждого условия обработки.
ПРИМЕЧАНИЕ: Хотя первичные антитела не конъюгированы, контроль только с первичными антителами может быть включен при валидации анализа или при оценке неспецифического связывания первичных антител. - Подвергайте все неокрашенные и однократно окрашенные контрольные пробирки тем же обработкам, что и пробирки с образцами. Если образцы фиксируют 1% PFA и пермеабилизируют 70% EtOH, обрабатывайте контрольные пробирки идентично.
- Подготовьте отдельные пробирки с образцами для каждого целевого белка и каждого этапа окрашивания. Окрашивание в условиях поверхности (Pre-PFA), Post-PFA, Pre-EtOH и Post-EtOH проводится в независимых пробирках с образцами, а не путем последовательного окрашивания одних и тех же клеток. Например, при оценке двух целевых белков подготовьте восемь пробирок: пробирка 1 (первичные антитела A, Pre-PFA), пробирка 2 (первичные антитела B, Pre-PFA), пробирка 3 (первичные антитела A, Post-PFA), пробирка 4 (первичные антитела B, Post-PFA), пробирка 5 (первичные антитела A, Pre-EtOH), пробирка 6 (первичные антитела B, Pre-EtOH), пробирка 7 (первичные антитела A, Post-EtOH) и пробирка 8 (первичные антитела B, Post-EtOH).
- Подготовьте однократно окрашенные контроли компенсации, используя компенсационные гранулы.
ПРИМЕЧАНИЕ: Для подготовки контролей компенсации вместо клеток можно использовать гранулы.- Маркируйте одну пробирку контроля компенсации для каждого флуорофора и одну неокрашенную контрольную пробирку. При использовании красителя жизнеспособности и двух вторичных антител, меченных разными флуорофорами, подготовьте четыре пробирки: один неокрашенный контроль, один контроль с красителем жизнеспособности (флуорофор 1), один контроль с вторичными антителами A (флуорофор 2) и один контроль с вторичными антителами B (флуорофор 3).
ПРИМЕЧАНИЕ: Если используется амин-реактивный краситель жизнеспособности, для контроля красителя жизнеспособности используйте амин-реактивные компенсационные гранулы. - Добавляйте только один краситель или антитело в каждую пробирку контроля компенсации, чтобы каждый контроль был положительным по одному флуорофору во время компенсации при проточной цитометрии.
- Маркируйте одну пробирку контроля компенсации для каждого флуорофора и одну неокрашенную контрольную пробирку. При использовании красителя жизнеспособности и двух вторичных антител, меченных разными флуорофорами, подготовьте четыре пробирки: один неокрашенный контроль, один контроль с красителем жизнеспособности (флуорофор 1), один контроль с вторичными антителами A (флуорофор 2) и один контроль с вторичными антителами B (флуорофор 3).
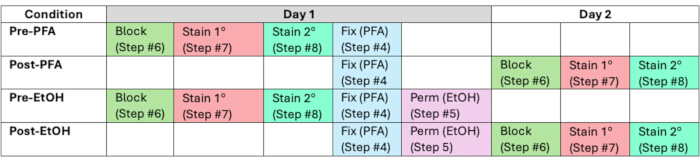
Рисунок 1. Оптимизированный рабочий процесс окрашивания для детекции поверхностных и внутриклеточных мишеней. На схеме показаны последовательность и сроки фиксации, пермеабилизации, блокировки, окрашивания первичными и вторичными антителами после окрашивания красителем жизнеспособности, пригодным для фиксации. Отдельные рабочие процессы представлены для условий Pre-PFA, Post-PFA, Pre-EtOH и Post-EtOH. Окрашивание первичными и вторичными антителами проводится в День 1 для рабочих процессов Pre-PFA и Pre-EtOH и в День 2 для рабочих процессов Post-PFA и Post-EtOH. PFA — параформальдегид; EtOH — этанол. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
3. Окрашивание клеток фиксируемым красителем жизнеспособности
- Окрасьте клетки с помощью фиксируемого красителя жизнеспособности согласно инструкциям производителя. Добавьте 1 µLt основного раствора красителя жизнеспособности (приготовленного на этапе 1.4) непосредственно в каждую пробирку с образцом и в соответствующую контрольную пробирку с одним красителем, содержащую 1 × 10⁶ клеток в 1 mL 1× PBS.
- Осторожно перемешайте на вортексе в течение 3 s и инкубируйте образцы при комнатной температуре в течение 30 min в защищенном от света месте.
ПРИМЕЧАНИЕ: Защищайте клетки от света на этом и всех последующих этапах. - Центрифугируйте клеточную суспензию при 600 × g в течение 5 min при 4°C с включенным тормозом, затем аспирируйте супернатант, оставив осадок клеток.
- Промойте клетки дважды 1 mL 1× PBS и ресуспендируйте итоговый осадок клеток в 100 µL 1× PBS.
ПРИМЕЧАНИЕ: При окрашивании мишеней на поверхности клеток первичными антителами, конъюгированными с флуорофором, проведите поверхностное окрашивание на этом этапе согласно инструкциям производителя перед переходом к фиксации.
4. Обработка клеток 1% PFA
ПРИМЕЧАНИЕ: Для образцов до фиксации PFA (см. шаг 2.6.1 и рисунок 1) выполните шаги 6, 7 и 8 перед переходом к данному разделу.
- К клеткам, ресуспендированным в 100 µL 1× PBS, добавьте по 1 mL 1% PFA в каждую пробирку с образцом, включая все пробирки с контролями однократного окрашивания. Осторожно перемешайте на вортексе в течение 3 s и инкубируйте образцы при комнатной температуре в течение 15–20 min в защищенном от света месте.
- Центрифугируйте клеточную суспензию при 600 × g в течение 5 min при 4°C с включенным тормозом. Аспирируйте и удалите супернатант, оставив осадок клеток.
- Промойте осадок клеток дважды, ресуспендируя его в 1 mL FACS-буфера с последующим центрифугированием при 600 × g в течение 5 min при 4°C с включенным тормозом.
- Ресуспендируйте итоговый осадок клеток в 100 µL FACS-буфера.
ПРИМЕЧАНИЕ: Фиксированные клетки (окрашенные или неокрашенные) можно хранить в 1 mL FACS-буфера при 4°C в течение 12–48 h. Чтобы продолжить выполнение протокола, центрифугируйте клеточную суспензию при 600 × g в течение 5 min при 4°C с включенным тормозом, аспирируйте супернатант и ресуспендируйте осадок клеток в 100 µL FACS-буфера.
5. Пермеабилизация клеток с помощью EtOH
ПРИМЕЧАНИЕ: Для образцов до обработки EtOH (см. шаг 2.6.1 и рисунок 1) выполните шаги 6, 7 и 8 перед переходом к данному разделу.
- Осторожно добавьте 1 mL ледяного 70% EtOH на внутреннюю стенку каждой пробирки с образцом, содержащей 100 µL суспензии клеток, затем немедленно перемешайте на вортексе при мощности примерно 50% в течение 5 s. Повторите эту процедуру для всех остальных пробирок с образцами и пробирок с одноцветным контролем.
- Инкубируйте пробирки при −20°C не менее 2 h в защищенном от света месте.
ПРИМЕЧАНИЕ: Клетки можно хранить в 1 mL 70% EtOH при −20°C в течение 12–48 h перед продолжением протокола. - Центрифугируйте суспензию клеток при 600 × g в течение 5 min при 4°C с включенным тормозом, затем аспирируйте супернатант, оставив осадок клеток.
- Промойте клетки трижды, используя по 1 mL FACS-буфера, центрифугируя при 600 × g в течение 5 min при 4°C с включенным тормозом между промывками.
- Ресуспендируйте финальный осадок клеток в 100 µL FACS-буфера.
6. Блокировка клеток
- Добавьте в каждую пробирку 820 µL FACS-буфера и 80 µL нормальной сыворотки козы (NGS) для приготовления конечного блокирующего раствора, содержащего 92% FACS-буфера и 8% NGS. Осторожно перемешайте на вортексе в течение 3 s и инкубируйте образцы при комнатной температуре в течение 30 min в неподвижном состоянии и в защищенном от света месте.
- Центрифугируйте клеточную суспензию при 600 × g в течение 5 min при 4°C с включенным тормозом, затем аспирируйте супернатант, оставив осадок клеток.
- Промойте клетки дважды, ресуспендировав осадок в 1 mL FACS-буфера с последующим центрифугированием, как описано в шаге 6.2.
- Ресуспендируйте конечный осадок клеток в 100 µL FACS-буфера.
7. Окрашивание клеток неконъюгированной первичной антителами
- Добавьте 0.5 µL неконъюгированного первичного антитела к 100 µL суспензии клеток (разведение 1:200). Инкубируйте образцы при комнатной температуре в течение 1 ч в защищенном от света месте.
ПРИМЕЧАНИЕ: Разведение 1:200 является рекомендуемой начальной концентрацией и может потребовать оптимизации для других антител.- Если проводится пептидная конкуренция, добавьте пептид непосредственно перед добавлением первичного антитела. В данном протоколе пептиды титровали в молярных соотношениях пептид/антитело от 50 до 0.625, рассчитанных относительно концентрации антитела (4.3 nM) в реакционной смеси. Для отдельных пар пептид–антитело может потребоваться оптимизация.
- Добавьте 1 mL FACS-буфера и центрифугируйте суспензию клеток при 600 × g в течение 5 min при 4°C с включенным торможением. Аспирируйте супернатант, оставив осадок клеток.
- Промойте клетки еще дважды 1 mL FACS-буфера, центрифугируя согласно описанию в шаге 7.2.
- Ресуспендируйте конечный осадок клеток в 100 µL FACS-буфера.
8. Окрашивание клеток вторичным антителом, конъюгированным с флуорофором
- Добавьте разведение вторичного антитела, конъюгированного с флуорофором, в соотношении 1:200 (0,5 µL антитела на 100 µL клеточной суспензии) в каждую пробирку с образцом и в соответствующую контрольную пробирку.
ПРИМЕЧАНИЕ: В данном протоколе использовались козьи антикроличьи вторичные антитела DyLight 488. - Инкубируйте образцы при комнатной температуре в течение 1 ч в защищенном от света месте.
- Добавьте 1 mL FACS-буфера. Центрифугируйте клеточную суспензию при 600 × g в течение 5 мин при 4°C с включенным тормозом, затем аспирируйте супернатант, оставив осадок клеток.
- Промойте клетки дважды, добавив по 1 mL FACS-буфера и повторив центрифугирование, описанное в шаге 8.3.
- Ресуспендируйте клетки в 300–500 µL FACS-буфера.
ПРИМЕЧАНИЕ: Клетки можно хранить в FACS-буфере при 4°C в защищенном от света месте в течение 1–3 дней перед проведением проточной цитометрии.
9. Анализ образцов методом проточной цитометрии
- Выполните компенсацию флуоресценции, используя соответствующие контроли с одним красителем. Проанализируйте образцы на проточном цитометре и соберите не менее 5 000–10 000 событий живых одиночных клеток для анализа. В данном протоколе для сбора данных использовалось программное обеспечение FACSDiva.
- Проанализируйте данные, сначала исключив клеточный дебрис по параметрам площади прямого светорассеяния (FSC-A) против площади бокового светорассеяния (SSC-A), затем исключите дублеты, используя высоту FSC (FSC-H) против ширины FSC (FSC-W) и высоту SSC (SSC-H) против ширины SSC (SSC-W). Исключите погибшие клетки, используя канал красителя жизнеспособности.
- Определите процент оставшихся живых одиночных клеток, которые являются положительными или отрицательными по выбранным целевым белкам (см. Репрезентативные результаты). Установите границы положительных популяций (гейты), используя неокрашенные контроли и контроли только со вторичными антителами, и применяйте идентичные критерии гейтирования ко всем сравнимым образцам в одной партии сбора данных.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Результаты
Описанный здесь протокол позволяет проводить внутриклеточное окрашивание белковых мишеней, для которых отсутствуют коммерчески доступные антитела, валидированные для проточной цитометрии. В качестве репрезентативного примера было проведено окрашивание субъединицы 1 фактора сплайсинга 3a (SF3A1) — повсеместно экспрессируемого белка сплайсинга, локализующегося в ядре; окрашивание выполняли с использованием кроличьих поликлональных антител, полученных против пептида, соответствующего аминокислотам 18–37 SF3A1 (SF3A118–...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Обсуждение
Представленные здесь результаты подчеркивают важность нескольких критических параметров для детекции белков методом внутриклеточной проточной цитометрии с использованием неконъюгированных первичных антител. Важным аспектом является стратегия пермеабилизации, которую следует выбирать в соответствии с внутриклеточной локализацией целевого белка. В описанном здесь рабочем процессе фиксация PFA с последующей пермеабилизацией EtOH позволила обнаружить ядерный белок SF3A1, в то время как иммунореактивность EpoR была выявлена п...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Раскрытие информации
Авторы не заявляют о наличии конфликта интересов.
Благодарности
Авторы выражают благодарность за финансовую поддержку SS со стороны Национального института общих медицинских наук (R01GM127464) и Национального института рака (P30CA023074), входящих в состав Национальных институтов здравоохранения, программы Valley Research Partnership (VRP P1-4009 и VRP77), а также Аризонского центра биомедицинских исследований (ABRC: RFGA2022-010-30). Содержание данной работы является исключительной ответственностью авторов и не обязательно отражает официальную точку зрения Национальных институтов здравоохранения. Авторы также благодарят за поддержку доктора Mrinalini Kala, директора Центра проточной цитометрии Медицинского колледжа в Финиксе Университета Аризоны.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| 10× Фосфатно-солевой буфер (PBS) | Собственное производство | N/A | Альтернатива: коммерчески доступный PBS |
| Центрифужные пробирки объемом 15 mL | VWR | 89039-664 | Альтернатива: любая стерильная центрифужная пробирка подходящего размера |
| Полистирольные пробирки с круглым дном объемом 5 mL | Corning | 352052 | Альтернатива: любая пробирка для проточной цитометрии, совместимая с имеющимся цитометром |
| Вторичные антитела Anti-rabbit DyLight 488 | Thermo Fisher Scientific | PI35553 | Альтернатива: вторичные антитела, совместимые с видом животного, в котором были получены первичные антитела |
| Автоматический счетчик клеток | Thermo Fisher Scientific | AMQAF2000 | Альтернатива гемоцитометру |
| Набор компенсационных бусин ArC Amine Reactive Compensation Bead Kit | Thermo Fisher Scientific | A10628 | Альтернатива: клетки; при использовании клеток для контролей с одним красителем обрабатывайте все контрольные пробирки идентично пробиркам с образцами |
| Фильтр для бутылок | Thermo Fisher Scientific | 595-4520 | Нейлоновая мембрана; 0.2 µm |
| Предметные стекла для подсчета клеток | Thermo Fisher Scientific | C10228 | Требуются только при использовании автоматического счетчика клеток |
| Диметилсульфоксид (DMSO) | Поставляется в комплекте с красителем для оценки жизнеспособности | N/A | Используется для восстановления лиофилизированного красителя для оценки жизнеспособности |
| Этанол, 200 proof | Thermo Fisher Scientific | BP28184 | Качество для молекулярной биологии; используется для приготовления охлажденного до 0 °C 70% этанола |
| Первичные поликлональные антитела к рецептору эритропоэтина | Bioss | BS-1424R | |
| Фетальная бычья сыворотка (FBS) | Omega Scientific | FB-12 | Альтернатива: любая FBS, валидированная для целевой клеточной линии |
| Проточный цитометр | BD Biosciences | BD Canto II | Альтернатива: любой подходящий проточный цитометр |
| Гемоцитометр | Hausser Scientific | HS3200 | Альтернатива: автоматический счетчик клеток |
| Магнитная мешалка с подогревом | Thermo Fisher Scientific | SP88857100 | Используется для приготовления PBS и параформальдегида |
| Клетки миелоидного лейкоза человека K562 | ATCC | CCL-243 | Можно приобрести в любом другом сертифицированном источнике |
| Фиксируемый краситель для оценки жизнеспособности Live-or-Dye (405/545) | Biotium | 32009 | Альтернатива: любой совместимый фиксируемый краситель для оценки жизнеспособности. Нефиксируемые красители (например, 7-AAD) не подходят |
| Нормальная козья сыворотка | Thermo Fisher Scientific | 16210064 | Используется для блокировки |
| Параформальдегид в порошке | Sigma-Aldrich | P6148 | Альтернатива: коммерчески доступный раствор параформальдегида |
| pH-метр/зонд | Accumet | AB15 | Используется для регулировки pH буфера |
| Хлорид калия (KCl) | Thermo Fisher Scientific | BP366-1 | |
| Монокалийфосфат (KH2PO4) | Thermo Fisher Scientific | BP362-1 | |
| Первичные поликлональные антитела к SF3A1 | Собственное производство | N/A | |
| Хлорид натрия (NaCl) | Thermo Fisher Scientific | BP358-1 | |
| Раствор гидроксида натрия (5 M) | MilliporeSigma | S8263 | Альтернатива: приготовить 5 M раствор из гранул гидроксида натрия |
| Динатрийфосфат (Na2HPO4) | Thermo Fisher Scientific | BP332-1 | |
| Магнитный якорь | VWR | 74950-286 | Используется с магнитной мешалкой |
| Трипан синий, 0.4% | Thermo Fisher Scientific | 15250061 | Используется для подсчета жизнеспособных клеток |
| Компенсационные бусины UltraComp eBeads | Thermo Fisher Scientific | 01-2222-42 | Альтернатива: клетки; при использовании клеток для контролей с одним красителем обрабатывайте все контрольные пробирки идентично пробиркам с образцами |
Ссылки
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно