В данном протоколе представлен комплексный сквозной рабочий процесс нетаргетного метаболомного анализа с использованием устройств для объемного абсорбционного микроотбора проб (VAMS). Целью является эффективный анализ образца путем однократной экстракции с последующим исследованием на двух взаимодополняющих аналитических платформах (ВЭЖХ-МС в обращенно-фазовом режиме и ГХ-МС), что создает надежную основу для проведения крупномасштабных децентрализованных клинических исследований.
Методическая статья
Комплексный сквозной рабочий процесс на базе двух платформ для метаболического профилирования микрообразцов высушенной крови
В этой статье
Краткое содержание
Аннотация
Микрозабор крови (BµS) стал надежной, минимально инвазивной альтернативой традиционной венепункции, позволяя собирать образцы малого объема вне обычных клинических условий. Поддерживая децентрализованный забор проб и повышая приверженность пациентов, эти устройства могут быть интегрированы с передовыми омиксными технологиями для реализации крупномасштабных и лонгитюдных планов исследований. Однако успешное внедрение требует оптимизации нескольких критических этапов: от сбора и хранения образцов до экстракции и аналитической подготовки. В данной работе мы предлагаем комплексный сквозной рабочий процесс нетаргетного метаболомного анализа для BµS с акцентом на ключевых параметрах, определяющих подготовку проб и аналитические характеристики. Устройства для объемного абсорбционного микрозабора (VAMS) оценивались с использованием двух взаимодополняющих платформ: обращенно-фазовой жидкостной хроматографии в сочетании с масс-спектрометрией и газовой хроматографии в сочетании с масс-спектрометрией. Применение оптимизированного рабочего процесса продемонстрировало широкий метаболомный охват различных химических классов, подчеркивая потенциал забора проб на основе VAMS для поддержки масштабируемых децентрализованных метаболомных исследований при сохранении аналитической надежности, воспроизводимости и биологической значимости.
Введение
Метаболомика, систематическое изучение низкомолекулярных соединений в биологических матрицах, приобрела значительную популярность в качестве критически важного инструмента для выяснения клеточных фенотипов и динамических метаболических состояний1,2. В клинической практике метаболомика крови открывает большие перспективы за счет повышения эффективности диагностики и обеспечения более комплексной оценки риска заболеваний, часто восполняя пробелы, оставляемые традиционными методами диагностики. Однако охват всего метаболома представляет собой сложную задачу. Учитывая огромную химическую сложность и широкий диапазон концентраций эндогенных метаболитов, ни одна аналитическая платформа не может обеспечить полный охват, что делает использование взаимодополняющих аналитических методов необходимым для максимального обзора метаболизма.
Микрозабор крови (BµS) представляет собой малоинвазивный метод сбора образцов, заключающийся в получении нескольких µL крови. Упрощенный способ забора исключает необходимость проведения флеботомии, что делает возможным сбор образцов на дому и повышает комфорт пациента. Кроме того, было показано, что переход от жидкой матрицы к высушенной повышает стабильность различных лабильных метаболитов и упрощает логистику транспортировки и хранения, так как не требуется соблюдение низких температур3,4,5. Хотя BµS используется десятилетиями, главным образом в виде сухих пятен крови (DBS) для диагностики врожденных нарушений обмена веществ, этот классический метод имеет некоторые аналитические недостатки. Процедура забора не позволяет осуществлять количественный сбор образцов, что делает метод подверженным «эффекту гематокрита», при котором вариации вязкости крови изменяют распределение крови, тем самым снижая точность количественного анализа. Для преодоления этого ограничения были разработаны устройства для количественного BµS. Волюметрический абсорбирующий микрозабор (VAMS) — это современная технология BµS, в которой используется полимерный наконечник, предназначенный для забора точного объема крови и преодоления ограничений традиционного метода DBS6,7,8.
Следовательно, в последние годы глобальный метаболический профиль BµS вызывает растущий интерес9,10,11,12,13,14,15,16,17,18,19,20,21. В опубликованных работах, в которых BµS сравнивается с традиционными матрицами, используются различные аналитические методы, охватывающие широкий диапазон полярности: от капиллярного электрофореза17 (CE) и жидкостной хроматографии с гидрофильным взаимодействием18,19 (HILIC) в сочетании с масс-спектрометрией (MS) для анализа полярных соединений до обращенно-фазовой масс-спектрометрии18,19,21 (RP-MS) для анализа липидов и метаболитов средней полярности. Традиционные методы экстракции имеют фундаментальный недостаток: оптимизация условий для одного прибора часто приводит к отсеиванию важных химических фракций и потере метаболических данных. При крайне ограниченном объеме образцов проведение нескольких раздельных анализов затруднительно. Таким образом, разработка единого протокола экстракции, совместимого с несколькими аналитическими платформами, остается серьезной проблемой.
В данном рабочем процессе подробно описаны процедуры двойного анализа устройств VAMS методами RP-LC-MS и газовой хроматографии (GC). Насколько нам известно, это первый рабочий процесс для нетаргетного метаболического профилирования BµS, который объединяет эти две ортогональные платформы с использованием единой процедуры экстракции образца. Кроме того, в нем выделены наиболее критические этапы, необходимые для обеспечения надежного и воспроизводимого получения комплексного нетаргетного метаболического профиля.
Протокол
Все участники предоставили письменное информированное согласие на участие. Исследование было одобрено Комитетом по этике исследований Университета Аристотеля в Салониках (#306272/2022).
1. Сбор образцов
- Вымойте руки испытуемого теплой водой, чтобы удалить возможные загрязнения и усилить кровоток.
- Очистите палец, используя 70% раствор этанола. Подождите, пока раствор испарится естественным путем.
ПРИМЕЧАНИЕ: Использование дезинфицирующих средств на основе йода или мыла может помешать проведению ВЭЖХ-МС анализа. - Оторвите колпачок стерильного одноразового контактно-активируемого ланцета (глубина 1,5 mm). Приложите его к центру подушечки пальца и нажмите.
- Удалите первую каплю крови и дождитесь формирования новой капли.
ПРИМЕЧАНИЕ: Из-за возможного загрязнения локальной внеклеточной жидкостью первая капля может не отражать системный уровень циркулирующих веществ. - Не вынимая устройство из держателя, прикоснитесь наконечником объемом 20 µL устройства VAMS к капле крови. Устройство должно располагаться вертикально над образцом. Избегайте полного погружения наконечника в кровь, так как это может привести к избыточному отбору пробы.
ПРИМЕЧАНИЕ: При отборе пробы из пробирки с венозной кровью, что может потребоваться в лабораторных условиях, следите за тем, чтобы наконечник касался только поверхности жидкости, не погружаясь в нее, во избежание избыточного отбора пробы. - После насыщения наконечника, когда он полностью окрасится в красный цвет, удерживайте его на месте еще две секунды, затем извлеките из образца крови.
- Поместите образцы в исходные коробки на плоскую чистую поверхность, вдали от прямых солнечных лучей или источников тепла, следя за тем, чтобы наконечник не касался никаких внешних предметов, и оставьте их высыхать на 2 h при комнатной температуре и естественной влажности .
- Храните образцы в пакете с десикантом при −80 °C до момента проведения анализа. Транспортировка должна осуществляться в сухом льду.
ПРИМЕЧАНИЕ: В случаях целевого анализа BµS, при котором стабильность аналита уже была изучена, образцы могут храниться при комнатной температуре в течение рекомендуемого времени. Однако для нецелевого анализа рекомендуется хранение при –80 °C, так как некоторые аналиты остаются склонными к деградации даже в высушенном матриксе. Таблица по поиску и устранению наиболее распространенных проблем при сборе образцов представлена в Таблице 1.
2. Процедура экстракции метаболитов
- Отделите весь наконечник от пластикового держателя и поместите его в микроцентрифужную пробирку с круглым дном (для отделения наконечника от держателя используйте крышку микроцентрифужной пробирки).
- Проведите регидратацию, добавив 50 µL ультрачистой воды непосредственно на наконечник.
- Добавьте 400 µL метанола, содержащего смесь ИС (например, изотопно-меченную D-миристиновую кислоту), чтобы экстрагировать метаболиты и способствовать осаждению белков.
ПРИМЕЧАНИЕ: ОСТОРОЖНО: Метанол токсичен и легковоспламеняем. Работа с ним должна проводиться в вытяжном шкафу. - Обработайте образцы ультразвуком в ледяной бане в течение 10 мин в режиме непрерывной работы (рекомендуемая мощность 215/860 W, частота 35 kHz).
- Осторожно извлеките наконечник пинцетом, промывая пинцет метанолом между образцами.
- Центрифугируйте при 6720 x g в течение 10 мин при 4 °C.
- Перенесите 150 µL супернатанта в новые пробирки. Для каждого образца используйте одинаковый объем. Для анализа методом RPLC используйте новую микроцентрифужную пробирку, а для анализа методом GC — новый стеклянный флакон объемом 1.5 mL.
- Перенесите по 50 µL супернатанта из каждого образца в один флакон для подготовки объединенного внутриисследовательского образца КК.
- Кратковременно перемешайте на вортексе для обеспечения полной гомогенизации, а затем разделите на несколько аликвот того же объема, что и исследуемые образцы. Для анализа методом RPLC используйте новую микроцентрифужную пробирку, а для анализа методом GC — новый стеклянный флакон объемом 1.5 mL.
- Испарите супернатанты досуха с помощью вакуум-концентратора в режиме испарения водных растворов при уровне вакуума −600 mmHg (−800 mbar), скорости вращения 1400 rpm и комнатной температуре. Образцы высыхают примерно за 2 h.
ПРИМЕЧАНИЕ: Внимательно следите за процессом испарения и извлеките флаконы из концентратора сразу после полного испарения растворителя, чтобы предотвратить потерю летучих соединений. Точка остановки: Высушенные образцы можно заморозить при −80 °C на ночь до начала анализа.
3. Процедура перед анализом методом ВЭЖХ-МС
- Растворите сухой остаток в 100 µL растворителя для реконституции, например, в исходной подвижной фазе (например, 5–10% метанола в воде).
ПРИМЕЧАНИЕ: Объем и растворитель для реконституции могут быть скорректированы в зависимости от условий хроматографии. - Растворите контрольный образец (QC) в том же растворителе и в том же объеме, что и исследуемый образец (всегда соблюдайте одинаковое соотношение объема образца к объему растворителя).
- Кратковременно перемешайте на вортексе и центрифугируйте в течение 10 min при 6720 x g при 4 °C.
- Перенесите супернатант во флакон для автосамплера с вкладышем.
4. Процедура перед проведением ГХ-МС анализа
ПРИМЕЧАНИЕ: Все следующие этапы следует проводить в вытяжном шкафу.
- Приготовьте реагент для метоксиаминирования, растворив 40 mg гидрохлорида метоксиамина в 1 mL пиридина.
ПРИМЕЧАНИЕ: ОСТОРОЖНО: Пиридин токсичен. Работу с ним следует проводить в вытяжном шкафу. - Приготовьте реагент для дериватизации, добавив 10 µL триметилхлорсилана (TMCS) к 1 mL N-метил-N-(триметилсилил)трифторацетамида (MSTFA).
ПРИМЕЧАНИЕ: ОСТОРОЖНО: TMCS и MSTFA токсичны. Работу с ними следует проводить в вытяжном шкафу. - Добавьте 10 µL реагента для метоксиаминирования (гидрохлорид метоксиамина 40 mg/mL в пиридине) в высушенные остатки исследуемых и контрольных образцов.
- Кратковременно перемешайте образцы на вортексе для обеспечения полного смешивания реагента.
- Инкубируйте образцы при 30 °C в течение 90 min. Инкубацию проводят в статическом режиме.
- Дождитесь охлаждения образцов до комнатной температуры, затем добавьте 90 µL реагента для дериватизации (MSTFA 1% TMCS).
- Замените крышки флаконов на новые и перемешайте образцы на вортексе в течение 30 s до получения гомогенной смеси.
- Инкубируйте смесь при 37 °C в течение 30 min. Инкубацию проводят в статическом режиме.
- Дождитесь охлаждения образцов до комнатной температуры, затем добавьте в каждый образец 10 µL стандарта для ввода (например, пентадекан 6.25 mg/L в пиридине).
- Замените крышки флаконов на новые, кратковременно перемешайте на вортексе и перенесите конечную смесь в стеклянные хроматографические флаконы с микроинсертами.
- Поместите флаконы в поддон автосамплера.
- Перед первым вводом выдержите образцы в автосамплере в течение 4 h при комнатной температуре для уравновешивания.
ПРИМЕЧАНИЕ: Дериватизация завершается через 4 h; метаболиты стабильны при комнатной температуре до 24 h после полного завершения дериватизации. Соответственно скорректируйте количество образцов в каждой партии, чтобы образцы находились в автосамплере не более 28 h (после добавления MSTFA 1% TMCS). Схемы методов подготовки образцов показаны на рисунке 1A–C.
5. Конфигурация RP-LC-MS
- Приготовьте элюенты для обращенно-фазовой (RP) хроматографии и промывочные растворы согласно Таблице 2.
ПРИМЕЧАНИЕ: ОСТОРОЖНО: Муравьиная кислота и изопропанол легковоспламеняемы. Муравьиная кислота также токсична. Работу с обоими веществами следует проводить в вытяжном шкафу. - Установите колонку HSS T3 C18 (100 mm x 2.1 mm, 1.7 µm) в термостат для колонок.
- Подсоедините все линии к соответствующим каналам и промойте каждый канал.
- Установите температуру колонки на 40 °C.
- Начните промывку колонки смесью 100% A:0% B со скоростью потока 0.1 mL/min.
- Постепенно увеличивайте скорость потока с шагом 0.1 mL/min до достижения 0.35 mL/min, дожидаясь стабилизации давления в колонке между шагами. Проверьте систему на наличие утечек.
- Уравновешивайте колонку при начальных условиях градиента (0% B) в течение примерно 30 min.
ПРИМЕЧАНИЕ: Контролируйте давление в колонке и следите за тем, чтобы оно оставалось в ожидаемом диапазоне (5000–6000 psi). - Запустите последовательность анализа образцов.
6. Конфигурация ГХ-МС
- Установите капиллярную колонку DB-5 (5% фенил-метилполисилоксан) в термостат колонки.
- Установите начальную температуру колонки 60 °C.
- Установите начальную температуру PTV-инжектора 110 °C.
- Запустите последовательность анализа образцов.
Результаты
Здесь представлены репрезентативные результаты нетаргетного анализа устройств VAMS, проведенного в соответствии с описанной выше процедурой.
Были проанализированы данные трехкратного анализа объединенного образца, приготовленного из венозной крови 10 человек с использованием VAMS, и представлены характеристики полученных метаболических профилей. Качество данных и полнота информации, полученной с помощью устройств VAMS, оценивались по двум основным критериям: общему количеству обнаруженных химических признаков и воспроизводимости этих признаков (n = 3), выраженной в процентах относительного стандартного отклонения (%RSD). Общее число признаков использовалось для оценки эффективности экстракции и химического охвата растворителя, в то время как %RSD контролировался для обеспечения технической точности и надежности метода; более низкое значение %RSD указывает на высокую воспроизводимость процесса экстракции, что сводит к минимуму аналитический шум.
После извлечения и обработки первичных данных была получена матрица признаков m/z-времени удерживания (RT) вместе с их интенсивностями. После надлежащей предварительной обработки и фильтрации по холостым пробам учитывались только те признаки, сигнал которых был обнаружен в двух из трех повторностей. На рисунке 2A,B представлены графики m/z в зависимости от RT для одного и того же образца, проанализированного в соответствии с описанными протоколами для LC-MS и GC-MS.
Большое количество признаков, элюирующих на ранних этапах при RPLC-анализе, объясняется наличием высокогидрофильных метаболитов, которые извлекаются при использовании данного протокола, но плохо удерживаются на обращенно-фазовой колонке. Несмотря на то, что метаболиты, элюирующие рано, создают сложности при идентификации, точная аннотация все же возможна благодаря использованию данных MS/MS фрагментации в сочетании со сравнением со спектральными базами данных и собственными референсными стандартами. Кроме того, ожидается, что значительная часть этой гидрофильной фракции будет зафиксирована с помощью ГХ-МС анализа. В конечном счете, это представляет собой неотъемлемое ограничение данной области, поскольку огромная сложность метаболома требует использования нескольких аналитических платформ.
Мультиплатформенная оценка метанольных экстрактов наглядно демонстрирует высокую взаимодополняемость аналитических рабочих процессов ВЭЖХ и ГХ, при этом показатели эффективности находятся в пределах ожидаемого диапазона для комплексного метаболомного профилирования. На рисунке 3A,B показана общая нумерация признаков и распределение RSD% для каждой платформы. Платформа ВЭЖХ обеспечила широкий химический охват, выявив 4169 признаков, что соответствует её признанной способности регистрировать огромный спектр полярных, полуполярных и нелетучих соединений. Одновременно с этим платформа ГХ выявила меньшее подмножество признаков — 187. Это было ожидаемо, так как ГХ позволяет обнаруживать только летучие соединения, пригодные для дериватизации.
Что касается воспроизводимости, как показано на скрипичной диаграмме, общее распределение и разброс значений RSD% заметно схожи для LC-MS и GC-MS. Средний %RSD был типичным для обеих платформ и составил около 29,7% для LC (2 655 из 4 169 имели %RSD ниже 30%) и 32,3% для GC (114 из 187 имели %RSD ниже 30%). Хотя небольшое число признаков продемонстрировало более высокие значения RSD в обоих случаях, такая вариабельность является обычной и ожидаемой в нетаргетной метаболомике. Эти более высокие значения обычно относятся к малораспространенным метаболитам, концентрация которых близка к пределу обнаружения прибора. В целом, узкие профили распределения подтверждают удовлетворительную воспроизводимость для обеих аналитических систем.
Химическое пространство метаболитов, зарегистрированных с помощью данного протокола, можно проанализировать по аннотациям метаболитов. С помощью ЖХ-МС и ГХ-МС были обнаружены различные соединения, что было ожидаемо, учитывая присущую этим двум платформам взаимодополняемость. Полный список аннотаций метаболитов для устройств VAMS приведен в Дополнительной таблице 1 и Дополнительной таблице 2. В общей сложности с помощью данного протокола при применении двух методов было обнаружено и аннотировано 97 метаболитов (уровни 1 и 2, согласно предложению Sumner et al. (2007)22), помимо других предположительно охарактеризованных соединений уровня 3. Аннотации ГХ были дополнительно подтверждены путем сравнения экспериментальных индексов удерживания, полученных путем сравнения с FAMES, с табличными данными23. На рисунке 4A,B показано распределение подклассов аннотированных метаболитов для обоих методов, а на рисунке 4C показано пересечение результатов двух методов, что подчеркивает их взаимодополняемость. Некоторые ключевые промежуточные метаболиты могут быть перекрестно подтверждены обоими методами, в то время как структурно уникальные или специфичные для конкретной платформы признаки могут восполнить пробелы в центральном углеродном и вторичных метаболических путях. Несмотря на то, что аминокислоты и пептиды являются основными химическими классами в обоих видах анализа, лишь немногие метаболиты совпадают при использовании разных методов. Многие классы метаболитов специфичны для конкретного прибора, например, ацилкарнитины в ЖХ-МС и гексозы в ГХ-МС.
Для демонстрации эффективности метанола в качестве экстракционного растворителя для обоих методов были проведены сравнительные испытания образцов VAMS с использованием различных систем растворителей с последующим анализом методами LC-MS и GC-MS. Три различные системы растворителей сравнивали с метанолом в трех повторностях: чистый ацетонитрил (ACN), смесь метанол–вода (60:40, v/v) и смесь ацетонитрил–метанол (70:30, v/v). Выбор этих растворителей и смесей был основан на предварительных экспериментах, проведенных нашей группой, а также на данных опубликованной литературы13,14,24,25. Эффективность экстракции каждой системы оценивали по трем ключевым параметрам: общему количеству обнаруженных признаков, общей интенсивности признаков и воспроизводимости признаков, выраженной как относительное стандартное отклонение (RSD, %).
При использовании метода LC-MS наибольшее количество признаков было обнаружено с применением MeOH-H2O (60:40, v/v) — в среднем 4 514 признаков в трех повторностях, за которым следовал чистый MeOH (4 169 признаков). Смесь ACN–MeOH (70:30, v/v) дала в среднем 3 502 признака, в то время как чистый ACN показал самое низкое среднее количество признаков — 2 836. Графическое представление количества этих признаков для каждой повторности показано на Рисунке 5A.
Для изучения характеристик прецизионности для каждого условия экстракции были проанализированы интенсивности признаков и значения RSD (%) по результатам трехкратных инъекций. Сравнение общего обилия признаков и среднего значения %RSD для каждого экстракционного растворителя при ЖХ-МС показано на рисунке 5A. Распределения сигналов log2 были схожи для всех экстрактов, при этом MeOH-H2O 60:40 (v/v), ACN и MeOH обеспечивали несколько более высокое обилие, чем ACN-MeOH 70:30 (v/v). Для MeOH было получено более низкое общее среднее значение %RSD, что указывает на более высокую воспроизводимость экстракции с этим растворителем.
Аналогичная оценка эффективности системы экстракционных растворителей была проведена для данных ГХ-МС. Для оценки количества признаков снова учитывались только те из них, сигнал которых был обнаружен как минимум в двух из трех повторностей. Наибольшее количество признаков был получен при использовании ACN-MeOH 70:30 (v/v) (216 признаков), за которым следовал MeOH (187 признаков). Графическое представление количества обнаруженных признаков для каждого экстракционного растворителя и BµS показано на Рисунке 5B.
Что касается общей интенсивности обнаруженных признаков, наиболее эффективным оказался MeOH, который обеспечил более высокую интенсивность, как показано на рисунке 5B. Вторым по эффективности был MeOH-H₂O 60:40 (v/v), за которым следовал ACN-MeOH 70:30 (v/v). ACN оказался наименее эффективным растворителем. Что касается %RSD признаков, MeOH-H₂O 60:40 (v/v) обеспечил самые низкие значения RSD для VAMS (RSD = 38.57%), за которым следовали ACN (42.65%), MeOH (44.14%) и ACN-MeOH 70:30 (v/v) (49.14%). Эти значения представлены на рисунке 5B.
Приведенные данные хорошо согласуются с ранее опубликованной литературой. Couacault et al. (2026)19 сообщили о сопоставимом количестве признаков при анализе DBS и VAMS методом RP-LC-MS с использованием аналогичного состава экстракционного растворителя (регидратация 80 µL воды с последующим добавлением 320 µL MeOH). Аналогично, Cala et al. (2017)11 обнаружили сопоставимое число признаков (153) при анализе наконечников VAMS методом GC-MS. Хотя в большинстве существующих исследований не оценивалась прецизионность анализа с помощью этих устройств, наши общие результаты соответствуют ожиданиям для нецелевого анализа. Кроме того, результаты LC согласуются с данными, опубликованными Bossi et al. (2025)26 для HILIC-анализа микрообразцов DBS и qDBS, в котором большинство обнаруженных признаков имели RSD < 30%.
В целом, эти результаты демонстрируют, что экстракция на основе метанола обеспечивает оптимальный баланс количества определяемых признаков, интенсивности и точности (средний RSD, %) как для LC-MS, так и для GC-MS анализа образцов VAMS. Таким образом, единый протокол экстракции метанолом позволяет оптимизировать двойную подготовку проб, облегчить параллельное получение взаимодополняющих метаболических профилей и максимизировать объем извлекаемой информации.
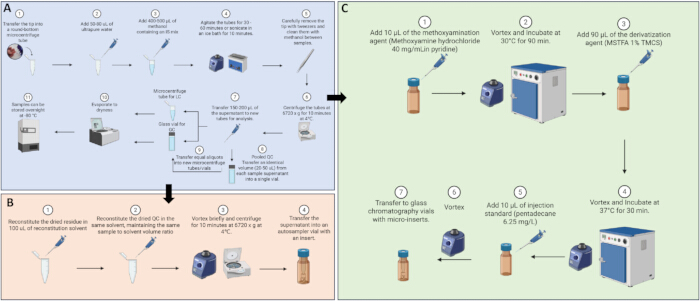
Рисунок 1: Схемы протокола, демонстрирующие (A) протокол экстракции образцов, (B) реконституцию для LC-MS и (C) дериватизацию для GC-MS/MS. Создано в BioRender. Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
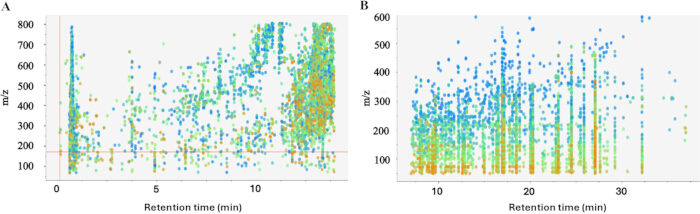
Рисунок 2: сравнение m/z и rt для репрезентативного образца при (A) анализе методом LC-MS и (B) анализе методом GC-MS. Каждая точка представляет собой отдельный сигнал до его группировки в признаки (features). Цвета отражают интенсивность сигнала MS1 для данного признака, при этом интенсивность увеличивается от синего к красному. Пожалуйста, нажмите здесь, чтобы просмотреть этот рисунок в большем размере.
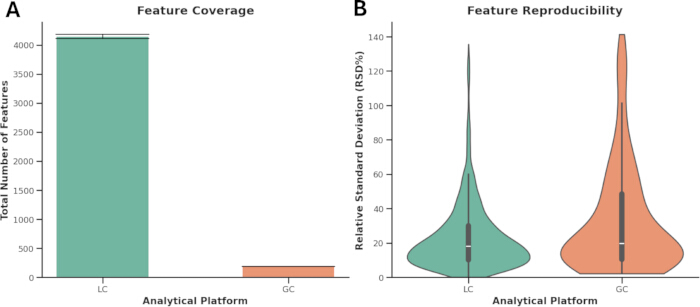
Рисунок 3: Покрытие признаков и воспроизводимость на различных аналитических платформах. (A) Покрытие признаков: Общее количество уникальных признаков, обнаруженных с помощью ВЭЖХ (бирюзовый) и ГХ (оранжевый); точные значения указаны над каждым столбцом. (B) Воспроизводимость признаков: Скрипичные диаграммы, показывающие плотность распределения относительных стандартных отклонений (RSD%) для всех признаков. Встроенные диаграммы размаха указывают медиану и межквартильный размах; отдельные точки данных опущены для наглядности. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
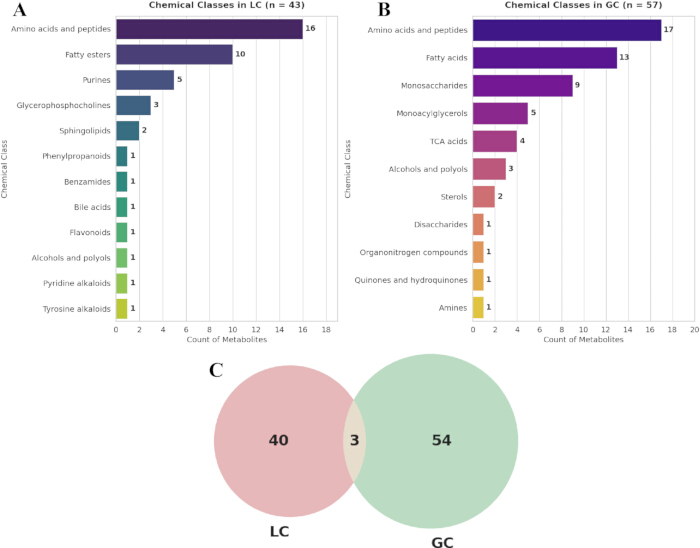
Рисунок 4: Гистограммы, показывающие количество соединений различных химических классов, обнаруженных с помощью (A) ВЭЖХ-МС и (B) ГХ-МС. (C) Пересечение метаболитов, аннотированных по уровням 1 и 2, между платформами. Пожалуйста, нажмите здесь, чтобы просмотреть этот рисунок в большем размере.
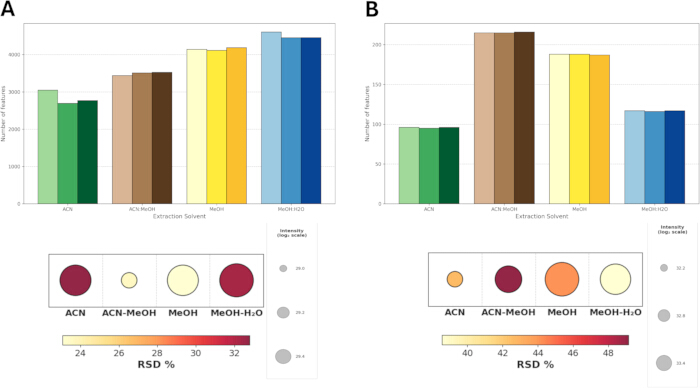
Рисунок 5: Результаты влияния растворителей для экстракции по данным LC-MS (A>) и GC-MS (B>) анализа устройств VAMS. Столбчатые диаграммы в верхней части рисунка представляют количество признаков, полученных при использовании каждого растворителя для экстракции, примененного к устройствам VAMS на одну реплику. Графики в нижней части рисунка показывают сумму интенсивностей и среднее значение RSD (%) для каждого растворителя для экстракции, использованного с устройством VAMS. Размер круга представляет общую сумму интенсивностей обнаруженных признаков в логарифмическом масштабе log2, что отражает эффективность экстракции. Цветовой градиент указывает на аналитическую точность, выраженную как относительное стандартное отклонение (RSD), где желтый цвет соответствует более высокой точности, а красный — большей вариабельности. Пожалуйста, нажмите здесь, чтобы просмотреть увеличенную версию этого рисунка.
Таблица 1: Таблица по поиску и устранению неисправностей. Обзор распространенных проблем, причин и способов их решения при отборе проб с использованием устройств VAMS. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Таблица 2: Элюенты и промывочные растворы для RP-ХПЛЭ. Обзор составов подвижных фаз, раствора для промывки уплотнений, растворителя для продувки и промывочного растворителя, используемых для хроматографического анализа. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительный файл 1: Дополнительные экспериментальные данные. Параметры ВЭЖХ-МС и ГХ-МС. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 1: Аннотации LC-MS. Соединения, идентифицированные с помощью данного протокола на платформе LC-MS. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Дополнительная таблица 2: Аннотации ГХ-МС. Соединения, идентифицированные с помощью данного протокола на платформе ГХ-МС. Пожалуйста, нажмите здесь, чтобы скачать этот файл.
Обсуждение
Нецелевая метаболомика предоставляет уникальную возможность изучения химического состава биологических образцов. Однако, учитывая огромное химическое разнообразие метаболома, ни один метод не может полностью охарактеризовать все малые молекулы, присутствующие в крови. Следовательно, для расширения охвата метаболитов и повышения общей информативности таких исследований необходимо использование взаимодополняющих методов. При этом малый объем микрообразцов крови, таких как VAMS, затрудняет подготовку проб для различных видов анализа.
В данном протоколе представлен комплексный рабочий процесс для метаболомного профилирования наконечников VAMS с использованием двойной экстракции и двух взаимодополняющих аналитических методов. Хотя ранее были опубликованы работы, в которых проводился нетаргетный анализ образцов VAMS11,12,13,15,17,18,19,20,21,27, каждая из них была сосредоточена на одном аналитическом методе. Это первый протокол, в котором экстракция из устройств VAMS адаптирована для обеспечения возможности проведения как LC, так и GC-MS анализов в рамках одного рабочего процесса.
В данном протоколе указаны конкретные объемы растворителей и экстрактов для получения представленных результатов; небольшие модификации могут быть внесены с учетом особенностей конкретной установки, чувствительности оборудования, доступных объемов ввода и требований к контрольным образцам (QC). Например, объем воды для регидратации, добавляемый на этапе 2.2, можно изменить с 50 на 80 µL, чтобы обеспечить полное смачивание наконечника. Объем метанола на этапе 2.3 может быть увеличен с 400 до 500 µL для получения большего объема экстракта с целью распределения по большему количеству контрольных образцов. Следует, однако, отметить, что увеличение объема растворителя приведет к более сильному разбавлению аналитов. Кроме того, объемы аликвот для анализа и контрольных образцов на этапах 2.7 и 2.8 соответственно могут быть скорректированы (с 150 до 200 µL на этапе 2.7 и с 20 до 50 µL на этапе 2.8) в соответствии с требуемым объемом для каждого образца. Примечательно, что эти объемы растворителей можно изменять свободно, без необходимости пропорционального масштабирования. Хотя стандартного соотношения растворителя к образцу 3:1 обычно достаточно для полной экстракции, в данном методе используется больший избыток растворителя, чтобы устройство BµS оставалось полностью погруженным, что делает протокол надежным и применимым для всех предложенных объемов.
Данные ЖХ-МС и ГХ-МС могут быть проанализированы с помощью различных инструментов программного обеспечения с открытым исходным кодом. В данной работе результаты ЖХ-МС были получены с использованием рабочего процесса Metabonaut28 с XCMS. Для образцов ГХ-МС обработка данных выполнялась с помощью MSDial v. 5.5.260323. Обучающие материалы доступны по адресу (https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html). Подробные параметры обработки данных ЖХ-МС и ГХ-МС приведены в Дополнительном файле 1.
Рекомендуется обрабатывать каждый набор данных индивидуально, используя образцы КК в отдельной партии для оптимизации параметров обработки перед их применением ко всему набору данных. Нормализацию следует проводить после предварительной обработки данных. И в XCMS, и в MSDial имеются встроенные инструменты для нормализации. В данной работе нормализация выполнялась с помощью программного обеспечения с открытым исходным кодом QCMXP29 с использованием линейной модели на основе откликов КК.
Необходимо выделить некоторые критические этапы, главным образом в части подготовки проб, чтобы гарантировать достоверность результатов.
Данный протокол был разработан с использованием системы жидкостной хроматографии, сопряженной с квадрупольно-времяпролетным масс-спектрометром (LC-QTOF-MS), и системы газовой хроматографии — масс-спектрометрии (GC-MS); параметры указаны в Дополнительном материале S1. При использовании другого типа LC или GC параметры необходимо оптимизировать для конкретной установки. При проведении метаболомного анализа на базе GC- и LC-MS холостые пробы следует вводить в начале и в конце каждой аналитической серии. Перед введением любых контрольных проб (QC) необходимо 10–15 раз ввести кондиционирующие QC в систему LC-MS и 5–10 раз в систему GC-MS для кондиционирования колонки матрицей анализируемого образца. Кондиционирующие QC должны быть подготовлены по той же процедуре, что и остальные QC. Контрольные пробы внутри исследования следует вводить периодически; они должны составлять около 10% от общего числа вводимых растворов.
Работа с наконечниками VAMS является одним из наиболее критических этапов данного рабочего процесса. Важно, чтобы наконечник не касался никаких поверхностей, кроме внутренней стенки микроцентрифужной пробирки, так как это может привести к потере аналита. Кроме того, этап предварительной гидратации имеет решающее значение для правильной экстракции аналита: в то время как начальная регидратация, по-видимому, повышает степень извлечения, облегчая высвобождение аналита перед осаждением, предполагается, что прямое добавление органических растворителей вызывает немедленное осаждение белков внутри структуры наконечника, создавая физический барьер, который ограничивает последующую экстракцию метаболитов.
Кроме того, необходимо убедиться, что наконечник удален перед этапом центрифугирования. Хотя это может привести к небольшой потере раствора, пренебрежение этим действием повлияет на сбор супернатанта. Наконечник может легко ресуспендировать осадок, что сделает невозможным получение чистого супернатанта.
Для достижения наилучших результатов следует учесть некоторые общие аспекты стабильности. Во-первых, образцы следует хранить в условиях охлаждения, предпочтительно при −80 °C до момента проведения анализа. Рекомендуется размораживать образцы на ледяной бане или в холодильнике. Чтобы предотвратить деградацию, рекомендуется ввести образец в хроматографическую систему как можно скорее. Однако, если введение невозможно из-за временных ограничений, высушенный экстракт можно заморозить на ночь без значительной потери стабильности.
Также необходимо выделить некоторые этапы рабочего процесса ГХ-МС. Процесс дериватизации состоит из двух стадий. Первая — метоксиаминирование, которое защищает кетонные группы, подвергающиеся потере карбоксильной группы в виде диоксида углерода, если они остаются незащищенными. Затем следует триметилсилилирование. MSTFA реагирует с молекулами, содержащими кислые протоны, которые часто встречаются в карбоксильных, гидроксильных, амино-, имино- и сульфонильных группах. Такая реакция снижает полярность аналита и вводит объемную стерически затрудняющую группу, тем самым понижая температуру кипения веществ23. Крайне важно, чтобы образец был полностью сухим перед добавлением метоксиамина, так как вода может помешать защите аналитов. Также следует учитывать, что важно дать образцам стабилизироваться при комнатной температуре после извлечения из печи, поскольку открытие флакона до этого момента может привести к потере летучих метаболитов. Кроме того, крышки для ГХ могут расширяться при нагревании, что может привести к ненадлежащей герметизации флакона и постепенной потере аналитов. По этой причине рекомендуется заменять крышку для ГХ после каждого этапа инкубации.
Тем не менее, в отношении протокола ГХ-МС необходимо учитывать некоторые особенности времени дериватизации. Было показано, что метаболиты продолжают реагировать даже после извлечения из печи, достигая плато по концентрации через 4 h. Это плато остается стабильным в течение до 24 h после полного завершения дериватизации30,31. Поэтому крайне важно организовать подготовку проб таким образом, чтобы дериватизированные образцы находились в автосемплере не более 28 h после реакции с MSTFA. Для больших аналитических серий рекомендуется подготавливать все образцы одновременно, чтобы снизить межсуточную вариабельность подготовки проб и обеспечить возможность объединения аликвот каждого образца в QC-смесь. Образцы можно хранить в виде высушенных остатков при −80 °C, и размораживать и дериватизировать следует только те, которые будут проанализированы в течение следующих 24 h27. Также рекомендуется закрывать флаконы лабораторной пленкой, чтобы предотвратить поглощение образцом влаги в морозильнике. Наконец, рекомендуется использовать свежеприготовленные растворы для дериватизации и следовать общим рекомендациям по обеспечению качества в метаболомном анализе для обеих методик, чтобы гарантировать достоверность результатов32.
Хотя сравнение представленного рабочего процесса с традиционным анализом плазмы выходит за рамки данной работы, эта тема была подробно изучена в литературе17,18,19,20,21,27. В целом, устройства VAMS позволяют получить качественные профили, сопоставимые с результатами анализа плазмы, однако содержание аналитов варьирует в зависимости от матрицы специфическим для каждого вещества образом, даже при эквивалентных объемах (20 µL). Эти различия, вероятно, обусловлены наличием клеточного компонента в BµS, различиями между капиллярной и венозной кровью или влиянием высушенной матрицы на анализ. Это обуславливает необходимость валидации данных, полученных с помощью устройств BµS, перед их применением в клинической практике.
Для адаптации предложенного протокола к рутинным высокопроизводительным лабораторным рабочим процессам можно внедрить несколько модификаций и стратегий по устранению проблем. Во-первых, можно увеличить объемы экстракционного растворителя, особенно при подготовке больших партий контрольных образцов. Однако следует помнить, что увеличение объема экстракции неизбежно приводит к разбавлению образца, что может снизить интенсивность сигнала, если последующий объем восстановления не будет скорректирован пропорционально. Кроме того, состав растворителя для восстановления при жидкостной хроматографии может быть оптимизирован в соответствии с начальным градиентом подвижной фазы для конкретных конфигураций приборов.
Основным ограничением данного протокола является малый объем пробы. Поскольку один образец объемом 20 µL разделяется для анализа на двух разных системах, соединения с низкой концентрацией могут оказаться ниже предела обнаружения на менее чувствительном приборе. Тем не менее, этот недостаток компенсируется удобством сбора проб с помощью BµS и более широким охватом химических веществ, обеспечиваемым взаимодополняющими методами. Кроме того, хотя стадия выпаривания в протоколе теоретически может привести к потере летучих соединений, ее фактическое влияние на летучие вещества не оценивалось. Несмотря на это, поскольку выпаривание необходимо для дериватизации пробы и позволяет провести реконституцию в меньшем объеме для повышения чувствительности LC, его практические преимущества перевешивают любую потенциальную потерю сигнала. Хотя в предыдущих исследованиях рассматривался нетаргетный анализ микропроб7,11,12,13,15,17,18,19,20,27, данный протокол, насколько известно авторам, представляет собой первый полный рабочий процесс для анализа устройств объемного абсорбционного микросэмплинга (VAMS) с помощью LC и GC-MS на основе одной экстракции.
Кроме того, оценка дополнительных показателей позволила бы еще больше укрепить эти выводы. Во-первых, валидация результатов посредством межлабораторного сравнения с использованием того же протокола на двух платформах подтвердила бы робастность метода и позволила бы оценить его эффективность на различных приборах LC-MS и GC-MS. Кроме того, в настоящем исследовании не оценивалась вариабельность результатов в зависимости от оператора при подготовке или сборе образцов. Наконец, ключевыми направлениями для расширения данного исследования является дальнейший анализ влияния условий хранения на целостность образцов и влияния гематокрита. Учитывая, что при нецелевом анализе мы отдаем приоритет широте охвата метаболитов и относительному сравнению между образцами, индивидуальные различия в конкретных метаболитах различных химических классов не влияют на достоверность данных. Следовательно, влияние гематокрита и условий хранения следует изучать именно в этом аспекте. Подобные данные редки, за исключением исследования Volani et al. (2023), показавшего, что устройства VAMS остаются стабильными при −80 °C в течение 6 месяцев24.
Раскрытие информации
Авторы заявляют об отсутствии конфликта интересов, имеющего отношение к содержанию данной статьи.
Благодарности
Данная работа была поддержана программой HUMAN-HORIZON-MSCA-2021-DN-01. Проект финансировался Европейским союзом в рамках программы Horizon 2020, Marie Curie Actions, грант № 101073062. Авторы выражают благодарность Доминике Галлоу за поддержку во время съемки видео.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Стеклянные виалы 1,5 mL | Lab Solutions | ACSV0902A | Используются для переноса и упаривания ГХ-фракции, проведения реакций дериватизации и окончательного ввода в ГХ. |
| Ацетонитрил (AcN) | VWR BDA Chemicals | BDH92497.320 | Сорт для ЖХ-МС. Оценивался в качестве компонента экстракционного растворителя. |
| D27-Миристиновая кислота | Sigma Aldrich | 366889 | Добавляется в экстракционный растворитель на основе метанола для контроля эффективности экстракции и аналитических характеристик. |
| Капиллярная колонка DBS-5 (5% фенил-метил-полисилоксан) | Agilent Technologies | 122-5332UI | Капиллярная колонка для газовой хроматографии, установленная в термостате ГХ для анализа ГХ-МС. |
| Концентратор Eppendorf Concentrator plus | Eppendorf | 5.3E+09 | Используется для упаривания супернатантов образцов до полного сухого состояния перед хранением или реконституцией/дериватизацией. |
| Стандартная смесь метиловых эфиров жирных кислот | Sigma Aldrich | SMB00937-1ML | Используется для получения индексов удерживания метаболитов для ГХ-аннотации. |
| Муравьиная кислота | VWR BDA Chemicals | PI85178 | Сорт для ЖХ-МС. Используется в качестве 0,1% добавки в подвижных фазах А и B для обращенно-фазовой ЖХ-МС. |
| Колонка HSS T3 C18 (100 mm x 2,1 mm, 1,7 µm) | Waters Corporation | 1.9E+08 | Колонка для обращенно-фазовой жидкостной хроматографии, установленная в термостате колонок для анализа RP-LC-MS/MS. |
| Изопропанол | Chem-Lab | CL00.0926.2500 | Сорт для ЖХ-МС. Компонент раствора для промывки уплотнения (H2O:изопропанол 80:20 по объему). |
| Labfilm | Parafilm | PM-996 | Используется для обмотки и закрытия виал при хранении при -80°C во избежание поглощения влаги. |
| Метанол (MeOH) | VWR BDA Chemicals | AA47192-K2 | Сорт для ЖХ-МС или ГХ-МС. Используется для оптимизации экстракционного растворителя, приготовления внутреннего стандарта и подвижных фаз. |
| Гидрохлорид метоксиамина | Sigma Aldrich | 89803 | Используется для приготовления агента метоксиаминирования (40 mg/mL в пиридине) для защиты кетонных/карбонильных групп. |
| Микро-вставки | Lab Solutions | ACIV300IC | Используются для удержания раствора перед вводом. |
| Устройства для микроотбора крови Mitra Blood Microsampling (BµS) 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | Полимерные наконечники для объемного абсорбционного микроотбора (VAMS), используемые для точного сбора образцов крови малого объема. |
| N-Метил-N-(триметилсилил)трифторацетамид (MSTFA) | Restek | 35601 | Реагент для силилирования, используемый для снижения полярности и температур кипения аналитов путем взаимодействия с кислыми протонами. |
| Термостат | Heraleus | 8.1E+09 | Используется для реакций дериватизации: метоксиаминирование при 30°C в течение 90 мин и триметилсилилирование при 37°C в течение 30 мин. |
| Пентадекан | Sigma Aldrich | K2015R | Приготовлен в концентрации 6,25 mg/L. Добавляется в каждый образец перед переносом в финальную ГХ-виалу для проверки качества ввода. |
| Охлаждаемая центрифуга Pro-Research | Centurion Scientific Lab | CL00.1688.2500 | Способна охлаждать до 4°C и развивать скорость до 10 000 x g. |
| Пиридин | Sigma Aldrich | 23053 | Безводный. Растворитель, используемый для растворения гидрохлорида метоксиамина на первом этапе дериватизации. |
| Микроцентрифужные пробирки с круглым дном | FL Medical | TS-88530 | Используются для отделения и размещения наконечника VAMS во время регидратации, экстракции и центрифугирования. |
| Триметилхлорсилан (TMCS) | Alfa Aesar | N/A | Катализатор дериватизации. Добавляется в MSTFA в соотношении 1% по объему. |
| Пинцет | N/A | N/A | Используется для осторожного извлечения наконечников VAMS из пробирок. Должен очищаться метанолом между образцами. |
| Ультрачистая вода (H2O) | Деминерализатор Hydrolab (Straszyn, Польша) | N/A | Удельное сопротивление 18,2 MΩ·cm. Используется для регидратации наконечников, приготовления экстракционных смесей и подвижной фазы А. |
| Ультразвуковая баня Sonorex Digitec DT | Bandelin | N/A* | Используется с ледяной баней для 10-минутного варианта экстракции вместо 30–60 минут на встряхивателе. |
| Одноразовый контактно-активируемый ланцет (глубина 1,5 mm) | [компания — просьба подтвердить] | [кат. № — просьба подтвердить] | Используется для прокола пальца при сборе капиллярной крови (шаг 1.3). |
| Раствор этанола (70%) | [компания — просьба подтвердить] | [кат. № — просьба подтвердить] | Используется для дезинфекции кончика пальца перед отбором пробы (шаг 1.2). |
| Система LC-QTOF-MS (Bruker Elute LC в сочетании с квадрупольно-времяпролетным масс-спектрометром) | Bruker | [кат. № — просьба подтвердить] | Система обращенно-фазовой ЖХ-МС, используемая для анализа RP-LC-MS (раздел 5); ранее упоминалась непосредственно в тексте обсуждения без записи в таблице материалов. |
| Система GC-MS (Bruker EVOQ-456) | Bruker | [кат. № — просьба подтвердить] | Система газовой хроматографии-масс-спектрометрии, используемая для анализа ГХ-МС (раздел 6); ранее упоминалась непосредственно в тексте обсуждения без записи в таблице материалов. |
Ссылки
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
Перепечатки и разрешения
Эта статья была опубликована
Видео скоро будет доступно